


Fachinformation - Rybrevant
Rybrevant 350 mg Konzentrat zur Herstellung einer Infusionslösung.
1. BEZEICHNUNG DES ARZNEIMITTELS
Rybrevant 350 mg Konzentrat zur Herstellung einer Infusionslösung.
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Ein ml des Konzentrats zur Herstellung einer Infusionslösung enthält 50 mg Amivantamab. Eine 7-ml-Durchstechflasche enthält 350 mg Amivantamab.
Amivantamab ist ein vollhumaner, auf Immunglobulin G1 (IgG1) basierender bispezifischer Antikörper, der gegen den epidermalen Wachstumsfaktor-Rezeptor (epidermal growth factor, EGFR) und den mesenchymal-epithelialen Transitionsfaktor (MET) gerichtet ist und mittels rekombinanter DNA-Technologie aus einer Säugetierzelllinie (Chinese Hamster Ovary [CHO]) hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung:
Ein ml der Lösung enthält 0,6 mg Polysorbat 80.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Konzentrat zur Herstellung einer Infusionslösung.
Die Lösung ist farblos bis hellgelb, mit einem pH-Wert von 5,7 und einer Osmolalität von ungefähr 310 mOsm/kg.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Rybrevant ist indiziert:
- in Kombination mit Lazertinib zur Erstlinienbehandlung erwachsener Patienten mit fortgeschrittenem nicht-kleinzelligem Lungenkarzinom (non-small cell lung cancer, NSCLC) mit EGFR Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen. • in Kombination mit Carboplatin und Pemetrexed zur Behandlung erwachsener Patienten mit fortgeschrittenem NSCLC mit EGFR Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen nach Versagen einer vorherigen Therapie einschließlich eines EGFR-Tyrosinkinase-Inhibitors (TKI).
in Kombination mit Carboplatin und Pemetrexed zur Erstlinienbehandlung erwachsener
Patienten mit fortgeschrittenem NSCLC mit aktivierenden Exon-20-Insertionsmutationen des EGFR.
- als Monotherapie zur Behandlung erwachsener Patienten mit fortgeschrittenem NSCLC mit aktivierenden Exon-20-Insertionsmutationen des EGFR nach Versagen einer platinbasierten Therapie.
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Rybrevant soll von einem Arzt mit Erfahrung in der Anwendung von antineoplastischen Arzneimitteln eingeleitet und überwacht werden.
Rybrevant soll von medizinischem Fachpersonal verabreicht werden, das Zugang zu angemessener medizinischer Ausrüstung und Unterstützung hat, um im Falle des Auftretens von Reaktionen im Zusammenhang mit einer Infusion (infusion related reactions, IRRs) handeln zu können.
Vor Beginn einer Therapie mit Rybrevant muss der EGFR-Mutationsstatus in Tumorgewebe- oder Plasmaproben mit einer validierten Testmethode nachgewiesen werden. Wird in einer Plasmaprobe keine Mutation nachgewiesen, soll Tumorgewebe getestet werden, sofern es in ausreichender Menge und Qualität zur Verfügung steht, da ein Plasmatest möglicherweise falsch negative Ergebnisse liefert. Die Testung kann jederzeit nach der Erstdiagnose bis zum Beginn der Therapie durchgeführt werden; die Testung muss nicht wiederholt werden, sobald der EGFR-Mutationsstatus bestimmt wurde (siehe Abschnitt 5.1).
Dosierung
Um das Risiko des Auftretens von IRRs unter Rybrevant zu reduzieren, soll Prämedikation verabreicht werden (siehe unten „Dosisänderungen“ und „Empfohlene Begleitmedikation“).
Alle 3 Wochen
Die empfohlenen Dosierungen von Rybrevant bei Anwendung in Kombination mit Carboplatin und Pemetrexed sind in Tabelle 1 angegeben (siehe unten „Infusionsgeschwindigkeiten“ und Tabelle 5).
Tabelle 1: Empfohlene Dosierung von Rybrevant im 3-wöchentlichen Dosierungsschema
| Körpergewicht bei Behandlungsbeginna | Rybrevant- Dosis | Schema | Anzahl der Durchstechflaschen |
| Unter 80 kg | 1 400 mg | Wöchentlich (insgesamt 4 Dosen) ab Woche 1 bis 4
| 4 |
| 1 750 mg | Alle 3 Wochen, beginnend ab Woche 7 | 5 | |
| 80 kg oder mehr | 1 750 mg | Wöchentlich (insgesamt 4 Dosen) ab Woche 1 bis 4
| 5 |
| 2 100 mg | Alle 3 Wochen, beginnend ab Woche 7 | 6 |
a Dosisanpassungen bei nachfolgenden Änderungen des Körpergewichts sind nicht erforderlich.
Bei Anwendung in Kombination mit Carboplatin und Pemetrexed soll Rybrevant nach Carboplatin und Pemetrexed in folgender Reihenfolge angewendet werden: Pemetrexed, Carboplatin und dann Rybrevant. Siehe Abschnitt 5.1 und bezüglich der Dosierungsanweisungen für Carboplatin und Pemetrexed die entsprechenden Fachinformationen.
Alle 2 Wochen
Die empfohlenen Dosierungen von Rybrevant als Monotherapie oder in Kombination mit Lazertinib sind in Tabelle 2 aufgeführt (siehe unten „Infusionsgeschwindigkeiten“ und Tabelle 6). Tabelle 2: Empfohlene Dosierung von Rybrevant im 2-wöchentlichen Dosierungsschema
| Körpergewicht bei Behandlungsbeginna | Rybrevant- Dosis | Schema | Anzahl der 350 mg/7 ml-Rybrevant-Durchstechflaschen |
| Unter 80 kg | 1 050 mg | Wöchentlich (insgesamt 4 Dosen) ab Woche 1 bis 4
| 3 |
| Alle 2 Wochen, beginnend ab Woche 5 | |||
| 80 kg oder mehr | 1 400 mg | Wöchentlich (insgesamt 4 Dosen) ab Woche 1 bis 4
| 4 |
| Alle 2 Wochen, beginnend ab Woche 5 |
a Dosisanpassungen bei nachfolgenden Änderungen des Körpergewichts sind nicht erforderlich.
Bei Anwendung in Kombination mit Lazertinib wird empfohlen, Rybrevant zu einem beliebigen Zeitpunkt nach Lazertinib anzuwenden, wenn es am selben Tag angewendet wird. Für Informationen zur empfohlenen Dosierung von Lazertinib siehe Abschnitt 4.2 der Lazertinib Fachinformation.
Dauer der Behandlung
Es wird empfohlen, die Behandlung der Patienten mit Rybrevant bis zur Krankheitsprogression oder bis zum Eintreten inakzeptabler Toxizität fortzuführen.
Ausgelassene Dosis
Wurde eine geplante Dosis versäumt, soll die Dosis so bald wie möglich gegeben und das Dosierungsschema unter Beibehaltung des Behandlungsintervalls entsprechend angepasst werden.
Dosisänderungen
Bei Nebenwirkungen Grad 3 oder 4 ist die Anwendung so lange zu unterbrechen, bis die Nebenwirkung auf Grad ≤ 1 oder Ausgangszustand abklingt. Bei einer Unterbrechung von 7 Tagen oder weniger ist die Anwendung mit der bisherigen Dosis fortzusetzen. Dauert eine Unterbrechung länger als 7 Tage, wird empfohlen, mit einer reduzierten Dosis gemäß Tabelle 3 wieder zu beginnen. Siehe auch spezifische Dosisänderungen für spezifische Nebenwirkungen unter Tabelle 3.
Bei Anwendung in Kombination mit Lazertinib siehe Abschnitt 4.2 der Lazertinib Fachinformation für Informationen zu Dosisänderungen.
Tabelle 3: Empfohlene Dosisanpassungen bei Nebenwirkungen
| Dosis, bei der die Nebenwirkung aufgetreten ist | Dosis nach 1. Unterbrechung wegen Nebenwirkungen | Dosis nach 2. Unterbrechung wegen Nebenwirkungen | Nach 3. Unterbrechung wegen Nebenwirkungen |
| 1 050 mg | 700 mg | 350 mg | Rybrevant absetzen |
| 1 400 mg | 1 050 mg | 700 mg | |
| 1 750 mg | 1 400 mg | 1 050 mg | |
| 2 100 mg | 1 750 mg | 1 400 mg |
Reaktionen im Zusammenhang mit einer Infusion
Die Infusion soll bei den ersten Anzeichen einer IRR unterbrochen werden. Zusätzliche unterstützende Arzneimittel (z. B. zusätzliche Glucocorticoide, Antihistaminika, Antipyretika und Antiemetika) sollen, wie klinisch angezeigt, angewendet werden (siehe Abschnitt 4.4).
- Grad 1–3 (leicht bis schwer): Nach Abklingen der Symptome wird die Infusion mit 50 % der vorherigen Geschwindigkeit fortgesetzt. Wenn keine zusätzlichen Symptome auftreten, kann die Geschwindigkeit entsprechend der empfohlenen Infusionsgeschwindigkeit (siehe Tabellen 5 und 6) erhöht werden. Begleitmedikation soll mit der nächsten Dosis angewendet werden (einschließlich Dexamethason (20 mg) oder Äquivalent) (siehe Tabelle 4). • Wiederholt Grad 3 oder Grad 4 (lebensbedrohlich): Rybrevant dauerhaft absetzen.
Venöse thromboembolische (VTE)-Ereignisse bei gleichzeitiger Anwendung mit Lazertinib Bei Patienten, die Rybrevant in Kombination mit Lazertinib erhalten, soll zum Zeitpunkt des Therapiebeginns zur Vermeidung von VTE-Ereignissen eine prophylaktische Antikoagulation eingeleitet werden. Entsprechend der klinischen Leitlinien sollen Patienten prophylaktisch entweder ein direktes orales Antikoagulans (DOAK) oder ein niedermolekulares Heparin (low-molecular weight heparin, LMWH) erhalten. Die Anwendung von Vitamin K-Antagonisten wird nicht empfohlen.
Bei VTE-Ereignissen im Zusammenhang mit klinischer Instabilität (z. B. respiratorische Insuffizienz oder kardiale Dysfunktion) soll die Behandlung mit beiden Arzneimitteln unterbrochen werden, bis der Patient klinisch stabil ist. Danach können beide Arzneimittel mit der gleichen Dosis wieder gestartet werden. Bei Wiederauftreten trotz angemessener Antikoagulation ist Rybrevant abzusetzen. Die Behandlung mit Lazertinib kann mit der gleichen Dosis fortgesetzt werden.
Haut- und Nagelreaktionen
Um das Risiko und den Schweregrad von Haut- und Nagelreaktionen bei Patienten, die Rybrevant erhalten, zu verringern, wird eine prophylaktische Therapie mit oralen und topischen Antibiotika empfohlen. Zudem wird die Anwendung einer nicht-komedogenen Feuchtigkeitspflege für die Haut (auf Ceramidbasis oder andere Formulierungen, die eine langanhaltende Feuchtigkeitsversorgung der Haut bewirken und keine austrocknenden Bestandteile enthalten) im Gesicht und am ganzen Körper (außer der Kopfhaut) und die Anwendung einer Chlorhexidin-Lösung zum Waschen der Hände und Füße empfohlen. Die Patienten sollen angewiesen werden, sich während und für 2 Monate nach der Rybrevant-Therapie nur eingeschränkt der Sonne auszusetzen. Für weitere Informationen zur Prophylaxe von Haut- und Nagelreaktionen siehe Abschnitt 4.4.
Wenn der Patient eine Haut- oder Nagelreaktion Grad 1–2 entwickelt, soll, wie klinisch angezeigt, eine unterstützende Behandlung eingeleitet werden; wenn nach 2 Wochen keine Besserung eintritt, soll bei persistierendem Hautausschlag Grad 2 eine Dosisreduktion erwogen werden (siehe Tabelle 3). Wenn der Patient eine Haut- oder Nagelreaktion Grad 3 entwickelt, soll, wie klinisch angezeigt, eine unterstützende Behandlung eingeleitet und eine Unterbrechung der Anwendung von Rybrevant in Erwägung gezogen werden, bis die Nebenwirkung nachlässt. Sobald die Haut- oder Nagelreaktion auf ≤ Grad 2 abgeklungen ist, soll die Behandlung mit Rybrevant mit reduzierter Dosis wieder aufgenommen werden. Wenn der Patient Hautreaktionen Grad 4 entwickelt, muss Rybrevant dauerhaft abgesetzt werden (siehe Abschnitt 4.4).
Interstitielle Lungenerkrankung
Rybrevant soll ausgesetzt werden, wenn der Verdacht auf eine interstitielle Lungenerkrankung (interstitial lung disease, ILD) oder ILD-ähnliche Nebenwirkungen (z. B. Pneumonitis) besteht. Wenn bei einem Patienten eine ILD oder ILD-ähnliche Nebenwirkungen (z. B. Pneumonitis) bestätigt werden, muss Rybrevant dauerhaft abgesetzt werden (siehe Abschnitt 4.4).
Empfohlene Begleitmedikation
Zwei Tage vor Erstinfusion
An den zwei Tagen vor der Rybrevant-Erstinfusion sollen Patienten zweimal täglich 8 mg Dexamethason oral einnehmen.
Tag der Infusion
Am Tag der Erstinfusion (Woche 1, Tag 1) sollen Patienten eine Stunde vor der Infusion 8 mg Dexamethason oral zusätzlich zu intravenös verabreichtem Dexamethason einnehmen, um das Risiko für das Auftreten von IRRs weiter zu reduzieren.
Vor der Erstinfusion (Woche 1, Tage 1 und 2) sollen Antihistaminika, Antipyretika und Glucocorticoide angewendet werden, um das Risiko für das Auftreten von IRRs zu reduzieren (siehe Tabelle 4). Bei den anschließenden Dosen ist die Gabe von Antihistaminika und Antipyretika erforderlich. Bei längerer Dosisunterbrechung sind auch Glucocorticoide erneut einzusetzen. Antiemetika sind nach Bedarf anzuwenden.
Tabelle 4: Dosierungsschema der Prämedikation
| Prämedikation | Dosis | Art der Anwendung | Empfohlenes Dosierungsfenster vor der Anwendung von Rybrevant |
| Antihistaminikum* | Diphenhydramin (25 bis 50 mg) oder Äquivalent | intravenös | 15 bis 30 Minuten |
| oral | 30 bis 60 Minuten | ||
| Antipyretikum* | Paracetamol/Acetaminophen (650 bis 1 000 mg) | intravenös | 15 bis 30 Minuten |
| oral | 30 bis 60 Minuten | ||
| Glucocorticoid‡ | Dexamethason (8 mg) | oral | 60 Minuten |
| Glucocorticoid‡ | Dexamethason (20 mg) oder Äquivalent | intravenös | 60 bis 120 Minuten |
| Glucocorticoid+ | Dexamethason (10 mg) oder Äquivalent | intravenös | 45 bis 60 Minuten |
* Bei allen Dosen erforderlich.
‡ Erforderlich bei der ersten Dosis (Woche 1, Tag 1) oder bei der nächstfolgenden Dosis im Falle einer IRR. + Erforderlich bei der zweiten Dosis (Woche 1, Tag 2); optional bei den nachfolgenden Dosen.
Besondere Patientengruppen
Kinder und Jugendliche
Es gibt im Anwendungsgebiet des nicht-kleinzelligen Lungenkarzinoms keinen relevanten Einsatz von Amivantamab bei Kindern und Jugendlichen.
Ältere Patienten
Es sind keine Dosisanpassungen erforderlich (siehe Abschnitt 4.8, Abschnitt 5.1 und Abschnitt 5.2).
Nierenfunktionsbeeinträchtigung
Es wurden keine formalen Studien zu Amivantamab bei Patienten mit
Nierenfunktionsbeeinträchtigung durchgeführt. Basierend auf populationspharmakokinetischen Analysen ist bei Patienten mit leichter oder mittelschwerer Nierenfunktionsbeeinträchtigung keine Dosisanpassung erforderlich. Bei Patienten mit schwerer Nierenfunktionsbeeinträchtigung ist Vorsicht geboten, da die Anwendung von Amivantamab bei dieser Patientenpopulation nicht untersucht wurde (siehe Abschnitt 5.2). Wenn mit der Behandlung begonnen wird, sollen die Patienten auf Nebenwirkungen überwacht und die Dosis entsprechend den oben genannten Empfehlungen angepasst werden.
Beeinträchtigung der Leber
Es wurden keine formalen Studien zu Amivantamab bei Patienten mit Beeinträchtigung der Leber durchgeführt. Basierend auf populationspharmakokinetischen Analysen ist bei Patienten mit leichter Beeinträchtigung der Leber keine Dosisanpassung erforderlich. Bei Patienten mit mittelschwerer oder schwerer Beeinträchtigung der Leber ist Vorsicht geboten, da die Anwendung von Amivantamab bei dieser Patientenpopulation nicht untersucht wurde (siehe Abschnitt 5.2). Wenn mit der Behandlung begonnen wird, sollen die Patienten auf Nebenwirkungen überwacht und die Dosis entsprechend den oben genannten Empfehlungen angepasst werden.
Art der Anwendung
Rybrevant ist zur intravenösen Anwendung. Es wird als intravenöse Infusion nach Verdünnung mit steriler 5 %iger Glukoselösung oder 0,9 %iger Natriumchlorid-Injektionslösung (9 mg/ml) angewendet. Bei der Anwendung von Rybrevant muss ein Inline-Filter verwendet werden.
Hinweise zur Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
Infusionsgeschwindigkeiten
Nach Verdünnung ist die Infusion intravenös mit den in Tabelle 5 oder 6 unten angegebenen Infusionsgeschwindigkeiten zu verabreichen. Aufgrund der Häufigkeit von IRRs bei der ersten Dosis soll Amivantamab in Woche 1 und Woche 2 in eine periphere Vene infundiert werden; in den darauffolgenden Wochen kann die Infusion über einen zentralen Zugang erfolgen, wenn das Risiko einer IRR geringer ist (siehe Abschnitt 6.6). Es wird empfohlen, die erste Dosis so kurz wie möglich vor der Anwendung vorzubereiten, da so die Wahrscheinlichkeit erhöht wird, dass die Infusion im Falle einer IRR abgeschlossen werden kann.
Tabelle 5: Infusionsgeschwindigkeiten für Rybrevant im 3-wöchentlichen Dosierungsschema
| Körpergewicht unter 80 kg | |||
| Woche | Dosis (pro 250-ml- Beutel) | Anfängliche Infusions-geschwindigkeit | Anschließende Infusions-geschwindigkeit† |
| Woche 1 (Infusionsdosis aufgeteilt) | |||
| Woche 1 Tag 1 | 350 mg | 50 ml/Std. | 75 ml/Std. |
| Woche 1 Tag 2 | 1 050 mg | 33 ml/Std. | 50 ml/Std. |
| Woche 2 | 1 400 mg | 65 ml/Std. | |
| Woche 3 | 1 400 mg | 85 ml/Std. | |
| Woche 4 | 1 400 mg | 125 ml/Std. | |
| Anschließende Wochen* | 1 750 mg | 125 ml/Std. | |
| Körpergewicht 80 kg oder mehr | |||
| Woche | Dosis (pro 250-ml- Beutel) | Anfängliche Infusions-geschwindigkeit | Anschließende Infusions-geschwindigkeit† |
| Woche 1 (Infusionsdosis aufgeteilt) | |||
| Woche 1 Tag 1 | 350 mg | 50 ml/Std. | 75 ml/Std. |
| Woche 1 Tag 2 | 1 400 mg | 25 ml/Std. | 50 ml/Std. |
| Woche 2 | 1 750 mg | 65 ml/Std. | |
| Woche 3 | 1 750 mg | 85 ml/Std. | |
| Woche 4 | 1 750 mg | 125 ml/Std. | |
| Anschließende Wochen* | 2 100 mg | 125 ml/Std. | |
* Nach Woche 7 werden die Patienten alle 3 Wochen behandelt.
† Treten keine IRRs auf, wird die anfängliche Infusionsgeschwindigkeit nach 2 Stunden auf die anschließende
Infusionsgeschwindigkeit erhöht.
Tabelle 6: Infusionsgeschwindigkeiten für Rybrevant im 2-wöchentlichen Dosierungsschema
| Körpergewicht unter 80 kg | |||
| Woche | Dosis (pro 250-ml- Beutel) | Anfängliche Infusions-geschwindigkeit | Anschließende Infusions-geschwindigkeit‡ |
| Woche 1 (Infusionsdosis aufgeteilt) | |||
| Woche 1 Tag 1 | 350 mg | 50 ml/Std. | 75 ml/Std. |
| Woche 1 Tag 2 | 700 mg | 50 ml/Std. | 75 ml/Std. |
| Woche 2 | 1 050 mg | 85 ml/Std. | |
| Anschließende Wochen* | 1 050 mg | 125 ml/Std. | |
| Körpergewicht 80 kg oder mehr | |||
| Woche | Dosis (pro 250-ml- Beutel) | Anfängliche Infusions-geschwindigkeit | Anschließende Infusions-geschwindigkeit‡ |
| Woche 1 (Infusionsdosis aufgeteilt) | |||
| Woche 1 Tag 1 | 350 mg | 50 ml/Std. | 75 ml/Std. |
| Woche 1 Tag 2 | 1 050 mg | 35 ml/Std. | 50 ml/Std. |
| Woche 2 | 1 400 mg | 65 ml/Std. | |
| Woche 3 | 1 400 mg | 85 ml/Std. | |
| Anschließende Wochen* | 1 400 mg | 125 ml/Std. | |
* Nach Woche 5 werden die Patienten alle 2 Wochen behandelt.
‡ Treten keine IRRs auf, wird die anfängliche Infusionsgeschwindigkeit nach 2 Stunden auf die anschließende
Infusionsgeschwindigkeit erhöht.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Reaktionen im Zusammenhang mit einer Infusion
Reaktionen im Zusammenhang mit einer Infusion (infusion related reactions, IRRs) traten bei Patienten, die mit Amivantamab behandelt wurden, häufig auf (siehe Abschnitt 4.8).
Vor der ersten Infusion (Woche 1) sollen Antihistaminika, Antipyretika und Glucocorticoide angewendet werden, um das Risiko für das Auftreten von IRRs zu reduzieren. Bei den anschließenden Dosen sollen Antihistaminika und Antipyretika angewendet werden. Bei der ersten Infusion in Woche 1 soll die Infusionsdosis auf die Tage 1 und 2 aufgeteilt werden.
Die Patienten sollen in einer Umgebung behandelt werden, die über eine angemessene medizinische Ausrüstung und Unterstützung zur Behandlung von IRRs verfügt. Die Infusionen sind beim ersten Anzeichen einer IRR jeglichen Schweregrades zu unterbrechen und entsprechende Arzneimittel, wie klinisch angezeigt, nach Unterbrechung der Infusion anzuwenden. Nach Abklingen der Symptome soll die Infusion mit 50 % der vorherigen Geschwindigkeit fortgesetzt werden. Bei wiederholtem Auftreten von IRRs Grad 3 oder 4 soll Rybrevant dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Interstitielle Lungenerkrankung
Interstitielle Lungenerkrankung (interstitial lung disease, ILD) oder ILD-ähnliche Nebenwirkungen (z. B. Pneumonitis), darunter Ereignisse mit tödlichem Ausgang, wurden bei Patienten, die mit Amivantamab behandelt wurden, berichtet (siehe Abschnitt 4.8). Die Patienten sollen auf Symptome, die auf eine ILD/Pneumonitis hinweisen (z. B. Dyspnoe, Husten, Fieber), überwacht werden. Wenn Symptome auftreten, soll die Behandlung mit Rybrevant unterbrochen werden, bis diese Symptome untersucht worden sind. Bei Verdacht auf ILD oder ILD-ähnliche Nebenwirkungen soll eine Beurteilung durchgeführt und gegebenenfalls eine geeignete Behandlung eingeleitet werden. Rybrevant soll bei Patienten mit bestätigter ILD oder ILD-ähnlichen Nebenwirkungen dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Venöse thromboembolische (VTE)-Ereignisse bei gleichzeitiger Anwendung mit Lazertinib
Bei Patienten, die Rybrevant in Kombination mit Lazertinib erhielten, wurden VTE-Ereignisse, einschließlich tiefer Venenthrombose (TVT) und Lungenembolie (LE), darunter Ereignisse mit tödlichem Ausgang, berichtet (siehe Abschnitt 4.8). Entsprechend der klinischen Leitlinien sollen Patienten prophylaktisch entweder ein direktes orales Antikoagulans (DOAK) oder ein niedermolekulares Heparin (LMWH) erhalten. Die Anwendung von Vitamin K-Antagonisten wird nicht empfohlen.
Anzeichen und Symptome von VTE-Ereignissen sollen überwacht werden. Patienten mit VTE-Ereignissen sollen, wie klinisch angezeigt, mittels Antikoagulation behandelt werden. Bei VTE-Ereignissen im Zusammenhang mit klinischer Instabilität soll die Behandlung unterbrochen werden, bis der Patient klinisch stabil ist. Danach können beide Arzneimittel mit der gleichen Dosis wieder gestartet werden.
Bei Wiederauftreten trotz angemessener Antikoagulation ist Rybrevant abzusetzen. Die Behandlung mit Lazertinib kann mit der gleichen Dosis fortgesetzt werden (siehe Abschnitt 4.2).
Haut- und Nagelreaktionen
Ausschlag (einschließlich Dermatitis akneiform), Juckreiz, trockene Haut und Hautulkus traten bei Patienten auf, die mit Amivantamab behandelt wurden (siehe Abschnitt 4.8). Die Patienten sollen angewiesen werden, sich während und für 2 Monate nach der Rybrevant-Therapie nur eingeschränkt der Sonne auszusetzen. Schutzkleidung und die Verwendung von UVA/UVB-Breitband-Sonnenschutzmitteln sind empfehlenswert. Ein prophylaktischer Ansatz zur Prävention von Ausschlag wird empfohlen. Dies beinhaltet eine prophylaktische Therapie zu Behandlungsbeginn mit einem oralen Antibiotikum (z. B. 100 mg Doxycyclin oder Minocyclin, zweimal täglich) ab Tag 1 für die ersten 12 Wochen der Behandlung und nach Abschluss der oralen Antibiotikatherapie eine topische antibiotische Lotion (z. B. Clindamycin 1 %) auf der Kopfhaut für die darauffolgenden 9 Monate der Behandlung. Zudem wird die Anwendung einer nicht-komedogenen Feuchtigkeitspflege für die Haut (auf Ceramidbasis oder andere Formulierungen, die eine langanhaltende Feuchtigkeitsversorgung der Haut bewirken und keine austrocknenden Bestandteile enthalten) im Gesicht und am ganzen Körper (außer der Kopfhaut) und die Anwendung einer Chlorhexidin-Lösung zum Waschen der Hände und Füße ab Tag 1 für die gesamte Behandlungsdauer empfohlen.
Es wird empfohlen, zum Zeitpunkt der ersten Dosis Rezepte für topische und/oder orale Antibiotika und topische Corticosteroide bereit zu halten, um Verzögerungen bei der reaktiven Behandlung zu minimieren, falls trotz prophylaktischer Behandlung Ausschlag auftritt. Wenn Hautreaktionen auftreten, sollen unterstützende Maßnahmen, topische Corticosteroide und topische und/oder orale Antibiotika angewendet werden. Bei Nebenwirkungen Grad 3 oder Grad 2, die schlecht toleriert werden, sollen auch systemische Antibiotika und orale Steroide angewendet werden. Patienten mit schwerem Ausschlag, der ein atypisches Aussehen oder eine atypische Verteilung aufweist oder bei dem innerhalb von 2 Wochen keine Besserung eintritt, sollen umgehend an einen Dermatologen überwiesen werden. Je nach Schweregrad sollte die Dosis von Rybrevant reduziert, unterbrochen oder Rybrevant dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Toxische epidermale Nekrolyse (TEN) wurde beobachtet. Die Behandlung mit diesem Arzneimittel soll abgebrochen werden, wenn eine TEN bestätigt ist.
Augenerkrankungen
Augenerkrankungen, einschließlich Keratitis, traten bei Patienten, die mit Amivantamab behandelt wurden, auf (siehe Abschnitt 4.8). Patienten mit sich verschlechternder Augensymptomatik sollen umgehend an einen Ophthalmologen überwiesen werden und keine Kontaktlinsen tragen, bis die Symptome beurteilt wurden. Für Dosisanpassungen bei Augenerkrankungen Grad 3 oder 4, siehe Abschnitt 4.2.
Natriumgehalt
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h. es ist nahezu „natriumfrei“. Dieses Arzneimittel kann in 0,9 %iger Natriumchlorid-Infusionslösung (9 mg/ml) verdünnt werden. Dies ist zu berücksichtigen bei Patienten unter Natrium kontrollierter Diät (siehe Abschnitt 6.6).
Polysorbatgehalt
Dieses Arzneimittel enthält 0,6 mg Polysorbat 80 pro ml entsprechend 4,2 mg pro 7-ml-Durchstechflasche. Polysorbate können allergische Reaktionen hervorrufen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt. Die renale Ausscheidung sowie die enzymatische Metabolisierung in der Leber sind als wesentliche Eliminationswege von intaktem Amivantamab unwahrscheinlich, da es sich um einen monoklonalen IgG1-Antikörper handelt. Daher ist nicht zu erwarten, dass Veränderungen von Arzneimittel-metabolisierenden Enzymen die Elimination von Amivantamab beeinträchtigen. Aufgrund der hohen Affinität zu einem einzigartigen Epitop auf EGFR und MET ist nicht davon auszugehen, dass Amivantamab Arzneimittel-metabolisierende Enzyme beeinflusst.
Impfstoffe
Es liegen keine klinischen Daten zur Wirksamkeit und Sicherheit von Impfungen bei Patienten vor, die mit Amivantamab behandelt werden. Vermeiden Sie die Anwendung von Lebendimpfstoffen oder abgeschwächten Lebendimpfstoffen während der Behandlung mit Amivantamab.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Verhütung
Frauen im gebärfähigen Alter müssen während der Behandlung mit Amivantamab und bis 3 Monate nach Beendigung der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Es liegen keine Humandaten zur Beurteilung des Risikos der Anwendung von Amivantamab während der Schwangerschaft vor. Es wurden keine tierexperimentellen Reproduktionsstudien durchgeführt, um arzneimittelassoziierte Risiken zu bestimmen. Die Anwendung von EGFR- und MET-Inhibitormolekülen bei trächtigen Tieren führte zu einer erhöhten Inzidenz an embryofetalen Entwicklungsstörungen, embryonaler Sterblichkeit und Aborten. Aufgrund seines Wirkmechanismus und der Ergebnisse im Tiermodell könnte Amivantamab daher zu einer Schädigung des Fetus führen, wenn es bei Schwangeren angewendet wird. Amivantamab darf während der Schwangerschaft nicht angewendet werden, es sei denn, dass der Nutzen der Behandlung für die Frau die potenziellen Risiken für den Fetus überwiegt. Wenn die Patientin während der Anwendung dieses Arzneimittels schwanger wird, muss sie über das mögliche Risiko für den Fetus aufgeklärt werden (siehe Abschnitt 5.3).
Stillzeit
Es ist nicht bekannt, ob Amivantamab beim Menschen in die Muttermilch übergeht. Humane IgGs gehen bekanntermaßen in den ersten Tagen nach der Geburt in die Muttermilch über und fallen kurz darauf auf einen niedrigen Spiegel ab. Während dieser kurzen Zeit unmittelbar nach der Geburt kann ein Risiko für das gestillte Kind nicht ausgeschlossen werden, auch wenn die IgGs wahrscheinlich im Magen-Darm-Trakt des gestillten Kindes abgebaut und nicht resorbiert werden. Es muss eine Entscheidung getroffen werden, ob das Stillen unterbrochen oder die Amivantamab-Therapie unterbrochen/abgesetzt werden soll, wobei der Nutzen des Stillens für das Kind und der Nutzen der Therapie für die Frau berücksichtigt werden muss.
Fertilität
Es liegen keine Daten über die Auswirkungen von Amivantamab auf die Fertilität beim Menschen vor. In tierexperimentellen Studien wurden die Auswirkungen auf die männliche und weibliche Fertilität nicht untersucht.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Rybrevant kann einen mäßigen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen haben, siehe Abschnitt 4.8 (z. B. Schwindelgefühl, Ermüdung/Fatigue, Sehverschlechterung). Wenn bei Patienten behandlungsbedingte Symptome einschließlich Nebenwirkungen in Bezug auf die Sehkraft auftreten, die ihre Konzentrations- und Reaktionsfähigkeit beeinträchtigen, wird von Fahren und Bedienen von Maschinen bis zum Abklingen der Nebenwirkung abgeraten.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
In klinischen Studien zu Amivantamab als Monotherapie (N = 380) waren die häufigsten Nebenwirkungen, unabhängig vom Schweregrad, Ausschlag (76 %), Reaktionen im Zusammenhang mit einer Infusion (IRRs) (67 %), Nageltoxizität (47 %), Hypoalbuminämie (31 %), Ödeme (26 %), Ermüdung/Fatigue (26 %), Stomatitis (24 %), Übelkeit (23 %) und Obstipation (23 %). Zu den schwerwiegenden Nebenwirkungen gehörten ILD (1,3 %), IRRs (1,1 %) und Ausschlag (1,1 %). Bei drei Prozent der Patienten wurde Rybrevant aufgrund von Nebenwirkungen abgesetzt. Die häufigsten Nebenwirkungen, die zum Absetzen der Behandlung führten, waren IRRs (1,1 %), ILD (0,5 %) und Nageltoxizität (0,5 %).
Tabellarische Auflistung der Nebenwirkungen
Tabelle 7 gibt einen Überblick über die Nebenwirkungen bei Patienten, die Amivantamab als Monotherapie erhielten.
Die Daten basieren auf der Anwendung von Amivantamab bei 380 Patienten mit lokal fortgeschrittenem oder metastasiertem nicht-kleinzelligen Lungenkarzinom nach Versagen einer platinbasierten Chemotherapie. Die Patienten erhielten 1 050 mg Amivantamab (bei Patienten < 80 kg) oder 1 400 mg Amivantamab (bei Patienten ≥ 80 kg). Die Exposition gegenüber Amivantamab betrug im Median 4,1 Monate (Spanne: 0,0 bis 39,7 Monate).
Nebenwirkungen, die in klinischen Studien beobachtet wurden, sind nach Häufigkeitskategorie aufgeführt (siehe unten). Häufigkeitskategorien sind folgendermaßen definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Innerhalb der einzelnen Häufigkeitskategorien sind die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 7: Nebenwirkungen bei Patienten, die Amivantamab als Monotherapie erhielten
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Stoffwechsel- und Ernährungsstörungen | |||
| Hypoalbuminämie* (siehe Abschnitt 5.1) | Sehr häufig | 31 | 2† |
| Appetit vermindert | 16 | 0,5† | |
| Hypokalzämie | 10 | 0,3† | |
| Hypokaliämie | Häufig | 9 | 2 |
| Hypomagnesiämie | 8 | 0 | |
| Erkrankungen des Nervensystems | |||
| Schwindelgefühl* | Sehr häufig | 13 | 0,3† |
| Augenerkrankungen | |||
| Sehverschlechterung* | Häufig | 3 | 0 |
| Wimpernwachstum* | 1 | 0 | |
| sonstige Augenerkrankungen* | 6 | 0 | |
| Keratitis | Gelegentlich | 0,5 | 0 |
| Uveitis | 0,3 | 0 | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |||
| interstitielle Lungenerkrankung* | Häufig | 3 | 0,5† |
| Erkrankungen des Gastrointestinaltrakts | |||
| Diarrhö | Sehr häufig | 11 | 2† |
| Stomatitis* | 24 | 0,5† | |
| Übelkeit | 23 | 0,5† | |
| Obstipation | 23 | 0 | |
| Erbrechen | 12 | 0,5† | |
| Abdominalschmerz* | Häufig | 9 | 0,8† |
| Hämorrhoiden | 3,7 | 0 | |
| Leber- und Gallenerkrankungen | |||
| Alaninaminotransferase erhöht | Sehr häufig | 15 | 2 |
| Aspartataminotransferase erhöht | 13 | 1 | |
| alkalische Phosphatase im Blut erhöht | 12 | 0,5† | |
| Erkrankungen der Haut und des Unterhautgewebes | |||
| Ausschlag* | Sehr häufig | 76 | 3† |
| Nageltoxizität* | 47 | 2† | |
| trockene Haut* | 19 | 0 | |
| Pruritus | 18 | 0 | |
| Hautulkus | Gelegentlich | 0,8 | 0 |
| toxische epidermale Nekrolyse | 0,3 | 0,3† | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |||
| Myalgie | Sehr häufig | 11 | 0,3† |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |||
| Ödem* | Sehr häufig | 26 | 0,8† |
| Ermüdung/Fatigue* | 26 | 0,8† | |
| Fieber | 11 | 0 | |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | |||
| Reaktion im Zusammenhang mit einer Infusion | Sehr häufig | 67 | 2 |
* Zusammengefasste Begriffe
† Nur Grad-3-Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
In klinischen Studien zu Amivantamab in Kombination mit Carboplatin und Pemetrexed (N = 301) waren die häufigsten Nebenwirkungen, unabhängig vom Schweregrad, Ausschlag (83 %), Neutropenie (57 %), Nageltoxizität (53 %), Reaktionen im Zusammenhang mit einer Infusion (IRRs) (51 %), Ermüdung/Fatigue (43 %), Stomatitis (39 %), Übelkeit (43 %), Thrombozytopenie (40 %), Obstipation (40 %), Ödeme (40 %), verminderter Appetit (33 %), Hypoalbuminämie (32 %), erhöhte Alaninaminotransferase (26 %), erhöhte Aspartataminotransferase (23 %), Erbrechen (22 %) und Hypokaliämie (20 %). Zu den schwerwiegenden Nebenwirkungen gehörten Ausschlag (2,7 %), venöse Thromboembolie (2,3 %), Thrombozytopenie (2,3 %) und ILD (2,0 %). Bei acht Prozent der Patienten wurde Rybrevant aufgrund von Nebenwirkungen abgesetzt. Die häufigsten Nebenwirkungen, die zum Absetzen der Behandlung führten, waren IRRs (2,7 %), Ausschlag (2,3 %), ILD (2,3 %) und Nageltoxizität (1,0 %).
Tabelle 8 gibt einen Überblick über die Nebenwirkungen bei Patienten, die Amivantamab in Kombination mit Chemotherapie erhielten.
Die Daten basieren auf der Anwendung von Amivantamab in Kombination mit Carboplatin und Pemetrexed bei 301 Patienten mit lokal fortgeschrittenem oder metastasiertem nicht-kleinzelligen Lungenkarzinom. Die Patienten erhielten 1 400 mg Amivantamab (bei Patienten < 80 kg) oder 1 750 mg Amivantamab (bei Patienten ≥ 80 kg) wöchentlich über 4 Wochen. Ab Woche 7 erhielten die Patienten 1 750 mg Amivantamab (bei Patienten < 80 kg) oder 2 100 mg Amivantamab (bei Patienten ≥ 80 kg) alle 3 Wochen. Die Exposition gegenüber Amivantamab in Kombination mit Carboplatin und Pemetrexed betrug im Median 7,7 Monate (Spanne: 0,0 bis 28,1 Monate).
Nebenwirkungen, die in klinischen Studien beobachtet wurden, sind nach Häufigkeitskategorie aufgeführt (siehe unten). Häufigkeitskategorien sind folgendermaßen definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Innerhalb der einzelnen Häufigkeitskategorien sind die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 8: Nebenwirkungen bei Patienten, die Amivantamab in Kombination mit
Carboplatin und Pemetrexed erhielten
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Erkrankungen des Blutes und des Lymphsystems | |||
| Neutropenie | Sehr häufig | 57 | 39 |
| Thrombozytopenie | 40 | 12 | |
| Stoffwechsel- und Ernährungsstörungen | |||
| Appetit vermindert | Sehr häufig | 33 | 1,3 |
| Hypoalbuminämie* | 32 | 3,7 | |
| Hypokaliämie | 20 | 6,6 | |
| Hypomagnesiämie | 13 | 1,3 | |
| Hypokalzämie | 12 | 1,0 | |
| Erkrankungen des Nervensystems | |||
| Schwindelgefühl* | Häufig | 10 | 0,3 |
| Gefäßerkrankungen | |||
| Venöse Thromboembolie* | Sehr häufig | 14 | 3,0 |
| Augenerkrankungen | |||
| Sonstige Augenerkrankungen* | Häufig | 7,3 | 0 |
| Sehverschlechterung* | 3,0 | 0 | |
| Wimpernwachstum | Gelegentlich | 0,3 | 0 |
| Keratitis | 0,3 | 0 | |
| Uveitis | 0,3 | 0 | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |||
| interstitielle Lungenerkrankung* | Häufig | 2,3 | 1,7 |
| Erkrankungen des Gastrointestinaltrakts | |||
| Übelkeit | Sehr häufig | 43 | 1,0 |
| Obstipation | 40 | 0,3 | |
| Stomatitis* | 39 | 3,0 | |
Tabelle 8: Nebenwirkungen bei Patienten, die Amivantamab in Kombination mit
Carboplatin und Pemetrexed erhielten
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Erbrechen | 22 | 2,0 | |
| Diarrhö | 19 | 2,3 | |
| Abdominalschmerz* | Häufig | 11 | 0,3 |
| Hämorrhoiden | 9,3 | 0,7 | |
| Leber- und Gallenerkrankungen | |||
| Alaninaminotransferase erhöht | Sehr häufig | 26 | 4,3 |
| Aspartataminotransferase erhöht | 23 | 0,7 | |
| alkalische Phosphatase im Blut erhöht | Häufig | 10 | 0,3 |
| Erkrankungen der Haut und des Unterhautgewebes | |||
| Ausschlag* | Sehr häufig | 83 | 14 |
| Nageltoxizität* | 53 | 4,3 | |
| trockene Haut* | 16 | 0 | |
| Pruritus | 10 | 0 | |
| Hautulkus | Häufig | 3,7 | 0,7 |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |||
| Myalgie | Häufig | 5,0 | 0,7 |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |||
| Ermüdung/Fatigue* | Sehr häufig | 43 | 4,7 |
| Ödem* | 40 | 1,3 | |
| Fieber | 14 | 0 | |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | |||
| Reaktion im Zusammenhang mit einer Infusion | Sehr häufig | 51 | 3,0 |
* Zusammengefasste Begriffe
Zusammenfassung des Sicherheitsprofils
In klinischen Studien zu Amivantamab in Kombination mit Lazertinib (N = 421) waren die häufigsten Nebenwirkungen, unabhängig vom Schweregrad, Ausschlag (89 %), Nageltoxizität (71 %), Reaktionen im Zusammenhang mit einer Infusion (63 %), Hypoalbuminämie (48 %), Hepatotoxizität (47 %), Ödem (47 %), Stomatitis (43 %), venöse Thromboembolie (37 %), Parästhesie (Lazertinib) (34 %), Ermüdung/Fatigue (32 %), Diarrhö (29 %), Obstipation (29 %), trockene Haut (26 %), Pruritus (24 %), verminderter Appetit (24 %), Hypokalzämie (21 %), Übelkeit (21 %) und sonstige Augenerkrankungen (21 %). Zu den häufigsten schwerwiegenden Nebenwirkungen zählten venöse Thromboembolie (11 %), Pneumonie (4,0 %), Ausschlag (3,1 %), ILD/Pneumonitis (2,9 %), Hepatotoxizität (2,4 %), COVID-19 (2,4 %) sowie IRRs und Pleuraerguss (2,1 %). Bei dreiundzwanzig Prozent der Patienten wurde die Behandlung mit Rybrevant aufgrund von Nebenwirkungen abgesetzt. Die häufigsten Nebenwirkungen, die zum Absetzen von Rybrevant führten, waren Ausschlag (5,5 %), Reaktionen im Zusammenhang mit einer Infusion (4,5 %), Nageltoxizität (3,6 %), ILD (2,9 %) und VTE-Ereignisse (2,9 %).
Tabelle 9 gibt einen Überblick über die Nebenwirkungen bei Patienten, die Amivantamab in Kombination mit Lazertinib erhielten.
Die Daten basieren auf der Anwendung von Amivantamab in Kombination mit Lazertinib bei 421 Patienten mit lokal fortgeschrittenem oder metastasiertem nicht-kleinzelligem Lungenkarzinom. Die Patienten erhielten Amivantamab in einer Dosis von 1 050 mg (bei Patienten < 80 kg) oder 1 400 mg (bei Patienten ≥ 80 kg) einmal wöchentlich über 4 Wochen und danach alle 2 Wochen. Die mediane Exposition gegenüber der Studienbehandlung in der Amivantamab- und Lazertinib-Kombinationsgruppe betrug 18,5 Monate (Spanne: 0,2 bis 31,4 Monate).
Nebenwirkungen, die in klinischen Studien beobachtet wurden, sind nach Häufigkeitskategorie aufgeführt. Häufigkeitskategorien sind folgendermaßen definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Innerhalb der einzelnen Häufigkeitskategorien sind die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 9: Nebenwirkungen von Amivantamab bei Patienten, die Amivantamab in
Kombination mit Lazertinib erhielten
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Stoffwechsel- und Ernährungsstörungen | |||
| Hypoalbuminämie* | Sehr häufig | 48 | 5 |
| Appetit vermindert | 24 | 1,0 | |
| Hypokalzämie | 21 | 2,1 | |
| Hypokaliämie | 14 | 3,1 | |
| Hypomagnesiämie | Häufig | 5,0 | 0 |
| Erkrankungen des Nervensystems | |||
| Parästhesie*‡ | Sehr häufig | 34 | 1,7 |
| Schwindelgefühl* | 13 | 0 | |
| Gefäßerkrankungen | |||
| Venöse Thromboembolie* | Sehr häufig | 37 | 11 |
| Augenerkrankungen | |||
| Sonstige Augenerkrankungen* | Sehr häufig | 21 | 0,5 |
| Sehverschlechterung* | Häufig | 4,5 | 0 |
| Keratitis | 2,6 | 0,5 | |
| Wimpernwachstum* | 1,9 | 0 | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |||
| Interstitielle Lungenerkrankung/Pneumonitis* | Häufig | 3,1 | 1,2 |
| Erkrankungen des Gastrointestinaltrakts | |||
| Stomatitis* | Sehr häufig | 43 | 2,4 |
| Diarrhö | 29 | 2,1 | |
| Obstipation | 29 | 0 | |
| Übelkeit | 21 | 1,2 | |
| Erbrechen | 12 | 0,5 | |
| Abdominalschmerz* | 11 | 0 | |
| Hämorrhoiden | Häufig | 10 | 0,2 |
| Leber- und Gallenerkrankungen | |||
| Hepatotoxizität† | Sehr häufig | 47 | 9 |
| Erkrankungen der Haut und des Unterhautgewebes | |||
| Ausschlag* | Sehr häufig | 89 | 27 |
| Nageltoxizität* | 71 | 11 | |
| Trockene Haut* | 26 | 1,0 | |
| Pruritus | 24 | 0,5 | |
| Palmar-plantares Erythrodysästhesie-Syndrom | Häufig | 6 | 0,2 |
| Hautulkus | 5 | 0,7 | |
| Urtikaria | 1,2 | 0 | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |||
| Muskelspasmen | Sehr häufig | 17 | 0,5 |
| Myalgie | 13 | 0,7 | |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |||
| Ödem* | Sehr häufig | 47 | 2,9 |
| Ermüdung/Fatigue* | 32 | 3,8 | |
| Fieber | 12 | 0 | |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | |||
| Reaktion im Zusammenhang mit einer Infusion | Sehr häufig | 63 | 6 |
Tabelle 9: Nebenwirkungen von Amivantamab bei Patienten, die Amivantamab in
Kombination mit Lazertinib erhielten
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
* Zusammengefasste Begriffe.
‡ Nur als UAW von Lazertinib bewertet.
† Zu den häufigsten Ereignissen gehörten erhöhte ALT (36 %), erhöhte AST (29 %) und erhöhte alkalische Phosphatase im Blut (12 %).
Beschreibung von ausgewählten Nebenwirkungen
Reaktionen im Zusammenhang mit einer Infusion
Bei 67 % der Patienten, die mit einer Amivantamab-Monotherapie behandelt wurden, traten Reaktionen im Zusammenhang mit einer Infusion auf. Achtundneunzig Prozent der IRRs waren Grad 1–2. Neunundneunzig Prozent der IRRs traten bei der ersten Infusion auf, wobei die mediane Zeit bis zum Auftreten 60 Minuten betrug und die Mehrheit innerhalb von 2 Stunden nach Infusionsbeginn auftrat. Zu den häufigsten Anzeichen und Symptomen gehören Schüttelfrost, Dyspnoe, Übelkeit, Flush, Beschwerden im Brustkorb und Erbrechen (siehe Abschnitt 4.4).
Bei 50 % der Patienten, die mit Amivantamab in Kombination mit Carboplatin und Pemetrexed behandelt wurden, traten Reaktionen im Zusammenhang mit einer Infusion auf. Mehr als 94 % der IRRs waren Grad 1–2. Die Mehrzahl der IRRs trat bei der ersten Infusion auf, wobei die Zeit bis zum Auftreten im Median 60 Minuten betrug (Spanne: 0 bis 7 Stunden) und die Mehrzahl innerhalb von 2 Stunden nach Infusionsbeginn auftrat.
Nach einer längeren Dosisunterbrechung von mehr als 6 Wochen kann gelegentlich eine IRR bei der Wiederaufnahme der Behandlung mit Amivantamab auftreten.
Bei 63 % der Patienten, die mit Amivantamab in Kombination mit Lazertinib behandelt wurden, traten Reaktionen im Zusammenhang mit einer Infusion auf. Vierundneunzig Prozent der IRRs waren Grad 1–2. Die Mehrzahl der IRRs trat bei der ersten Infusion auf, wobei die Zeit bis zum Auftreten im Median 1 Stunde betrug und die Mehrzahl innerhalb von 2 Stunden nach Infusionsbeginn auftrat. Zu den häufigsten Anzeichen und Symptomen gehören Schüttelfrost, Dyspnoe, Übelkeit, Flush, Beschwerden im Brustkorb und Erbrechen (siehe Abschnitt 4.4).
Nach einer längeren Dosisunterbrechung von mehr als 6 Wochen kann gelegentlich eine IRR bei der Wiederaufnahme der Behandlung mit Amivantamab auftreten.
In einer offenen, multizentrischen Phase-II-Studie bei Patienten mit NSCLC wurde Patienten 8 mg Dexamethason oral zweimal täglich an beiden Tagen vor der Rybrevant-Erstinfusion verabreicht und 8 mg Dexamethason oral 60 Minuten vor der Erstinfusion (ingesamt 5 Dosen) zusätzlich zu intravenös verabreichtem Dexamethason. Durch den Einsatz von oral verabreichtem Dexamethason wurde am Tag der Erstinfusion eine Inzidenz von 22,5 % IRRs und keine IRR Grad ≥ 3 berichtet (siehe Abschnitt 4.2).
Interstitielle Lungenerkrankung
Interstitielle Lungenerkrankungen (ILD) oder ILD-ähnliche Nebenwirkungen wurden bei der Anwendung von Amivantamab sowie anderer EGFR-Inhibitoren berichtet. Eine interstitielle Lungenerkrankung oder Pneumonitis wurde bei 2,6 % der Patienten, die mit einer Amivantamab-Monotherapie behandelt wurden, bei 2,3 % der Patienten, die mit Amivantamab in Kombination mit Carboplatin und Pemetrexed behandelt wurden und bei 3,1 % der Patienten, die mit Amivantamab in Kombination mit Lazertinib behandelt wurden, darunter 1 Fall (0,2 %) mit tödlichem Ausgang, berichtet. Patienten mit anamnestisch bekannter ILD, arzneimittelinduzierter ILD, Strahlenpneumonitis, die eine Steroidbehandlung erforderte, oder mit Anzeichen einer klinisch aktiven ILD wurden von der klinischen Studie ausgeschlossen (siehe Abschnitt 4.4).
Venöse thromboembolische (VTE)-Ereignisse bei gleichzeitiger Anwendung mit Lazertinib
Bei 37 % der 421 Patienten, die Rybrevant in Kombination mit Lazertinib erhielten, wurden VTE-Ereignisse, einschließlich tiefer Venenthrombose (TVT) und Lungenembolie (LE) berichtet. Die meisten Ereignisse waren Grad 1 oder 2, wobei Ereignisse Grad 3–4 bei 11 % und Ereignisse mit tödlichem Ausgang bei 0,5 % der Patienten auftraten, die Rybrevant in Kombination mit Lazertinib erhielten. Informationen zur prophylaktischen Antikoagulation und der Behandlung von VTE-Ereignissen sind den Abschnitten 4.2 und 4.4 zu entnehmen. Bei Patienten, die Rybrevant in Kombination mit Lazertinib erhielten, betrug die mediane Zeit bis zum ersten Auftreten eines VTE-Ereignisses 84 Tage. VTE-Ereignisse führten bei 2,9 % der Patienten zum Absetzen der Behandlung mit Rybrevant.
Haut- und Nagelreaktionen
Bei 76 % der Patienten, die mit Amivantamab als Monotherapie behandelt wurden, traten Ausschlag (einschließlich akneiformer Dermatitis), Juckreiz und trockene Haut auf. In den meisten Fällen handelte es sich um Ausschlag Grad 1 oder 2, wohingegen bei 3 % der Patienten Ausschlag Grad 3 auftrat. Ausschlag, der zum Absetzen von Amivantamab führte, trat bei 0,3 % der Patienten auf. Der Ausschlag trat in der Regel innerhalb der ersten 4 Wochen der Therapie auf, wobei die mediane Zeit bis zum Auftreten 14 Tage betrug. Bei Patienten, die mit Amivantamab behandelt wurden, trat Nageltoxizität auf. In den meisten Fällen handelte es sich um Ereignisse Grad 1 oder 2, wohingegen bei 1,8 % der Patienten Nageltoxizität Grad 3 auftrat.
Bei 83 % der Patienten, die mit Amivantamab in Kombination mit Carboplatin und Pemetrexed behandelt wurden, trat Ausschlag (einschließlich Dermatitis akneiform) auf. In den meisten Fällen handelte es sich um Ausschlag Grad 1 oder 2, wohingegen bei 14 % der Patienten ein Ausschlag Grad 3 auftrat. Ausschlag, der zum Absetzen von Amivantamab führte, trat bei 2,3 % der Patienten auf. Der Ausschlag trat in der Regel innerhalb der ersten 4 Wochen der Therapie auf, wobei die mediane Zeit bis zum Auftreten 14 Tage betrug. Bei Patienten, die mit Amivantamab in Kombination mit Carboplatin und Pemetrexed behandelt wurden, trat Nageltoxizität auf. In den meisten Fällen handelte es sich um Ereignisse Grad 1 oder 2, wohingegen bei 4,3 % der Patienten Nageltoxizität Grad 3 auftrat (siehe Abschnitt 4.4).
Bei 89 % der Patienten, die mit Amivantamab in Kombination mit Lazertinib behandelt wurden, trat Ausschlag (einschließlich Dermatitis akneiform) auf. In den meisten Fällen handelte es sich um Ausschlag Grad 1 oder 2, wohingegen bei 27 % der Patienten ein Ausschlag Grad 3 auftrat. Ausschlag, der zum Absetzen der Behandlung mit Amivantamab führte, trat bei 5,5 % der Patienten auf. Der Ausschlag trat in der Regel innerhalb der ersten 4 Wochen der Therapie auf, wobei die mediane Zeit bis zum Auftreten 14 Tage betrug. Bei Patienten, die mit Amivantamab in Kombination mit Lazertinib behandelt wurden, trat Nageltoxizität auf. In den meisten Fällen handelte es sich um Ereignisse Grad 1 oder 2, wohingegen bei 11 % der Patienten Nageltoxizität Grad 3 auftrat (siehe Abschnitt 4.4).
In einer Phase-II-Studie bei Patienten, die mit Rybrevant in Kombination mit Lazertinib behandelt wurden, wurde die Anwendung einer prophylaktischen Therapie mit einem oralen Antibiotikum, einem topischen Antibiotikum auf der Kopfhaut, einer Feuchtigkeitspflege für das Gesicht und den ganzen Körper (außer der Kopfhaut) sowie einem Antiseptikum für Hände und Füße untersucht (siehe Abschnitte 4.2 und 4.4). Die Studie zeigte eine Reduktion der Häufigkeit dermatologischer Nebenwirkungen ≥ Grad 2 während der ersten 12 Behandlungswochen im Vergleich zu der in der klinischen Praxis üblichen dermatologischen Standardbehandlung (38,6 % gegenüber 76,5 %; p < 0,0001). Darüber hinaus gab es eine Reduktion der Nebenwirkungen ≥ Grad 2 auf der Kopfhaut in den ersten 12 Behandlungswochen (8,6 % gegenüber 29,4 %) sowie eine geringere Häufigkeit von Dosisreduktionen (7,1 % gegenüber 19,1 %), Behandlungsunterbrechungen (15,7 % gegenüber 33,8 %) und Behandlungsabbrüchen (1,4 % gegenüber 4,4 %) aufgrund dermatologischer Nebenwirkungen.
Augenerkrankungen
Augenerkrankungen, einschließlich Keratitis (0,5 %), traten bei 9 % der Patienten auf, die mit Amivantamab als Monotherapie behandelt wurden. Zu den weiteren berichteten Nebenwirkungen gehörten Wimpernwachstum, Sehverschlechterung und sonstige Augenerkrankungen. Alle Ereignisse waren Grad 1–2 zuzuordnen.
Augenerkrankungen, einschließlich Keratitis (0,3 %), traten bei 11 % der mit Amivantamab in Kombination mit Carboplatin und Pemetrexed behandelten Patienten auf. Zu den weiteren berichteten Nebenwirkungen gehörten Wimpernwachstum, Sehverschlechterung, Uveitis und sonstige Augenerkrankungen. Alle Ereignisse waren Grad 1–2 zuzuordnen (siehe Abschnitt 4.4).
Augenerkrankungen, einschließlich Keratitis (2,6 %) traten bei Patienten auf, die mit Amivantamab in Kombination mit Lazertinib behandelt wurden. Zu den weiteren berichteten Nebenwirkungen gehörten Wimpernwachstum, Sehverschlechterung und sonstige Augenerkrankungen. Die meisten Ereignisse waren Grad 1–2 (siehe Abschnitt 4.4).
Besondere Patientengruppen
Ältere Patienten
Es liegen begrenzt klinische Daten für Amivantamab bei Patienten ab 75 Jahren vor (siehe Abschnitt 5.1). Insgesamt wurde kein Unterschied hinsichtlich der Sicherheit zwischen Patienten im Alter von ≥ 65 Jahren und Patienten < 65 Jahren festgestellt.
Immunogenität
Wie bei allen therapeutisch angewendeten Proteinen besteht die Möglichkeit einer Immunogenität. In klinischen Studien zu Amivantamab bei Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC wurden 4 von 1 862 Patienten (0,2 %), die mit Rybrevant behandelt und auf das Vorliegen von Antikörpern gegen den Wirkstoff (anti-drug antibodies, ADA) untersucht werden konnten, positiv auf behandlungsbedingte Anti-Amivantamab-Antikörper getestet. Es gab keine Hinweise auf Änderungen in Bezug auf die Pharmakokinetik oder das Wirksamkeits- oder Sicherheitsprofil aufgrund von Anti-Amivantamab-Antikörpern.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
In einer klinischen Studie, bei der Patienten Dosen bis zu 2 100 mg intravenös erhielten, wurde keine maximal verträgliche Dosis ermittelt. Es ist kein spezifisches Antidot für eine Amivantamab-Überdosierung bekannt. Im Falle einer Überdosierung soll die Behandlung mit Rybrevant abgebrochen werden. Der Patient soll auf Anzeichen oder Symptome von Nebenwirkungen überwacht werden. Adäquate allgemein supportive Maßnahmen sollen umgehend eingeleitet werden, bis die klinische Toxizität nachgelassen oder sich vollständig zurückgebildet hat.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Monoklonale Antikörper und Antikörper-Wirkstoff-Konjugat, ATC-Code: L01FX18
Wirkmechanismus
Amivantamab ist ein vollhumaner, auf IgG1 basierender bispezifischer EGFR-MET-Antikörper mit niedrigem Fucoseanteil, der Immunzell-gerichtete Aktivität aufweist und gegen Tumore mit aktivierenden EGFR-Mutationen, wie Exon-19-Deletionen, Exon-21-L858R-Substitutionsmutationen und Exon-20-Insertionsmutationen, gerichtet ist. Amivantamab bindet an die extrazellulären Domänen von EGFR und MET.
Amivantamab unterbindet die EGFR- und MET-Signalfunktionen, indem es die Ligandenbindung blockiert und die Degradation von EGFR und MET fördert, wodurch Tumorwachstum und -progression verhindert werden. Die Expression von EGFR und MET auf der Oberfläche von Tumorzellen ermöglicht auch die zielgerichtete Destruktion dieser Zellen. Dies wird durch Immuneffektorzellen wie natürlichen Killerzellen und Makrophagen auf Basis antikörperabhängiger zellulärer Zytotoxizität (antibody-dependent cellular cytotoxicity, ADCC) bzw. Trogozytose erreicht.
Pharmakodynamische Wirkungen
Albumin
Amivantamab verringerte die Serumalbuminkonzentration, eine pharmakodynamische Wirkung der MET-Inhibition, typischerweise während der ersten 8 Wochen (siehe Abschnitt 4.8); danach stabilisierte sich die Albuminkonzentration während des weiteren Verlaufs der Behandlung mit Amivantamab.
Klinische Wirksamkeit und Sicherheit
Zuvor unbehandeltes NSCLC mit EGFR Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen (MARIPOSA)
NSC3003 (MARIPOSA) ist eine randomisierte, offene, aktiv kontrollierte, multizentrische Phase-III-Studie zur Beurteilung der Wirksamkeit und Sicherheit von Rybrevant in Kombination mit Lazertinib im Vergleich zur Osimertinib-Monotherapie bei der Erstlinienbehandlung von Patienten mit EGFR-mutiertem lokal fortgeschrittenem oder metastasiertem NSCLC, die nicht für eine kurative Therapie geeignet sind. Die Patientenproben mussten eine der beiden common EGFR-Mutationen aufweisen (Exon-19-Deletion oder Exon-21-L858R-Substitutionsmutation), die durch lokale Tests festgestellt wurden. Die Tumorgewebeproben (94 %) und/oder Plasmaproben (6 %) aller Patienten wurden lokal getestet, um den EGFR-Exon-19-Deletions- und/oder Exon-21-L858R-Substitutionsmutationsstatus zu bestimmen; dabei kam bei 65 % der Patienten eine Polymerase-Kettenreaktion (polymerase chain reaction, PCR) und bei 35 % ein Next Generation Sequencing (NGS) zum Einsatz.
Insgesamt wurden 1 074 Patienten zu der Behandlung mit Rybrevant in Kombination mit Lazertinib, der Osimertinib-Monotherapie oder der Lazertinib-Monotherapie, jeweils bis zur Krankheitsprogression oder inakzeptablen Toxizität, randomisiert (2:2:1). Rybrevant wurde intravenös in der Dosierung 1 050 mg (bei Patienten < 80 kg) oder 1 400 mg (bei Patienten ≥ 80 kg) einmal wöchentlich, jeweils über 4 Wochen und danach ab Woche 5 alle 2 Wochen angewendet. Lazertinib wurde in der Dosierung 240 mg oral einmal täglich angewendet. Osimertinib wurde in der Dosierung 80 mg oral einmal täglich angewendet. Die Randomisierung wurde nach EGFR-Mutationstyp (Exon-19-Deletion oder Exon-21-L858R-Substitutionsmutation), ethnischer Abstammung (asiatisch oder nicht-asiatisch) und Hirnmetastasen in der Anamnese (ja oder nein) stratifiziert. Die demografischen Kennzahlen und die krankheitsbezogenen Parameter waren bei Baseline in allen Behandlungsarmen ausgewogen. Das mediane Alter betrug 63 (Spanne: 25–88) Jahre, wobei 45 % der Patienten ≥ 65 Jahre alt waren; 62 % waren weiblich, 59 % asiatischer und 38 % kaukasischer Abstammung. Der Performance-Status der Eastern Cooperative Oncology Group (ECOG) bei Baseline betrug 0 (34 %) oder 1 (66 %); 69 % hatten nie geraucht, 41 % hatten in der Vorgeschichte Hirnmetastasen und 90 % hatten zum Zeitpunkt der Erstdiagnose Krebs im Stadium IV. Im Hinblick auf den EGFR-Mutationsstatus lagen bei 60 % Exon-19-Deletionen und bei 40 % Exon-21-L858R-Substitutionsmutationen vor.
Rybrevant in Kombination mit Lazertinib zeigte in der BICR-Beurteilung (blinded independent central review) eine statistisch signifikante Verbesserung des progressionsfreien Überlebens (progression free survival, PFS).
Die finale Analyse des Gesamtüberlebens (overall survival, OS) zeigte eine statistisch signifikante Verbesserung des OS für Rybrevant in Kombination mit Lazertinib im Vergleich zu Osimertinib (siehe Tabelle 10 und Abbildung 2).
Tabelle 10: Ergebnisse zur Wirksamkeit in der MARIPOSA-Studie
Rybrevant + Lazertinib (n = 429) | Osimertinib (n = 429) | |
| Progressionsfreies Überleben (PFS)a | ||
| Anzahl der Ereignisse | 192 (45 %) | 252 (59 %) |
| Median, Monate (95 % KI) | 23,7 (19,1; 27,7) | 16,6 (14,8; 18,5) |
| Hazard Ratio (95 % KI); p-Wert | 0,70 (0,58; 0,85); p = 0,0002 | |
| Gesamtüberleben (OS) | ||
| Anzahl der Ereignisse | 173 (40 %) | 217 (51 %) |
| Median, Monate (95 % KI) | NA (42,9; NA) | 36,7 (33,4; 41,0) |
| Hazard Ratio (95 % KI); p-Wert | 0,75 (0,61; 0,92); p = 0,0048 | |
| Objektive Ansprechrate (ORR)a, b | ||
| ORR, % (95 % KI) | 80 % (76 %; 84 %) | 77 % (72 %; 81 %) |
| Dauer des Ansprechens (DOR)a, b | ||
| Median, Monate (95 % KI) | 25,8 (20,3; 33,9) | 18,1 (14,8; 20,1) |
BICR = verblindete unabhängige zentrale Überprüfung; KI: Konfidenzintervall; NA: nicht abschätzbar. Die PFS-Ergebnisse stammen aus dem Daten-Cut-off 11. August 2023, mit einer medianen Nachbeobachtungszeit von 22,0 Monaten. Die Ergebnisse für DOR (Duration of Response, Dauer des Ansprechens) und ORR (Objective Response Rate, Objektive Ansprechrate) stammen aus dem Daten-Cut-off 13. Mai 2024, mit einer medianen Nachbeobachtungszeit von 31,3 Monaten. Die Ergebnisse für OS stammen aus dem Daten-Cut-off 04. Dezember 2024 mit einer medianen Nachbeobachtungszeit von 37,8 Monaten.
a BICR nach RECIST v1.1.
b Basierend auf bestätigten Respondern.
Abbildung 1: Kaplan-Meier-Kurve des PFS bei zuvor unbehandelten NSCLC-Patienten nach BICR -Beurteilung
Abbildung 2: Kaplan-Meier-Kurve des OS bei zuvor unbehandelten NSCLC-Patienten
Die intrakranielle ORR und DOR mittels BICR waren vorab festgelegte Endpunkte in MARIPOSA. In der Subgruppe von Patienten mit intrakraniellen Läsionen bei Baseline wurde für die Kombination von Rybrevant und Lazertinib eine vergleichbare intrakranielle ORR wie die der Kontrollgruppe gezeigt. Von allen Patienten in der MARIPOSA-Studie lagen serielle Gehirn-MRT gemäß Prüfplan vor, um das intrakranielle Ansprechen und die Dauer des Ansprechens zu beurteilen. Die Ergebnisse sind in Tabelle 11 zusammengefasst.
Tabelle 11: Intrakranielle ORR und DOR nach BICR-Beurteilung bei Patienten mit intrakraniellen Läsionen bei Baseline - MARIPOSA
Rybrevant + Lazertinib (n = 180) | Osimertinib (n = 186) | |
| Beurteilung des Ansprechens intrakranieller Tumoren | ||
| Intrakranielle ORR (CR + PR), % (95 % KI) | 78 % (71 %; 84 %) | 77 % (71 %; 83 %) |
| Komplette Remission | 64 % | 59 % |
| Intrakranielle DOR | ||
| Anzahl der Responder | 140 | 144 |
| Median, Monate (95 % KI) | 35,0 (20,4; NA) | 25,1 (22,1; 31,2) |
KI = Konfidenzintervall
NA = nicht abschätzbar
Die Ergebnisse für die intrakranielle ORR und DOR stammen aus dem Daten-Cut-off 04. Dezember 2024, mit einer medianen Nachbeobachtungszeit von 37,8 Monaten.
Zuvor behandeltes nicht-kleinzelliges Lungenkarzinom (NSCLC) mit EGFR Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen (MARIPOSA-2)
Bei MARIPOSA-2 handelt es sich um eine randomisierte (2:2:1), offene, multizentrische Phase-3-Studie bei Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC mit EGFR-Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen (ein Mutationstest konnte zum oder nach dem Zeitpunkt der Diagnose der lokal fortgeschrittenen oder metastasierten Erkrankung durchgeführt werden. Der Test musste zum Zeitpunkt des Studieneintritts nicht wiederholt werden, wenn der EGFR-Mutationsstatus zuvor festgestellt worden war) nach Versagen einer vorherigen Therapie einschließlich eines EGFR-Tyrosinkinaseinhibitors (TKI) der dritten Generation. Insgesamt wurden 657 Patienten in die Studie randomisiert, von denen 263 Carboplatin und Pemetrexed (CP) erhielten und 131 Rybrevant in Kombination mit Carboplatin und Pemetrexed (Rybrevant-CP). Zusätzlich wurden 263 Patienten randomisiert, die Rybrevant in Kombination mit Lazertinib, Carboplatin und Pemetrexed in einem separaten Studienarm erhielten. Rybrevant wurde intravenös in einer Dosis von 1 400 mg (bei Patienten < 80 kg) oder 1 750 mg (bei Patienten ≥ 80 kg) einmal wöchentlich über 4 Wochen angewendet, dann alle 3 Wochen mit einer Dosis von 1 750 mg (bei Patienten < 80 kg) oder 2 100 mg (bei Patienten ≥ 80 kg) ab Woche 7 bis zur Krankheitsprogression oder inakzeptabler Toxizität. Carboplatin wurde intravenös mit einer Fläche unter der Konzentrations-Zeit-Kurve von 5 mg/ml pro Minute (area under the curve, AUC 5) einmal alle 3 Wochen für bis zu 12 Wochen angewendet. Pemetrexed wurde in einer Dosierung von 500 mg/m2 einmal alle 3 Wochen intravenös bis zur Krankheitsprogression oder inakzeptabler Toxizität angewendet.
Die Patienten wurden nach Osimertinib-Therapielinie (Erst- oder Zweitlinie), Hirnmetastasen in der Vorgeschichte (ja oder nein) und asiatischer Abstammung (ja oder nein) stratifiziert.
Bei den 394 Patienten, die in den Rybrevant-CP-Arm oder den CP-Arm randomisiert wurden, betrug der Altersmedian 62 Jahre (Spanne: 31 bis 85 Jahre), wobei 38 % der Patienten ≥ 65 Jahre alt waren; 60 % waren weiblich; 48 % waren asiatischer und 46 % kaukasischer Abstammung. Der ECOG-Performance-Status betrug bei Baseline 0 (40 %) oder 1 (60 %); 66 % hatten nie geraucht; 45 % hatten Hirnmetastasen in der Anamnese und 92 % hatten bei der Erstdiagnose Krebs im Stadium IV.
Rybrevant in Kombination mit Carboplatin und Pemetrexed zeigte eine statistisch signifikante Verbesserung des progressionsfreien Überlebens (progression free survival, PFS) im Vergleich zu Carboplatin und Pemetrexed, mit einer HR von 0,48 (95 % KI: 0,36; 0,64; p < 0,0001). Zum Zeitpunkt der zweiten Zwischenanalyse für das Gesamtüberleben (overall survival, OS) mit einer medianen Nachbeobachtungszeit von etwa 18,6 Monaten für Rybrevant-CP und etwa 17,8 Monaten für CP betrug die OS HR 0,73 (95 % KI: 0,54; 0,99; p = 0,0386). Dies war statistisch nicht signifikant (getestet mit einem vorgegebenen Signifikanzniveau von 0,0142).
Die Ergebnisse zur Wirksamkeit sind in Tabelle 12 zusammengefasst.
Tabelle 12: Ergebnisse zur Wirksamkeit aus MARIPOSA-2
| Rybrevant + Carboplatin + Pemetrexed (n = 131) | Carboplatin+ Pemetrexed (n = 263) | |
| Progressionsfreies Überleben (PFS)a | ||
| Anzahl der Ereignisse (%) | 74 (57) | 171 (65) |
| Median, Monate (95 % KI) | 6,3 (5,6; 8,4) | 4,2 (4,0; 4,4) |
| HR (95 % KI); p-Wert | 0,48 (0,36; 0,64); p < 0,0001 | |
| Gesamtüberleben (OS) | ||
| Anzahl der Ereignisse (%) | 65 (50) | 143 (54) |
| Median, Monate (95 % KI) | 17,7 (16,0; 22,4) | 15,3 (13,7; 16,8) |
| HR (95 % KI); p-Wertb | 0,73 (0,54; 0,99); p = 0,0386 | |
| Objektive Ansprechratea | ||
| ORR, % (95 % KI) | 64 % (55 %; 72 %) | 36 % (30 %; 42 %) |
| Odds Ratio (95 % KI); p-Wert | 3,10 (2,00; 4,80); p < 0,0001 | |
| Dauer des Ansprechens (DOR) a | ||
| Median, Monate (95 % KI) | 6,90 (5,52; NA) | 5,55 (4,17; 9,56) |
| Patienten mit DOR ≥ 6 Monate | 31,9 % | 20,0 % |
KI = Konfidenzintervall
NA = nicht abschätzbar
Die PFS-, DOR- und ORR-Ergebnisse beziehen sich auf den Datenstichtag 10. Juli 2023, als die Hypothesentests und die endgültige Analyse für diese Endpunkte durchgeführt wurden. Die OS-Ergebnisse beziehen sich auf den Datenstichtag 26. April 2024 der zweiten OS-Zwischenanalyse.
a Verblindete unabhängige zentrale Überprüfung (BICR)
b Der p-Wert wird mit einem zweiseitigen Signifikanzniveau von 0,0142 verglichen. Somit sind die OS-Ergebnisse bei der zweiten Zwischenanalyse nicht signifikant.
Abbildung 3: Kaplan-Meier-Kurve des PFS bei zuvor behandelten NSCLC-Patienten gemäß BICR-Bewertung
Der PFS-Nutzen von Rybrevant-CP im Vergleich zu CP war in allen analysierten vordefinierten Untergruppen konsistent, einschließlich ethnischer Abstammung, Alter, Geschlecht, Raucheranamnese und ZNS-Metastasenstatus bei Studienaufnahme.
Abbildung 4: Kaplan-Meier-Kurve des OS bei zuvor behandelten NSCLC-Patienten
Wirksamkeitsdaten zu intrakraniellen Metastasen
Patienten mit asymptomatischen oder zuvor behandelten und stabilen intrakraniellen Metastasen kamen für die Randomisierung von MARIPOSA-2 in Frage.
Die Behandlung mit Rybrevant-CP war mit einem numerischen Anstieg der intrakraniellen objektiven Ansprechrate (objective response rate, ORR) (23,3 % für Rybrevant-CP gegenüber 16,7 % für CP, Odds Ratio von 1,52; 95 % KI (0,51; 4,50)) und einer intrakraniellen Dauer des Ansprechens (duration of response, DOR) (13,3 Monate; 95 % KI (1,4; NA) im Rybrevant-CP-Arm gegenüber 2,2 Monaten; 95 % KI (1,4; NA) im CP-Arm) verbunden. Die mediane Nachbeobachtungszeit von Rybrevant-CP betrug etwa 18,6 Monate.
Zuvor unbehandeltes nicht-kleinzelliges Lungenkarzinom (NSCLC) mit Exon-20-Insertionsmutationen (PAPILLON)
Bei PAPILLON handelt es sich um eine randomisierte, offene, multizentrische Phase-3-Studie zum Vergleich der Behandlung mit Rybrevant in Kombination mit Carboplatin und Pemetrexed mit einer Chemotherapie allein (Carboplatin und Pemetrexed) bei Patienten mit nicht vorbehandeltem, lokal fortgeschrittenem oder metastasiertem NSCLC mit aktivierenden Exon-20-Insertionsmutationen des EGFR. Bei allen 308 Patienten wurden Tumorgewebe- (92,2 %) und/oder Plasmaproben (7,8 %) lokal untersucht, um den EGFR-Exon-20-Insertionsmutationsstatus zu bestimmen. Dabei wurde bei 55,5 % der Patienten Next Generation Sequencing (NGS) und/oder bei 44,5 % der Patienten die Polymerase-Kettenreaktion (polymerase chain reaction, PCR) verwendet. Zentrale Testungen wurden auch durchgeführt mittels AmoyDx® LC10 Gewebetest, Thermo Fisher Oncomine Dx Target Test und Guardant 360® CDx Plasmatest.
Patienten mit Hirnmetastasen beim Screening kamen für die Teilnahme in Frage, sobald sie definitiv behandelt wurden, klinisch stabil und asymptomatisch waren und seit mindestens 2 Wochen vor der Randomisierung keine Corticosteroidbehandlung mehr erhielten.
Rybrevant wurde intravenös in einer Dosis von 1 400 mg (bei Patienten < 80 kg) bzw. 1 750 mg (bei Patienten ≥ 80 kg) einmal wöchentlich über 4 Wochen angewendet, dann alle 3 Wochen mit einer Dosis von 1 750 mg (bei Patienten < 80 kg) oder 2 100 mg (bei Patienten ≥ 80 kg) ab Woche 7 bis zur Krankheitsprogression oder inakzeptabler Toxizität. Carboplatin wurde intravenös mit einer Fläche unter der Konzentrations-Zeit-Kurve von 5 mg/ml pro Minute (area under the curve, AUC 5) einmal alle 3 Wochen für bis zu 12 Wochen angewendet. Pemetrexed wurde in einer Dosierung von 500 mg/m2 einmal alle 3 Wochen intravenös bis zur Krankheitsprogression oder inakzeptabler Toxizität angewendet. Die Randomisierung erfolgte stratifiziert nach ECOG-Performance-Status (0 oder 1) und Hirnmetastasen in der Vorgeschichte (ja oder nein). Patienten, die in den Behandlungsarm mit Carboplatin und Pemetrexed randomisiert wurden und bei denen sich eine Krankheitsprogression bestätigt hatte, hatten die Möglichkeit, als Folgetherapie Amivantamab als Monotherapie zu erhalten (Crossover).
Insgesamt wurden 308 Patienten (1:1) randomisiert: 153 in den Behandlungsarm mit Rybrevant, Carboplatin und Pemetrexed und 155 in den Behandlungsarm mit Carboplatin und Pemetrexed. Der Altersmedian betrug 62 Jahre (Spanne: 27 bis 92 Jahre), wobei 39 % der Patienten ≥ 65 Jahre waren; 58 % waren weiblich; 61 % waren asiatischer und 36 % waren kaukasischer Abstammung. Der ECOG-Performance-Status betrug bei Baseline 0 (35 %) oder 1 (64 %); 58 % hatten nie geraucht; 23 % hatten Hirnmetastasen in der Anamnese und 84 % hatten bei der Erstdiagnose Krebs im Stadium IV.
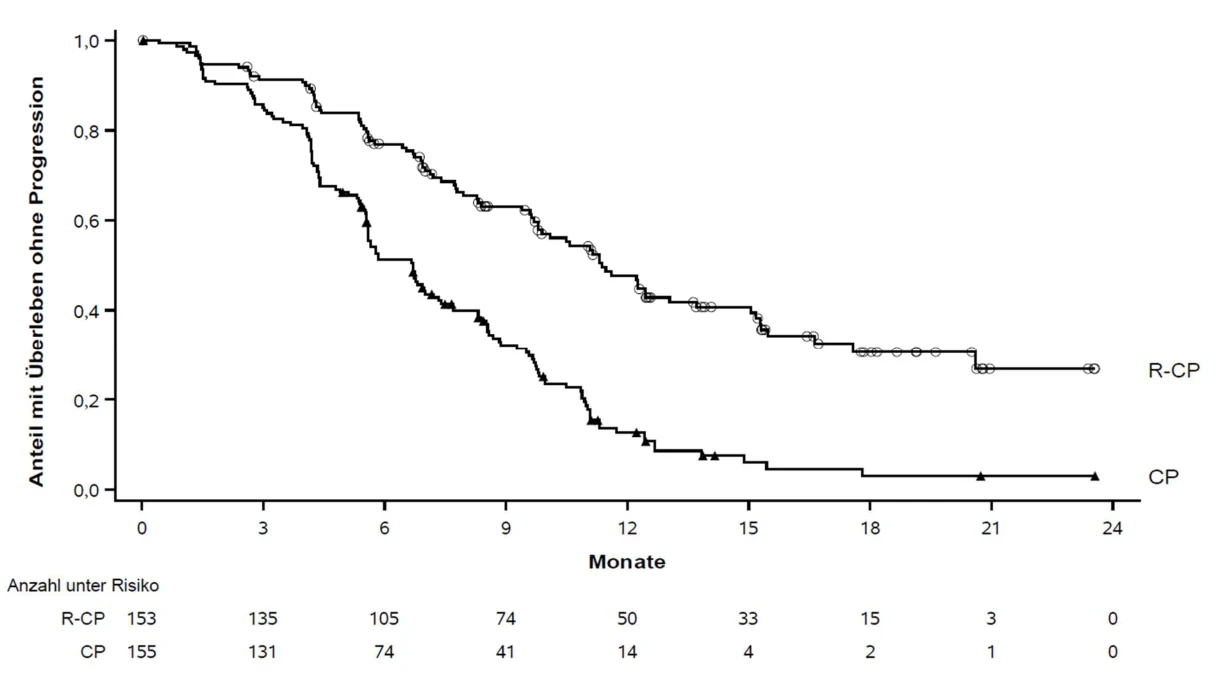
Der primäre Endpunkt für PAPILLON war das PFS (progression free survival), das anhand des BICR (blinded independent central review) bewertet wurde. Die mediane Nachbeobachtungszeit betrug 14,9 Monate (Bereich: 0,3 bis 27,0).
Die Ergebnisse zur Wirksamkeit sind in Tabelle 13 zusammengefasst.
Tabelle 13: Ergebnisse zur Wirksamkeit aus PAPILLON
| Rybrevant + Carboplatin + Pemetrexed (n = 153) | Carboplatin + Pemetrexed (n = 155) | |
| Progressionsfreies Überleben (PFS)a | ||
| Anzahl der Ereignisse | 84 (55 %) | 132 (85 %) |
| Median, Monate (95 % KI) | 11,4 (9,8; 13,7) | 6,7 (5,6; 7,3) |
| HR (95 % KI); p-Wert | 0,395 (0,29; 0,52); p < 0,0001 | |
| Objektive Ansprechratea, b | ||
| ORR, % (95 % KI) | 73 % (65 %, 80 %) | 47 % (39 %, 56 %) |
| Odds Ratio (95 % KI); p-Wert | 3,0 (1,8; 4,8); p < 0,0001 | |
| Komplette Remission | 3,9 % | 0,7 % |
| Partielle Remission | 69 % | 47 % |
| Gesamtüberleben (OS)c | ||
| Anzahl der Ereignisse | 40 | 52 |
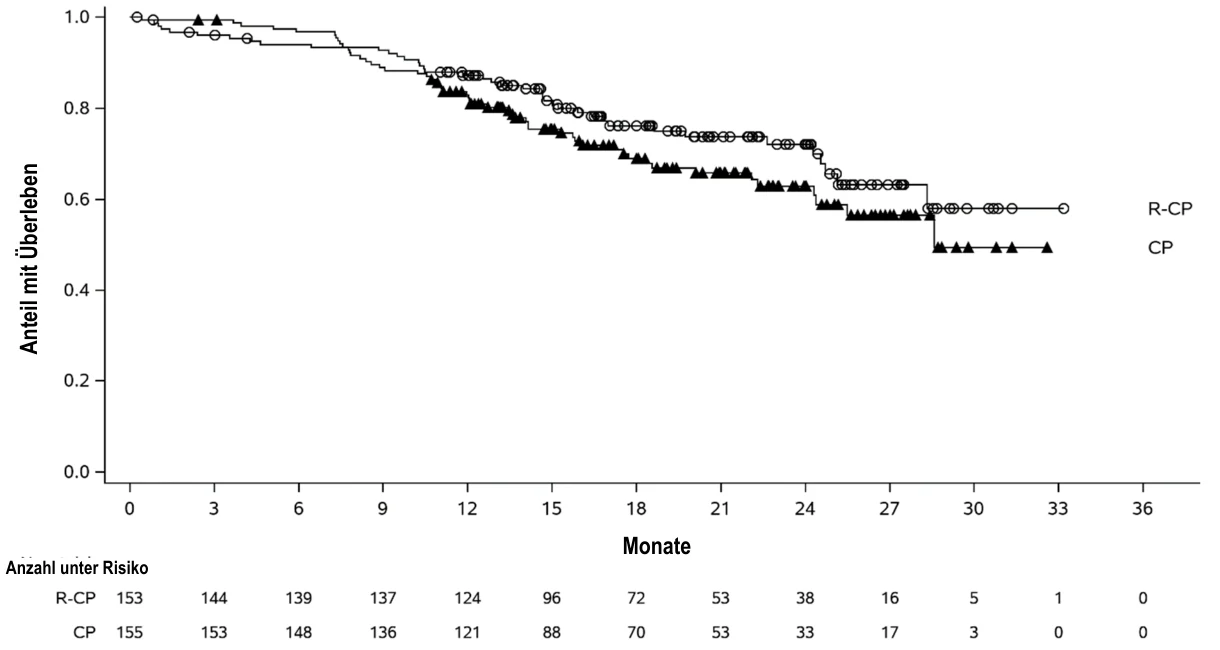
| Medianes OS, Monate (95 % KI) | NA (28,3; NA) | 28,6 (24,4; NA) |
| HR (95 % KI); p-Wert | 0,756 (0,50; 1,14); p = 0,1825 | |
KI = Konfidenzintervall
NA = nicht abschätzbar
a Verblindete unabhängige zentrale Überprüfung nach RECIST v1.1
b Basierend auf einer Kaplan-Meier-Schätzung.
c Basierend auf den Ergebnissen einer aktualisierten OS-Analyse (overall survival) mit einem medianen
Nachbeobachtungszeitraum von 20,9 Monaten. Die OS-Analyse wurde nicht um die potenziell verzerrenden Effekte des Crossover bereinigt (78 Patienten [50,3 %] im Carboplatin + Pemetrexed-Arm, die anschließend eine Rybrevant-Monotherapie erhielten).
Abbildung 5: Kaplan-Meier-Kurve des PFS bei zuvor unbehandelten NSCLC-Patienten gemäß BICR-Bewertung
Der PFS-Vorteil von Rybrevant in Kombination mit Carboplatin und Pemetrexed im Vergleich zu Carboplatin und Pemetrexed war in allen vordefinierten Untergruppen konsistent: Hirnmetastasen bei Studienaufnahme (ja oder nein), Alter (< 65 oder ≥ 65), Geschlecht (männlich oder weiblich), ethnische Zugehörigkeit (asiatisch oder nicht asiatisch), Gewicht (< 80 kg oder ≥ 80 kg), ECOG-Performance-Status (0 oder 1) und Raucheranamnese (ja oder nein).
Abbildung 6: Kaplan-Meier-Kurve des OS bei zuvor unbehandelten NSCLC-Patienten
Zuvor behandeltes nicht-kleinzelliges Lungenkarzinom (NSCLC) mit Exon-20-Insertionsmutationen (CHRYSALIS)
CHRYSALIS ist eine multizentrische, offene Multi-Kohorten-Studie zur Beurteilung der Sicherheit und Wirksamkeit von Rybrevant bei Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC. Die Wirksamkeit wurde bei 114 Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC untersucht, die Exon-20-Insertionsmutationen im EGFR-Gen aufwiesen, deren Tumor während oder nach einer platinbasierten Chemotherapie fortgeschritten war und deren mediane Nachbeobachtungszeit 12,5 Monate betrug. Tumorgewebe- (93 %) oder Plasmaproben (10 %) wurden für alle Patienten lokal getestet, um den EGFR-Exon-20-Insertionsmutations-Status mittels Next-Generation-Sequencing (NGS) bei 46 % der Patienten und/oder mittels Polymerase-Kettenreaktion (polymerase chain reaction, PCR) bei 41 % der Patienten nachzuweisen; bei 4 % der Patienten wurden die Testmethoden nicht angegeben. Patienten mit unbehandelten Hirnmetastasen oder mit einer ILD in der Vorgeschichte, die innerhalb der letzten 2 Jahre eine Behandlung mit langwirksamen Steroiden oder anderen Immunsuppressiva erforderte, waren von der Studie ausgeschlossen. Rybrevant wurde intravenös in einer Dosierung von 1 050 mg bei Patienten < 80 kg oder 1 400 mg bei Patienten ≥ 80 kg einmal wöchentlich über 4 Wochen und anschließend alle 2 Wochen beginnend ab Woche 5 angewendet, bis kein klinischer Nutzen mehr bestand oder eine inakzeptable Toxizität auftrat. Der primäre Wirksamkeitsendpunkt war die vom Prüfer bewertete Gesamtansprechrate (overall response rate, ORR), definiert als bestätigte komplette Remission (complete response, CR) oder partielle Remission (partial response, PR) gemäß RECIST v1.1. Darüber hinaus wurde der primäre Endpunkt im Rahmen einer verblindeten unabhängigen zentralen Überprüfung (blinded independent central review, BICR) bewertet. Zu den sekundären Wirksamkeitsendpunkten gehörte die Dauer des Ansprechens (duration of response, DOR).
Das mediane Alter betrug 62 Jahre (Spanne: 36–84), wobei 41 % der Patienten ≥ 65 Jahre alt waren; 61 % waren weiblich; 52 % waren asiatischer und 37 % kaukasischer Abstammung. Die mediane Zahl der vorangegangenen Therapien betrug 2 (Spanne: 1 bis 7 Therapien). Bei Baseline hatten 29 % einen ECOG-Performance-Status von 0 und 70 % einen ECOG-Performance-Status von 1; 57 % hatten nie geraucht; 100 % hatten Krebs im Stadium IV; 25 % waren bereits wegen Hirnmetastasen behandelt worden. Insertionen in Exon-20 wurden an 8 verschiedenen Genloci beobachtet; die häufigsten Genloci waren A767 (22 %), S768 (16 %), D770 (12 %) und N771 (11 %).
Die Ergebnisse zur Wirksamkeit sind in Tabelle 14 zusammengefasst.
Tabelle 14: Ergebnisse zur Wirksamkeit aus CHRYSALIS
Prüferbeurteilung (N = 114) | |
| Gesamtansprechratea, b (95 % KI) | 37 % (28 %, 46 %) |
| Komplette Remission | 0 % |
| Partielle Remission | 37 % |
| Dauer des Ansprechens | |
| Medianc (95 % KI), Monate | 12,5 (6,5; 16,1) |
| Patienten mit DOR ≥ 6 Monate | 64 % |
KI = Konfidenzintervall
a Bestätigtes Ansprechen
b ORR- und DOR-Ergebnisse nach Beurteilung durch Prüfärzte stimmten mit denen überein, die durch
BICR-Beurteilung berichtet wurden. Die ORR gemäß BICR-Beurteilung betrug 43 % (34 %, 53 %) mit einer CR-Rate von 3 % und einer PR-Rate von 40 %. Die mediane DOR gemäß BICR-Beurteilung betrug 10,8 Monate (95 % KI: 6,9; 15,0). Der Anteil der Patienten mit DOR ≥ 6 Monate gemäß BICR-Beurteilung betrug 55 %. c Basierend auf der Kaplan-Meier-Schätzung
Antitumorale Aktivität wurde quer durch die untersuchten Mutations-Subtypen beobachtet.
Ältere Patienten
Insgesamt wurde kein Unterschied hinsichtlich der Wirksamkeit zwischen Patienten im Alter von ≥ 65 Jahren und Patienten < 65 Jahren festgestellt.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Rybrevant eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen bei nicht-kleinzelligem Lungenkarzinom gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Basierend auf Daten zur Monotherapie steigt die Fläche unter der Konzentrations-Zeit-Kurve (AUC1 Woche) von Amivantamab im Dosisbereich von 350 bis 1 750 mg proportional.
Auf der Grundlage von Simulationen des populationspharmakokinetischen Modells war die AUC1 Woche nach der fünften Dosis im 2-wöchentlichen Dosierungsschema etwa 2,8-fach und nach der vierten Dosis im 3-wöchentlichen Dosierungsschema 2,6-fach höher. Steady-State-Konzentrationen von Amivantamab wurden sowohl im 3-wöchentlichen als auch im 2-wöchentlichen Dosierungsschema in Woche 13 erreicht, und die systemische Akkumulation betrug das 1,9-Fache.
Verteilung
Auf Grundlage der individuellen Amivantamab-PK-Parameterschätzungen in der Populations-PK-Analyse beträgt das geometrische Mittel (CV %) des Gesamtverteilungsvolumens nach Anwendung der empfohlenen Dosis von Rybrevant 5,12 l (27,8 %).
Elimination
Auf Grundlage der individuellen Amivantamab-PK-Parameterschätzungen in der Populations-PK-Analyse beträgt das geometrische Mittel (CV %) der linearen Clearance (CL) und der terminalen Halbwertszeit in Verbindung mit der linearen Clearance 0,266 l/Tag (30,4 %) bzw. 13,7 Tage (31,9 %).
Besondere Patientengruppen
Ältere Patienten
Es wurden keine klinisch relevanten Unterschiede hinsichtlich der Pharmakokinetik von Amivantamab bezogen auf das Alter (21–88 Jahre) festgestellt.
Nierenfunktionsbeeinträchtigung
Bei Patienten mit leichter (60 ≤ Kreatinin-Clearance [creatinine clearance, CrCl] < 90 ml/min), mittelschwerer (29 ≤ CrCl < 60 ml/min) oder schwerer (15 ≤ CrCl < 29 ml/min) Nierenfunktionsbeeinträchtigung wurde keine klinisch relevante Auswirkung auf die Pharmakokinetik von Amivantamab beobachtet. Die Daten von Patienten mit schwerer Nierenfunktionsbeeinträchtigung sind begrenzt (n = 1), es gibt jedoch keine Hinweise darauf, dass bei diesen Patienten eine Dosisanpassung erforderlich ist. Die Auswirkung einer terminalen Niereninsuffizienz (CrCl < 15 ml/min) auf die Pharmakokinetik von Amivantamab ist nicht bekannt.
Beeinträchtigung der Leber
Eine Auswirkung von Leberfunktionsänderungen auf die Elimination von Amivantamab ist unwahrscheinlich, da IgG1-basierte Moleküle wie Amivantamab nicht über die Leber metabolisiert werden.
Bei leichter [(Gesamtbilirubin ≤ ULN (upper limit of normal, oberer Normbereich) und AST > ULN) oder (ULN < Gesamtbilirubin ≤ 1,5 x ULN)] oder mittelschwerer (1,5 x ULN < Gesamtbilirubin ≤ 3 x ULN und beliebiger AST-Spiegel) Beeinträchtigung der Leber wurde keine klinisch bedeutsame Auswirkung auf die Pharmakokinetik von Amivantamab beobachtet. Die Daten von Patienten mit mittelschwerer Beeinträchtigung der Leber sind begrenzt (n = 1), es gibt jedoch keine Hinweise darauf, dass bei diesen Patienten eine Dosisanpassung erforderlich ist. Die Auswirkung einer schweren (Gesamtbilirubin > 3 x ULN) Beeinträchtigung der Leber auf die Pharmakokinetik von Amivantamab ist nicht bekannt.
Kinder und Jugendliche
Die Pharmakokinetik von Rybrevant wurde bei Kindern und Jugendlichen nicht untersucht.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Toxizität bei wiederholter Gabe lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Kanzerogenität und Mutagenität
Es wurden keine tierexperimentellen Studien zum Nachweis des kanzerogenen Potenzials von Amivantamab durchgeführt. Routinemäßige Genotoxizitäts- und Kanzerogenitätsstudien sind in der Regel nicht auf biologische Arzneimittel anwendbar, da große Proteine nicht in Zellen eindringen und nicht mit DNA oder chromosomalem Material interagieren können.
Reproduktionstoxikologie
Es wurden keine tierexperimentellen Studien durchgeführt, um die Auswirkungen auf die Reproduktion und die fetale Entwicklung zu bewerten. Aufgrund seines Wirkmechanismus kann die Anwendung von Amivantamab jedoch zu Schäden des Fetus oder zu Entwicklungsanomalien führen. Wie in der Literatur beschrieben kann die Verringerung, Ausschaltung oder Unterbrechung der embryofetalen oder maternalen EGFR-Signalübertragung die Einnistung verhindern, zum Verlust des Embryos in verschiedenen Gestationsstadien führen (durch Auswirkungen auf die Plazentaentwicklung), Entwicklungsanomalien in verschiedenen Organen hervorrufen oder zum frühen Tod von überlebenden Feten führen. In ähnlicher Weise war auch die Ausschaltung von MET oder seines Liganden, des Hepatozyten-Wachstumsfaktors (hepatocyte growth factor, HGF), für Embryonen letal, da es zu schweren Defekten bei der Plazentaentwicklung und Defekten der fetalen Muskelentwicklung in verschiedenen Organen kam. Es ist bekannt, dass humanes IgG1 plazentagängig ist, daher besteht die Möglichkeit, dass Amivantamab von der Mutter auf den sich entwickelnden Fetus übertragen wird.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumedetat (Ph. Eur.)
Histidin
Histidinhydrochlorid-Monohydrat
Methionin
Polysorbat 80 (E 433)
Saccharose
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Das Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflasche
3 Jahre
Nach Zubereitung der Infusionslösung
Die chemische und physikalische Stabilität der Infusionslösung wurde über einen Zeitraum von 10 Stunden bei 15 °C bis 25 °C und Raumlicht nachgewiesen. Aus mikrobiologischer Sicht soll das Produkt sofort verwendet werden, es sei denn, die Verdünnungsmethode schließt das Risiko einer mikrobiellen Kontamination aus. Wenn das Produkt nicht sofort verwendet wird, liegen die Lagerungszeiten und -bedingungen in der Verantwortung des Anwenders.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C - 8 °C).
Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Lagerungsbedingungen nach Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
7 ml Konzentrat mit 350 mg Amivantamab in einer Durchstechflasche aus Typ-1-Glas mit einem Elastomerverschluss und einer Aluminiumdichtung mit Flip-off-Kappe. Packungsgröße: 1 Durchstechflasche.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Bereiten Sie die Lösung für die intravenöse Infusion unter Anwendung aseptischer Techniken wie folgt vor:
Vorbereitung
Bestimmen Sie die erforderliche Dosis und die Anzahl der benötigten Rybrevant-
Durchstechflaschen auf Basis des Ausgangsgewichts des Patienten (siehe Abschnitt 4.2). Jede Durchstechflasche enthält 350 mg Amivantamab.
Beim 2-wöchentlichen Dosierungsschema erhalten Patienten < 80 kg 1 050 mg und Patienten
≥ 80 kg 1 400 mg einmal wöchentlich für insgesamt 4 Dosen, dann beginnend in Woche 5 alle 2 Wochen.
- Beim 3-wöchentlichen Dosierungsschema erhalten Patienten < 80 kg 1 400 mg einmal wöchentlich für insgesamt 4 Dosen, dann beginnend in Woche 7 alle 3 Wochen 1 750 mg, und Patienten ≥ 80 kg 1 750 mg einmal wöchentlich für insgesamt 4 Dosen, dann beginnend in Woche 7 alle 3 Wochen 2 100 mg.
Prüfen Sie visuell, ob die Rybrevant-Lösung farblos bis hellgelb ist. Nicht verwenden, wenn
Verfärbungen oder sichtbare Partikel vorhanden sind.
Dem 250-ml-Infusionsbeutel ist die Menge an 5 %iger Glukoselösung oder 0,9 %iger
Natriumchlorid-Injektionslösung (9 mg/ml) zu entnehmen und anschließend zu verwerfen, die dem erforderlichen Volumen der Rybrevant-Lösung entspricht, die hinzugefügt wird (für jede Durchstechflasche ist 7 ml Verdünnungsmittel aus dem Infusionsbeutel zu verwerfen). Die Infusionsbeutel müssen aus Polyvinylchlorid (PVC), Polypropylen (PP), Polyethylen (PE) oder einem Polyolefin-Gemisch (PP+PE) bestehen.
Entnehmen Sie aus jeder benötigten Durchstechflasche 7 ml Rybrevant und geben Sie es in den
Infusionsbeutel. Jede Durchstechflasche ist mit 0,5 ml überfüllt, um zu gewährleisten, dass ein ausreichendes Volumen entnommen werden kann. Das endgültige Volumen im Infusionsbeutel soll 250 ml betragen. Verwerfen Sie den nicht verwendeten Teil, der sich noch in der Durchstechflasche befindet.
Drehen Sie den Beutel vorsichtig um, um die Lösung zu mischen. Nicht schütteln. • Unterziehen Sie das Produkt vor der Anwendung einer Sichtprüfung auf Partikelbildung und
Verfärbung. Nicht verwenden, wenn Verfärbungen oder sichtbare Partikel vorhanden sind.
Anwendung
Verabreichen Sie die verdünnte Lösung als intravenöse Infusion mit einem Infusionsset, das mit einem Durchflussregler und einem sterilen, nicht-pyrogenen Inline-Filter aus Polyethersulfon (PES) mit geringer Proteinbindung (Porengröße 0,22 oder 0,2 µm) ausgestattet ist. Infusionssets müssen entweder aus Polyurethan (PU), Polybutadien (PBD), PVC, PP oder PE bestehen. • Das Infusionsset mit Filter muss vor Beginn jeder Rybrevant-Infusion entweder mit 5 %iger
Glukoselösung oder 0,9 %iger Natriumchloridlösung vorgefüllt werden. • Infundieren Sie Rybrevant nicht gleichzeitig mit anderen Substanzen über denselben intravenösen Zugang.
Die verdünnte Lösung soll innerhalb von 10 Stunden (einschließlich Infusionszeit) bei
Raumtemperatur (15 °C bis 25 °C) und Raumlicht angewendet werden. • Aufgrund der Häufigkeit von IRRs bei der ersten Dosis soll Amivantamab in Woche 1 und
Woche 2 in eine periphere Vene infundiert werden; in den darauffolgenden Wochen kann die Infusion über einen zentralen Zugang erfolgen, wenn das Risiko einer IRR geringer ist. Siehe Infusionsgeschwindigkeiten in Abschnitt 4.2.
Entsorgung
Dieses Arzneimittel ist nur zur einmaligen Anwendung bestimmt. Nicht verwendetes Arzneimittel, das nicht innerhalb von 10 Stunden angewendet wird, ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Janssen-Cilag International NV
Turnhoutseweg 30
2340 Beerse
Belgien
8. ZULASSUNGSNUMMER
EU/1/21/1594/001
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 09. Dezember 2021
Datum der letzten Verlängerung der Zulassung: 11. September 2023
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Rybrevant 1 600 mg InjektionslösungRybrevant 2 240 mg InjektionslösungRybrevant 2 400 mg Injektionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
Rybrevant 1 600 mg Injektionslösung
Rybrevant 2 240 mg Injektionslösung
Rybrevant 2 400 mg Injektionslösung
Rybrevant 3 520 mg Injektionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Rybrevant 1 600 mg Injektionslösung
Ein ml der Injektionslösung enthält 160 mg Amivantamab.
Eine 10-ml-Durchstechflasche mit Injektionslösung enthält 1 600 mg Amivantamab.
Rybrevant 2 240 mg Injektionslösung
Ein ml der Injektionslösung enthält 160 mg Amivantamab.
Eine 14-ml-Durchstechflasche mit Injektionslösung enthält 2 240 mg Amivantamab.
Rybrevant 2 400 mg Injektionslösung
Ein ml der Injektionslösung enthält 160 mg Amivantamab.
Eine 15-ml-Durchstechflasche mit Injektionslösung enthält 2 400 mg Amivantamab.
Rybrevant 3 520 mg Injektionslösung
Ein ml der Injektionslösung enthält 160 mg Amivantamab.
Eine 22-ml-Durchstechflasche mit Injektionslösung enthält 3 520 mg Amivantamab.
Amivantamab ist ein vollhumaner, auf Immunglobulin G1 (IgG1) basierender bispezifischer Antikörper, der gegen den epidermalen Wachstumsfaktor-Rezeptor (epidermal growth factor, EGFR) und den mesenchymal-epithelialen Transitionsfaktor (MET) gerichtet ist und mittels rekombinanter DNA-Technologie aus einer Säugetierzelllinie (Chinese Hamster Ovary [CHO]) hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung:
Ein ml der Lösung enthält 0,6 mg Polysorbat 80.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung.
Die Lösung ist farblos bis hellgelb.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Rybrevant als subkutane Darreichungsform ist indiziert:
- in Kombination mit Lazertinib zur Erstlinienbehandlung erwachsener Patienten mit fortgeschrittenem nicht-kleinzelligem Lungenkarzinom (non-small cell lung cancer, NSCLC) mit EGFR Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen. • in Kombination mit Carboplatin und Pemetrexed zur Behandlung erwachsener Patienten mit fortgeschrittenem NSCLC mit EGFR Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen nach Versagen einer vorherigen Therapie einschließlich eines EGFR-Tyrosinkinase-Inhibitors (TKI).
in Kombination mit Carboplatin und Pemetrexed zur Erstlinienbehandlung erwachsener
Patienten mit fortgeschrittenem NSCLC mit aktivierenden Exon-20-Insertionsmutationen des EGFR.
- als Monotherapie zur Behandlung erwachsener Patienten mit fortgeschrittenem NSCLC mit aktivierenden Exon-20-Insertionsmutationen des EGFR nach Versagen einer platinbasierten Therapie.
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Rybrevant als subkutane Darreichungsform soll von einem Arzt mit Erfahrung in der Anwendung von antineoplastischen Arzneimitteln eingeleitet und überwacht werden.
Vor Beginn einer Therapie mit Rybrevant als subkutane Darreichungsform muss der EGFR-Mutationsstatus in Tumorgewebe- oder Plasmaproben mit einer validierten Testmethode nachgewiesen werden. Wird in einer Plasmaprobe keine Mutation nachgewiesen, soll Tumorgewebe getestet werden, sofern es in ausreichender Menge und Qualität zur Verfügung steht, da ein Plasmatest möglicherweise falsch negative Ergebnisse liefert. Sobald der EGFR-Mutationsstatus bestimmt wurde, muss die Testung nicht wiederholt werden (siehe Abschnitt 5.1).
Rybrevant als subkutane Darreichungsform soll von medizinischem Fachpersonal verabreicht werden, das Zugang zu angemessener medizinischer Ausrüstung und Unterstützung hat, um im Falle des Auftretens von verabreichungsbedingten Reaktionen handeln zu können.
Bei Patienten, die derzeit Amivantamab als intravenöse Darreichungsform erhalten, kann die subkutane Darreichungsform von Rybrevant als Alternative ab der nächsten geplanten Dosis angewendet werden.
Bei Patienten, die derzeit Rybrevant als subkutane Darreichungsform in einem 2-wöchentlichen Dosierungsschema erhalten, kann ab der nächsten geplanten Dosis alternativ ein 4-wöchentliches Dosierungsschema angewendet werden.
Dosierung
Um das Risiko des Auftretens verabreichungsbedingter Reaktionen unter Rybrevant als subkutane Darreichungsform zu reduzieren, soll Prämedikation verabreicht werden (siehe „Dosisänderungen“ und „Empfohlene Begleitmedikation“ unten).
Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib oder als Monotherapie Die empfohlenen Dosierungen von Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib oder als Monotherapie sind in Tabelle 1 (4-wöchentliches Dosierungsschema) und Tabelle 2 (2-wöchentliches Dosierungsschema), basierend auf dem Körpergewicht bei Behandlungsbeginn, angegeben.
Tabelle 1: Empfohlene Dosierung von Rybrevant als subkutane Darreichungsform in
Kombination mit Lazertinib oder als Monotherapie (4-wöchentliches Dosierungsschema)
| Körpergewicht bei Behandlungsbeginn* | Empfohlene Dosis | Dosierungsschema |
| Unter 80 kg | 1 600 mg |
|
| 3 520 mg |
|
80 kg oder mehr 2 240 mg • Wöchentlich (insgesamt 4 Dosen) ab Woche 1 bis 4 4 640 mg • Alle 4 Wochen, beginnend ab Woche 5 * Dosisanpassungen bei nachfolgenden Änderungen des Körpergewichts sind nicht erforderlich.
Tabelle 2: Empfohlene Dosierung von Rybrevant als subkutane Darreichungsform in
Kombination mit Lazertinib oder als Monotherapie (2-wöchentliches Dosierungsschema)
| Körpergewicht bei Behandlungsbeginn* | Empfohlene Dosis | Dosierungsschema |
| Unter 80 kg | 1 600 mg |
|
| 80 kg oder mehr | 2 240 mg |
|
* Dosisanpassungen bei nachfolgenden Änderungen des Körpergewichts sind nicht erforderlich.
Bei Anwendung in Kombination mit Lazertinib wird empfohlen, Rybrevant als subkutane Darreichungsform zu einem beliebigen Zeitpunkt nach Lazertinib anzuwenden, wenn es am selben Tag angewendet wird. Für Informationen zur empfohlenen Dosierung von Lazertinib siehe Abschnitt 4.2 der Lazertinib Fachinformation.
Rybrevant als subkutane Darreichungsform in Kombination mit Carboplatin und Pemetrexed Die empfohlenen Dosierungen von Rybrevant als subkutane Darreichungsform bei Anwendung in Kombination mit Carboplatin und Pemetrexed sind in Tabelle 3, basierend auf dem Körpergewicht bei Behandlungsbeginn, angegeben.
Tabelle 3: Empfohlene Dosierung von Rybrevant als subkutane Darreichungsform in
Kombination mit Carboplatin und Pemetrexed (3-wöchentliches Dosierungsschema)
| Körpergewicht bei Behandlungsbeginn* | Empfohlene Dosis | Dosierungsschema |
| Unter 80 kg | 1 600 mg |
|
| 2 400 mg |
| |
| 80 kg oder mehr | 2 240 mg |
|
| 3 360 mg |
|
* Dosisanpassungen bei nachfolgenden Änderungen des Körpergewichts sind nicht erforderlich.
Bei Anwendung in Kombination mit Carboplatin und Pemetrexed soll Rybrevant als subkutane Darreichungsform nach Carboplatin und Pemetrexed in folgender Reihenfolge angewendet werden: Pemetrexed, Carboplatin und dann Rybrevant. Siehe Abschnitt 5.1 und bezüglich der Dosierungsanweisungen für Carboplatin und Pemetrexed die entsprechenden Fachinformationen.
Dauer der Behandlung
Es wird empfohlen, die Behandlung der Patienten mit Rybrevant als subkutane Darreichungsform bis zur Krankheitsprogression oder bis zum Eintreten inakzeptabler Toxizität fortzuführen.
Ausgelassene Dosis
4-wöchentliches und 2-wöchentliches Dosierungsschema: Wenn eine Dosis Rybrevant als subkutane Darreichungsform in den Wochen 1 bis 4 ausgelassen wird, soll diese innerhalb von 24 Stunden nachgeholt werden. Wird eine Dosis Rybrevant als subkutane Darreichungsform ab Woche 5 ausgelassen, soll diese innerhalb von 7 Tagen nachgeholt werden.
3-wöchentliches Dosierungsschema: Wenn eine Dosis Rybrevant als subkutane Darreichungsform in den Wochen 1 bis 3 ausgelassen wird, soll diese innerhalb von 24 Stunden nachgeholt werden. Wird eine Dosis Rybrevant als subkutane Darreichungsform ab Woche 4 ausgelassen, soll diese innerhalb von 7 Tagen nachgeholt werden.
Wenn die ausgelassene Dosis nicht gemäß dieser Handlungsempfehlung angewendet wird, soll die ausgelassene Dosis nicht verabreicht und die nächste Dosis nach dem üblichen Dosierungsschema angewendet werden.
Dosisänderungen
Bei Nebenwirkungen Grad 3 oder 4 ist die Anwendung so lange zu unterbrechen, bis die Nebenwirkung auf Grad ≤ 1 oder Ausgangszustand abklingt. Bei einer Unterbrechung von 7 Tagen oder weniger ist die Anwendung mit der bisherigen Dosis fortzusetzen. Dauert eine Unterbrechung länger als 7 Tage, wird empfohlen, mit einer reduzierten Dosis gemäß Tabelle 4 wieder zu beginnen. Siehe auch spezifische Dosisänderungen für spezifische Nebenwirkungen unter Tabelle 4.
Bei Anwendung in Kombination mit Lazertinib siehe Abschnitt 4.2 der Lazertinib Fachinformation für Informationen zu Dosisänderungen.
Tabelle 4: Empfohlene Dosisanpassungen bei Nebenwirkungen
| Dosis* | Dosis nach 1. Unterbrechung wegen Nebenwirkungen | Dosis nach 2. Unterbrechung wegen Nebenwirkungen | Dosis nach 3. Unterbrechung wegen Nebenwirkungen |
| 1 600 mg | 1 050 mg | 700 mg | Rybrevant subkutan absetzen |
| 2 240 mg | 1 600 mg | 1 050 mg | |
| 2 400 mg | 1 600 mg | 1 050 mg | |
| 3 360 mg | 2 240 mg | 1 600 mg | |
| 3 520 mg | 2 400 mg | 1 600 mg | |
| 4 640 mg | 3 360 mg | 2 240 mg |
* Dosis, bei der die Nebenwirkung aufgetreten ist.
Verabreichungsbedingte Reaktionen
Um das Risiko verabreichungsbedingter Reaktionen von Rybrevant als subkutane Darreichungsform zu reduzieren, soll Prämedikation verabreicht werden (siehe „Empfohlene Begleitmedikation“). Die Injektionen sollen bei den ersten Anzeichen verabreichungsbedingter Reaktionen unterbrochen werden. Zusätzliche unterstützende Arzneimittel (z. B. zusätzliche Glucocorticoide, Antihistaminika, Antipyretika und Antiemetika) sollen, wie klinisch angezeigt, angewendet werden (siehe Abschnitt 4.4).
Grad 1–3 (leicht bis schwer): Nach Abklingen der Symptome sind die Injektionen von
Rybrevant als subkutane Darreichungsform wieder aufzunehmen. Bei der nächsten Dosis soll Begleitmedikation angewendet werden, einschließlich Dexamethason (20 mg) oder Äquivalent (siehe Tabelle 5).
- Wiederholt Grad 3 oder Grad 4 (lebensbedrohlich): Rybrevant dauerhaft absetzen.
Venöse thromboembolische (VTE)-Ereignisse bei gleichzeitiger Anwendung mit Lazertinib Bei Patienten, die Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib erhalten, soll zum Zeitpunkt des Therapiebeginns zur Vermeidung von VTE-Ereignissen eine prophylaktische Antikoagulation eingeleitet werden. Entsprechend der klinischen Leitlinien sollen Patienten prophylaktisch entweder ein direktes orales Antikoagulans (DOAK) oder ein niedermolekulares Heparin (low-molecular weight heparin, LMWH) erhalten. Die Anwendung von Vitamin K-Antagonisten wird nicht empfohlen.
Bei VTE-Ereignissen im Zusammenhang mit klinischer Instabilität (z. B. respiratorische Insuffizienz oder kardiale Dysfunktion) soll die Behandlung mit beiden Arzneimitteln unterbrochen werden, bis der Patient klinisch stabil ist. Danach können beide Arzneimittel mit der gleichen Dosis wieder gestartet werden. Bei Wiederauftreten trotz angemessener Antikoagulation ist Rybrevant abzusetzen. Die Behandlung mit Lazertinib kann mit der gleichen Dosis fortgesetzt werden (siehe Abschnitt 4.4).
Haut- und Nagelreaktionen
Um das Risiko und den Schweregrad von Haut- und Nagelreaktionen bei Patienten, die Rybrevant erhalten, zu verringern, wird eine prophylaktische Therapie mit oralen und topischen Antibiotika empfohlen. Zudem wird die Anwendung einer nicht-komedogenen Feuchtigkeitspflege für die Haut (auf Ceramidbasis oder andere Formulierungen, die eine langanhaltende Feuchtigkeitsversorgung der Haut bewirken und keine austrocknenden Bestandteile enthalten) im Gesicht und am ganzen Körper (außer der Kopfhaut) und die Anwendung einer Chlorhexidin-Lösung zum Waschen der Hände und Füße empfohlen. Die Patienten sollen angewiesen werden, sich während und für 2 Monate nach der Rybrevant-Therapie nur eingeschränkt der Sonne auszusetzen. Für weitere Informationen zur Prophylaxe von Haut- und Nagelreaktionen siehe Abschnitt 4.4.
Wenn der Patient eine Haut- oder Nagelreaktion Grad 1–2 entwickelt, soll, wie klinisch angezeigt, eine unterstützende Behandlung eingeleitet werden; wenn nach 2 Wochen keine Besserung eintritt, soll bei persistierendem Hautausschlag Grad 2 eine Dosisreduktion erwogen werden (siehe Tabelle 4). Wenn der Patient eine Haut- oder Nagelreaktion Grad 3 entwickelt, soll, wie klinisch angezeigt, eine unterstützende Behandlung eingeleitet und eine Unterbrechung der Anwendung von Rybrevant als subkutane Darreichungsform in Erwägung gezogen werden, bis die Nebenwirkung nachlässt. Sobald die Haut- oder Nagelreaktion auf ≤ Grad 2 abgeklungen ist, soll die Behandlung mit Rybrevant als subkutane Darreichungsform mit reduzierter Dosis wieder aufgenommen werden. Wenn der Patient Hautreaktionen Grad 4 entwickelt, muss Rybrevant dauerhaft abgesetzt werden (siehe Abschnitt 4.4).
Interstitielle Lungenerkrankung
Rybrevant als subkutane Darreichungsform soll ausgesetzt werden, wenn der Verdacht auf eine interstitielle Lungenerkrankung (interstitial lung disease, ILD) oder ILD-ähnliche Nebenwirkungen (z. B. Pneumonitis) besteht. Wenn bei einem Patienten eine ILD oder ILD-ähnliche Nebenwirkungen (z. B. Pneumonitis) bestätigt werden, muss Rybrevant dauerhaft abgesetzt werden (siehe Abschnitt 4.4).
Empfohlene Begleitmedikation
Vor der initialen Dosis (Woche 1, Tag 1) sollen Antihistaminika, Antipyretika und Glucocorticoide angewendet werden, um das Risiko für das Auftreten von verabreichungsbedingten Reaktionen zu reduzieren (siehe Tabelle 5). Bei den anschließenden Dosen ist die Gabe von Antihistaminika und Antipyretika erforderlich. Bei längerer Dosisunterbrechung sind auch Glucocorticoide erneut einzusetzen. Antiemetika sind nach Bedarf anzuwenden.
Tabelle 5: Dosierungsschema der Prämedikation
| Prämedikation | Dosis | Art der Anwendung | Empfohlenes Dosierungsfenster vor der Anwendung von Rybrevant als subkutane Darreichungsform |
| Antihistaminikum* | Diphenhydramin (25 bis 50 mg) oder Äquivalent | intravenös | 15 bis 30 Minuten |
| oral | 30 bis 60 Minuten | ||
| Antipyretikum* | Paracetamol/Acetaminophen (650 bis 1 000 mg) oder Äquivalent | intravenös | 15 bis 30 Minuten |
| oral | 30 bis 60 Minuten | ||
| Glucocorticoid† | Dexamethason (20 mg) oder Äquivalent | intravenös | 45 bis 60 Minuten |
| oral | Mindestens 60 Minuten | ||
| Glucocorticoid‡ | intravenös | 45 bis 60 Minuten |
Tabelle 5: Dosierungsschema der Prämedikation
| Prämedikation | Dosis | Art der Anwendung | Empfohlenes Dosierungsfenster vor der Anwendung von Rybrevant als subkutane Darreichungsform |
| Dexamethason (10 mg) oder Äquivalent | oral | 60 bis 90 Minuten |
* Bei allen Dosen erforderlich.
† Erforderlich bei der ersten Dosis (Woche 1, Tag 1) oder bei der nächstfolgenden Dosis im Falle einer verabreichungsbedingten Reaktion.
‡ Optional bei den nachfolgenden Dosen.
Besondere Patientengruppen
Kinder und Jugendliche
Es gibt im Anwendungsgebiet des NSCLC keinen relevanten Einsatz von Amivantamab bei Kindern und Jugendlichen.
Ältere Patienten
Es sind keine Dosisanpassungen erforderlich (siehe Abschnitt 4.8, Abschnitt 5.1 und Abschnitt 5.2).
Nierenfunktionsbeeinträchtigung
Es wurden keine formalen Studien zu Amivantamab bei Patienten mit
Nierenfunktionsbeeinträchtigung durchgeführt. Basierend auf populationspharmakokinetischen Analysen ist bei Patienten mit leichter oder mittelschwerer Nierenfunktionsbeeinträchtigung keine Dosisanpassung erforderlich. Bei Patienten mit schwerer Nierenfunktionsbeeinträchtigung ist Vorsicht geboten, da die Anwendung von Amivantamab bei dieser Patientenpopulation nicht untersucht wurde (siehe Abschnitt 5.2). Wenn mit der Behandlung begonnen wird, sollen die Patienten auf Nebenwirkungen überwacht und die Dosis entsprechend den oben genannten Empfehlungen angepasst werden.
Beeinträchtigung der Leber
Es wurden keine formalen Studien zu Amivantamab bei Patienten mit Beeinträchtigung der Leber durchgeführt. Basierend auf populationspharmakokinetischen Analysen ist bei Patienten mit leichter Beeinträchtigung der Leber keine Dosisanpassung erforderlich. Bei Patienten mit mittelschwerer oder schwerer Beeinträchtigung der Leber ist Vorsicht geboten, da die Anwendung von Amivantamab bei dieser Patientenpopulation nicht untersucht wurde (siehe Abschnitt 5.2). Wenn mit der Behandlung begonnen wird, sollen die Patienten auf Nebenwirkungen überwacht und die Dosis entsprechend den oben genannten Empfehlungen angepasst werden.
Art der Anwendung
Rybrevant Injektionslösung ist nur zur subkutanen Anwendung bestimmt.
Rybrevant als subkutane Darreichungsform ist nicht zur intravenösen Anwendung bestimmt und darf nur über subkutane Injektion in der angegebenen Dosierung angewendet werden. Siehe Abschnitt 6.6 für Anweisungen zur Handhabung des Arzneimittels vor der Anwendung.
Injizieren Sie das erforderliche Volumen von Rybrevant als subkutane Darreichungsform über einen Zeitraum von etwa 5 Minuten in das Subkutangewebe des Abdomens. Nicht an anderen Körperstellen anwenden, da hierzu keine Daten vorliegen.
Unterbrechen oder verlangsamen Sie die Injektion, wenn der Patient Schmerzen verspürt. Falls die Schmerzen durch Unterbrechung oder Verlangsamung der Injektion nicht gelindert werden, kann eine zweite Injektionsstelle auf der gegenüberliegenden Seite des Abdomens gewählt werden, um den Rest der Dosis zu injizieren.
Bei Injektion mit einem subkutanen Infusionsset ist darauf zu achten, dass die gesamte Dosis über das Infusionsset infundiert wird. Natriumchloridlösung 9 mg/ml (0,9 %) kann verwendet werden, um den Rest des Arzneimittels durch die Leitung zu spülen.
Nicht in Tätowierungen oder Narben oder in Bereiche injizieren, in denen die Haut gerötet, gequetscht, empfindlich, verhärtet oder verletzt ist sowie im Bereich von 5 cm um den Bauchnabel herum.
Die Injektionsstellen sollen bei aufeinanderfolgenden Injektionen gewechselt werden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Verabreichungsbedingte Reaktionen
Verabreichungsbedingte Reaktionen traten bei Patienten auf, die mit Rybrevant als subkutane Darreichungsform behandelt wurden (siehe Abschnitt 4.8).
Vor der initialen Injektion (Woche 1, Tag 1) sollen Antihistaminika, Antipyretika und Glucocorticoide angewendet werden, um das Risiko für das Auftreten verabreichungsbedingter Reaktionen zu reduzieren. Bei den nachfolgenden Dosen sollen Antihistaminika und Antipyretika angewendet werden.
Die Patienten sollen in einer Umgebung mit angemessener medizinischer Ausrüstung und Unterstützung behandelt werden, um verabreichungsbedingte Reaktionen zu behandeln. Bei den ersten Anzeichen von verabreichungsbedingten Reaktionen jeglichen Schweregrades soll die Injektion unterbrochen werden, sofern diese noch nicht abgeschlossen ist, und es sollen Arzneimittel, wie klinisch angezeigt, nach der Injektion angewendet werden. Nach Abklingen der Symptome soll die Injektion fortgesetzt werden. Bei verabreichungsbedingten Reaktionen Grad 4 oder wiederholt auftretenden verabreichungsbedingten Reaktionen Grad 3 soll Rybrevant dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Interstitielle Lungenerkrankung
Interstitielle Lungenerkrankung (interstitial lung disease, ILD) oder ILD-ähnliche Nebenwirkungen (z. B. Pneumonitis), darunter Ereignisse mit tödlichem Ausgang, wurden bei Patienten, die mit Amivantamab behandelt wurden, berichtet (siehe Abschnitt 4.8). Die Patienten sollen auf Symptome, die auf eine ILD/Pneumonitis hinweisen (z. B. Dyspnoe, Husten, Fieber), überwacht werden. Wenn Symptome auftreten, soll die Behandlung mit Rybrevant unterbrochen werden, bis diese Symptome untersucht worden sind. Bei Verdacht auf ILD oder ILD-ähnliche Nebenwirkungen soll eine Beurteilung durchgeführt und gegebenenfalls eine geeignete Behandlung eingeleitet werden. Rybrevant soll bei Patienten mit bestätigter ILD oder ILD-ähnlichen Nebenwirkungen dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Venöse thromboembolische (VTE) Ereignisse bei gleichzeitiger Anwendung mit Lazertinib
Bei Patienten, die Amivantamab in Kombination mit Lazertinib erhielten, wurden VTE-Ereignisse, einschließlich tiefer Venenthrombose (TVT) und Lungenembolie (LE) berichtet (siehe Abschnitt 4.8). Ereignisse mit tödlichem Ausgang wurden bei der intravenösen Verabreichung von Amivantamab beobachtet.
Entsprechend der klinischen Leitlinien sollen Patienten prophylaktisch entweder ein direktes orales Antikoagulans (DOAK) oder ein niedermolekulares Heparin (low molecular weight heparin, LMWH) erhalten. Die Anwendung von Vitamin K-Antagonisten wird nicht empfohlen.
Anzeichen und Symptome von VTE-Ereignissen sollen überwacht werden. Patienten mit VTE-Ereignissen sollen, wie klinisch angezeigt, mittels Antikoagulation behandelt werden. Bei VTE-Ereignissen im Zusammenhang mit klinischer Instabilität soll die Behandlung unterbrochen werden, bis der Patient klinisch stabil ist. Danach können beide Arzneimittel mit der gleichen Dosis wieder gestartet werden.
Bei Wiederauftreten trotz angemessener Antikoagulation ist Rybrevant abzusetzen. Die Behandlung mit Lazertinib kann mit der gleichen Dosis fortgesetzt werden (siehe Abschnitt 4.2).
Haut- und Nagelreaktionen
Ausschlag (einschließlich Dermatitis akneiform), Juckreiz, trockene Haut und Hautulkus traten bei Patienten auf, die mit Amivantamab behandelt wurden (siehe Abschnitt 4.8). Die Patienten sollen angewiesen werden, sich während und für 2 Monate nach der Rybrevant-Therapie nur eingeschränkt der Sonne auszusetzen. Schutzkleidung und die Verwendung von UVA/UVB-Breitband-Sonnenschutzmitteln sind empfehlenswert. Ein prophylaktischer Ansatz zur Prävention von Ausschlag wird empfohlen. Dies beinhaltet eine prophylaktische Therapie zu Behandlungsbeginn mit einem oralen Antibiotikum (z. B. 100 mg Doxycyclin oder Minocyclin, zweimal täglich) ab Tag 1 für die ersten 12 Wochen der Behandlung und nach Abschluss der oralen Antibiotikatherapie eine topische antibiotische Lotion (z. B. Clindamycin 1 %) auf der Kopfhaut für die darauffolgenden 9 Monate der Behandlung. Zudem wird die Anwendung einer nicht-komedogenen Feuchtigkeitspflege für die Haut (auf Ceramidbasis oder andere Formulierungen, die eine langanhaltende Hautbefeuchtung bewirken und keine austrocknenden Bestandteile enthalten) im Gesicht und am ganzen Körper (außer der Kopfhaut) und die Anwendung einer Chlorhexidin-Lösung zum Waschen der Hände und Füße ab Tag 1 für die gesamte Behandlungsdauer empfohlen.
Es wird empfohlen, zum Zeitpunkt der ersten Dosis Rezepte für topische und/oder orale Antibiotika und topische Corticosteroide bereit zu halten, um Verzögerungen bei der reaktiven Behandlung zu minimieren, falls trotz prophylaktischer Behandlung Ausschlag auftritt. Wenn Hautreaktionen auftreten, sollen unterstützende Maßnahmen, topische Corticosteroide und topische und/oder orale Antibiotika angewendet werden. Bei Nebenwirkungen Grad 3 oder Grad 2, die schlecht toleriert werden, sollen auch systemische Antibiotika und orale Steroide angewendet werden. Patienten mit schwerem Ausschlag, der ein atypisches Aussehen oder eine atypische Verteilung aufweist oder bei dem innerhalb von 2 Wochen keine Besserung eintritt, sollen umgehend an einen Dermatologen überwiesen werden. Je nach Schweregrad soll die Dosis von Rybrevant reduziert, unterbrochen oder Rybrevant dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Toxische epidermale Nekrolyse (TEN) wurde beobachtet. Die Behandlung mit diesem Arzneimittel soll abgebrochen werden, wenn eine TEN bestätigt ist.
Augenerkrankungen
Augenerkrankungen, einschließlich Keratitis, traten bei Patienten, die mit Amivantamab behandelt wurden, auf (siehe Abschnitt 4.8). Patienten mit sich verschlechternder Augensymptomatik sollen umgehend an einen Ophthalmologen überwiesen werden und keine Kontaktlinsen tragen, bis die Symptome beurteilt wurden. Für Dosisanpassungen bei Augenerkrankungen Grad 3 oder 4, siehe Abschnitt 4.2.
Natriumgehalt
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h. es ist nahezu „natriumfrei“ (siehe Abschnitt 6.6).
Polysorbatgehalt
Dieses Arzneimittel enthält 0,6 mg Polysorbat 80 pro ml entsprechend 6 mg pro 10-ml-Durchstechflasche, 8,4 mg pro 14-ml-Durchstechflasche, 9 mg pro 15-ml-Durchstechflasche oder 13,2 mg pro 22-ml-Durchstechflasche. Polysorbate können allergische Reaktionen hervorrufen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt. Die renale Ausscheidung sowie die enzymatische Metabolisierung in der Leber sind als wesentliche Eliminationswege von intaktem Amivantamab unwahrscheinlich, da es sich um einen monoklonalen IgG1-Antikörper handelt. Daher ist nicht zu erwarten, dass Veränderungen von Arzneimittel-metabolisierenden Enzymen die Elimination von Amivantamab beeinträchtigen. Aufgrund der hohen Affinität zu einem einzigartigen Epitop auf EGFR und MET ist nicht davon auszugehen, dass Amivantamab Arzneimittel-metabolisierende Enzyme beeinflusst.
Impfstoffe
Es liegen keine klinischen Daten zur Wirksamkeit und Sicherheit von Impfungen bei Patienten vor, die mit Amivantamab behandelt werden. Vermeiden Sie die Anwendung von Lebendimpfstoffen oder abgeschwächten Lebendimpfstoffen während der Behandlung mit Amivantamab.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Verhütung
Frauen im gebärfähigen Alter müssen während der Behandlung mit Amivantamab und bis 3 Monate nach Beendigung der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Es liegen keine Humandaten zur Beurteilung des Risikos der Anwendung von Amivantamab während der Schwangerschaft vor. Es wurden keine tierexperimentellen Reproduktionsstudien durchgeführt, um arzneimittelassoziierte Risiken zu bestimmen. Die Anwendung von EGFR- und MET-Inhibitormolekülen bei trächtigen Tieren führte zu einer erhöhten Inzidenz an embryofetalen Entwicklungsstörungen, embryonaler Sterblichkeit und Aborten. Aufgrund seines Wirkmechanismus und der Ergebnisse im Tiermodell könnte Amivantamab daher zu einer Schädigung des Fetus führen, wenn es bei Schwangeren angewendet wird. Amivantamab darf während der Schwangerschaft nicht angewendet werden, es sei denn, dass der Nutzen der Behandlung für die Frau die potenziellen Risiken für den Fetus überwiegt. Wenn die Patientin während der Anwendung dieses Arzneimittels schwanger wird, muss sie über das mögliche Risiko für den Fetus aufgeklärt werden (siehe Abschnitt 5.3).
Stillzeit
Es ist nicht bekannt, ob Amivantamab beim Menschen in die Muttermilch übergeht. Humane IgGs gehen bekanntermaßen in den ersten Tagen nach der Geburt in die Muttermilch über und fallen kurz darauf auf einen niedrigen Spiegel ab. Während dieser kurzen Zeit unmittelbar nach der Geburt kann ein Risiko für das gestillte Kind nicht ausgeschlossen werden, auch wenn die IgGs wahrscheinlich im Magen-Darm-Trakt des gestillten Kindes abgebaut und nicht resorbiert werden. Es muss eine Entscheidung getroffen werden, ob das Stillen unterbrochen oder die Amivantamab-Therapie unterbrochen/abgesetzt werden soll, wobei der Nutzen des Stillens für das Kind und der Nutzen der Therapie für die Frau berücksichtigt werden muss.
Fertilität
Es liegen keine Daten über die Auswirkungen von Amivantamab auf die Fertilität beim Menschen vor. In tierexperimentellen Studien wurden die Auswirkungen auf die männliche und weibliche Fertilität nicht untersucht.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Rybrevant kann einen mäßigen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen haben, siehe Abschnitt 4.8 (z. B. Schwindelgefühl, Ermüdung/Fatigue, Sehverschlechterung). Wenn bei Patienten behandlungsbedingte Symptome einschließlich Nebenwirkungen in Bezug auf die Sehkraft auftreten, die ihre Konzentrations- und Reaktionsfähigkeit beeinträchtigen, wird von Fahren und Bedienen von Maschinen bis zum Abklingen der Nebenwirkung abgeraten.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Rybrevant als Monotherapie
In klinischen Studien zu Rybrevant als intravenöse Darreichungsform als Monotherapie (N = 380) waren die häufigsten Nebenwirkungen, unabhängig vom Schweregrad, Ausschlag (76 %), Reaktionen im Zusammenhang mit einer Infusion (IRRs) (67 %), Nageltoxizität (47 %), Hypoalbuminämie (31 %), Ödeme (26 %), Ermüdung/Fatigue (26 %), Stomatitis (24 %), Übelkeit (23 %) und Obstipation (23 %). Zu den schwerwiegenden Nebenwirkungen gehörten ILD (1,3 %), IRRs (1,1 %) und Ausschlag (1,1 %). Bei drei Prozent der Patienten wurde Rybrevant aufgrund von Nebenwirkungen abgesetzt. Die häufigsten Nebenwirkungen, die zum Absetzen der Behandlung führten, waren IRRs (1,1 %), ILD (0,5 %) und Nageltoxizität (0,5 %).
Tabellarische Auflistung der Nebenwirkungen
Tabelle 6 gibt einen Überblick über die Nebenwirkungen bei Patienten, die Rybrevant als Monotherapie erhielten.
Die Daten basieren auf der Anwendung von Rybrevant als intravenöse Darreichungsform bei 380 Patienten mit lokal fortgeschrittenem oder metastasiertem nicht-kleinzelligen Lungenkarzinom nach Versagen einer platinbasierten Chemotherapie. Die Patienten erhielten 1 050 mg Amivantamab (bei Patienten < 80 kg) oder 1 400 mg Amivantamab (bei Patienten ≥ 80 kg). Die Exposition gegenüber Amivantamab betrug im Median 4,1 Monate (Spanne: 0,0 bis 39,7 Monate).
Nebenwirkungen, die in klinischen Studien beobachtet wurden, sind nach Häufigkeitskategorie aufgeführt (siehe unten). Häufigkeitskategorien sind folgendermaßen definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb der einzelnen Häufigkeitskategorien sind die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 6: Nebenwirkungen bei Patienten, die Rybrevant als Monotherapie erhielten
(N = 380)
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Stoffwechsel- und Ernährungsstörungen | |||
| Hypoalbuminämie* (siehe Abschnitt 5.1) | Sehr häufig | 31 | 2† |
| Appetit vermindert | 16 | 0,5† | |
| Hypokalzämie | 10 | 0,3† | |
| Hypokaliämie | Häufig | 9 | 2 |
| Hypomagnesiämie | 8 | 0 | |
| Erkrankungen des Nervensystems | |||
| Schwindelgefühl* | Sehr häufig | 13 | 0,3† |
| Augenerkrankungen | |||
| Sehverschlechterung* | Häufig | 3 | 0 |
| Wimpernwachstum* | 1 | 0 | |
| sonstige Augenerkrankungen* | 6 | 0 | |
| Keratitis | Gelegentlich | 0,5 | 0 |
| Uveitis | 0,3 | 0 | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |||
| interstitielle Lungenerkrankung* | Häufig | 3 | 0,5† |
| Erkrankungen des Gastrointestinaltrakts | |||
| Diarrhö | Sehr häufig | 11 | 2† |
| Stomatitis* | 24 | 0,5† | |
| Übelkeit | 23 | 0,5† | |
| Obstipation | 23 | 0 | |
| Erbrechen | 12 | 0,5† | |
| Abdominalschmerz* | Häufig | 9 | 0,8† |
| Hämorrhoiden | 3,7 | 0 | |
| Leber- und Gallenerkrankungen | |||
| Alaninaminotransferase erhöht | Sehr häufig | 15 | 2 |
| Aspartataminotransferase erhöht | 13 | 1 | |
| alkalische Phosphatase im Blut erhöht | 12 | 0,5† | |
| Erkrankungen der Haut und des Unterhautgewebes | |||
| Ausschlag* | Sehr häufig | 76 | 3† |
| Nageltoxizität* | 47 | 2† | |
| trockene Haut* | 19 | 0 | |
| Pruritus | 18 | 0 | |
| Hautulkus | Gelegentlich | 0,8 | 0 |
| toxische epidermale Nekrolyse | 0,3 | 0,3† | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |||
| Myalgie | Sehr häufig | 11 | 0,3† |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |||
| Ödem* | Sehr häufig | 26 | 0,8† |
| Ermüdung/Fatigue* | 26 | 0,8† | |
| Fieber | 11 | 0 | |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | |||
| Reaktion im Zusammenhang mit einer Infusion | Sehr häufig | 67 | 2 |
* Zusammengefasste Begriffe † Nur Grad-3-Nebenwirkungen Rybrevant in Kombination mit Lazertinib
Insgesamt stimmte das Sicherheitsprofil von Rybrevant als subkutane Darreichungsform mit dem etablierten Sicherheitsprofil von Rybrevant als intravenöse Darreichungsform überein, wobei bei der subkutanen Darreichungsform im Vergleich zur intravenösen Darreichungsform eine geringere Inzidenz von verabreichungsbedingten Reaktionen und VTE-Ereignissen beobachtet wurde.
In klinischen Studien zu Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) in Kombination mit Lazertinib (N = 829) waren die häufigsten Nebenwirkungen (≥ 20 % der Patienten), unabhängig vom Schweregrad, Ausschlag (87 %), Nageltoxizität (68 %), Hypoalbuminämie (49 %), Hepatotoxizität (43 %), Stomatitis (43 %), Ödeme (42 %), Ermüdung/Fatigue (34 %), Parästhesie (29 %), Diarrhö (26 %), Obstipation (25 %), trockene Haut (25 %), Übelkeit (24 %), Pruritus (24 %) und verminderter Appetit (23 %).
Klinisch relevante Unterschiede zwischen der intravenösen und der subkutanen Darreichungsform wurden bei der Anwendung in Kombination mit Lazertinib in Bezug auf verabreichungsbedingte Reaktionen (63 % bei intravenöser gegenüber 14 % bei subkutaner Anwendung) und VTE-Ereignissen (37 % bei intravenöser gegenüber 11 % bei subkutaner Anwendung) beobachtet.
Schwerwiegende Nebenwirkungen wurden bei 14 % der Patienten berichtet, die Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib erhielten, darunter ILD (4,2 %), VTE-Ereignisse (2,2 %), Hepatotoxizität (2,2 %) und Ermüdung/Fatigue (1,5 %). Sieben Prozent der Patienten setzten die Behandlung mit Rybrevant als subkutane Darreichungsform aufgrund von Nebenwirkungen ab. Bei Patienten, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib behandelt wurden, waren die häufigsten Nebenwirkungen (≥ 1 % der Patienten), unabhängig vom Schweregrad, die zum Absetzen von Rybrevant als subkutane Darreichungsform führten, ILD (3,7 %), Ausschlag (1,2 %) und Nageltoxizität (1,0 %).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen von Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) in Kombination mit Lazertinib sind in Tabelle 7 zusammengefasst.
Die nachstehenden Sicherheitsdaten basieren auf der Anwendung von Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) in Kombination mit Lazertinib bei 829 Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC an, darunter 421 Patienten in der MARIPOSA-Studie, 202 Patienten in den Kohorten 1, 5 und 6 der PALOMA-2-Studie und 206 Patienten im subkutanen Arm der PALOMA-3-Studie. Die Patienten erhielten Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) bis zur Krankheitsprogression oder bis zum Eintreten inakzeptabler Toxizität. Die mediane Dauer der Behandlung mit Amivantamab betrug insgesamt bei der intravenösen und bei der subkutanen Darreichungsform 9,1 Monate (Spanne: 0,1 bis 31,4 Monate). Bei der subkutanen Darreichungsform betrug die mediane Behandlungsdauer 6,1 Monate (Spanne: 0,1 bis 13,2 Monate), wohingegen die mediane Behandlungsdauer bei der intravenösen Darreichungsform 18,5 Monate betrug (Spanne: 0,2 bis 31,4 Monate).
Nebenwirkungen, die in klinischen Studien beobachtet wurden, sind nach Häufigkeitskategorie aufgeführt (siehe unten). Häufigkeitskategorien sind folgendermaßen definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 7: Nebenwirkungen von Rybrevant (entweder als intravenöse oder subkutane
Darreichungsform) in Kombination mit Lazertinib (N = 829)
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Stoffwechsel- und Ernährungsstörungen | |||
| Hypoalbuminämie* | Sehr häufig | 49 | 4,6 |
| Appetit vermindert | 23 | 0,7 | |
Tabelle 7: Nebenwirkungen von Rybrevant (entweder als intravenöse oder subkutane
Darreichungsform) in Kombination mit Lazertinib (N = 829)
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Hypokalzämie | 18 | 1,1 | |
| Hypokaliämie | 12 | 2,7 | |
| Hypomagnesiämie | Häufig | 6 | 0 |
| Erkrankungen des Nervensystems | |||
| Parästhesie*, a | Sehr häufig | 29 | 1,2 |
| Schwindelgefühl* | 12 | 0 | |
| Augenerkrankungen | |||
| Sonstige Augenerkrankungen* | Sehr häufig | 19 | 0,5 |
| Sehverschlechterung* | Häufig | 3,6 | 0 |
| Keratitis | 1,9 | 0,2 | |
| Wimpernwachstum* | 1,8 | 0 | |
| Gefäßerkrankungen | |||
| Venöse Thromboembolie | |||
| Amivantamab intravenös*, b | Sehr häufig | 37 | 11 |
| Amivantamab subkutan*, c | Sehr häufig | 11 | 0,7 |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |||
| Interstitielle Lungenerkrankung* | Häufig | 3,6 | 1,7 |
| Erkrankungen des Gastrointestinaltrakts | |||
| Stomatitis* | Sehr häufig | 43 | 2,2 |
| Diarrhö | 26 | 1,8 | |
| Obstipation | 25 | 0 | |
| Übelkeit | 24 | 0,7 | |
| Erbrechen | 15 | 0,5 | |
| Abdominalschmerz* | Häufig | 9 | 0,1 |
| Hämorrhoiden | 8 | 0,1 | |
| Leber- und Gallenerkrankungen | |||
| Hepatotoxizität* | Sehr häufig | 43 | 7 |
| Erkrankungen der Haut und des Unterhautgewebes | |||
| Ausschlag* | Sehr häufig | 87 | 22 |
| Nageltoxizität* | 68 | 8 | |
| Trockene Haut* | 25 | 0,7 | |
| Pruritus | 24 | 0,4 | |
| Hautulkus | Häufig | 3,7 | 0,5 |
| Palmar-plantares Erythrodysästhesie-Syndrom | 3,5 | 0,1 | |
| Urtikaria | 1,6 | 0 | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |||
| Myalgie | Sehr häufig | 15 | 0,5 |
| Muskelspasmen | 13 | 0,4 | |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |||
| Ödem* | Sehr häufig | 42 | 2,4 |
| Ermüdung/Fatigue* | 34 | 3,4 | |
| Fieber | 11 | 0 | |
| Reaktionen an der Injektionsstelle*, c, d | Häufig | 6 | 0 |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | |||
| Reaktionen im Zusammenhang mit einer Infusion/Verabreichungsbedingte Reaktionen | |||
| Amivantamab intravenösb, e | Sehr häufig | 63 | 6 |
| Amivantamab subkutanc, f | Sehr häufig | 14 | 0,5 |
Tabelle 7: Nebenwirkungen von Rybrevant (entweder als intravenöse oder subkutane
Darreichungsform) in Kombination mit Lazertinib (N = 829)
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
* Zusammengefasste Begriffe.
a Gilt nur für Lazertinib.
b Häufigkeit basiert nur auf der Studie zur intravenösen Anwendung von Amivantamab (MARIPOSA [N = 421]). c Häufigkeit basiert nur auf den Studien zur subkutanen Anwendung von Amivantamab (PALOMA-2, Kohorten 1 und 6
[N = 125], Kohorte 5 [N = 77] und PALOMA-3, subkutaner Arm [N = 206]).
d Reaktionen an der Injektionsstelle sind lokale Anzeichen und Symptome im Zusammenhang mit der subkutanen
Anwendung.
e Reaktionen im Zusammenhang mit der Infusion sind systemische Anzeichen und Symptome im Zusammenhang mit der intravenösen Infusion von Amivantamab.
f Verabreichungsbedingte Reaktionen sind systemische Anzeichen und Symptome im Zusammenhang mit der subkutanen Anwendung von Amivantamab.
Rybrevant in Kombination mit Carboplatin und Pemetrexed
In klinischen Studien zu Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) in Kombination mit Carboplatin und Pemetrexed (N = 444) waren die häufigsten Nebenwirkungen (≥ 20 % der Patienten), unabhängig vom Schweregrad, Ausschlag (83 %), Nageltoxizität (57 %), Neutropenie (56 %), Ermüdung/Fatigue (46 %), Übelkeit (44 %), Stomatitis (42 %), Ödem (41 %), Thrombozytopenie (40 %), Obstipation (39 %), Hypoalbuminämie (36 %), verminderter Appetit (32 %), Alaninaminotransferase erhöht (28 %), Aspartataminotransferase erhöht (24 %) und Erbrechen (23 %).
Schwerwiegende Nebenwirkungen wurden bei 19 % der Patienten berichtet, die Rybrevant als subkutane Darreichungsform in Kombination mit Carboplatin und Pemetrexed erhielten, darunter Erbrechen (2,8 %), ILD (2,8 %), Übelkeit (2,1 %), Ermüdung/Fatigue (2,1 %), VTE (2,1 %), Neutropenie (2,1 %), Diarrhö (1,4 %) und Hypokalzämie (1,4 %). Sechs Prozent der Patienten setzten die Behandlung mit Rybrevant als subkutane Darreichungsform aufgrund von Nebenwirkungen ab. Bei Patienten, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Carboplatin und Pemetrexed behandelt wurden, waren die häufigsten Nebenwirkungen (≥ 1 % der Patienten), unabhängig vom Schweregrad, die zum Absetzen von Rybrevant als subkutane Darreichungsform führten, ILD (2,8 %) und Ausschlag (1,4 %).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen von Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) in Kombination mit Carboplatin und Pemetrexed sind in Tabelle 8 zusammengefasst.
Die nachstehenden Sicherheitsdaten basieren auf der Anwendung von Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) in Kombination mit Carboplatin und Pemetrexed bei 444 Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC, darunter 151 Patienten in der PAPILLON-Studie, 130 Patienten in der MARIPOSA-2-Studie, 20 Patienten in der CHRYSALIS-Studie und 143 Patienten in den Kohorten 2 und 3b der PALOMA-2-Studie. Die Patienten erhielten Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) bis zur Krankheitsprogression oder bis zum Eintreten inakzeptabler Toxizität. Die mediane Dauer der Behandlung mit Amivantamab betrug insgesamt bei der intravenösen und bei der subkutanen Darreichungsform 7,4 Monate (Spanne: 0,0 bis 28,1 Monate). Bei der subkutanen Darreichungsform betrug die mediane Behandlungsdauer 6,9 Monate (Spanne: 0,0 bis 15,4 Monate), wohingegen die mediane Behandlungsdauer bei der intravenösen Darreichungsform 7,7 Monate betrug (Spanne: 0,0 bis 28,1 Monate).
Nebenwirkungen, die in klinischen Studien beobachtet wurden, sind nach Häufigkeitskategorie aufgeführt (siehe unten). Häufigkeitskategorien sind folgendermaßen definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Tabelle 8: Nebenwirkungen von Rybrevant (entweder als intravenöse oder subkutane
Darreichungsform) in Kombination mit Carboplatin und Pemetrexed (N = 444)
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Erkrankungen des Blutes und des Lymphsystems | |||
| Neutropenie | Sehr häufig | 56 | 36 |
| Thrombozytopenie | 40 | 13 | |
| Stoffwechsel- und Ernährungsstörungen | |||
| Hypoalbuminämie* | Sehr häufig | 36 | 5 |
| Appetit vermindert | 32 | 1,1 | |
| Hypokaliämie | 19 | 7 | |
| Hypokalzämie | 14 | 2,0 | |
| Hypomagnesiämie | 11 | 1,8 | |
| Erkrankungen des Nervensystems | |||
| Schwindelgefühl* | Sehr häufig | 10 | 0,5 |
| Augenerkrankungen | |||
| Sonstige Augenerkrankungen* | Sehr häufig | 15 | 0 |
| Sehverschlechterung* | Häufig | 2,9 | 0 |
| Wimpernwachstum | Gelegentlich | 0,7 | 0 |
| Keratitis | 0,2 | 0 | |
| Uveitis | 0,2 | 0 | |
| Gefäßerkrankungen | |||
| Venöse Thromboembolie | |||
| Amivantamab intravenös*, a | Sehr häufig | 14 | 3,0 |
| Amivantamab subkutan*, b | Sehr häufig | 18 | 2,8 |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |||
| Interstitielle Lungenerkrankung* | Häufig | 2,5 | 1,4 |
| Erkrankungen des Gastrointestinaltrakts | |||
| Übelkeit | Sehr häufig | 44 | 1,4 |
| Stomatitis* | 42 | 4,3 | |
| Obstipation | 39 | 0,2 | |
| Erbrechen | 23 | 2.9 | |
| Diarrhö | 19 | 2,5 | |
| Abdominalschmerz* | 12 | 0,5 | |
| Hämorrhoiden | Häufig | 8 | 0,5 |
| Erkrankungen der Haut und des Unterhautgewebes | |||
| Ausschlag* | Sehr häufig | 83 | 14 |
| Nageltoxizität* | 57 | 4,3 | |
| Trockene Haut* | 14 | 0,2 | |
| Pruritus | 12 | 0 | |
| Hautulkus | Häufig | 3,2 | 0,7 |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |||
| Myalgie | Häufig | 6 | 0,5 |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |||
| Ermüdung/Fatigue* | Sehr häufig | 46 | 6 |
| Ödem* | 41 | 1,4 | |
| Fieber | 13 | 0,2 | |
| Reaktionen an der Injektionsstelle*, b, c | Häufig | 3,5 | 0 |
| Untersuchungen | |||
| Alaninaminotransferase erhöht | Sehr häufig | 28 | 4,1 |
| Aspartataminotransferase erhöht | 24 | 1,4 | |
| Alkalische Phosphatase im Blut erhöht | Häufig | 8 | 0,2 |
Tabelle 8: Nebenwirkungen von Rybrevant (entweder als intravenöse oder subkutane
Darreichungsform) in Kombination mit Carboplatin und Pemetrexed (N = 444)
Systemorganklasse Nebenwirkung | Häufigkeits-kategorie | Alle Grade (%) | Grad 3–4 (%) |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | |||
| Reaktionen im Zusammenhang mit einer Infusion/Verabreichungsbedingte Reaktionen | |||
| Amivantamab intravenösa, d | Sehr häufig | 51 | 3,0 |
| Amivantamab subkutanb, e | Häufig | 7 | 0 |
* Zusammengefasste Begriffe.
a Häufigkeit basiert nur auf Studien zur intravenösen Anwendung von Amivantamab (CHRYSALIS [N = 20],
PAPILLON [N = 151], MARIPOSA-2 [N = 130]).
b Häufigkeit basiert nur auf Studien zur subkutanen Anwendung von Amivantamab (PALOMA-2, Kohorten 2 und 3B
[N = 143]).
c Reaktionen an der Injektionsstelle sind lokale Anzeichen und Symptome im Zusammenhang mit der subkutanen
Anwendung.
d Reaktionen im Zusammenhang mit der Infusion sind systemische Anzeichen und Symptome im Zusammenhang mit der intravenösen Infusion von Amivantamab.
e Verabreichungsbedingte Reaktionen sind systemische Anzeichen und Symptome im Zusammenhang mit der subkutanen Anwendung von Amivantamab.
Beschreibung von ausgewählten Nebenwirkungen
Verabreichungsbedingte Reaktionen
Verabreichungsbedingte Reaktionen wurden bei 14 % der Patienten berichtet, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib behandelt wurden und bei 7 % der Patienten, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Carboplatin und Pemetrexed behandelt wurden. Zu den häufigsten Anzeichen und Symptomen von verabreichungsbedingten Reaktionen gehören Dyspnoe, Flush, Fieber, Schüttelfrost, Übelkeit und Beschwerden im Brustkorb. Bei Patienten, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib behandelt wurden, betrug die mediane Zeit bis zum Auftreten der ersten verabreichungsbedingten Reaktionen 1,9 Stunden (Spanne: 0,0 bis 176,5 Stunden), wobei die meisten verabreichungsbedingten Reaktionen (96 %) vom Schweregrad 1 oder 2 waren. Bei Patienten, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Carboplatin und Pemetrexed behandelt wurden, betrug die mediane Zeit bis zum Auftreten der ersten verabreichungsbedingten Reaktionen 2,1 Stunden (Spanne: 0,7 bis 3,1 Stunden), wobei alle verabreichungsbedingten Reaktionen vom Schweregrad 1 oder 2 waren. In der PALOMA-3-Studie wurden bei 13 % der Patienten, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib behandelt wurden, verabreichungsbedingte Reaktionen berichtet, verglichen mit 66 % der Patienten, die mit Rybrevant als intravenöse Darreichungsform in Kombination mit Lazertinib behandelt wurden.
Reaktionen an der Injektionsstelle
Reaktionen an der Injektionsstelle traten bei 6 % der Patienten auf, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib behandelt wurden, und bei 3,5 % der Patienten, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Carboplatin und Pemetrexed behandelt wurden. Alle Reaktionen an der Injektionsstelle waren vom Schweregrad 1 oder 2. Das häufigste Symptom der Reaktionen an der Injektionsstelle war Erythem.
Interstitielle Lungenerkrankung
Interstitielle Lungenerkrankung (ILD) oder ILD-ähnliche Nebenwirkungen wurden sowohl bei der Anwendung von Amivantamab als auch bei anderen EGFR-Inhibitoren berichtet. Bei 3,6 % der Patienten, die mit Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) in Kombination mit Lazertinib behandelt wurden, wurde ILD berichtet, darunter waren 2 Fälle (0,2 %) mit tödlichem Ausgang. Bei 2,5 % der Patienten, die mit Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) in Kombination mit Carboplatin und Pemetrexed behandelt wurden, wurde ILD berichtet. Patienten mit einer anamnestisch bekannten ILD, einschließlich arzneistoffinduzierter ILD oder Strahlenpneumonitis, wurden von der PALOMA-2 und PALOMA-3-Studie ausgeschlossen.
Venöse thromboembolische (VTE) Ereignisse bei gleichzeitiger Anwendung mit Lazertinib
VTE-Ereignisse, einschließlich tiefer Venenthrombose (TVT) und Lungenembolie (LE), wurden bei 11 % der Patienten berichtet, die in der PALOMA-2- und PALOMA-3-Studie Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib erhielten. In den meisten Fällen handelte es sich um Ereignisse Grad 1 oder 2, wobei Ereignisse Grad 3 bei 3 Patienten (0,7 %) auftraten. Darüber hinaus wendeten 336 (82 %) dieser 408 Patienten, die Rybrevant als subkutane Darreichungsform erhielten, innerhalb der ersten vier Monate der Studienbehandlung prophylaktisch Antikoagulanzien – entweder ein direktes orales Antikoagulans oder ein niedermolekulares Heparin –an.
In der PALOMA-3-Studie betrug beim direkten Vergleich zwischen den Armen die Inzidenz von VTE-Ereignissen 9 % bei Patienten, die mit Rybrevant als subkutane Darreichungsform in Kombination mit Lazertinib behandelt wurden, gegenüber 14 % bei Patienten, die mit Rybrevant als intravenöse Darreichungsform in Kombination mit Lazertinib behandelt wurden, wobei die Raten der prophylaktischen Anwendung von Antikoagulanzien in beiden Behandlungsarmen ähnlich waren (80 % im subkutanen Arm gegenüber 81 % im intravenösen Arm). Bei Patienten, die keine prophylaktische Antikoagulation erhielten, lag die Gesamtinzidenz von VTE-Ereignissen bei 17 % der mit der subkutanen Rybrevant-Darreichungsform in Kombination mit Lazertinib behandelten Patienten, wobei alle VTE-Ereignisse als Grad 1–2 und schwerwiegende VTE-Ereignisse bei 4,8 % dieser Patienten berichtet wurden; im Vergleich dazu lag die Gesamtinzidenz von VTE-Ereignissen bei 26 % der mit der intravenösen Rybrevant-Darreichungsform in Kombination mit Lazertinib behandelten Patienten, wobei VTE-Ereignisse von Grad 3 und Grad 4 bei 10 % bzw. 2,6 % der Patienten und schwerwiegende VTE-Ereignisse bei 10 % dieser Patienten berichtet wurden.
Haut- und Nagelreaktionen
Ausschlag (einschließlich Dermatitis akneiform), Juckreiz und trockene Haut traten bei Patienten auf, die mit Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) behandelt wurden. Ausschlag trat bei 87 % der Patienten auf, die mit Rybrevant in Kombination mit Lazertinib behandelt wurden, und führte bei 0,6 % der Patienten zum Absetzen der Behandlung mit Rybrevant. Bei 83 % der Patienten, die mit Rybrevant in Kombination mit Carboplatin und Pemetrexed behandelt wurden, trat Ausschlag auf, was bei 0,5 % der Patienten zum Absetzen von Rybrevant führte. Bei den Patienten, die mit Rybrevant in Kombination mit Lazertinib behandelt wurden, waren die meisten Fälle Grad 1 oder 2, wobei Reaktionen Grad 3 und 4 bei 22 % bzw. 0,1 % der Patienten auftraten. Bei den Patienten, die mit Rybrevant in Kombination mit Carboplatin und Pemetrexed behandelt wurden, waren die meisten Fälle Grad 1 oder 2, wobei bei 14 % der Patienten Reaktionen Grad 3 auftraten.
In einer Phase-II-Studie bei Patienten, die mit Rybrevant in Kombination mit Lazertinib behandelt wurden, wurde die Anwendung einer prophylaktischen Therapie mit einem oralen Antibiotikum, einem topischen Antibiotikum auf der Kopfhaut, einer Feuchtigkeitspflege für das Gesicht und den ganzen Körper (außer der Kopfhaut) sowie einem Antiseptikum für Hände und Füße untersucht (siehe Abschnitte 4.2 und 4.4). Die Studie zeigte eine Reduktion der Häufigkeit dermatologischer Nebenwirkungen ≥ Grad 2 während der ersten 12 Behandlungswochen im Vergleich zu der in der klinischen Praxis üblichen dermatologischen Standardbehandlung (38,6 % gegenüber 76,5 %; p < 0,0001). Darüber hinaus gab es eine Reduktion der Nebenwirkungen ≥ Grad 2 auf der Kopfhaut in den ersten 12 Behandlungswochen (8,6 % gegenüber 29,4 %) sowie eine geringere Häufigkeit von Dosisreduktionen (7,1 % gegenüber 19,1 %), Behandlungsunterbrechungen (15,7 % gegenüber 33,8 %) und Behandlungsabbrüchen (1,4 % gegenüber 4,4 %) aufgrund dermatologischer Nebenwirkungen.
Augenerkrankungen
Augenerkrankungen traten bei Patienten auf, die mit Rybrevant (entweder als intravenöse oder subkutane Darreichungsform) behandelt wurden, darunter Keratitis bei 1,9 % der Patienten, die mit Rybrevant in Kombination mit Lazertinib behandelt wurden, und bei 0,2 % der Patienten, die mit Rybrevant in Kombination mit Carboplatin und Pemetrexed behandelt wurden. Zu den weiteren berichteten Nebenwirkungen gehörten Wimpernwachstum, Sehverschlechterung und sonstige Augenerkrankungen.
Besondere Patientengruppen
Ältere Patienten
Es liegen begrenzt klinische Daten für Amivantamab bei Patienten ab 75 Jahren vor (siehe Abschnitt 5.1). Insgesamt wurde kein Unterschied hinsichtlich der Sicherheit zwischen Patienten im Alter von ≥ 65 Jahren und Patienten < 65 Jahren festgestellt.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen keine Informationen zur Überdosierung von Rybrevant als subkutane Darreichungsform vor und es gibt kein bekanntes, spezifisches Antidot bei Überdosierung. Im Falle einer Überdosierung soll die Behandlung mit Rybrevant abgebrochen werden. Der Patient soll auf Anzeichen oder Symptome von Nebenwirkungen überwacht werden. Adäquate allgemein supportive Maßnahmen sollen umgehend eingeleitet werden, bis die klinische Toxizität nachgelassen oder sich vollständig zurückgebildet hat.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Monoklonale Antikörper und Antikörper-Wirkstoff-Konjugat, ATC-Code: L01FX18
Rybrevant als subkutane Darreichungsform enthält rekombinante humane Hyaluronidase (rHuPH20). rHuPH20 wirkt lokal und vorübergehend, um Hyaluronan ((HA), ein natürlich vorkommendes Glykoaminoglykan, das überall im Körper zu finden ist) in der extrazellulären Matrix des subkutanen Gewebes abzubauen, indem es die Verknüpfung zwischen den beiden Zuckern (N-Acetylglucosamin und Glucuronsäure), aus denen HA besteht, spaltet.
Wirkmechanismus
Amivantamab ist ein vollhumaner, auf IgG1 basierender bispezifischer EGFR-MET-Antikörper mit niedrigem Fucoseanteil, der Immunzell-gerichtete Aktivität aufweist und gegen Tumore mit aktivierenden EGFR-Mutationen, wie Exon-19-Deletionen, Exon-21-L858R-Substitutionsmutationen und Exon-20-Insertionsmutationen, gerichtet ist. Amivantamab bindet an die extrazellulären Domänen von EGFR und MET.
Amivantamab unterbindet die EGFR- und MET-Signalfunktionen, indem es die Ligandenbindung blockiert und die Degradation von EGFR und MET fördert, wodurch Tumorwachstum und -progression verhindert werden. Die Expression von EGFR und MET auf der Oberfläche von Tumorzellen ermöglicht auch die zielgerichtete Destruktion dieser Zellen. Dies wird durch Immuneffektorzellen wie natürlichen Killerzellen und Makrophagen auf Basis antikörperabhängiger zellulärer Zytotoxizität (antibody-dependent cellular cytotoxicity, ADCC) bzw. Trogozytose erreicht.
Pharmakodynamische Wirkungen
Nach der ersten vollständigen Dosis von Rybrevant als subkutane Darreichungsform sanken die mittleren EGFR- und MET-Konzentrationen im Serum erheblich und blieben bei allen untersuchten Dosierungen während der gesamten Behandlungsdauer supprimiert.
Albumin
Rybrevant als subkutane Darreichungsform verringerte die Serumalbuminkonzentration, eine pharmakodynamische Wirkung der MET-Inhibition, typischerweise während der ersten 8 Wochen (siehe Abschnitt 4.8); danach stabilisierte sich die Albuminkonzentration während des weiteren Verlaufs der Behandlung mit Amivantamab.
Klinische Erfahrungen mit Rybrevant als subkutane Darreichungsform
Die Wirksamkeit von Rybrevant als subkutane Darreichungsform bei Patienten mit EGFR-mutiertem lokal fortgeschrittenem oder metastasiertem NSCLC basiert auf dem Erreichen einer nicht-unterlegenen PK-Exposition gegenüber intravenösem Amivantamab in der Nicht-Unterlegenheitsstudie PALOMA-3 (siehe Abschnitt 5.2). Die Studie zeigte Nicht-Unterlegenheit bezüglich der Wirksamkeit von subkutan gegenüber intravenös injiziertem Amivantamab in Kombination mit Lazertinib bei Patienten mit EGFR-mutiertem lokal fortgeschrittenem oder metastasiertem NSCLC, deren Krankheit während oder nach einer Behandlung mit Osimertinib und platinbasierter Chemotherapie fortgeschritten ist.
Klinische Erfahrungen mit Rybrevant als intravenöse Darreichungsform
Zuvor unbehandeltes NSCLC mit EGFR Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen (MARIPOSA)
NSC3003 (MARIPOSA) ist eine randomisierte, offene, aktiv kontrollierte, multizentrische Phase-III-Studie zur Beurteilung der Wirksamkeit und Sicherheit von Rybrevant als intravenöse Darreichungsform in Kombination mit Lazertinib im Vergleich zur Osimertinib-Monotherapie bei der Erstlinienbehandlung von Patienten mit EGFR-mutiertem lokal fortgeschrittenem oder metastasiertem NSCLC, die nicht für eine kurative Therapie geeignet sind. Die Patientenproben mussten eine der beiden common EGFR-Mutationen aufweisen (Exon-19-Deletion oder Exon-21-L858R-Substitutionsmutation), die durch lokale Tests festgestellt wurden. Die Tumorgewebeproben (94 %) und/oder Plasmaproben (6 %) aller Patienten wurden lokal getestet, um den EGFR-Exon-19-Deletions- und/oder Exon-21-L858R-Substitutionsmutationsstatus zu bestimmen; dabei kam bei 65 % der Patienten eine Polymerase-Kettenreaktion (polymerase chain reaction, PCR) und bei 35 % ein Next Generation Sequencing (NGS) zum Einsatz.
Insgesamt wurden 1 074 Patienten zu der Behandlung mit Rybrevant als intravenöse Darreichungsform in Kombination mit Lazertinib, der Osimertinib-Monotherapie oder der Lazertinib-Monotherapie, jeweils bis zur Krankheitsprogression oder inakzeptablen Toxizität, randomisiert (2:2:1). Rybrevant als intravenöse Darreichungsform wurde intravenös in der Dosierung 1 050 mg (bei Patienten < 80 kg) oder 1 400 mg (bei Patienten ≥ 80 kg) einmal wöchentlich, jeweils über 4 Wochen und danach ab Woche 5 alle 2 Wochen angewendet. Lazertinib wurde in der Dosierung 240 mg oral einmal täglich angewendet. Osimertinib wurde in der Dosierung 80 mg oral einmal täglich angewendet. Die Randomisierung wurde nach EGFR-Mutationstyp (Exon-19-Deletion oder Exon-21-L858R-Substitutionsmutation), ethnischer Abstammung (asiatisch oder nicht-asiatisch) und Hirnmetastasen in der Anamnese (ja oder nein) stratifiziert.
Die demografischen Kennzahlen und die krankheitsbezogenen Parameter waren bei Baseline in allen Behandlungsarmen ausgewogen. Das mediane Alter betrug 63 (Spanne: 25–88) Jahre, wobei 45 % der Patienten ≥ 65 Jahre alt waren; 62 % waren weiblich, 59 % asiatischer und 38 % kaukasischer Abstammung. Der Performance-Status der Eastern Cooperative Oncology Group (ECOG) bei Baseline betrug 0 (34 %) oder 1 (66 %); 69 % hatten nie geraucht, 41 % hatten in der Vorgeschichte Hirnmetastasen und 90 % hatten zum Zeitpunkt der Erstdiagnose Krebs im Stadium IV. Im Hinblick auf den EGFR-Mutationsstatus lagen bei 60 % Exon-19-Deletionen und bei 40 % Exon-21-L858R-Substitutionsmutationen vor.
Rybrevant als intravenöse Darreichungsform in Kombination mit Lazertinib zeigte in der BICR-Beurteilung (blinded independent central review) eine statistisch signifikante Verbesserung des progressionsfreien Überlebens (progression free survival, PFS).
Die finale Analyse des Gesamtüberlebens (overall survival, OS) zeigte eine statistisch signifikante Verbesserung des OS für Rybrevant als intravenöse Darreichungsform in Kombination mit Lazertinib im Vergleich zu Osimertinib (siehe Tabelle 9 und Abbildung 2).
Tabelle 9: Ergebnisse zur Wirksamkeit in der MARIPOSA-Studie
Rybrevant als intravenöse Darreichungsform + Lazertinib (n = 429) | Osimertinib (n = 429) | |
| Progressionsfreies Überleben (PFS)a | ||
| Anzahl der Ereignisse | 192 (45 %) | 252 (59 %) |
| Median, Monate (95 % KI) | 23,7 (19,1; 27,7) | 16,6 (14,8; 18,5) |
| Hazard Ratio (95 % KI); p-Wert | 0,70 (0,58; 0,85); p = 0,0002 | |
| Gesamtüberleben (OS) | ||
| Anzahl der Ereignisse | 173 (40 %) | 217 (51 %) |
| Median, Monate (95 % KI) | NA (42,9; NA) | 36,7 (33,4; 41,0) |
| Hazard Ratio (95 % KI); p-Wert | 0,75 (0,61; 0,92); p = 0,0048 | |
| Objektive Ansprechrate (ORR)a, b | ||
| ORR, % (95 % KI) | 80 % (76 %; 84 %) | 77 % (72 %; 81 %) |
| Dauer des Ansprechens (DOR)a, b | ||
| Median, Monate (95 % KI) | 25,8 (20,3; 33,9) | 18,1 (14,8; 20,1) |
BICR = verblindete unabhängige zentrale Überprüfung; KI = Konfidenzintervall; NA = nicht abschätzbar. Die PFS-Ergebnisse stammen aus dem Daten-Cut-off 11. August 2023, mit einer medianen Nachbeobachtungszeit von 22,0 Monaten. Die Ergebnisse für DOR (Duration of Response, Dauer des Ansprechens) und ORR (Objective Response Rate, Objektive Ansprechrate) stammen aus dem Daten-Cut-off 13. Mai 2024, mit einer medianen Nachbeobachtungszeit von 31,3 Monaten. Die Ergebnisse für OS stammen aus dem Daten-Cut-off 04. Dezember 2024, mit einer medianen Nachbeobachtungszeit von 37,8 Monaten.
a BICR nach RECIST v1.1.
b Basierend auf bestätigten Respondern.
Abbildung 1: Kaplan-Meier-Kurve des PFS bei zuvor unbehandelten NSCLC-Patienten nach BICR -Beurteilung
Abbildung 2: Kaplan-Meier-Kurve des OS bei zuvor unbehandelten NSCLC-Patienten
Die intrakranielle ORR und DOR mittels BICR waren vorab festgelegte Endpunkte in MARIPOSA. In der Subgruppe von Patienten mit intrakraniellen Läsionen bei Baseline wurde für die Kombination von Rybrevant als intravenöse Darreichungsform und Lazertinib eine vergleichbare intrakranielle ORR wie die der Kontrollgruppe gezeigt. Von allen Patienten in der MARIPOSA-Studie lagen serielle Gehirn-MRT gemäß Prüfplan vor, um das intrakranielle Ansprechen und die Dauer des Ansprechens zu beurteilen. Die Ergebnisse sind in Tabelle 10 zusammengefasst.
Tabelle 10: Intrakranielle ORR und DOR nach BICR-Beurteilung bei Patienten mit intrakraniellen Läsionen bei Baseline - MARIPOSA
Rybrevant als intravenöse Darreichungsform + Lazertinib (n = 180) | Osimertinib (n = 186) | |
| Beurteilung des Ansprechens intrakranieller Tumoren | ||
| Intrakranielle ORR (CR + PR), % (95 % KI) | 78 % (71 %; 84 %) | 77 % (71 %; 83 %) |
| Komplette Remission | 64 % | 59 % |
| Intrakranielle DOR | ||
| Anzahl der Responder | 140 | 144 |
| Median, Monate (95 % KI) | 35,0 (20,4; NA) | 25,1 (22,1; 31,2) |
KI = Konfidenzintervall
NA = nicht abschätzbar
Die Ergebnisse für die intrakranielle ORR und DOR stammen aus dem Daten-Cut-off 04. Dezember 2024, mit einer medianen Nachbeobachtungszeit von 37,8 Monaten.
Zuvor behandeltes nicht-kleinzelliges Lungenkarzinom (NSCLC) mit EGFR Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen (MARIPOSA-2)
Bei MARIPOSA-2 handelt es sich um eine randomisierte (2:2:1), offene, multizentrische Phase-3-Studie bei Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC mit EGFR-Exon-19-Deletionen oder Exon-21-L858R-Substitutionsmutationen (ein Mutationstest konnte zum oder nach dem Zeitpunkt der Diagnose der lokal fortgeschrittenen oder metastasierten Erkrankung durchgeführt werden. Der Test musste zum Zeitpunkt des Studieneintritts nicht wiederholt werden, wenn der EGFR-Mutationsstatus zuvor festgestellt worden war) nach Versagen einer vorherigen Therapie einschließlich eines EGFR-Tyrosinkinaseinhibitors (TKI) der dritten Generation. Insgesamt wurden 657 Patienten in die Studie randomisiert, von denen 263 Carboplatin und Pemetrexed (CP) erhielten und 131 Rybrevant als intravenöse Darreichungsform in Kombination mit Carboplatin und Pemetrexed (Rybrevant als intravenöse Darreichungsform-CP). Zusätzlich wurden 263 Patienten randomisiert, die Rybrevant als intravenöse Darreichungsform in Kombination mit Lazertinib, Carboplatin und Pemetrexed in einem separaten Studienarm erhielten. Rybrevant als intravenöse Darreichungsform wurde intravenös in einer Dosis von 1 400 mg (bei Patienten < 80 kg) oder 1 750 mg (bei Patienten ≥ 80 kg) einmal wöchentlich über 4 Wochen angewendet, dann alle 3 Wochen mit einer Dosis von 1 750 mg (bei Patienten < 80 kg) oder 2 100 mg (bei Patienten ≥ 80 kg) ab Woche 7 bis zur Krankheitsprogression oder inakzeptabler Toxizität. Carboplatin wurde intravenös mit einer Fläche unter der Konzentrations-Zeit-Kurve von 5 mg/ml pro Minute (area under the curve, AUC 5) einmal alle 3 Wochen für bis zu 12 Wochen angewendet. Pemetrexed wurde in einer Dosierung von 500 mg/m2 einmal alle 3 Wochen intravenös bis zur Krankheitsprogression oder inakzeptabler Toxizität angewendet.
Die Patienten wurden nach Osimertinib-Therapielinie (Erst- oder Zweitlinie), Hirnmetastasen in der Vorgeschichte (ja oder nein) und asiatischer Abstammung (ja oder nein) stratifiziert.
Bei den 394 Patienten, die in den Arm mit Rybrevant als intravenöse Darreichungsform-CP oder in den CP-Arm randomisiert wurden, betrug der Altersmedian 62 Jahre (Spanne: 31 bis 85 Jahre), wobei 38 % der Patienten ≥ 65 Jahre alt waren; 60 % waren weiblich; 48 % waren asiatischer und 46 % kaukasischer Abstammung. Der ECOG-Performance-Status betrug bei Baseline 0 (40 %) oder 1 (60 %); 66 % hatten nie geraucht; 45 % hatten Hirnmetastasen in der Anamnese und 92 % hatten bei der Erstdiagnose Krebs im Stadium IV.
Rybrevant als intravenöse Darreichungsform in Kombination mit Carboplatin und Pemetrexed zeigte eine statistisch signifikante Verbesserung des progressionsfreien Überlebens (progression free survival, PFS) im Vergleich zu Carboplatin und Pemetrexed, mit einer HR von 0,48 (95 % KI: 0,36; 0,64; p < 0,0001). Zum Zeitpunkt der zweiten Zwischenanalyse für das Gesamtüberleben (overall survival, OS) mit einer medianen Nachbeobachtungszeit von etwa 18,6 Monaten für Rybrevant als intravenöse Darreichungsform-CP und etwa 17,8 Monaten für CP betrug die OS HR 0,73 (95 % KI: 0,54; 0,99; p = 0,0386). Dies war statistisch nicht signifikant (getestet mit einem vorgegebenen Signifikanzniveau von 0,0142).
Die Ergebnisse zur Wirksamkeit sind in Tabelle 11 zusammengefasst.
Tabelle 11: Ergebnisse zur Wirksamkeit aus MARIPOSA-2
Rybrevant als intravenöse Darreichungsform + Carboplatin + Pemetrexed (n = 131) | Carboplatin + Pemetrexed (n = 263) | |
| Progressionsfreies Überleben (PFS)a | ||
| Anzahl der Ereignisse (%) | 74 (57) | 171 (65) |
| Median, Monate (95 % KI) | 6,3 (5,6; 8,4) | 4,2 (4,0; 4,4) |
| HR (95 % KI); p-Wert | 0,48 (0,36; 0,64); p < 0,0001 | |
| Gesamtüberleben (OS) | ||
| Anzahl der Ereignisse (%) | 65 (50) | 143 (54) |
| Median, Monate (95 % KI) | 17,7 (16,0; 22,4) | 15,3 (13,7; 16,8) |
| HR (95 % KI); p-Wertb | 0,73 (0,54; 0,99); p = 0,0386 | |
| Objektive Ansprechratea | ||
| ORR, % (95 % KI) | 64 % (55 %; 72 %) | 36 % (30 %; 42 %) |
| Odds Ratio (95 % KI); p-Wert | 3,10 (2,00; 4,80); p < 0,0001 | |
| Dauer des Ansprechens (DOR) a | ||
| Median, Monate (95 % KI) | 6,90 (5,52; NA) | 5,55 (4,17; 9,56) |
| Patienten mit DOR ≥ 6 Monate | 31,9 % | 20,0 % |
KI = Konfidenzintervall
NA = nicht abschätzbar
Die PFS-, DOR- und ORR-Ergebnisse beziehen sich auf den Datenstichtag 10. Juli 2023, als die Hypothesentests und die endgültige Analyse für diese Endpunkte durchgeführt wurden. Die OS-Ergebnisse beziehen sich auf den Datenstichtag 26. April 2024 der zweiten OS-Zwischenanalyse.
a Verblindete unabhängige zentrale Überprüfung (BICR)
b Der p-Wert wird mit einem zweiseitigen Signifikanzniveau von 0,0142 verglichen. Somit sind die OS-Ergebnisse bei der zweiten Zwischenanalyse nicht signifikant.
Abbildung 3: Kaplan-Meier-Kurve des PFS bei zuvor behandelten NSCLC-Patienten gemäß BICR-Bewertung
Der PFS-Nutzen von Rybrevant als intravenöse Darreichungsform-CP im Vergleich zu CP war in allen analysierten vordefinierten Untergruppen konsistent, einschließlich ethnischer Abstammung, Alter, Geschlecht, Raucheranamnese und ZNS-Metastasenstatus bei Studienaufnahme.
Abbildung 4: Kaplan-Meier-Kurve des OS bei zuvor behandelten NSCLC-Patienten
Wirksamkeitsdaten zu intrakraniellen Metastasen
Patienten mit asymptomatischen oder zuvor behandelten und stabilen intrakraniellen Metastasen kamen für die Randomisierung von MARIPOSA-2 in Frage. Die Behandlung mit Rybrevant als intravenöse Darreichungsform-CP war mit einem numerischen Anstieg der intrakraniellen objektiven Ansprechrate (objective response rate, ORR) (23,3 % für Rybrevant als intravenöse Darreichungsform-CP gegenüber 16,7 % für CP, Odds Ratio von 1,52; 95 % KI (0,51; 4,50)) und einer intrakraniellen Dauer des Ansprechens (duration of response, DOR) (13,3 Monate; 95 % KI (1,4; NA) im Arm mit Rybrevant als intravenöse Darreichungsform-CP gegenüber 2,2 Monaten; 95 % KI (1,4; NA) im CP-Arm) verbunden. Die mediane Nachbeobachtungszeit von Rybrevant als intravenöse Darreichungsform-CP betrug etwa 18,6 Monate.
Zuvor unbehandeltes nicht-kleinzelliges Lungenkarzinom (NSCLC) mit Exon-20-Insertionsmutationen (PAPILLON)
Bei PAPILLON handelt es sich um eine randomisierte, offene, multizentrische Phase-3-Studie zum Vergleich der Behandlung mit Rybrevant als intravenöse Darreichungsform in Kombination mit Carboplatin und Pemetrexed mit einer Chemotherapie allein (Carboplatin und Pemetrexed) bei Patienten mit nicht vorbehandeltem, lokal fortgeschrittenem oder metastasiertem NSCLC mit aktivierenden Exon-20-Insertionsmutationen des EGFR. Bei allen 308 Patienten wurden Tumorgewebe- (92,2 %) und/oder Plasmaproben (7,8 %) lokal untersucht, um den EGFR-Exon-20-Insertionsmutationsstatus zu bestimmen. Dabei wurde bei 55,5 % der Patienten Next Generation Sequencing (NGS) und/oder bei 44,5 % der Patienten die Polymerase-Kettenreaktion (polymerase chain reaction, PCR) verwendet. Zentrale Testungen wurden auch durchgeführt mittels AmoyDx®
LC10 Gewebetest, Thermo Fisher Oncomine Dx Target Test und Guardant 360® CDx Plasmatest.
Patienten mit Hirnmetastasen beim Screening kamen für die Teilnahme in Frage, sobald sie definitiv behandelt wurden, klinisch stabil und asymptomatisch waren und seit mindestens 2 Wochen vor der Randomisierung keine Corticosteroidbehandlung mehr erhielten.
Rybrevant als intravenöse Darreichungsform wurde intravenös in einer Dosis von 1 400 mg (bei Patienten < 80 kg) bzw. 1 750 mg (bei Patienten ≥ 80 kg) einmal wöchentlich über 4 Wochen angewendet, dann alle 3 Wochen mit einer Dosis von 1 750 mg (bei Patienten < 80 kg) oder 2 100 mg (bei Patienten ≥ 80 kg) ab Woche 7 bis zur Krankheitsprogression oder inakzeptabler Toxizität. Carboplatin wurde intravenös mit einer Fläche unter der Konzentrations-Zeit-Kurve von 5 mg/ml pro Minute (area under the curve, AUC 5) einmal alle 3 Wochen für bis zu 12 Wochen angewendet. Pemetrexed wurde in einer Dosierung von 500 mg/m2 einmal alle 3 Wochen intravenös bis zur Krankheitsprogression oder inakzeptabler Toxizität angewendet. Die Randomisierung erfolgte stratifiziert nach ECOG-Performance-Status (0 oder 1) und Hirnmetastasen in der Vorgeschichte (ja oder nein). Patienten, die in den Behandlungsarm mit Carboplatin und Pemetrexed randomisiert wurden und bei denen sich eine Krankheitsprogression bestätigt hatte, hatten die Möglichkeit, als Folgetherapie Rybrevant als intravenöse Darreichungsform als Monotherapie zu erhalten (Crossover).
Insgesamt wurden 308 Patienten (1:1) randomisiert: 153 in den Behandlungsarm mit Rybrevant als intravenöse Darreichungsform, Carboplatin und Pemetrexed und 155 in den Behandlungsarm mit Carboplatin und Pemetrexed. Der Altersmedian betrug 62 Jahre (Spanne: 27 bis 92 Jahre), wobei 39 % der Patienten ≥ 65 Jahre waren; 58 % waren weiblich; 61 % waren asiatischer und 36 % waren kaukasischer Abstammung. Der ECOG-Performance-Status betrug bei Baseline 0 (35 %) oder 1 (64 %); 58 % hatten nie geraucht; 23 % hatten Hirnmetastasen in der Anamnese und 84 % hatten bei der Erstdiagnose Krebs im Stadium IV.
Der primäre Endpunkt für PAPILLON war das PFS (progression free survival), das anhand des BICR (blinded independent central review) bewertet wurde. Die mediane Nachbeobachtungszeit betrug 14,9 Monate (Bereich: 0,3 bis 27,0).
Die Ergebnisse zur Wirksamkeit sind in Tabelle 12 zusammengefasst.
Tabelle 12: Ergebnisse zur Wirksamkeit aus PAPILLON
Rybrevant als intravenöse Darreichungsform + Carboplatin + Pemetrexed (n = 153) | Carboplatin + Pemetrexed (n = 155) | |
| Progressionsfreies Überleben (PFS)a | ||
| Anzahl der Ereignisse | 84 (55 %) | 132 (85 %) |
| Median, Monate (95 % KI) | 11,4 (9,8; 13,7) | 6,7 (5,6; 7,3) |
| HR (95 % KI); p-Wert | 0,395 (0,29; 0,52); p < 0,0001 | |
| Objektive Ansprechratea, b | ||
| ORR, % (95 % KI) | 73 % (65 %, 80 %) | 47 % (39 %, 56 %) |
| Odds Ratio (95 % KI); p-Wert | 3,0 (1,8; 4,8); p < 0,0001 | |
| Komplette Remission | 3,9 % | 0,7 % |
| Partielle Remission | 69 % | 47 % |
| Gesamtüberleben (OS)c | ||
| Anzahl der Ereignisse | 40 | 52 |
| Medianes OS, Monate (95 % KI) | NA (28,3; NA) | 28,6 (24,4; NA) |
| HR (95 % KI); p-Wert | 0,756 (0,50; 1,14); p = 0,1825 | |
KI = Konfidenzintervall
NA = nicht abschätzbar
a Verblindete unabhängige zentrale Überprüfung nach RECIST v1.1
b Basierend auf einer Kaplan-Meier-Schätzung.
c Basierend auf den Ergebnissen einer aktualisierten OS-Analyse (overall survival) mit einem medianen
Nachbeobachtungszeitraum von 20,9 Monaten. Die OS-Analyse wurde nicht um die potenziell verzerrenden Effekte des Crossover bereinigt (78 Patienten [50,3 %] im Carboplatin + Pemetrexed-Arm, die anschließend eine Monotherapie mit Rybrevant als intravenöse Darreichungsform erhielten).
Abbildung 5: Kaplan-Meier-Kurve des PFS bei zuvor unbehandelten NSCLC-Patienten gemäß BICR-Bewertung
Der PFS-Vorteil von Rybrevant als intravenöse Darreichungsform in Kombination mit Carboplatin und Pemetrexed im Vergleich zu Carboplatin und Pemetrexed war in allen vordefinierten
Untergruppen konsistent: Hirnmetastasen bei Studienaufnahme (ja oder nein), Alter (< 65 oder ≥ 65), Geschlecht (männlich oder weiblich), ethnische Zugehörigkeit (asiatisch oder nicht asiatisch), Gewicht (< 80 kg oder ≥ 80 kg), ECOG-Performance-Status (0 oder 1) und Raucheranamnese (ja oder nein).
Abbildung 6: Kaplan-Meier-Kurve des OS bei zuvor unbehandelten NSCLC-Patienten
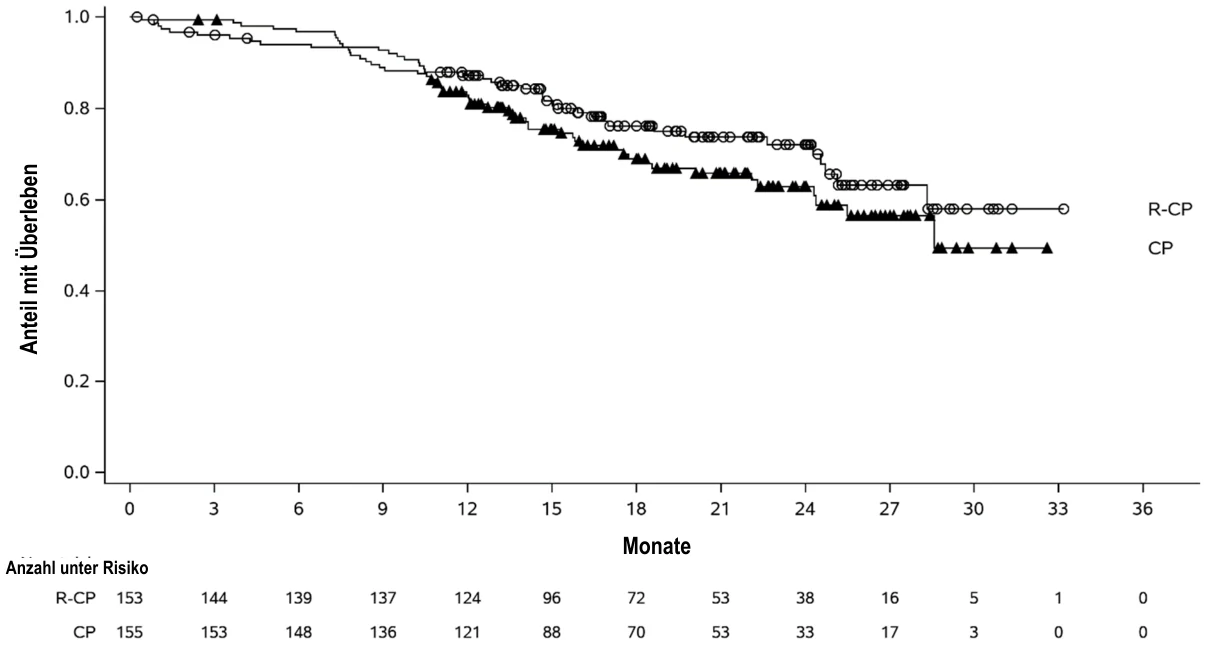
Zuvor behandeltes nicht-kleinzelliges Lungenkarzinom (NSCLC) mit Exon-20-Insertionsmutationen (CHRYSALIS)
CHRYSALIS ist eine multizentrische, offene Multi-Kohorten-Studie zur Beurteilung der Sicherheit und Wirksamkeit von Rybrevant als intravenöse Darreichungsform bei Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC. Die Wirksamkeit wurde bei 114 Patienten mit lokal fortgeschrittenem oder metastasiertem NSCLC untersucht, die Exon-20-Insertionsmutationen im EGFR-Gen aufwiesen, deren Tumor während oder nach einer platinbasierten Chemotherapie fortgeschritten war und deren mediane Nachbeobachtungszeit 12,5 Monate betrug. Tumorgewebe-(93 %) oder Plasmaproben (10 %) wurden für alle Patienten lokal getestet, um den EGFR-Exon-20-Insertionsmutations-Status mittels Next-Generation-Sequencing (NGS) bei 46 % der Patienten und/oder mittels Polymerase-Kettenreaktion (polymerase chain reaction, PCR) bei 41 % der Patienten nachzuweisen; bei 4 % der Patienten wurden die Testmethoden nicht angegeben. Patienten mit unbehandelten Hirnmetastasen oder mit einer ILD in der Vorgeschichte, die innerhalb der letzten 2 Jahre eine Behandlung mit langwirksamen Steroiden oder anderen Immunsuppressiva erforderte, waren von der Studie ausgeschlossen. Rybrevant als intravenöse Darreichungsform wurde intravenös in einer Dosierung von 1 050 mg bei Patienten < 80 kg oder 1 400 mg bei Patienten ≥ 80 kg einmal wöchentlich über 4 Wochen und anschließend alle 2 Wochen beginnend ab Woche 5 angewendet, bis kein klinischer Nutzen mehr bestand oder eine inakzeptable Toxizität auftrat. Der primäre Wirksamkeitsendpunkt war die vom Prüfer bewertete Gesamtansprechrate (overall response rate, ORR), definiert als bestätigte komplette Remission (complete response, CR) oder partielle Remission (partial response, PR) gemäß RECIST v1.1. Darüber hinaus wurde der primäre Endpunkt im Rahmen einer verblindeten unabhängigen zentralen Überprüfung (blinded independent central review, BICR) bewertet. Zu den sekundären Wirksamkeitsendpunkten gehörte die Dauer des Ansprechens (duration of response, DOR).
Das mediane Alter betrug 62 Jahre (Spanne: 36–84), wobei 41 % der Patienten ≥ 65 Jahre alt waren; 61 % waren weiblich; 52 % waren asiatischer und 37 % kaukasischer Abstammung. Die mediane Zahl der vorangegangenen Therapien betrug 2 (Spanne: 1 bis 7 Therapien). Bei Baseline hatten 29 % einen ECOG-Performance-Status von 0 und 70 % einen ECOG-Performance-Status von 1; 57 % hatten nie geraucht; 100 % hatten Krebs im Stadium IV; 25 % waren bereits wegen Hirnmetastasen behandelt worden. Insertionen in Exon-20 wurden an 8 verschiedenen Genloci beobachtet; die häufigsten Genloci waren A767 (22 %), S768 (16 %), D770 (12 %) und N771 (11 %).
Die Ergebnisse zur Wirksamkeit sind in Tabelle 13 zusammengefasst.
Tabelle 13: Ergebnisse zur Wirksamkeit aus CHRYSALIS
Prüferbeurteilung (N = 114) | |
| Gesamtansprechratea, b (95 % KI) | 37 % (28 %, 46 %) |
| Komplette Remission | 0 % |
| Partielle Remission | 37 % |
| Dauer des Ansprechens | |
| Medianc (95 % KI), Monate | 12,5 (6,5; 16,1) |
| Patienten mit DOR ≥ 6 Monate | 64 % |
KI = Konfidenzintervall
a Bestätigtes Ansprechen
b ORR- und DOR-Ergebnisse nach Beurteilung durch Prüfärzte stimmten mit denen überein, die durch
BICR-Beurteilung berichtet wurden. Die ORR gemäß BICR-Beurteilung betrug 43 % (34 %, 53 %) mit einer CR-Rate von 3 % und einer PR-Rate von 40 %. Die mediane DOR gemäß BICR-Beurteilung betrug 10,8 Monate (95 % KI: 6,9; 15,0). Der Anteil der Patienten mit DOR ≥ 6 Monate gemäß BICR-Beurteilung betrug 55 %. c Basierend auf der Kaplan-Meier-Schätzung
Antitumorale Aktivität wurde quer durch die untersuchten Mutations-Subtypen beobachtet.
Immunogenität
Antikörper gegen den Wirkstoff (anti-drug antibodies, ADA) wurden nach der Behandlung mit Rybrevant als subkutane Darreichungsform gelegentlich nachgewiesen. Es wurden keine Hinweise auf einen Einfluss von ADA auf die Pharmakokinetik (PK), Wirksamkeit oder Sicherheit beobachtet. Von den 741 Studienteilnehmern, die Rybrevant als subkutane Darreichungsform als Monotherapie oder als Teil einer Kombinationstherapie erhielten, wurden 66 Studienteilnehmer (9 %) positiv auf behandlungsbedingte Antikörper gegen rHuPH20 getestet. Die bei diesen Studienteilnehmern beobachtete Immunogenität gegen rHuPH20 hatte keinen Einfluss auf die Pharmakokinetik von Amivantamab.
Ältere Patienten
Insgesamt wurde kein Unterschied hinsichtlich der Wirksamkeit zwischen Patienten im Alter von ≥ 65 Jahren und Patienten < 65 Jahren festgestellt.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Rybrevant eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen bei NSCLC gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Resorption
Nach subkutaner Anwendung beträgt in der Populations-PK-Analyse das geometrische Mittel (%CV) der Bioverfügbarkeit von Amivantamab 66,6 % (14,9 %) mit einer medianen Zeit bis zum Erreichen des Maximalspiegels von 3 Tagen, basierend auf den individuellen Amivantamab-PK-Parameterschätzungen bei Studienteilnehmern, die eine subkutane Dosis erhielten.
Beim subkutanen 2-wöchentlichen Dosierungsschema betrug das geometrische Mittel (%CV) der maximalen Talspiegel von Amivantamab nach der 4. wöchentlichen Dosis 335 µg/ml (32,7 %). Die mittlere AUC1 Woche stieg von der ersten Dosis bis zu Zyklus 2, Tag 1 um das 3,5-Fache an. Der maximale Talspiegel von Amivantamab nach subkutaner Anwendung als Monotherapie und in Kombination mit Lazertinib wird typischerweise am Ende der wöchentlichen Dosierung (Zyklus 2, Tag 1) beobachtet. Die Steady-State-Konzentration von Amivantamab wird etwa in Woche 13 erreicht. Das geometrische Mittel (%CV) des Steady-State-Talspiegels von Amivantamab in Zyklus 4, Tag 1 betrug 206 µg/ml (39,1 %).
In Tabelle 14 sind die beobachteten geometrischen Mittelwerte (%CV) der maximalen Talspiegel (Zyklus 2, Tag 1 CTal) und der Fläche unter der Konzentrationszeitkurve in Zyklus 2 (AUCTag 1–15) nach den empfohlenen Dosen von subkutan und intravenös angewendetem Amivantamab bei Patienten mit NSCLC aufgeführt. Diese PK-Endpunkte bildeten die Grundlage für den Nachweis der Nichtunterlegenheit, der die Gleichwertigkeit von der intravenösen und der subkutanen Anwendung unterstützt.
Tabelle 14: Zusammenfassung der pharmakokinetischen Serumparameter von Amivantamab bei Patienten mit NSCLC (PALOMA-3-Studie)
| Parameter | Rybrevant als subkutane Darreichungsform 1 600 mg (2 240 mg bei einem Körpergewicht ≥ 80 kg) | Rybrevant als intravenöse Darreichungsform 1 050 mg (1 400 mg bei einem Körpergewicht ≥ 80 kg) |
| Geometrisches Mittel (%CV) | ||
| Zyklus 2, Tag 1 CTal (µg/ml) | 335 (32,7 %) | 293 (31,7 %) |
Zyklus 2 AUC(Tag 1– 15) (µg/ml) | 135 861 (30,7 %) | 131 704 (24,0 %) |
Beim subkutanen, 3-wöchentlichen Dosierungsschema betrug das geometrische Mittel (%CV) der maximalen Talspiegel von Amivantamab nach der 3. wöchentlichen Dosis 438 µg/ml (26,6 %). Das geometrische Mittel (%CV) des Steady-State-Talspiegels von Amivantamab betrug 208 µg/ml (35,6 %).
Beim subkutanen 4-wöchentlichen Dosierungsschema betrug das geometrische Mittel (%CV) der maximalen Talspiegel von Amivantamab nach der 4. wöchentlichen Dosis 350 µg/ml (30,5 %). Das geometrische Mittel (%CV) des Steady-State-Talspiegels von Amivantamab betrug 131 µg/ml (55,9 %).
Verteilung
Auf Grundlage der individuellen Amivantamab-PK-Parameterschätzungen bei Studienteilnehmern, die die subkutane Dosierung erhielten, beträgt in der Populations-PK-Analyse das geometrische Mittel (%CV) des Gesamtverteilungsvolumens für subkutan angewendetes Amivantamab 5,69 l (23,8 %).
Elimination
Auf Grundlage der individuellen Amivantamab-PK-Parameterschätzungen bei Studienteilnehmern, die die subkutane Dosierung erhielten, beträgt in der Populations-PK-Analyse die geschätzte geometrische mittlere (%CV) lineare Clearance (CL) und die damit verbundene terminale Halbwertszeit 0,224 l/Tag (26,0 %) bzw. 18,8 Tage (34,3 %).
Besondere Patientengruppen
Ältere Patienten
Es wurden keine klinisch relevanten Unterschiede hinsichtlich der Pharmakokinetik von Amivantamab bezogen auf das Alter (21–88 Jahre) festgestellt.
Nierenfunktionsbeeinträchtigung
Bei Patienten mit leichter (60 ≤ Kreatinin-Clearance [creatinine clearance, CrCl] < 90 ml/min), mittelschwerer (29 ≤ CrCl < 60 ml/min) oder schwerer (15 ≤ CrCl < 29 ml/min) Nierenfunktionsbeeinträchtigung wurde keine klinisch relevante Auswirkung auf die Pharmakokinetik von Amivantamab beobachtet. Die Daten von Patienten mit schwerer Nierenfunktionsbeeinträchtigung sind begrenzt (n = 1), es gibt jedoch keine Hinweise darauf, dass bei diesen Patienten eine Dosisanpassung erforderlich ist. Die Auswirkung einer terminalen Niereninsuffizienz (CrCl < 15 ml/min) auf die Pharmakokinetik von Amivantamab ist nicht bekannt.
Beeinträchtigung der Leber
Eine Auswirkung von Leberfunktionsänderungen auf die Elimination von Amivantamab ist unwahrscheinlich, da IgG1-basierte Moleküle wie Amivantamab nicht über die Leber metabolisiert werden.
Bei leichter [(Gesamtbilirubin ≤ ULN (upper limit of normal, oberer Normbereich) und AST > ULN) oder (ULN < Gesamtbilirubin ≤ 1,5 x ULN)] oder mittelschwerer (1,5 x ULN < Gesamtbilirubin ≤ 3 x ULN und beliebiger AST-Spiegel) Beeinträchtigung der Leber wurde keine klinisch bedeutsame Auswirkung auf die Pharmakokinetik von Amivantamab beobachtet. Die Daten von Patienten mit mittelschwerer Beeinträchtigung der Leber sind begrenzt (n = 1), es gibt jedoch keine Hinweise darauf, dass bei diesen Patienten eine Dosisanpassung erforderlich ist. Die Auswirkung einer schweren (Gesamtbilirubin > 3 x ULN) Beeinträchtigung der Leber auf die Pharmakokinetik von Amivantamab ist nicht bekannt.
Kinder und Jugendliche
Die PK von Amivantamab wurde bei Kindern und Jugendlichen nicht untersucht.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Toxizität bei wiederholter Gabe lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Kanzerogenität und Mutagenität
Es wurden keine tierexperimentellen Studien zum Nachweis des kanzerogenen Potenzials von Amivantamab durchgeführt. Routinemäßige Genotoxizitäts- und Kanzerogenitätsstudien sind in der Regel nicht auf biologische Arzneimittel anwendbar, da große Proteine nicht in Zellen eindringen und nicht mit DNA oder chromosomalem Material interagieren können.
Reproduktionstoxikologie
Es wurden keine tierexperimentellen Studien durchgeführt, um die Auswirkungen auf die Reproduktion und die fetale Entwicklung zu bewerten. Aufgrund seines Wirkmechanismus kann die Anwendung von Amivantamab jedoch zu Schäden des Fetus oder zu Entwicklungsanomalien führen. Wie in der Literatur beschrieben kann die Verringerung, Ausschaltung oder Unterbrechung der embryofetalen oder maternalen EGFR-Signalübertragung die Einnistung verhindern, zum Verlust des Embryos in verschiedenen Gestationsstadien führen (durch Auswirkungen auf die Plazentaentwicklung), Entwicklungsanomalien in verschiedenen Organen hervorrufen oder zum frühen Tod von überlebenden Feten führen. In ähnlicher Weise war auch die Ausschaltung von MET oder seines Liganden, des Hepatozyten-Wachstumsfaktors (hepatocyte growth factor, HGF), für Embryonen letal, da es zu schweren Defekten bei der Plazentaentwicklung und Defekten der fetalen Muskelentwicklung in verschiedenen Organen kam. Es ist bekannt, dass humanes IgG1 plazentagängig ist, daher besteht die Möglichkeit, dass Amivantamab von der Mutter auf den sich entwickelnden Fetus übertragen wird.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Rekombinante humane Hyaluronidase (rHuPH20)
Natriumedetat (Ph.Eur.)
Essigsäure 99 %
Methionin
Polysorbat 80 (E 433)
Natriumacetat-Trihydrat
Saccharose
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Das Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflasche
2 Jahre
Vorbereitete Spritze
Die chemische und physikalische Stabilität wurde bis zu 24 Stunden bei 2 °C bis 8 °C und anschließend bis zu 24 Stunden bei 15 °C bis 30 °C nachgewiesen. Aus mikrobiologischer Sicht soll das Arzneimittel sofort verwendet werden, es sei denn, die Art der Vorbereitung der Dosis schließt das Risiko einer mikrobiellen Kontamination aus. Wenn das Arzneimittel nicht sofort verwendet wird, liegen die Lagerungszeiten und -bedingungen in der Verantwortung des Anwenders.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Lagerungsbedingungen nach Vorbereitung der Spritze, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
10 ml Lösung in einer Durchstechflasche aus Glas vom Typ 1 mit einem Elastomerverschluss und einer Aluminiumdichtung mit Flip-off-Kappe, die 1 600 mg Amivantamab enthält. Packungsgröße: 1 Durchstechflasche.
14 ml Lösung in einer Durchstechflasche aus Glas vom Typ 1 mit einem Elastomerverschluss und einer Aluminiumdichtung mit Flip-off-Kappe, die 2 240 mg Amivantamab enthält. Packungsgröße: 1 Durchstechflasche.
15 ml Lösung in einer Durchstechflasche aus Glas vom Typ 1 mit einem Elastomerverschluss und einer Aluminiumdichtung mit Flip-off-Kappe, die 2 400 mg Amivantamab enthält. Packungsgröße: 1 Durchstechflasche.
22 ml Lösung in einer Durchstechflasche aus Glas vom Typ 1 mit einem Elastomerverschluss und einer Aluminiumdichtung mit Flip-off-Kappe, die 3 520 mg Amivantamab enthält. Packungsgröße: 1 Durchstechflasche.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Rybrevant als subkutane Darreichungsform ist nur zum einmaligen Gebrauch bestimmt und gebrauchsfertig.
Bereiten Sie die Injektionslösung unter Anwendung aseptischer Techniken wie folgt vor:
Vorbereitung
Bestimmen Sie die erforderliche Dosis und die entsprechende(n) Durchstechflasche(n)
Rybrevant als subkutane Darreichungsform, die Sie benötigen, basierend auf dem Ausgangsgewicht des Patienten (siehe Abschnitt 4.2).
Im 4-wöchentlichen Dosierungsschema erhalten Patienten < 80 kg 1 600mg wöchentlich ab
Woche 1 bis 4, beginnend ab Woche 5 dann alle 4 Wochen 3 520mg. Patienten ≥ 80 kg erhalten 2 240mg wöchentlich ab Woche 1 bis 4, beginnend ab Woche 5 dann alle 4 Wochen 4 640mg. • Im 2-wöchentlichen Dosierungsschema erhalten Patienten < 80 kg 1 600 mg und Patienten
≥ 80 kg 2 240 mg, jeweils wöchentlich ab Woche 1 bis 4 und dann alle 2 Wochen, beginnend ab Woche 5.
Im 3-wöchentlichen Dosierungsschema erhalten Patienten < 80 kg in Woche 1, Tag 1 1 600mg, danach 2 400 mg wöchentlich ab Woche 2 bis 4 und im Anschluss beginnend ab Woche 7 dann alle 3 Wochen. Patienten ≥ 80 kg erhalten 2 240mg in Woche 1 Tag 1, danach 3 360mg wöchentlich ab Woche 2 bis 4 und im Anschluss beginnend ab Woche 7 alle 3 Wochen. • Nehmen Sie die entsprechende(n) Durchstechflasche(n) mit Rybrevant als subkutane
Darreichungsform aus der Kühlung (2 °C bis 8 °C).
Prüfen Sie visuell, ob die Rybrevant-Lösung farblos bis hellgelb ist. Nicht verwenden, wenn undurchsichtige Partikel, Verfärbungen oder andere Fremdpartikel vorhanden sind. • Lassen Sie Rybrevant als subkutane Darreichungsform mindestens 15 Minuten lang
Raumtemperatur (15 °C bis 30 °C) annehmen. Erwärmen Sie Rybrevant als subkutane Darreichungsform nicht auf andere Weise. Nicht schütteln.
Ziehen Sie das erforderliche Injektionsvolumen von Rybrevant als subkutane Darreichungsform mit einer Transferkanüle aus der Durchstechflasche in eine Spritze geeigneter Größe auf. Kleinere Spritzen erfordern weniger Kraftaufwand bei der Vorbereitung und Injektion. • Das jeweilige Injektionsvolumen sollte 15 ml nicht überschreiten. Ziehen Sie Dosen, die mehr als 15 ml erfordern, in mehreren Spritzen mit ungefähr gleichem Volumen auf. • Rybrevant als subkutane Darreichungsform ist mit Injektionskanülen aus rostfreiem Stahl,
Spritzen aus Polypropylen und Polycarbonat sowie subkutanen Infusionssets aus Polyethylen, Polyurethan und Polyvinylchlorid kompatibel. Bei Bedarf kann auch eine Natriumchloridlösung 9 mg/ml (0,9 %) zum Spülen eines Infusionssets verwendet werden.
Ersetzen Sie die Transferkanüle durch die entsprechenden Hilfsmittel für den Transport oder die
Injektion. Es wird empfohlen, eine Kanüle der Größe 21G bis 23G oder ein Infusionsset zu verwenden, um die Anwendung zu erleichtern.
Lagerung der vorbereiteten Spritze
Die vorbereitete Spritze soll sofort verwendet werden. Ist eine sofortige Injektion nicht möglich, kann die vorbereitete Spritze bis zu 24 Stunden bei 2 °C bis 8 °C gekühlt und anschließend bis zu 24 Stunden bei einer Raumtemperatur von 15 °C bis 30 °C gelagert werden. Die vorbereitete Spritze soll verworfen werden, wenn sie länger als 24 Stunden gekühlt oder länger als 24 Stunden bei Raumtemperatur gelagert wurde. Bei Lagerung im Kühlschrank muss die Lösung vor der Injektion auf Raumtemperatur gebracht werden.
Entsorgung
Dieses Arzneimittel ist nur zur einmaligen Anwendung bestimmt. Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Janssen-Cilag International NV
Turnhoutseweg 30
2340 Beerse
Belgien
8. ZULASSUNGSNUMMERN
EU/1/21/1594/002
EU/1/21/1594/003
EU/1/21/1594/004
EU/1/21/1594/005
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 09. Dezember 2021
Datum der letzten Verlängerung der Zulassung: 11. September 2023
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.