


Fachinformation - Wegovy
Wegovy 0,25 mg Injektionslösung im FertigpenWegovy 0,5 mg Injektionslösung im FertigpenWegovy 1 mg Injektionslösung im Fertigpen
1. BEZEICHNUNG DES ARZNEIMITTELS
Wegovy 0,25 mg Injektionslösung im Fertigpen
Wegovy 0,5 mg Injektionslösung im Fertigpen
Wegovy 1 mg Injektionslösung im Fertigpen
Wegovy 1,7 mg Injektionslösung im Fertigpen
Wegovy 2,4 mg Injektionslösung im Fertigpen
Wegovy 7,2 mg Injektionslösung im Fertigpen
Wegovy 0,25 mg FlexTouch Injektionslösung im Fertigpen
Wegovy 0,5 mg FlexTouch Injektionslösung im Fertigpen
Wegovy 1 mg FlexTouch Injektionslösung im Fertigpen
Wegovy 1,7 mg FlexTouch Injektionslösung im Fertigpen
Wegovy 2,4 mg FlexTouch Injektionslösung im Fertigpen
Wegovy 0,25 mg Injektionslösung in einer Fertigspritze
Wegovy 0,5 mg Injektionslösung in einer Fertigspritze
Wegovy 1 mg Injektionslösung in einer Fertigspritze
Wegovy 1,7 mg Injektionslösung in einer Fertigspritze
Wegovy 2,4 mg Injektionslösung in einer Fertigspritze
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Fertigpen, Einzeldosis
Wegovy 0,25 mg Injektionslösung im Fertigpen
Jeder Einzeldosis-Fertigpen enthält 0,25 mg Semaglutid* in 0,5 ml Lösung. 1 ml Lösung enthält 0,5 mg Semaglutid*.
Wegovy 0,5 mg Injektionslösung im Fertigpen
Jeder Einzeldosis-Fertigpen enthält 0,5 mg Semaglutid* in 0,5 ml Lösung. 1 ml Lösung enthält 1 mg Semaglutid*.
Wegovy 1 mg Injektionslösung im Fertigpen
Jeder Einzeldosis-Fertigpen enthält 1 mg Semaglutid* in 0,5 ml Lösung. 1 ml Lösung enthält 2 mg Semaglutid*.
Wegovy 1,7 mg Injektionslösung im Fertigpen
Jeder Einzeldosis-Fertigpen enthält 1,7 mg Semaglutid* in 0,75 ml Lösung. 1 ml Lösung enthält 2,27 mg Semaglutid*.
Wegovy 2,4 mg Injektionslösung im Fertigpen
Jeder Einzeldosis-Fertigpen enthält 2,4 mg Semaglutid* in 0,75 ml Lösung. 1 ml Lösung enthält 3,2 mg Semaglutid*.
Wegovy 7,2 mg Injektionslösung im Fertigpen
Jeder Einzeldosis-Fertigpen enthält 7,2 mg Semaglutid* in 0,75 ml Lösung. 1 ml Lösung enthält 9,6 mg Semaglutid*.
Fertigpen, FlexTouch
Wegovy 0,25 mg FlexTouch Injektionslösung im Fertigpen
Jeder Fertigpen enthält 1 mg Semaglutid* in 1,5 ml Lösung. 1 ml Lösung enthält 0,68 mg Semaglutid*. Ein Fertigpen enthält 4 Dosen zu 0,25 mg.
Wegovy 0,5 mg FlexTouch Injektionslösung im Fertigpen
1,5 ml: Jeder Fertigpen enthält 2 mg Semaglutid* in 1,5 ml Lösung. 1 ml Lösung enthält 1,34 mg Semaglutid*. Ein Fertigpen enthält 4 Dosen zu 0,5 mg.
3 ml: Jeder Fertigpen enthält 2 mg Semaglutid* in 3 ml Lösung. 1 ml Lösung enthält 0,68 mg Semaglutid*. Ein Fertigpen enthält 4 Dosen zu 0,5 mg.
Wegovy 1 mg FlexTouch Injektionslösung im Fertigpen
Jeder Fertigpen enthält 4 mg Semaglutid* in 3 ml Lösung. 1 ml Lösung enthält 1,34 mg Semaglutid*. Ein Fertigpen enthält 4 Dosen zu 1 mg.
Wegovy 1,7 mg FlexTouch Injektionslösung im Fertigpen
Jeder Fertigpen enthält 6,8 mg Semaglutid* in 3 ml Lösung. 1 ml Lösung enthält 2,27 mg Semaglutid*. Ein Fertigpen enthält 4 Dosen zu 1,7 mg.
Wegovy 2,4 mg FlexTouch Injektionslösung im Fertigpen
Jeder Fertigpen enthält 9,6 mg Semaglutid* in 3 ml Lösung. 1 ml Lösung enthält 3,2 mg Semaglutid*. Ein Fertigpen enthält 4 Dosen zu 2,4 mg.
Fertigspritze
Wegovy 0,25 mg Injektionslösung in einer Fertigspritze
Jede Fertigspritze enthält 0,25 mg Semaglutid* in 0,5 ml Lösung. 1 ml Lösung enthält 0,5 mg Semaglutid*.
Wegovy 0,5 mg Injektionslösung in einer Fertigspritze
Jede Fertigspritze enthält 0,5 mg Semaglutid* in 0,5 ml Lösung. 1 ml Lösung enthält 1 mg Semaglutid*.
Wegovy 1 mg Injektionslösung in einer Fertigspritze
Jede Fertigspritze enthält 1 mg Semaglutid* in 0,5 ml Lösung. 1 ml Lösung enthält 2 mg Semaglutid*.
Wegovy 1,7 mg Injektionslösung in einer Fertigspritze
Jede Fertigspritze enthält 1,7 mg Semaglutid* in 0,75 ml Lösung. 1 ml Lösung enthält 2,27 mg Semaglutid*.
Wegovy 2,4 mg Injektionslösung in einer Fertigspritze
Jede Fertigspritze enthält 2,4 mg Semaglutid* in 0,75 ml Lösung. 1 ml Lösung enthält 3,2 mg Semaglutid*.
*Analogon zu humanem Glucagon-like peptide-1 (GLP-1), gentechnisch hergestellt durch rekombinante DNS-Technologie in Saccharomyces cerevisiae.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung (Injektion)
Klare und farblose oder nahezu farblose isotonische Lösung; pH = 7,4.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Erwachsene
Wegovy wird als Ergänzung zu einer kalorienreduzierten Ernährung und verstärkter körperlicher Aktivität zur Gewichtsregulierung, einschließlich Gewichtsabnahme und Gewichtserhaltung, bei erwachsenen Patienten angewendet mit einem Ausgangs-Body-Mass-Index (BMI) von:
- ≥ 30 kg/m2 (Adipositas) oder
≥ 27 kg/m2 bis < 30 kg/m2 (Übergewicht), bei denen mindestens eine gewichtsbedingte
Begleiterkrankung, wie z. B. Fehlregulation der glykämischen Kontrolle (Prädiabetes oder Diabetes mellitus Typ 2), Hypertonie, Dyslipidämie, obstruktive Schlafapnoe oder Herz-Kreislauf-Erkrankung vorliegt.
Für Studienergebnisse hinsichtlich der kardiovaskulären Risikoreduktion, adipositasbedingte Herzinsuffizienz sowie untersuchte Populationen siehe Abschnitt 5.1.
Jugendliche (≥ 12 Jahre)
Wegovy wird als Ergänzung zu einer kalorienreduzierten Ernährung und verstärkter körperlicher Aktivität zur Gewichtsregulierung bei Jugendlichen im Alter von 12 Jahren oder älter angewendet bei:
- Adipositas* und
- Körpergewicht über 60 kg.
Die Behandlung mit Wegovy sollte abgebrochen und neu bewertet werden, wenn die jugendlichen Patienten ihren BMI nach 12 Wochen mit 2,4 mg oder der maximal vertragenen Dosis nicht um mindestens 5 % gesenkt haben.
*Adipositas (BMI-Perzentile ≥ 95) gemäß den geschlechts- und altersspezifischen BMI-Wachstumstabellen (CDC.gov) (siehe Tabelle 1).
Tabelle 1 BMI-Cut-off-Punkte für Adipositas (BMI-Perzentile ≥ 95) nach Geschlecht und Alter für pädiatrische Patienten im Alter von 12 Jahren und älter (CDC-Kriterien)
| Alter (Jahre) | BMI-Perzentile (kg/m2) bei 95 | |
| Männlich | Weiblich | |
| 12 | 24,2 | 25,2 |
| 12,5 | 24,7 | 25,7 |
| 13 | 25,1 | 26,3 |
| 13,5 | 25,6 | 26,8 |
| 14 | 26,0 | 27,2 |
| 14,5 | 26,4 | 27,7 |
| 15 | 26,8 | 28,1 |
| 15,5 | 27,2 | 28,5 |
| 16 | 27,5 | 28,9 |
| 16,5 | 27,9 | 29,3 |
| 17 | 28,2 | 29,6 |
| 17,5 | 28,6 | 30,0 |
4.2 Dosierung und Art der Anwendung
Dosierung
Erwachsene
Die Erhaltungsdosis von 2,4 mg Semaglutid einmal wöchentlich wird ausgehend von einer Anfangsdosis von 0,25 mg erreicht. Um die Wahrscheinlichkeit von gastrointestinalen Symptomen zu verringern, sollte die Dosis über einen Zeitraum von 16 Wochen auf eine Erhaltungsdosis von 2,4 mg einmal wöchentlich erhöht werden (siehe Tabelle 2).
Falls notwendig, kann nach mindestens 4 Wochen mit einer Dosis von 2,4 mg die Dosis bei Erwachsenen mit einem BMI ≥ 30 kg/m² zu Beginn der Behandlung auf 7,2 mg einmal wöchentlich erhöht werden.
Wenn bei einer Dosis von 7,2 mg keine weitere klinische Verbesserung des Körpergewichts beobachtet wird, sollte die Dosis auf 2,4 mg einmal wöchentlich reduziert werden. Bei erheblichen gastrointestinalen Symptomen kann eine Verzögerung der Dosiseskalation oder eine Senkung auf die vorherige Dosis erwogen werden, bis sich die Symptome gebessert haben.
Tabelle 2 Dosiseskalationsschema
| Dosiseskalation | Wöchentliche Dosis |
| Woche 1–4 | 0,25 mg |
| Woche 5–8 | 0,5 mg |
| Woche 9–12 | 1 mg |
| Woche 13–16 | 1,7 mg |
| Erhaltungsdosis | 2,4 mg |
| Erhaltungsdosis | 7,2 mg |
Umstellung von oralem auf subkutanes Semaglutid
Die Wirkung eines Wechsels zwischen oralem und subkutanem Semaglutid kann nur schwer vorausgesagt werden, da orales Semaglutid im Vergleich zu subkutanem Semaglutid eine höhere pharmakokinetische Variabilität in der Resorption aufweist.
Patienten, die mit oralem Semaglutid 25 mg einmal täglich behandelt werden, können auf subkutanes Semaglutid 2,4 mg einmal wöchentlich umgestellt werden. Die Patienten können mit subkutanem Semaglutid einen Tag nach ihrer letzten Dosis von oralem Semaglutid (Wegovy Tablette) beginnen.
Jugendliche
Für Jugendliche im Alter von 12 Jahren oder älter ist das gleiche Dosiseskalationsschema wie für Erwachsene anzuwenden (siehe Tabelle 2). Die Dosis sollte bis auf 2,4 mg (Erhaltungsdosis) oder bis zum Erreichen der maximal vertragenen Dosis erhöht werden. Höhere wöchentliche Dosen als 2,4 mg werden nicht empfohlen.
Patienten mit Diabetes mellitus Typ 2
Das Risiko einer Hypoglykämie kann durch eine Verringerung der Dosis von Sulfonylharnstoff oder Insulin zu Beginn der Behandlung mit Semaglutid gesenkt werden (siehe Abschnitte 4.4 und 4.8).
Ausgelassene Dosis
Falls eine Dosis ausgelassen wurde, sollte sie so bald wie möglich und innerhalb von 5 Tagen nach dem ursprünglichen Dosistermin verabreicht werden. Wenn mehr als 5 Tage vergangen sind, sollte die ausgelassene Dosis übersprungen werden und die nächste Dosis sollte am regulären, geplanten Tag verabreicht werden. In jedem Fall können Patienten anschließend ihr regelmäßiges, einmal wöchentliches Dosierungsschema wiederaufnehmen. Werden mehrere Dosen ausgelassen, sollte eine Verringerung der Anfangsdosis für die Wiederaufnahme der Behandlung in Betracht gezogen werden.
Spezielle Populationen
Ältere Patienten (≥ 65 Jahre alt)
Eine Dosisanpassung aufgrund des Alters ist nicht erforderlich. Bei Patienten ≥ 85 Jahre sind die therapeutischen Erfahrungen begrenzt.
Eingeschränkte Nierenfunktion
Bei Patienten mit leichter oder mittelschwerer Einschränkung der Nierenfunktion ist keine Dosisanpassung erforderlich. Es liegen nur begrenzt Erfahrungen mit der Anwendung von Semaglutid bei Patienten mit schwerer Einschränkung der Nierenfunktion vor. Semaglutid wird nicht zur Anwendung bei Patienten mit schwerer Nierenfunktionsstörung (eGFR < 30 ml/min/1,73 m2), einschließlich Patienten mit terminaler Niereninsuffizienz, empfohlen (siehe Abschnitte 4.4, 4.8 und 5.2).
Eingeschränkte Leberfunktion
Bei Patienten mit leichter (Child-Pugh A) oder mittelschwerer (Child-Pugh B) Einschränkung der Leberfunktion ist keine Dosisanpassung erforderlich. Es liegen nur begrenzt Erfahrungen mit der Anwendung von Semaglutid bei Patienten mit schwerer (Child-Pugh C) Einschränkung der Leberfunktion vor. Semaglutid muss bei Patienten mit leichter, mittelschwerer oder schwerer Einschränkung der Leberfunktion mit Vorsicht angewendet werden (siehe Abschnitte 4.4. und 5.2).
Kinder und Jugendliche
Für Jugendliche im Alter von 12 Jahren oder älter ist keine Dosisanpassung erforderlich. Dosierungen über 2,4 mg werden nicht empfohlen.
Die Sicherheit und Wirksamkeit von Semaglutid bei Kindern unter 12 Jahren sind noch nicht erwiesen.
Art der Anwendung
Subkutane Anwendung.
Wegovy als Injektionslösung wird einmal wöchentlich zu einem beliebigen Zeitpunkt zu oder unabhängig von den Mahlzeiten angewendet.
Es wird subkutan in das Abdomen, den Oberschenkel oder den Oberarm injiziert. Die Injektionsstelle kann gewechselt werden. Es darf nicht intravenös oder intramuskulär angewendet werden.
Die 7,2 mg Dosis kann entweder als eine Injektion von 7,2 mg oder, je nach Injektionsgerät, als drei Injektionen von jeweils 2,4 mg verabreicht werden. Die drei Injektionen von jeweils 2,4 mg können an derselben Körperregion verabreicht werden, sollten jedoch mindestens 5 cm voneinander entfernt sein.
Der Tag der wöchentlichen Anwendung kann bei Bedarf gewechselt werden, solange die Zeit zwischen den Dosen mindestens 3 Tage (> 72 Stunden) beträgt. Nach der Auswahl eines neuen Verabreichungstages ist die einmal wöchentliche Dosierung fortzusetzen.
Bei der Verabreichung von Wegovy mit einem Fertigpen zum Einmalgebrauch wird der Pen fest gegen die Haut gedrückt, bis der gelbe Balken zum Stillstand gekommen ist. Die Injektion dauert etwa 5–10 Sekunden.
Die Patienten sollten angewiesen werden, vor der Anwendung des Arzneimittels sorgfältig die in der Packungsbeilage enthaltene Bedienungsanleitung zu lesen.
Für weitere Informationen vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Aspiration in Verbindung mit Vollnarkose oder tiefer Sedierung
Bei Patienten, die GLP-1-Rezeptor-Agonisten erhielten und sich einer Vollnarkose oder einer tiefen Sedierung unterzogen, wurden Fälle von Aspirationspneumonie berichtet. Daher sollte das erhöhte Risiko von verbliebenen Resten von Mageninhalt aufgrund einer verzögerten Magenentleerung (siehe Abschnitt 4.8) bedacht werden vor der Durchführung von Eingriffen mit Vollnarkose oder tiefer Sedierung.
Wirkungen auf den Gastrointestinaltrakt und Dehydrierung
Die Anwendung von GLP-1-Rezeptoragonisten kann mit gastrointestinalen Nebenwirkungen verbunden sein. Dies sollte bei der Behandlung von Patienten mit eingeschränkter Nierenfunktion berücksichtigt werden, da Übelkeit, Erbrechen und Durchfall zu Dehydrierung führen können, die in seltenen Fällen zu einer Verschlechterung der Nierenfunktion führen kann (siehe Abschnitt 4.8). Patienten, die mit Semaglutid behandelt werden, müssen auf das potenzielle Risiko einer Dehydrierung im Zusammenhang mit gastrointestinalen Nebenwirkungen hingewiesen werden und Vorkehrungen gegen Flüssigkeitsverlust treffen.
Akute Pankreatitis
Akute Pankreatitis wurde unter der Anwendung von GLP-1-Rezeptoragonisten beobachtet (siehe Abschnitt 4.8). Patienten sollten über die charakteristischen Symptome einer akuten Pankreatitis informiert werden. Wird eine Pankreatitis vermutet, ist Semaglutid abzusetzen; wird diese bestätigt, ist die Behandlung mit Semaglutid nicht wieder aufzunehmen. Bei Patienten, die bereits einmal an Pankreatitis erkrankt waren, ist entsprechende Vorsicht geboten.
Wenn keine anderen Anzeichen und Symptome einer akuten Pankreatitis vorliegen, sind erhöhte Pankreasenzymwerte allein nicht aussagekräftig für eine akute Pankreatitis.
Nichtarteriitische anteriore ischämische Optikusneuropathie (NAION)
Daten aus epidemiologischen Studien deuten auf ein erhöhtes Risiko für nichtarteriitische anteriore ischämische Optikusneuropathie (NAION) während der Behandlung mit Semaglutid hin. Es gibt kein bestimmtes Zeitintervall, in dem sich eine NAION nach Beginn der Behandlung entwickeln kann. Bei plötzlichem Verlust des Sehvermögens sollte eine augenärztliche Untersuchung erfolgen, falls eine NAION bestätigt wird, sollte die Behandlung mit Semaglutid abgebrochen werden (siehe Abschnitt 4.8).
Patienten mit Diabetes mellitus Typ 2
Semaglutid darf nicht als Ersatz für Insulin bei Patienten mit Diabetes mellitus Typ 2 verwendet werden.
Semaglutid darf nicht in Kombination mit einem anderen GLP-1-Rezeptoragonisten angewendet werden. Dies wurde nicht untersucht und ein erhöhtes Risiko für Nebenwirkungen im Zusammenhang mit einer Überdosierung wird als wahrscheinlich erachtet.
Hypoglykämie bei Patienten mit Diabetes mellitus Typ 2
Es ist bekannt, dass Insulin und Sulfonylharnstoff Hypoglykämien hervorrufen. Patienten, die mit Semaglutid in Kombination mit einem Sulfonylharnstoff oder Insulin behandelt werden, können ein erhöhtes Risiko für eine Hypoglykämie haben. Das Risiko einer Hypoglykämie kann durch Reduktion der Sulfonylharnstoff- oder der Insulindosis bei Beginn der Behandlung mit einem GLP-1-Rezeptoragonisten gesenkt werden.
Diabetische Retinopathie bei Patienten mit Diabetes mellitus Typ 2
Bei Patienten mit diabetischer Retinopathie, die mit Semaglutid behandelt werden, wurde ein erhöhtes Risiko für die Entwicklung von Komplikationen der diabetischen Retinopathie beobachtet (siehe Abschnitt 4.8). Eine rasche Verbesserung der Blutzuckerkontrolle war mit einer vorübergehenden Verschlechterung der diabetischen Retinopathie assoziiert, jedoch können andere Mechanismen nicht ausgeschlossen werden. Patienten mit diabetischer Retinopathie, die Semaglutid erhalten, sind engmaschig zu überwachen und gemäß klinischer Leitlinien zu behandeln. Es liegen keine Erfahrungen mit Wegovy bei Patienten mit Diabetes mellitus Typ 2 und unkontrollierter oder potenziell instabiler diabetischer Retinopathie vor. Die Behandlung mit Wegovy wird für diese Patienten nicht empfohlen.
Patienten mit Gastroparese
Bei Patienten, die mit Semaglutid behandelt werden und an Gastroparese leiden, kann es zu schwereren oder schwerwiegenderen gastrointestinalen Nebenwirkungen kommen. Semaglutid sollte bei diesen Patienten mit Vorsicht angewendet werden und Semaglutid wird nicht empfohlen, wenn die Gastroparese schwerwiegend ist (siehe Abschnitt 4.8).
Nicht untersuchte Populationen
Die Sicherheit und Wirksamkeit von Wegovy wurden nicht untersucht bei Patienten:
- die mit anderen Produkten für das Gewichtsmanagement behandelt werden,
- mit Diabetes mellitus Typ 1,
- mit schwerer Nierenfunktionsstörung (siehe Abschnitt 4.2),
mit mittelschwerer oder schwerer Einschränkung der Leberfunktion und metabolischer
Dysfunktion-assoziierter Steatohepatitis (MASH),
- mit Herzinsuffizienz des New York Heart Association (NYHA)-Stadium IV. Eine Anwendung wird bei diesen Patienten nicht empfohlen.
Es gibt nur begrenzte Erfahrungen mit Wegovy bei Patienten:
- im Alter von mindestens 85 Jahren oder mehr (siehe Abschnitt 4.2),
mit leichter, mittelschwerer oder schwerer Einschränkung der Leberfunktion (siehe
- mit entzündlicher Darmerkrankung.
Eine Anwendung bei diesen Patienten muss mit Vorsicht erfolgen.
Sonstiger Bestandteil mit bekannter Wirkung
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Semaglutid verzögert die Magenentleerung und kann möglicherweise die Resorption von gleichzeitig oral verabreichten Arzneimitteln beeinflussen. Bei 2,4 mg Semaglutid wurde keine klinisch relevante Wirkung auf die Geschwindigkeit der Magenentleerung beobachtet, was wahrscheinlich auf einen Toleranzeffekt zurückzuführen ist. Die Wirkung von Semaglutid 7,2 mg auf die Magenentleerungsgeschwindigkeit wurde nicht untersucht. Semaglutid sollte bei Patienten unter oralen Arzneimitteln, die eine rasche gastrointestinale Resorption erfordern, mit Vorsicht angewendet werden.
Paracetamol
Semaglutid verzögert die Geschwindigkeit der Magenentleerung, was anhand der Pharmakokinetik von Paracetamol mit einem standardisierten Mahlzeitentest festgestellt wurde. Die AUC0–60min und Cmax von Paracetamol waren nach der gleichzeitigen Gabe von 1 mg Semaglutid um 27 % bzw. 23 % vermindert. Die Gesamtexposition gegenüber Paracetamol (AUC0–5h) blieb unverändert. Bei Semaglutid wurde keine klinisch relevante Wirkung auf Paracetamol beobachtet. Es ist keine Dosisanpassung von Paracetamol erforderlich, wenn es gemeinsam mit Semaglutid angewendet wird.
Orale Kontrazeptiva
Eine verminderte Wirkung oraler Kontrazeptiva durch Semaglutid wird nicht erwartet. Semaglutid veränderte die Gesamtexposition gegenüber Ethinylestradiol und Levonorgestrel nicht in klinisch relevantem Maß, wenn ein orales Kombinationsarzneimittel zur Kontrazeption (0,03 mg Ethinylestradiol/0,15 mg Levonorgestrel) gemeinsam mit Semaglutid angewendet wurde. Die Exposition gegenüber Ethinylestradiol wurde nicht beeinflusst; bei der Exposition gegenüber Levonorgestrel im Steady State wurde ein Anstieg um 20 % beobachtet. Die Cmax wurde bei keinem der Wirkstoffe beeinflusst.
Atorvastatin
Nach Gabe einer Einzeldosis von 40 mg Atorvastatin veränderte Semaglutid die Gesamtexposition gegenüber Atorvastatin nicht. Die Cmax von Atorvastatin war um 38 % verringert. Dies wurde als nicht klinisch relevant eingestuft.
Digoxin
Nach Gabe einer Einzeldosis von 0,5 mg Digoxin veränderte Semaglutid die Gesamtexposition oder die Cmax von Digoxin nicht.
Metformin
Bei Gabe von 500 mg Metformin zweimal täglich über 3,5 Tage veränderte Semaglutid die Gesamtexposition oder die Cmax von Metformin nicht.
Warfarin und andere Cumarin-Derivate
Nach Gabe einer Einzeldosis von 25 mg Warfarin veränderte Semaglutid die Gesamtexposition oder die Cmax von R- und S-Warfarin nicht, und die pharmakodynamischen Wirkungen von Warfarin wurden, gemessen am INR-Wert (International Normalised Ratio), nicht in klinisch relevantem Maße beeinflusst. Dennoch wurden bei gleichzeitiger Anwendung von Acenocoumarol und Semaglutid Fälle von INR-Senkungen berichtet. Bei Patienten, die mit Warfarin oder anderen Cumarin-Derivaten behandelt werden, wird zu Beginn der Behandlung mit Semaglutid eine häufige Überwachung der INR empfohlen.
Kinder und Jugendliche
Studien zu Wechselwirkungen wurden nur bei Erwachsenen durchgeführt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter wird empfohlen, während der Behandlung mit Semaglutid eine Verhütungsmethode anzuwenden (siehe Abschnitt 4.5).
Schwangerschaft
Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Es liegen nur begrenzte Daten aus der Anwendung von Semaglutid bei Schwangeren vor. Daher darf Semaglutid während der Schwangerschaft nicht angewendet werden. Möchte eine Patientin schwanger werden oder tritt eine Schwangerschaft ein, muss Semaglutid abgesetzt werden. Aufgrund der langen Halbwertszeit (siehe Abschnitt 5.2) muss Semaglutid mindestens 2 Monate vor einer geplanten Schwangerschaft abgesetzt werden.
Stillzeit
Bei säugenden Ratten ist Semaglutid in die Muttermilch übergegangen. Ein Risiko für Neugeborene/Säuglinge kann nicht ausgeschlossen werden. Wegovy darf während der Stillzeit nicht angewendet werden.
Fertilität
Es ist nicht bekannt, ob Semaglutid eine Auswirkung auf die menschliche Fertilität hat. Semaglutid beeinträchtigte die Fertilität männlicher Ratten nicht. Bei weiblichen Ratten wurde bei Dosen, die mit einem mütterlichen Gewichtsverlust einhergingen, eine Verlängerung des Östrus und eine geringe Abnahme der Anzahl der Ovulationen beobachtet.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Semaglutid hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit oder die Fähigkeit zum Bedienen von Maschinen. Schwindel kann jedoch vor allem im Zeitraum der Dosiseskalation auftreten. Das Führen von Fahrzeugen und das Bedienen von Maschinen sollten mit Vorsicht ausgeübt werden, wenn Schwindel auftritt.
Patienten mit Diabetes mellitus Typ 2
Wird Semaglutid in Kombination mit einem Sulfonylharnstoff oder Insulin angewendet, sollten die Patienten angewiesen werden, Maßnahmen zur Hypoglykämievermeidung bei der Teilnahme am Straßenverkehr und beim Bedienen von Maschinen zu ergreifen (siehe Abschnitt 4.4).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren gastrointestinale Störungen wie Übelkeit, Durchfall, Obstipation, Abdominalschmerzen und Erbrechen. Diese Nebenwirkungen traten vor allem in der Dosiseskalationsphase auf (siehe Beschreibung ausgewählter Nebenwirkungen).
Tabellarische Auflistung der Nebenwirkungen
In Tabelle 3 sind Nebenwirkungen bei Erwachsenen aufgeführt, die in klinischen Studien und Meldungen nach der Markteinführung ermittelt wurden. Die Häufigkeiten basieren, sofern nicht anders angegeben, auf einem Pool der vier Phase-3a-Studien (STEP 1-4), in denen 2 650 erwachsene Patienten mit Wegovy behandelt wurden. Die Studiendauer betrug 68 Wochen.
Die Nebenwirkungen sind nach MedDRA Systemorganklasse und Häufigkeit aufgeführt. Die Häufigkeitskategorien sind wie folgt definiert: Sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsklasse werden die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 3 Nebenwirkungen
| MedDRA Systemorgan -klasse | Sehr häufig | Häufig | Gelegentli ch | Selten | Sehr selten | Nicht bekannt |
Erkrankunge n des Immunsyste ms | Anaphyla k-tische Reaktion | |||||
Stoffwechsel- und Ernährungs-störungen | Hypoglykämie bei Patienten mit Diabetes mellitus Typ 2a | |||||
Erkrankunge n des Nervensyste ms | Kopf- schmerzenb | Schwindelgef ühlb Dysgeusieb,c Dysästhesiea, c, f, g | ||||
| Augenerkran-kungen | Diabetische Retinopathie bei Patienten mit Diabetes mellitus Typ 2a | Nichtarter-iitische anteriore ischämisch e Optikusneu ro-pathie (NAION) | ||||
| Herzerkran-kungen | Erhöhte Herzfre-quenza,c |
| MedDRA Systemorgan -klasse | Sehr häufig | Häufig | Gelegentli ch | Selten | Sehr selten | Nicht bekannt |
| Gefäßerkran-kungen | Hypotonie Orthostati-sche Hypotonie | |||||
Erkrankungen des Gastrointestin al-trakts | Erbrechena,b Durchfalla,b Obstipation a,b Übelkeita,b Abdominal-schmerzenb, c | Gastritisb,c Gastroöso-phageale Refluxkrank-heitb Dyspepsieb Eruktationb Flatulenzb Abdominelles Spannungs-gefühlb | Akute Pankreatiti sa Verzögerte Magen- entleerung | Darm-verschluss c,d,e | ||
| Leber- und Gallenerkran-kungen | Cholelithiasisa | |||||
Erkrankungen der Haut und des Unterhautgewe bes | Haarausfalla | Angioöde m | ||||
Allgemeine Erkrankunge n und Beschwerden am Verabreichun gs-ort | Erschöpfun gb,c | Reaktionen an der Injektionsstell ec | ||||
| Untersuchung en | Erhöhte Amylasec Erhöhte Lipasec |
- a) Siehe „Beschreibung ausgewählter Nebenwirkungen“ unten
- b) hauptsächlich während der Dosiseskalation beobachtet
- c) Gruppierte bevorzugte Bezeichnungen
- d) aus Berichten nach der Markteinführung
- e) Sammelbegriff für die bevorzugten Bezeichnungen (PTs, preferred terms) Darmobstruktion, Ileus, Dünndarmobstruktion
- f) Die Häufigkeit basiert auf dem 3a-Programm. Bei einer Dosis von 7,2 mg wurde eine erhöhte Häufigkeit beobachtet. Weitere Informationen finden Sie unter der Überschrift „Dysästhesie“ weiter unten
- g) Sammelbegriff für die bevorzugten Bezeichnungen (PTs, preferred terms) Dysästhesie, Hyperästhesie, Parästhesie, Brennendes Gefühl der Haut, Hautschmerzen, Empfindliche Haut, Hautbeschwerden, Sensibilisierung der Haut, Allodynie und Hyperpathie
Beschreibung ausgewählter Nebenwirkungen
Gastrointestinale Nebenwirkungen
Im Verlauf des 68-wöchigen Studienzeitraums traten unter der Behandlung mit Semaglutid bei 43,9 % der Patienten Übelkeit (16,1 % unter Placebo), bei 29,7 % Durchfall (15,9 % unter Placebo), bei 24,5 % Erbrechen (6,3 % unter Placebo) und bei 19,7 % (10 % unter Placebo) Abdominalschmerzen auf. Die meisten Ereignisse waren leicht bis mittelschwer und von kurzer Dauer. Obstipation trat bei 24,2 % der mit Semaglutid behandelten Patienten auf (11,1 % bei Placebo) und war leicht bis mittelschwer und von längerer Dauer. Bei Patienten, die mit Semaglutid behandelt wurden, betrug die mittlere Dauer der Übelkeit 8 Tage, des Erbrechens 2 Tage, des Durchfalls 3 Tage und der Obstipation 47 Tage.
Bei Patienten mit mittelschwerer Einschränkung der Nierenfunktion (eGFR ≥ 30 bis < 60 ml/min/1,73 m2) können unter der Behandlung mit Semaglutid mehr gastrointestinale Beschwerden auftreten.
Die gastrointestinalen Ereignisse führten bei 4,3 % der Patienten zu einem dauerhaften Absetzen der Behandlung.
Bei Patienten mit Gastroparese können schwerere oder schwerwiegendere gastrointestinale Auswirkungen auftreten, wenn sie mit Semaglutid behandelt werden.
Akute Pankreatitis
Die Häufigkeit von bestätigten Fällen akuter Pankreatitis, die in klinischen Studien der Phase 3a gemeldet wurden, lag bei 0,2 % für Semaglutid beziehungsweise bei < 0,1 % für Placebo. In SELECT, der kardiovaskulären Endpunktstudie, betrug die Häufigkeit für unabhängig bestätigte akute Pankreatitis 0,2 % für Semaglutid und 0,3 % für Placebo.
Akute Gallensteinerkrankung/Cholelithiasis
Unter Behandlung mit Semaglutid wurde Cholelithiasis in klinischen Studien der Phase 3a bei 1,6 % der Patienten gemeldet und sie führte bei 0,6 % der Patienten zu Cholezystitis. Cholelithiasis und Cholezystitis wurden bei 1,1 % beziehungsweise 0,3 % der mit Placebo behandelten Patienten gemeldet.
Haarausfall
In klinischen Studien der Phase 3a wurde Haarausfall bei 2,5 % der mit Semaglutid behandelten Patienten und bei 1,0 % der mit Placebo behandelten Patienten berichtet. In den STEP UP-Studien wurde bei 5,3 % der mit 7,2 mg Semaglutid behandelten Patienten und bei 1,0 % der Patienten unter Placebo über Haarausfall berichtet. Die Ereignisse waren überwiegend von geringem Schweregrad und bildeten sich bei den meisten Patienten bei fortgesetzter Behandlung zurück. Haarausfall wurde häufiger bei Patienten mit einer größeren Gewichtsabnahme (≥ 20 %) gemeldet.
Erhöhte Herzfrequenz
In den Phase-3a-Studien wurde bei Patienten, die mit Semaglutid behandelt wurden, ein mittlerer Anstieg von 3 Schlägen pro Minute (bpm) gegenüber einem Ausgangswert von 72 bpm beobachtet. Der Anteil der Teilnehmer mit einem Anstieg des Pulses um ≥ 10 bpm gegenüber dem Ausgangswert zu einem beliebigen Zeitpunkt während des Behandlungszeitraums betrug 67,0 % in der Semaglutid-Gruppe gegenüber 50,1 % in der Placebogruppe.
Immunogenität
Entsprechend den potenziell immunogenen Eigenschaften von protein- oder peptidhaltigen Arzneimitteln können Patienten durch die Behandlung mit Semaglutid Antikörper bilden. Der Anteil der Patienten, deren Test auf gegen Semaglutid gerichtete Antikörper zu einem beliebigen Zeitpunkt nach Behandlungsbeginn positiv war, war 2,9 - 10,9 % für Semaglutid 2,4 mg und 15,3 % für Semaglutid 7,2 mg. Kein Patient hatte neutralisierende Antikörper gegen Semaglutid oder Antikörper gegen Semaglutid mit endogener, GLP-1 neutralisierender Wirkung. Während der Behandlung könnte eine hohe Konzentration von Semaglutid möglicherweise die Sensitivität der Tests verringert haben, daher kann das Risiko falsch negativer Ergebnisse nicht ausgeschlossen werden. Bei Teilnehmern, deren Test auf Antikörper während und nach der Behandlung positiv ausfiel, war das Vorhandensein von Antikörpern allerdings vorübergehend und hatte keinen erkennbaren Einfluss auf die Wirksamkeit und Sicherheit.
Hypoglykämie bei Patienten mit Diabetes mellitus Typ 2
In der STEP 2-Studie wurde bei 6,2 % (0,1 Ereignisse/Patientenjahr) der mit Semaglutid behandelten Teilnehmer eine klinisch signifikante Hypoglykämie beobachtet gegenüber 2,5 % (0,03 Ereignisse/Patientenjahr) der mit Placebo behandelten Teilnehmer. Bei der Behandlung mit Semaglutid wurde eine Hypoglykämie sowohl mit als auch ohne gleichzeitige Anwendung von Sulfonylharnstoff beobachtet. Eine Episode (0,2 % der Patienten, 0,002 Ereignisse/Patientenjahr) wurde bei einem Teilnehmer, der nicht gleichzeitig mit einem Sulfonylharnstoff behandelt wurde, als schwerwiegend gemeldet. Das Risiko einer Hypoglykämie war erhöht, wenn Semaglutid zusammen mit einem Sulfonylharnstoff angewendet wurde.
In der STEP-HFpEF-DM-Studie wurde eine klinisch signifikante Hypoglykämie bei 4,2 % der Teilnehmer sowohl in der Semaglutid- als auch in der Placebogruppe beobachtet, wenn gleichzeitig Sulfonylharnstoff und/oder Insulin angewendet wurde (0,065 Ereignisse/Patientenjahr mit Semaglutid und 0,098 Ereignisse/Patientenjahr mit Placebo).
Diabetische Retinopathie bei Patienten mit Diabetes mellitus Typ 2
In einer 2-jährigen klinischen Studie wurden 0,5 mg und 1 mg Semaglutid bei 3 297 Patienten mit Diabetes mellitus Typ 2 mit hohem kardiovaskulären Risiko, langer Diabetesdauer und schlecht eingestelltem Blutzucker im Vergleich zu Placebo untersucht. In dieser Studie traten adjudizierte Ereignisse einer Komplikation bei diabetischer Retinopathie bei mehr Patienten unter der Behandlung mit Semaglutid (3,0 %) als unter Placebo (1,8 %) auf. Dies wurde bei mit Insulin behandelten Patienten mit bekannter diabetischer Retinopathie beobachtet. Der Behandlungsunterschied trat früh auf und blieb während der Studie bestehen. In der Studie STEP 2 wurden Netzhauterkrankungen von 6,9 % der mit Semaglutid behandelten Patienten, von 6,2 % der mit 1 mg Semaglutid behandelten Patienten und von 4,2 % der Patienten berichtet, die Placebo erhielten. Die Mehrheit der Ereignisse wurde als diabetische Retinopathie (4,0 %, 2,7 % bzw. 2,7 %) und als nicht-proliferative Retinopathie (0,7 %, 0 % bzw. 0 %) gemeldet.
Dysästhesie
In klinischen Studien der Phase 3a wurden Ereignisse im Zusammenhang mit einem Krankheitsbild einer veränderten Hautempfindung wie Parästhesie, Hautschmerzen, empfindliche Haut, Dysästhesie und brennendes Hautgefühl bei 2,1 % der mit Semaglutid 2,4 mg behandelten Patienten und 1,2 % der mit Placebo behandelten Patienten berichtet. Die Ereignisse waren leicht bis mittelschwer, und die meisten Patienten erholten sich während der fortgesetzten Behandlung.
In der STEP UP-Studie wurden dysästhetische Ereignisse von 21,6 % der mit 7,2 mg Semaglutid behandelten Patienten und von 0,3 % der Patienten unter Placebo berichtet. Die meisten Ereignisse in der 7,2-mg-Gruppe waren leicht bis mittelschwer und 85 % (368 von 434 Ereignissen) erholten sich während der Behandlung. 28 % (123 von insgesamt 434 Ereignissen) in der Gruppe mit 7,2 mg Semaglutid subkutan erholten sich nach einer Dosisänderung des Studienprodukts.
Nichtarteriitische anteriore ischämische Optikusneuropathie (NAION)
Die Ergebnisse mehrerer großer epidemiologischer Studien deuten darauf hin, dass die Exposition gegenüber Semaglutid bei Erwachsenen mit Diabetes mellitus Typ 2 mit einem etwa zweifachen Anstieg des relativen Risikos für die Entwicklung einer NAION verbunden ist, was etwa einem zusätzlichen Fall pro 10 000 Behandlungsjahre entspricht.
Kinder und Jugendliche
In einer klinischen Studie mit Jugendlichen von 12 Jahren bis unter 18 Jahren mit Adipositas oder Übergewicht mit mindestens einer gewichtsbedingten Begleiterkrankung erhielten 133 Patienten Semaglutid. Die Dauer der Studie betrug 68 Wochen.
Insgesamt waren Häufigkeit, Art und Schwere der Nebenwirkungen bei Jugendlichen vergleichbar mit denen, die bei der erwachsenen Bevölkerung beobachtetet wurden. Cholelithiasis wurde bei 3,8 % der mit Semaglutid und bei 0 % der mit Placebo behandelten Patienten berichtet.
Es wurden keine Auswirkungen auf das Wachstum oder die pubertäre Entwicklung nach 68 Behandlungswochen festgestellt.
Andere spezielle Populationen
In den Studien SELECT und SUSTAIN 6 war das Nebenwirkungsprofil bei Erwachsenen mit etablierter kardiovaskulärer Erkrankung ähnlich wie das in den Phase-3a-Studien zur Gewichtsregulierung beobachtete.
In den HFpEF-Studien war das Nebenwirkungsprofil bei Erwachsenen mit adipositasbedingter Herzinsuffizienz mit erhaltener Ejektionsfraktion (HFpEF) ähnlich wie das in den Phase-3a-Studien zur Gewichtsregulierung beobachtete.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Eine Überdosierung mit Semaglutid kann mit gastrointestinalen Beschwerden verbunden sein, die zu Dehydrierung führen könnten. Im Fall einer Überdosierung ist eine angemessene unterstützende Behandlung entsprechend den klinischen Symptomen des Patienten einzuleiten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antidiabetika, Glucagon-like-Peptid-1-(GLP-1)-Rezeptoragonisten, ATC-Code: A10BJ06
Wirkmechanismus
Semaglutid ist ein GLP-1-Analogon mit einer Sequenzhomologie von 94 % zum humanen GLP-1. Semaglutid wirkt als GLP-1-Rezeptoragonist, der selektiv an den GLP-1-Rezeptor, das Ziel für natives GLP-1, bindet und diesen aktiviert.
GLP-1 ist ein physiologischer Regulator des Appetits und der Kalorienaufnahme und der GLP-1-Rezeptor sitzt in verschiedenen an der Appetitregulierung beteiligten Bereichen des Gehirns.
Tierexperimentelle Studien zeigen, dass Semaglutid im Gehirn über den GLP-1-Rezeptor wirkt. Semaglutid wirkt im Gehirn direkt auf Bereiche im Hypothalamus und im Hirnstamm, die an der homöostatischen Steuerung der Nahrungsaufnahme beteiligt sind. Semaglutid kann das Belohnungssystem durch direkte und indirekte Wirkungen in Hirnregionen wie Septum, Thalamus und Amygdala beeinflussen.
Klinische Studien zeigen, dass Semaglutid die Energieaufnahme reduziert, das Sättigungsgefühl, das Völlegefühl und die Kontrolle über das Essverhalten erhöht und Hungergefühle sowie die Häufigkeit und Intensität von Heißhungerattacken verringert. Zusätzlich reduziert Semaglutid die Vorliebe für stark fetthaltige Nahrungsmittel.
Semaglutid stimmt die Einflüsse des homöostatischen und des Belohnungssystems zur Regulierung der Kalorienaufnahme, des Appetits, der Belohnung und der Nahrungsmittelwahl ab.
In klinischen Studien zeigt sich außerdem, dass Semaglutid den Blutzuckerspiegel glukoseabhängig durch Stimulation der Insulinsekretion und Senkung der Glucagonsekretion reduziert, wenn der Blutzuckerspiegel hoch ist. Der Mechanismus der Blutzuckersenkung geht auch mit einer leicht verlangsamten Entleerung des Magens in der frühen postprandialen Phase einher. Während einer Hypoglykämie verringert Semaglutid die Sekretion von Insulin, vermindert aber nicht die Glucagonsekretion.
GLP-1-Rezeptoren werden auch im Herz, im Gefäßsystem, Immunsystem und in den Nieren exprimiert. Semaglutid zeigte in klinischen Studien eine positive Auswirkung auf die Plasmalipide, senkte den systolischen Blutdruck und reduzierte Entzündungen. Darüber hinaus haben Tierstudien gezeigt, dass Semaglutid die Entwicklung von Atherosklerose abmildert und eine entzündungshemmende Wirkung auf das Herz-Kreislauf-System hat.
Der Wirkmechanismus von Semaglutid zur kardiovaskulären Risikoreduktion ist wahrscheinlich multifaktoriell und zum Teil auf Gewichtsverlustwirkungen und Wirkungen auf bekannte kardiovaskuläre Risikofaktoren (Senkung des Blutdrucks, Verbesserung des Lipidprofils und Glukosestoffwechsels, und entzündungshemmende Wirkungen, wie durch Senkungen des high-sensitivity C-reactive protein (hsCRP) nachgewiesen) zurückzuführen. Der genaue Mechanismus der kardiovaskulären Risikoreduktion ist noch nicht vollständig geklärt.
Der leberspezifische Wirkmechanismus ist multifaktoriell und wird vermutlich durch eine Verbesserung von Stoffwechselfaktoren, einschließlich Gewichtsverlust, verbessertem Glucose- und Lipidstoffwechsel sowie reduzierter Entzündung, vermittelt. Semaglutid wirkt sich auf die genetischen Signalwege sowohl der Entzündung als auch der Fibrose aus und führt dadurch zu einer günstigen Veränderung des proteomischen Musters einer Person mit MASH. Darüber hinaus senkt Semaglutid die Fettablagerung in der Leber.
Pharmakodynamische Wirkungen
Appetit, Energieaufnahme und Nahrungsmittelwahl
Semaglutid reduziert den Appetit, indem es das Sättigungsgefühl erhöht und gleichzeitig den Hunger und die künftige Nahrungsaufnahme verringert. In einer Phase-1-Studie war die Energieaufnahme bei einer ad libitum Mahlzeit unter Semaglutid im Vergleich zu Placebo nach einer 20-wöchigen Verabreichung um 35 % geringer. Dies wurde durch ein besser kontrolliertes Essverhalten, weniger Heißhungerattacken und eine relativ geringere Vorliebe für fettreiche Lebensmittel unterstützt. Heißhungerattacken wurden in der STEP 5-Studie mit einem Fragebogen zur Kontrolle des Essverhaltens (Control of Eating Questionnaire, CoEQ) bewertet. In Woche 104 fiel die geschätzte Behandlungsdifferenz sowohl bei der Kontrolle von Heißhungerattacken als auch beim Heißhunger auf herzhafte Nahrungsmittel signifikant zugunsten von Semaglutid aus, während beim Heißhunger auf süße Nahrungsmittel kein eindeutiger Effekt zu erkennen war.
Nüchternlipide und postprandiale Lipide
1 mg Semaglutid senkte im Vergleich mit Placebo die Konzentrationen der Triglyceride und VLDL (very low density lipoprotein) um 12 % bzw. 21 % im Nüchternzustand. Die postprandiale Triglycerid- und VLDL-Antwort auf eine fettreiche Mahlzeit war um > 40 % verringert.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit und Sicherheit von Semaglutid zur Gewichtskontrolle in Kombination mit einer reduzierten Kalorienaufnahme und erhöhter körperlicher Aktivität wurden in vier 68-wöchigen, doppelverblindeten, randomisierten, Placebo-kontrollierten Phase-3a-Studien (STEP 1–4) untersucht. Insgesamt 4 684 erwachsene Patienten (2 652 randomisiert auf eine Behandlung mit Semaglutid) wurden in diese Studien eingeschlossen. Darüber hinaus wurden die Wirksamkeit und Sicherheit von Semaglutid im Vergleich zu Placebo über zwei Jahre in einer doppelverblindeten, randomisierten, Placebo-kontrollierten Phase-3b-Studie (STEP 5) mit 304 Patienten (152 unter Behandlung mit Semaglutid) untersucht.
Die Wirksamkeit und Sicherheit von Semaglutid 7,2 mg wurde in zwei 72-wöchigen, doppelverblindeten, randomisierten, Placebo-kontrollierten 3-armigen Phase-3b-Studien (STEP UP und STEP UP T2D) mit 1 919 Patienten (1 312 randomisiert zur Behandlung mit Semaglutid 7,2 mg) untersucht.
Unter Behandlung mit Semaglutid zeigte sich eine überlegene, klinisch bedeutsame und anhaltende Gewichtsabnahme im Vergleich zu Placebo bei Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung. Darüber hinaus erreichte in allen Studien ein höherer Anteil der Patienten mit Semaglutid einen Gewichtsverlust von ≥ 5 %, ≥ 10 %, ≥ 15 % und ≥ 20 % als mit Placebo. Die Verringerung des Körpergewichts trat unabhängig vom Vorliegen gastrointestinaler Symptome wie Übelkeit, Erbrechen oder Durchfall ein.
Die Behandlung mit Semaglutid zeigte auch statistisch signifikante Verbesserungen des Taillenumfangs, des systolischen Blutdrucks und der physischen Gesundheit gegenüber Placebo.
Die Wirksamkeit wurde unabhängig von Alter, Geschlecht, ethnischer Herkunft, Ausgangskörpergewicht, BMI, Vorliegen eines Diabetes mellitus Typ 2 und Grad der Nierenfunktion nachgewiesen. Innerhalb aller Untergruppen gab es Unterschiede bezüglich der Wirksamkeit. Bei Frauen und Patienten ohne Diabetes mellitus Typ 2 wurde ein verhältnismäßig höherer Gewichtsverlust beobachtet; dies war auch der Fall bei Patienten mit einem niedrigeren Ausgangskörpergewicht gegenüber Patienten mit einem höheren Ausgangskörpergewicht.
STEP 1: Gewichtsmanagement
In einer 68-wöchigen Doppelblindstudie wurden 1 961 Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung auf Semaglutid oder Placebo randomisiert. Alle Patienten erhielten für die gesamte Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität.
Der Gewichtsverlust trat früh ein und hielt während der gesamten Studie an. Am Ende der Behandlung (Woche 68) war die Gewichtsabnahme überlegen und klinisch signifikant im Vergleich zu Placebo (siehe Tabelle 4 und Abbildung 1). Darüber hinaus erreichte ein höherer Anteil der Patienten mit Semaglutid einen Gewichtsverlust von ≥ 5 %, ≥ 10 %, ≥ 15 % und ≥ 20 % als mit Placebo (siehe Tabelle 4). Ein höherer Anteil der Patienten mit Prädiabetes zu Behandlungsbeginn hatte am Ende der Behandlung mit Semaglutid einen normoglykämischen Status im Vergleich zu Placebo (84,1 % gegenüber 47,8 %).
Tabelle 4 STEP 1: Ergebnisse in Woche 68
| Semaglutid 2,4 mg | Placebo | |
| Full Analysis Set (N) | 1 306 | 655 |
| Körpergewicht | ||
| Ausgangswert (kg) | 105,4 | 105,2 |
| Änderung (%) gegenüber Ausgangswert1,2 | -14,9 | -2,4 |
| Unterschied (%) gegenüber Placebo1 [95 % KI] | -12,4 [-13,4; -11,5]* | - |
| Änderung (kg) gegenüber Ausgangswert | -15,3 | -2,6 |
| Unterschied (kg) gegenüber Placebo1 [95 % KI] | -12,7 [-13,7; -11,7] | - |
| Patienten (%) mit Gewichtsverlust ≥ 5 %3 | 83,5* | 31,1 |
| Patienten (%) mit Gewichtsverlust ≥ 10 %3 | 66,1* | 12,0 |
| Patienten (%) mit Gewichtsverlust ≥ 15 %3 | 47,9* | 4,8 |
| Taillenumfang (cm) | ||
| Ausgangswert | 114,6 | 114,8 |
| Änderung gegenüber Ausgangswert1 | -13,5 | -4,1 |
| Unterschied gegenüber Placebo1 [95 % KI] | -9,4 [-10,3; -8,5]* | - |
| Systolischer Blutdruck (mmHg) | ||
| Ausgangswert | 126 | 127 |
| Änderung gegenüber Ausgangswert1 | -6,2 | -1,1 |
| Unterschied gegenüber Placebo1 [95 % KI] | -5,1 [-6,3; -3,9]* | - |
* p < 0,0001 (unbereinigt 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
2 Während der Studie wurde die randomisierte Behandlung von 17,1 % der Patienten, die auf Semaglutid 2,4 mg und 22,4 % der Patienten, die auf Placebo randomisiert worden waren, dauerhaft abgebrochen. Unter der Annahme, dass alle randomisierten Patienten die Behandlung beibehielten und keine zusätzlichen Adipositastherapien erhielten, betrugen die geschätzten Änderungen des Körpergewichts von der Randomisierung bis Woche 68 -16,9 % für Semaglutid 2,4 mg und -2,4 % für Placebo, auf der Grundlage eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Absetzen einschließt.
3 Geschätzt anhand eines binären Regressionsmodells auf der Grundlage desselben Imputationsverfahrens wie in der Primäranalyse.
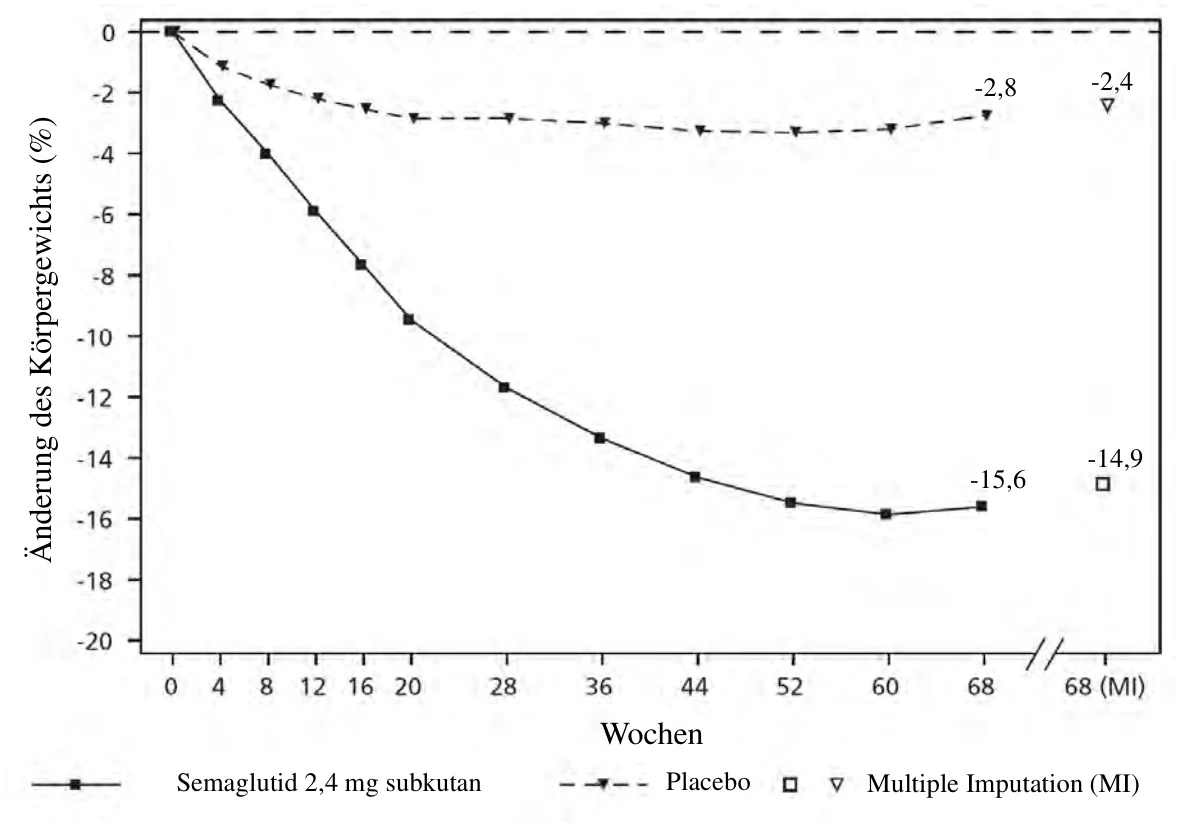
Beobachtete Werte für Patienten, die jeden Kontrolltermin wahrgenommen haben und Schätzungen mit multiplen Imputationen (MI) für erfasste Studienabbrecher
Abbildung 1 STEP 1: Mittlere Veränderung des Körpergewichts (%) von Behandlungsbeginn bis Woche 68
Im Anschluss an die 68-wöchige Studie wurde eine 52-wöchige Verlängerung ohne Behandlung durchgeführt, welche 327 Patienten einschloss, die den Hauptstudienzeitraum mit der Erhaltungsdosis von Semaglutid oder Placebo abgeschlossen hatten. In der behandlungsfreien Zeit von Woche 68 bis Woche 120 nahm das durchschnittliche Körpergewicht in beiden Behandlungsgruppen zu. Bei den Patienten, die während des Hauptstudienzeitraums mit Semaglutid behandelt worden waren, blieb das Gewicht jedoch um 5,6 % unter dem Ausgangswert, verglichen mit 0,1 % in der Placebogruppe.
STEP 2: Gewichtsmanagement bei Patienten mit Diabetes mellitus Typ 2
In einer 68-wöchigen doppelverblindeten Studie wurden 1 210 Patienten mit Übergewicht oder Adipositas (BMI ≥ 27 kg/m2) und Diabetes mellitus Typ 2 auf entweder 2,4 mg Semaglutid, 1 mg Semaglutid einmal wöchentlich oder Placebo randomisiert. Die in die Studie aufgenommenen Patienten hatten einen unzureichend eingestellten Diabetes (HbA1c 7–10 %) und wurden entweder mit Diät und Bewegung allein oder mit 1–3 oralen Antidiabetika behandelt. Alle Patienten erhielten für die Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität.
Die Behandlung mit Semaglutid für 68 Wochen führte zu einer überlegenen und klinisch bedeutsamen Reduktion des Körpergewichts und des HbA1c-Wertes im Vergleich zu Placebo (siehe Tabelle 5 und Abbildung 2).
Tabelle 5 STEP 2: Ergebnisse in Woche 68
| Semaglutid 2,4 mg | Placebo | |
| Full Analysis Set (N) | 404 | 403 |
| Körpergewicht | ||
| Ausgangswert (kg) | 99,9 | 100,5 |
| Änderung (%) gegenüber Ausgangswert1,2 | -9,6 | -3,4 |
| Unterschied (%) gegenüber Placebo1 [95 % KI] | -6,2 [-7,3; -5,2]* | - |
| Änderung (kg) gegenüber Ausgangswert | -9,7 | -3,5 |
| Unterschied (kg) gegenüber Placebo1 [95 % KI] | -6,1 [-7,2; -5,0] | - |
| Patienten (%) mit Gewichtsverlust ≥ 5 %3 | 67,4* | 30,2 |
| Patienten (%) mit Gewichtsverlust ≥ 10 %3 | 44,5* | 10,2 |
| Patienten (%) mit Gewichtsverlust ≥ 15 %3 | 25,0* | 4,3 |
| Taillenumfang (cm) | ||
| Ausgangswert | 114,5 | 115,5 |
| Änderung gegenüber Ausgangswert1 | -9,4 | -4,5 |
| Unterschied gegenüber Placebo1 [95 % KI] | -4,9 [-6,0; -3,8]* | - |
| Systolischer Blutdruck (mmHg) | ||
| Ausgangswert | 130 | 130 |
| Änderung gegenüber Ausgangswert1 | -3,9 | -0,5 |
| Unterschied gegenüber Placebo1 [95 % KI] | -3,4 [-5,6; -1,3]** | - |
| HbA1c (mmol/mol (%)) | ||
| Ausgangswert | 65,3 (8,1) | 65,3 (8,1) |
| Änderung gegenüber Ausgangswert1 | -17,5 (-1,6) | -4,1 (-0,4) |
| Unterschied gegenüber Placebo1 [95 % KI] | -13,5 [-15,5; -11,4] (-1,2 [-1,4; -1,1])* | - - |
* p < 0,0001 (nicht bereinigt, 2-seitig) für Überlegenheit; **p < 0,05 (nicht bereinigt, 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
2 Während der Studie wurde die randomisierte Behandlung von 11,6 % der Patienten, die auf Semaglutid 2,4 mg und 13,9 % der Patienten, die auf Placebo randomisiert worden waren, dauerhaft abgebrochen. Unter der Annahme, dass alle randomisierten Patienten die Behandlung beibehielten und keine zusätzlichen Adipositastherapien erhielten, betrugen die geschätzten Änderungen des Körpergewichts von der Randomisierung bis Woche 68 -10,6 % für Semaglutid 2,4 mg und -3,1 % für Placebo, auf der Grundlage eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Absetzen einschließt.
3 Geschätzt anhand eines binären Regressionsmodells auf der Grundlage desselben Imputationsverfahrens wie in der Primäranalyse.
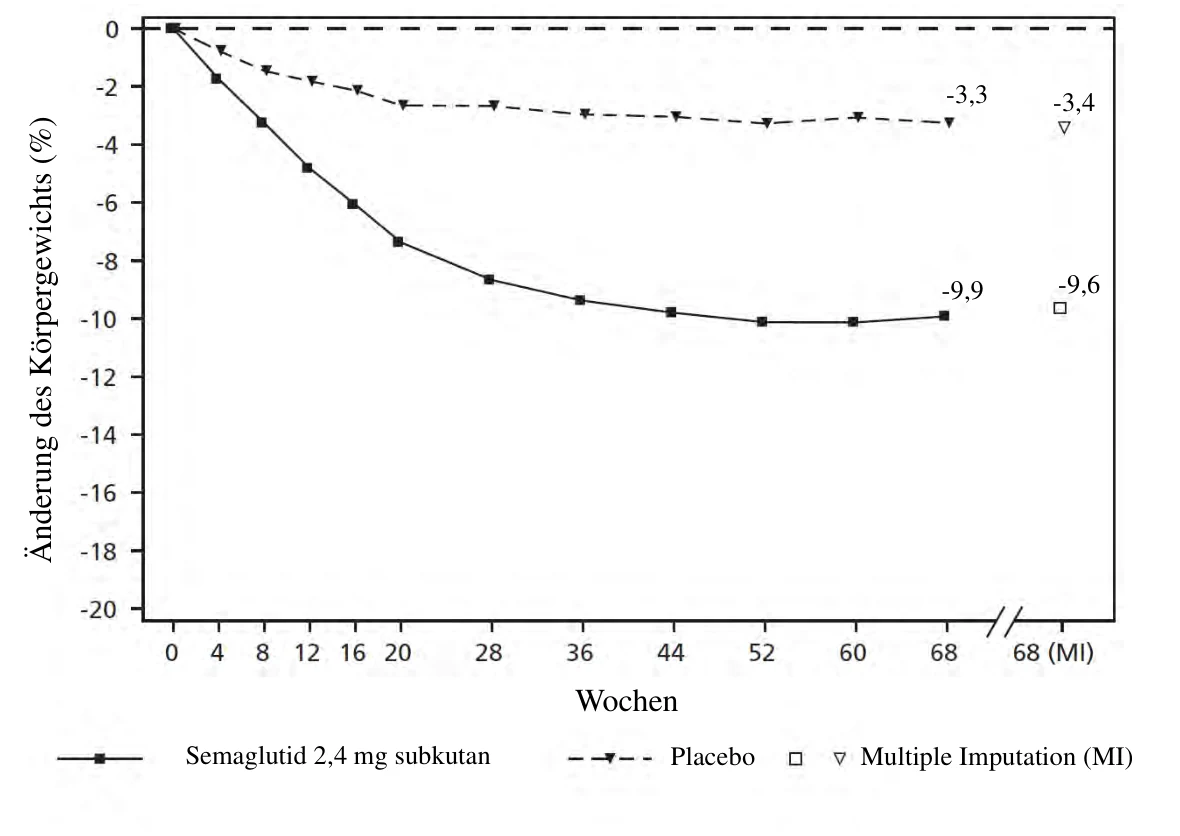
 Beobachtete Werte für Patienten, die jeden Kontrolltermin wahrgenommen haben und Schätzungen mit multiplen Imputationen (MI) für erfasste Studienabbrecher
Abbildung 2 STEP 2: Mittlere Änderung des Körpergewichts (%) von Behandlungsbeginn bis Woche 68
STEP 3: Gewichtsmanagement mit intensiver Verhaltenstherapie
In einer 68-wöchigen doppelverblindeten Studie wurden 611 Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung auf Semaglutid oder Placebo randomisiert. Während der Studie erhielten alle Patienten eine intensive Verhaltenstherapie (IVT) bestehend aus einer sehr strengen Diät, vermehrter körperlicher Aktivität und verhaltensbezogener Beratung.
Die Behandlung mit Semaglutid und IVT über 68 Wochen führte zu einer überlegenen und klinisch relevanten Reduktion des Körpergewichts im Vergleich zu Placebo (siehe Tabelle 6).
Tabelle 6 STEP 3: Ergebnisse in Woche 68
| Semaglutid 2,4 mg | Placebo | |
| Full Analysis Set (N) | 407 | 204 |
| Körpergewicht | ||
| Ausgangswert (kg) | 106,9 | 103,7 |
| Änderung (%) gegenüber Ausgangswert1,2 | -16,0 | -5,7 |
| Unterschied (%) gegenüber Placebo1 [95 % KI] | -10,3 [-12,0; -8,6]* | - |
| Änderung (kg) gegenüber Ausgangswert | -16,8 | -6,2 |
| Unterschied (kg) gegenüber Placebo1 [95 % KI] | -10,6 [-12,5; -8,8] | - |
| Patienten (%) mit Gewichtsverlust ≥ 5 %3 | 84,8* | 47,8 |
| Patienten (%) mit Gewichtsverlust ≥ 10 %3 | 73,0* | 27,1 |
| Patienten (%) mit Gewichtsverlust ≥ 15 %3 | 53,5* | 13,2 |
| Taillenumfang (cm) | ||
| Ausgangswert | 113,6 | 111,8 |
| Änderung gegenüber Ausgangswert1 | -14,6 | -6,3 |
| Unterschied gegenüber Placebo1 [95 % KI] | -8,3 [-10,1; -6,6]* | - |
| Systolischer Blutdruck (mmHg) | ||
| Ausgangswert | 124 | 124 |
| Änderung gegenüber Ausgangswert1 | -5,6 | -1,6 |
| Unterschied gegenüber Placebo1 [95 % KI] | -3,9 [-6,4; -1,5]* | - |
* p < 0,005 (unbereinigt 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
2 Während der Studie wurde die randomisierte Behandlung von 16,7 % der Patienten, die auf Semaglutid 2,4 mg und 18,6 % der Patienten, die auf Placebo randomisiert worden waren, dauerhaft abgebrochen. Unter der Annahme, dass alle randomisierten Patienten die Behandlung beibehielten und keine zusätzlichen Adipositastherapien erhielten, betrugen die geschätzten Änderungen des Körpergewichts von der Randomisierung bis Woche 68 -17,6 % für Semaglutid 2,4 mg und -5,0 % für Placebo, auf der Grundlage eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Absetzen einschließt.
3 Geschätzt anhand eines binären Regressionsmodells auf der Grundlage desselben Imputationsverfahrens wie in der Primäranalyse.
STEP 4: Nachhaltiges Gewichtsmanagement
902 Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung wurden in die 68-wöchige doppelverblindete Studie aufgenommen. Alle Patienten erhielten für die Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität. Von Woche 0 bis Woche 20 (Run-in-Phase) erhielten alle Patienten Semaglutid. In Woche 20 (Ausgangswert) wurden die Patienten, die die Erhaltungsdosis von 2,4 mg erreicht hatten, randomisiert, um die Behandlung fortzusetzen oder zu Placebo zu wechseln. In Woche 0 (Beginn der Run-in-Phase) hatten die Patienten ein durchschnittliches Körpergewicht von 107,2 kg und einen durchschnittlichen BMI von 38,4 kg/m2.
Patienten, die in Woche 20 (Ausgangswert) die Erhaltungsdosis von 2,4 mg erreicht hatten und die Behandlung mit Semaglutid über 48 Wochen (Woche 20–68) fortsetzten, verloren weiter an Gewicht und erzielten im Vergleich zu den Patienten, die auf Placebo umgestellt wurden, eine überlegene und klinisch bedeutsame Verringerung des Körpergewichts (siehe Tabelle 7 und Abbildung 3). Bei den Patienten, die in Woche 20 (Ausgangswert) auf Placebo umgestellt wurden, stieg das Körpergewicht von Woche 20 bis Woche 68 stetig an. Dennoch war das beobachtete mittlere Körpergewicht in Woche 68 niedriger als zu Beginn der Run-in-Phase (Woche 0) (siehe Abbildung 3). Bei den Patienten, die von Woche 0 (Run-in-Phase) bis Woche 68 (Ende der Behandlung) mit Semaglutid behandelt wurden, wurde eine mittlere Änderung des Körpergewichts von -17,4 % erreicht, wobei 87,8 % dieser Patienten einen Gewichtsverlust von ≥ 5 %, 78,0 % ≥ 10 %, 62,2 % ≥ 15 % und 38,6 % ≥ 20 % erzielten.
Tabelle 7 STEP 4: Die Ergebnisse von Woche 20 bis Woche 68
| Semaglutid 2,4 mg | Placebo | |
| Full Analysis Set (N) | 535 | 268 |
| Körpergewicht | ||
| Ausgangswert1 (kg) | 96,5 | 95,4 |
| Änderung (%) gegenüber Ausgangswert1,2,3 | -7,9 | 6,9 |
| Unterschied (%) gegenüber Placebo2 [95 % KI] | -14,8 [-16,0; -13,5]* | - |
| Änderung (kg) gegenüber Ausgangswert | -7,1 | 6,1 |
| Unterschied (kg) gegenüber Placebo2 [95 % KI] | -13,2 [-14,3; -12,0] | - |
| Taillenumfang (cm) | ||
| Ausgangswert | 105,5 | 104,7 |
| Änderung gegenüber Ausgangswert1 | -6,4 | 3,3 |
| Unterschied gegenüber Placebo2 [95 % KI] | -9,7 [-10,9; -8,5]* | - |
| Systolischer Blutdruck (mmHg) | ||
| Ausgangswert1 | 121 | 121 |
| Änderung gegenüber Ausgangswert1,2 | 0,5 | 4,4 |
| Unterschied gegenüber Placebo2 [95 % KI] | -3,9 [-5,8; -2,0]* | - |
* p < 0,0001 (unbereinigt 2-seitig) für Überlegenheit.
1 Ausgangswert = Woche 20
2 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
3 Während der Studie wurde die randomisierte Behandlung von 5,8 % der Patienten, die auf Semaglutid 2,4 mg und 11,6 % der Patienten, die auf Placebo randomisiert worden waren, dauerhaft abgebrochen. Unter der Annahme, dass alle randomisierten Patienten die Behandlung beibehielten und keine zusätzlichen Adipositastherapien erhielten, betrugen die geschätzten Änderungen des Körpergewichts von der Randomisierung bis Woche 68 -8,8 % für Semaglutid 2,4 mg und 6,5 % für Placebo, auf der Grundlage eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Absetzen einschließt.
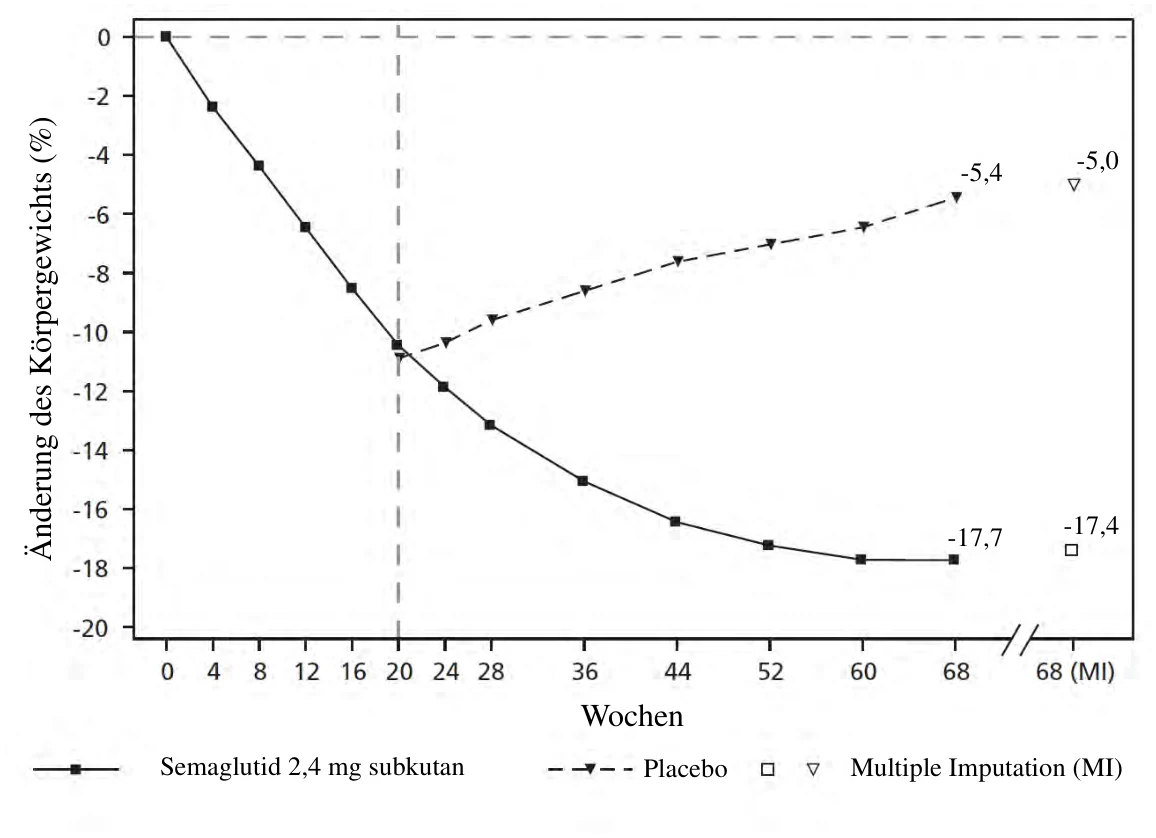
 Beobachtete Werte für Patienten, die jeden Kontrolltermin wahrgenommen haben und Schätzungen mit multiplen Imputationen (MI) für erfasste Studienabbrecher
Abbildung 3 STEP 4: Mittlere Änderung des Körpergewichts (%) von Woche 0 bis Woche 68
STEP 5: 2-Jahres-Daten
In einer 104-wöchigen doppelverblindeten Studie wurden 304 Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder mit Übergewicht (BMI ≥ 27 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung auf Semaglutid oder Placebo randomisiert. Alle Patienten erhielten für die Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität. Bei Studienbeginn hatten die Patienten einen durchschnittlichen BMI von 38,5 kg/m2 und ein durchschnittliches Körpergewicht von 106,0 kg.
Die Behandlung mit Semaglutid über 104 Wochen führte zu einer überlegenen und klinisch relevanten Reduktion des Körpergewichts im Vergleich zu Placebo. Das durchschnittliche Körpergewicht nahm unter Semaglutid ab Studienbeginn bis zur Woche 68 ab, danach wurde ein Plateau erreicht. Unter Placebo nahm das durchschnittliche Körpergewicht weniger stark ab, und nach etwa 20 Behandlungswochen wurde ein Plateau erreicht (siehe Tabelle 8 und Abbildung 4). Die mit Semaglutid behandelten Patienten erreichten eine mittlere Änderung des Körpergewichts von -15,2 %, wobei der Gewichtsverlust bei 74,7 % der Patienten ≥ 5 %, bei 59,2 % ≥ 10 % und bei 49,7 % ≥ 15 % betrug. Von den Patienten mit Prädiabetes zu Behandlungsbeginn erreichten 80 % einen normoglykämischen Status am Ende der Behandlung mit Semaglutid und 37 % mit Placebo.
Tabelle 8 STEP 5: Ergebnisse in Woche 104
| Semaglutid 2,4 mg | Placebo | |
| Full analysis set (N) | 152 | 152 |
| Körpergewicht | ||
| Ausgangswert (kg) | 105,6 | 106,5 |
| Änderung (%) gegenüber dem Ausgangswert1, 2 | -15,2 | -2,6 |
| Unterschied (%) zu Placebo1 [95 % KI] | -12,6 [-15,3; -9,8]* | - |
| Semaglutid 2,4 mg | Placebo | |
| Änderung (kg) gegenüber dem Ausgangswert | -16,1 | -3,2 |
| Unterschied (kg) zu Placebo1 [95 % KI] | -12,9 [-16,1; -9,8] | - |
| Patienten (%) mit Gewichtsverlust ≥ 5 %3 | 74,7* | 37,3 |
| Patienten (%) mit Gewichtsverlust ≥ 10 %3 | 59,2* | 16,8 |
| Patienten (%) mit Gewichtsverlust ≥ 15 %3 | 49,7* | 9,2 |
| Taillenumfang (cm) | ||
| Ausgangswert | 115,8 | 115,7 |
| Änderung gegenüber dem Ausgangswert1 | -14,4 | -5,2 |
| Unterschied zu Placebo1 [95 % KI] | -9,2 [-12,2; -6,2]* | - |
| Systolischer Blutdruck (mmHg) | ||
| Ausgangswert | 126 | 125 |
| Änderung gegenüber dem Ausgangswert1 | -5,7 | -1,6 |
| Unterschied zu Placebo1 [95 % KI] | -4,2 [-7,3; -1,0]* | - |
* p < 0,0001 (unbereinigt 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
2 Während der Studie wurde die randomisierte Behandlung von 13,2 % der Patienten, die auf Semaglutid 2,4 mg und 27,0 % der Patienten, die auf Placebo randomisiert worden waren, dauerhaft abgebrochen. Unter der Annahme, dass alle randomisierten Patienten die Behandlung beibehielten und keine zusätzlichen Adipositastherapien erhielten, betrugen die geschätzten Änderungen des Körpergewichts von der Randomisierung bis Woche 104 -16,7 % für Semaglutid und -0,6 % für Placebo, auf der Grundlage eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Absetzen einschließt.
3 Geschätzt anhand eines binären Regressionsmodells auf der Grundlage desselben Imputationsverfahrens wie in der Primäranalyse.
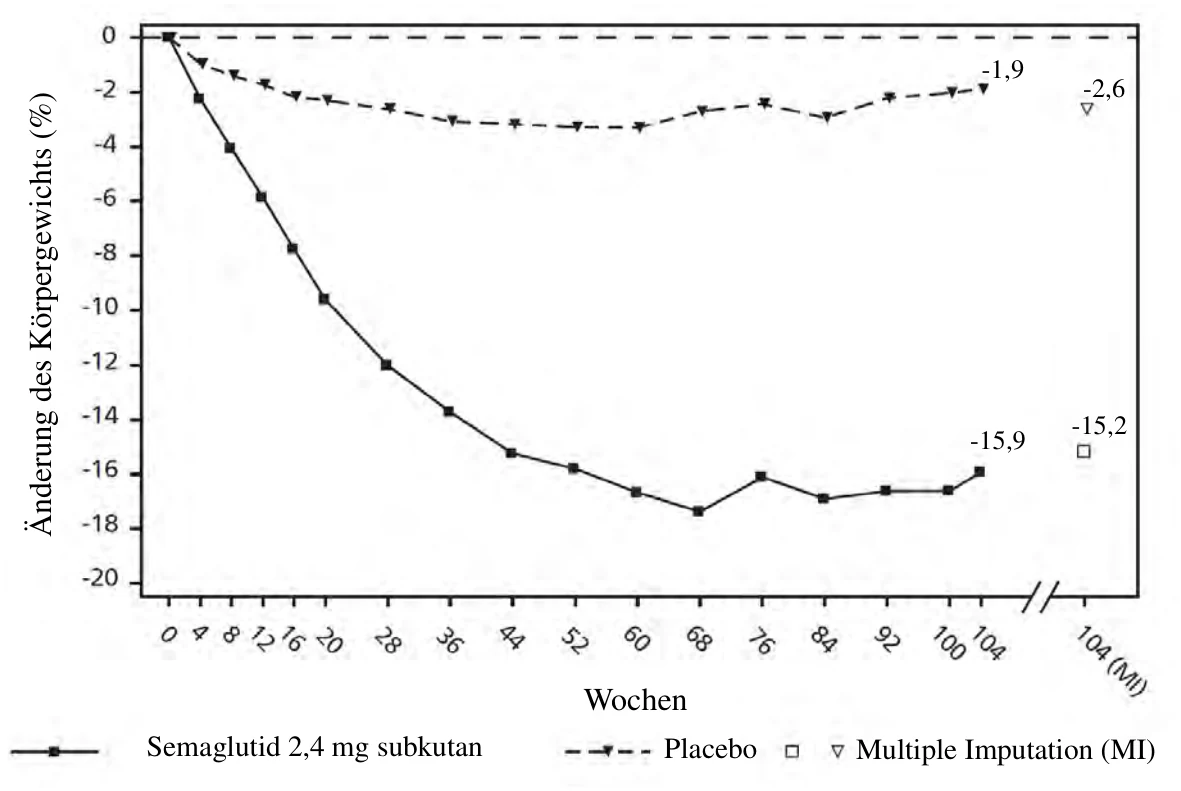
Beobachtete Werte für Patienten, die jeden Kontrolltermin wahrgenommen haben und Schätzungen mit multiplen Imputationen (MI) für erfasste Studienabbrecher
Abbildung 4 STEP 5: Mittlere Änderung des Körpergewichts (%) von Woche 0 bis Woche 104
STEP 8: Semaglutid gegenüber Liraglutid
In einer 68-wöchigen, randomisierten, unverblindeten, paarweise Placebo-kontrollierten Studie wurden 338 Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder mit Übergewicht (BMI ≥ 27 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung auf Semaglutid einmal wöchentlich, Liraglutid 3 mg einmal täglich oder Placebo randomisiert. Semaglutid einmal wöchentlich und Liraglutid 3 mg waren unverblindet, aber jede aktive Behandlungsgruppe war doppelt verblindet gegenüber Placebo, das mit der gleichen Dosierungsfrequenz verabreicht wurde. Alle Patienten erhielten für die Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität. Bei Studienbeginn hatten die Patienten einen durchschnittlichen BMI von 37,5 kg/m2 und ein durchschnittliches Körpergewicht von 104,5 kg.
Die Behandlung mit Semaglutid einmal wöchentlich über 68 Wochen führte zu einer überlegenen und klinisch relevanten Reduktion des Körpergewichts im Vergleich zu Liraglutid. Das durchschnittliche Körpergewicht nahm unter Semaglutid ab Studienbeginn bis zur Woche 68 ab. Mit Liraglutid war die Reduktion des mittleren Körpergewichts geringer (siehe Tabelle 9). 37,4 % der mit Semaglutid behandelten Patienten verloren ≥ 20 %, verglichen mit 7,0 % unter Liraglutid. Tabelle 9 zeigt die Ergebnisse für die konfirmatorischen Endpunkte ≥ 10 %, ≥ 15 % und ≥ 20 % Gewichtsverlust.
Tabelle 9 STEP 8: Ergebnisse einer 68-wöchigen Studie zum Vergleich von Semaglutid und Liraglutid
| Semaglutid 2,4 mg | Liraglutid 3 mg | |
| Full analysis set (N) | 126 | 127 |
| Körpergewicht | ||
| Ausgangswert (kg) | 102,5 | 103,7 |
| Änderung (%) gegenüber dem Ausgangswert1, 2 | -15,8 | -6,4 |
| Unterschied (%) zu Liraglutid1 [95 % KI] | -9,4 [-12,0; -6,8]* | - |
| Änderung (kg) gegenüber dem Ausgangswert | -15,3 | -6,8 |
| Unterschied (kg) zu Liraglutid1 [95 % KI] | -8,5 [-11,2; -5,7] | - |
| Patienten (%) mit Gewichtsverlust ≥ 10 %3 | 69,4* | 27,2 |
| Patienten (%) mit Gewichtsverlust ≥ 15 %3 | 54,0* | 13,4 |
| Patienten (%) mit Gewichtsverlust ≥ 20 %3 | 37,4* | 7,0 |
* p < 0,005 (unbereinigt 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
2 Während der Studie wurde die randomisierte Behandlung von 13,5 % der Patienten, die auf Semaglutid 2,4 mg und 27,6 % der Patienten, die auf Liraglutid 3 mg randomisiert worden waren, dauerhaft abgebrochen. Unter der Annahme, dass alle randomisierten Patienten die Behandlung beibehielten und keine zusätzlichen Adipositastherapien erhielten, betrugen die geschätzten Änderungen des Körpergewichts von der Randomisierung bis Woche 68 -17,1 % für Semaglutid 2,4 mg und -6,9 % für Liraglutid 3 mg, auf der Grundlage eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Absetzen einschließt.
3 Geschätzt anhand eines binären Regressionsmodells auf der Grundlage desselben Imputationsverfahrens wie in der Primäranalyse.
STEP 9: Gewichtsregulierung bei Patienten mit Kniearthrose
In einer 68-wöchigen doppelverblindeten Studie wurden 407 Patienten mit Adipositas und mittelschwerer Kniearthrose (osteoarthritis, OA) eines oder beider Knie entweder auf Semaglutid oder Placebo randomisiert, als Ergänzung zu einer Beratung über eine kalorienreduzierte Diät und erhöhter körperlicher Aktivität. Der Behandlungseffekt auf Knie-OA bedingte Schmerzen wurde durch den Western Ontario and McMaster Universities Osteoarthritis 3.1 Index (WOMAC) bewertet. Dieser Index dient der Bewertung von Veränderungen der Symptome und der Funktion der unteren Extremitäten im Zusammenhang mit der Behandlung von Patienten, die an OA der Hüfte und/oder des Knies leiden. Zu Studienbeginn hatten die Patienten einen durchschnittlichen BMI von 40,3 kg/m2 und ein durchschnittliches Körpergewicht von 108,6 kg. Alle Patienten hatten die klinische Diagnose einer Knie-OA mit einem durchschnittlichen WOMAC Pain Score von 70,9 als Ausgangswert (auf einer Skala von 0-100).
Die Behandlung mit Semaglutid für 68 Wochen führte zu einer überlegenen und klinisch signifikanten Reduktion des Körpergewichts im Vergleich zu Placebo (siehe Tabelle 10).
Die Behandlung mit Semaglutid zeigte eine klinisch bedeutsame Verbesserung der Knie-OA bedingten Schmerzen im Vergleich zum Placebo (siehe Tabelle 10). Die Verbesserungen der Knie-OA bedingten Schmerzen mit Semaglutid wurden erreicht, ohne dass der Einsatz von Schmerzmitteln zunahm.
Tabelle 10 STEP 9: Ergebnisse in Woche 68
| Semaglutid 2,4 mg | Placebo | |
| Full Analysis Set (N) | 271 | 136 |
| Körpergewicht | ||
| Ausgangswert (kg) | 108,7 | 108,5 |
| Änderung (%) gegenüber Ausgangswert1,2 | -13,7 | -3,2 |
| Unterschied (%) gegenüber Placebo1 [95 % KI] | -10,5 [-12,3; -8,6]* | - |
| Patienten (%) mit Gewichtsverlust ≥ 5 %3 | 85,2* | 33,6 |
| WOMAC Pain Score4 | ||
| Ausgangswert | 72,8 | 67,2 |
| Änderung gegenüber Ausgangswert1,2 | -41,7 | -27,5 |
| Unterschied gegenüber Placebo1 [95 % KI] | -14,1 [-20,0; -8,3]* | - |
| Patienten (%) mit klinisch bedeutsamer Verbesserung 3, 5 | 59,0 | 35,0 |
* p < 0,0001 (nicht bereinigt, 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung anderer Adipositastherapien oder anderer Knie-OA Interventionen und unabhängig von der Einhaltung der Wash-out-Phase für Schmerzmittel (letzteres ist nur für WOMAC bezogene Endpunkte relevant). Während der Studie wurde die randomisierte Behandlung von 12,5 % der Patienten, die auf Semaglutid 2,4 mg und 21,3 % der Patienten, die auf Placebo randomisiert worden waren, dauerhaft abgebrochen. 2 Unter der Annahme, dass alle randomisierten Patienten die Behandlung beibehielten und keine zusätzlichen Adipositastherapien oder zusätzliche Knie-OA Interventionen erhielten und die Wash-out-Phase für Schmerzmittel eingehalten haben (letzteres ist nur für Knie-OA bedingte Schmerzen relevant), betrugen die geschätzten Änderungen auf Grundlage eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Absetzen einschließt, vom Ausgangswert bis Woche 68 für das Körpergewicht -14,5 % bzw. -2,3 % (Semaglutid 2,4 mg bzw. Placebo) und für den WOMAC Pain Score -43,0 bzw. -28,3 (Semaglutid 2,4 mg bzw. Placebo). 3 Geschätzt anhand eines logistischen Regressionsmodells auf der Grundlage desselben Imputationsverfahrens wie in der Primäranalyse.
4 Die WOMAC Scores werden auf einer Skala von 0 bis 100 dargestellt, wobei niedrigere Werte eine geringere Beeinträchtigung darstellen.
5 Die Änderung des WOMAC Pain Score von ≤ -37,3 wurde als Schwellenwert für eine bedeutsame Verbesserung verwendet. Der Schwellenwert wurde aus Studiendaten mit ankerbasierten Methoden abgeleitet.
Wirkung auf die Körperzusammensetzung
In einer Substudie von STEP 1 (N = 140) wurde die Körperzusammensetzung mittels Dual-Röntgen-Absorptiometrie (DEXA) ermittelt. Die Ergebnisse der DEXA-Messung zeigten, dass die Behandlung mit Semaglutid mit einer stärkeren Verringerung der Fettmasse als der fettfreien Körpermasse einherging, was zu einer Verbesserung der Körperzusammensetzung im Vergleich zu Placebo nach 68 Wochen führte. Außerdem war diese Verringerung der Gesamtfettmasse mit einer Verringerung der viszeralen Fettmasse verbunden. Diese Ergebnisse deuten darauf hin, dass der größte Teil des Gesamtgewichtsverlustes auf eine Verringerung des Fettgewebes, einschließlich der viszeralen Fettmasse, zurückzuführen ist.
In einer Teilstudie im Rahmen von STEP UP (N = 55) wurde die Körperzusammensetzung mittels Magnetresonanztomographie (MRT) gemessen. Die Ergebnisse der MRT-Untersuchung zeigten, dass die Behandlung mit Semaglutid-Injektionen in Dosierungen von 2,4 mg und 7,2 mg mit einer stärkeren Verringerung der Fettmasse/-volumen als der mageren Körpermasse/-volumen einherging, was nach 72 Wochen zu einer Verbesserung der Körperzusammensetzung im Vergleich zu Placebo führte.
Verbesserung der physischen Gesundheit
Semaglutid zeigte eine leichte Verbesserung in den Werten für die physische Gesundheit. Die physische Gesundheit wurde sowohl mit dem generischen Fragebogen zur gesundheitsbezogenen Lebensqualität Short Form-36v2 Health Survey, Acute Version (SF-36), als auch mit dem Adipositas-spezifischen Fragebogen Impact of Weight on Quality of Life Lite Clinical Trials Version (IWQOL-Lite-CT) bewertet.
STEP UP und STEP UP T2D: Gewichtsmanagement mit höherer Semaglutid-Dosis
In zwei 72-wöchigen doppelverblindeten klinischen Studien wurden 1 407 Patienten mit Adipositas (STEP UP) und 512 Patienten mit Adipositas und Typ 2 Diabetes (STEP UP T2D) im Verhältnis 5:1:1 (STEP UP) bzw. 3:1:1 (STEP UP T2D) auf Semaglutid 7,2 mg, Semaglutid 2,4 mg oder Placebo einmal wöchentlich randomisiert. Alle Patienten erhielten während der gesamten Studiendauer eine kalorienreduzierte Diät und erhöhten ihre körperliche Aktivität.
Zu Beginn der STEP UP-Studie hatten die Patienten ein Durchschnittsalter von 47 Jahren, einen durchschnittlichen BMI von 39,9 kg/m² und ein durchschnittliches Körpergewicht von 113 kg. 26,3 % waren männlich, 73,7 % weiblich, 85,5 % kaukasisch/weiß, 8,6 % schwarz/afroamerikanisch, 4,5 % asiatisch und 1,2 % anderer Herkunft. Insgesamt waren 4,5 % hispanischer oder lateinamerikanischer Herkunft.
Zu Beginn der STEP UP T2D-Studie hatten die Patienten ein Durchschnittsalter von 56 Jahren, einen durchschnittlichen BMI von 38,6 kg/m² und ein durchschnittliches Körpergewicht von 110,1 kg. Es waren 48,2 % Männer, 51,8 % Frauen, 83,6 % Kaukasier/Weiße, 8,6 % Schwarze/Afroamerikaner, 6,3 % Asiaten und 1,6 % andere. Insgesamt waren 5,7 % hispanischer oder lateinamerikanischer Herkunft.
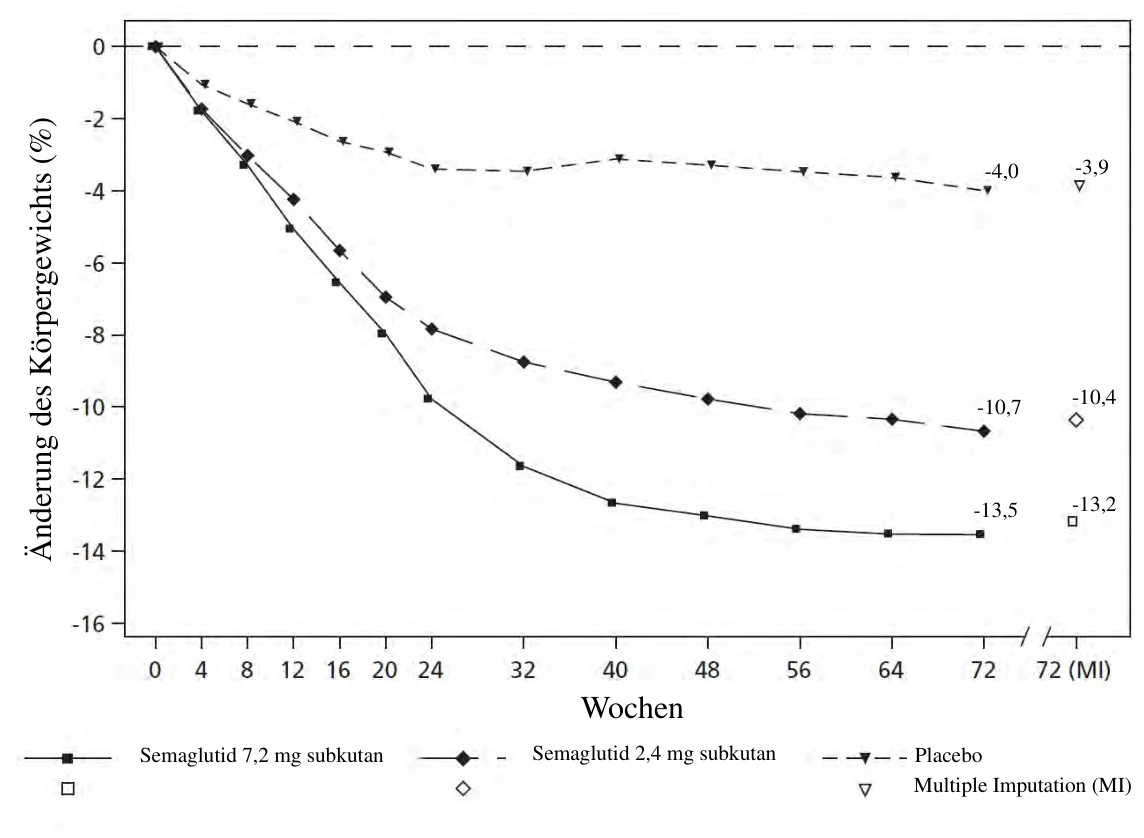
In den beiden Studien STEP UP und STEP UP T2D war am Ende der Behandlung (Woche 72) die Gewichtsabnahme mit Semaglutid 7,2 mg Injektion im Vergleich zu Placebo überlegen und klinisch bedeutsam (siehe Tabelle 11 und Abbildung 5 und 6). Darüber hinaus erreichte ein höherer Anteil der Patienten mit Semaglutid 7,2 mg im Vergleich zu Placebo einen Gewichtsverlust von ≥ 5 %, ≥ 10 %, ≥ 15 % und ≥ 20 %.
In der STEP UP-Studie war die Gewichtsabnahme unter der Behandlung mit Semaglutid 7,2 mg Injektion im Vergleich zur Semaglutid 2,4 mg Injektion überlegen, und ein höherer Anteil der Patienten erreichte eine Gewichtsabnahme von ≥ 20 % und ≥ 25 % im Vergleich zur Semaglutid 2,4 mg Injektion (siehe Tabelle 11).
Tabelle 11 STEP UP und STEP UP T2D: Ergebnisse nach 72 Wochen
| STEP UP | STEP UP T2D | ||||||
Semaglutid 7,2 mg Injektion | Semaglutid 2,4 mg Injektion | Placebo | Semaglutid 7,2 mg Injektion | Placebo | |||
Full analysis set (N) | 1005 | 201 | 201 | 307 | 102 | ||
| Körpergewicht / Körperzusammensetzung | |||||||
| Ausgangs wert (kg) | 112,4 | 116,5 | 112,4 | 110,5 | 112,1 | ||
Änderunge n (%) gegenüber Ausgangs wert1 | -18,7 | -15,6 | -3,9 | -13,2 | -3,9 | ||
Änderung (%) gegenüber dem Ausgangs wert des Studienpro dukt- Schätzwert es2 | -20,7 | -17,5 | -2,4 | -14,1 | -3,6 | ||
| Unterschie | -14,8 [-16,2; -13,4]* | - | - | -9,3 [-11,0; -7,7]* | - | ||
| d (%) | |||||||
| gegenüber | |||||||
| Placebo1 | |||||||
| [95 % KI] | |||||||
Unterschie d (%) gegenüber 2,4 mg [95 % KI]1 | -3,1 [-4,7; -1,6]* | - | - | - | - | ||
Änderung (kg) gegenüber Ausgangs wert | -20,9 | -17,3 | -4,6 | -14,5 | -4,3 | ||
Unterschie d (kg) gegenüber Placebo [95 % KI]1 | -16,3 [-17,9; -14,8] | - | - | -10,2 [-12,1; -8,4] | - | ||
Patienten (%), mit Gewichts-verlust ≥ 5 %3 | 90,7 | 89,9 | 36,8 | 86,3 | 34,7 | ||
Patienten (%), mit Gewichts-verlust ≥ 10 %3 | 82,4 | 75,1 | 20,5 | 62,9 | 11,6 | ||
| STEP UP | STEP UP T2D | ||||
Semaglutid 7,2 mg Injektion | Semaglutid 2,4 mg Injektion | Placebo | Semaglutid 7,2 mg Injektion | Placebo | |
Patienten (%), mit Gewichts-verlust ≥ 15 %3 | 66,5 | 54,5 | 7,6 | 41,2 | 7,4 |
Patienten (%), mit Gewichts-verlust ≥ 20 %3,4 | 47,7 | 33,3 | 2,9 | 21,3 | 2,1 |
Patienten (%), mit Gewichts-verlust ≥ 25 % 3,5 | 31,2 | 15,3 | 0 | - | - |
| Taillenumfang (cm) | |||||
| Ausgangs wert | 118,4 | 120,3 | 118,6 | 121,8 | 123,9 |
Änderung gegenüber dem Ausgangs wert1 | -17,5 | -14,6 | -5,9 | -12,3 | -5,8 |
Unterschie d gegenüber Placebo1 [95 % KI] | -11,7 [-13,0; -10,4]* | - | - | -6,5 [-9,0; -4,1]* | - |
| HbA1c (%) | |||||
| Ausgangs wert | 5,7 | 5,6 | 5,7 | 8,0 | 8,2 |
Änderung gegenüber dem Ausgangs wert1 | -0,3 | -0,3 | -0,02 | -1,7 | -0,2 |
Unterschie d gegenüber Placebo1 [95 % KI] | -0,3 [-0,4; -0,2] | - | - | -1,5 [-1,8; -1,2]* | - |
* p < 0,0001 (nicht bereinigt, 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf der Grundlage aller Daten, unabhängig vom Abbruch der Behandlung, der Einleitung anderer Arzneimittel gegen Adipositas oder einer bariatrischen Operation.
2 Die geschätzten Veränderungen beziehen sich auf den Zeitraum von der Randomisierung bis Woche 72 unter Verwendung eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Behandlungsabbruch umfasst, unter der Annahme, dass alle randomisierten Patienten die Behandlung fortsetzten und keine anderen Arzneimittel gegen Adipositas oder eine bariatrische Operation einleiteten.
3 Beobachtete Anteile basierend auf dem Studienzeitraum (ununterbrochener Zeitraum von der Randomisierung bis zum letzten Studienbesuch), unabhängig von Abbruch, Dosisreduktion oder Initiierung anderer Arzneimittel gegen Adipositas oder bariatrischen Operation. 4 Beobachtete Anteile unter Behandlung (ohne Daten außerhalb der Behandlung aufgrund von mindestens zwei aufeinanderfolgenden versäumten Dosen), die eine Gewichtsreduktion von ≥ 20 % bei 50,9 %, 35,1 % bzw. 2,9 % der Patienten erreichten, die in der STEP UP-Studie randomisiert 7,2 mg Semaglutid, 2,4 mg Semaglutid bzw. Placebo erhielten.
5 Beobachtete Anteile unter Behandlung, die eine Gewichtsreduktion von ≥ 25 % erreichten, bei 33,2 %, 16,7 % und 0 % der Patienten, die in der STEP UP-Studie randomisiert Semaglutid 7,2 mg, 2,4 mg bzw. Placebo erhielten.
Multiple Imputation (MI) 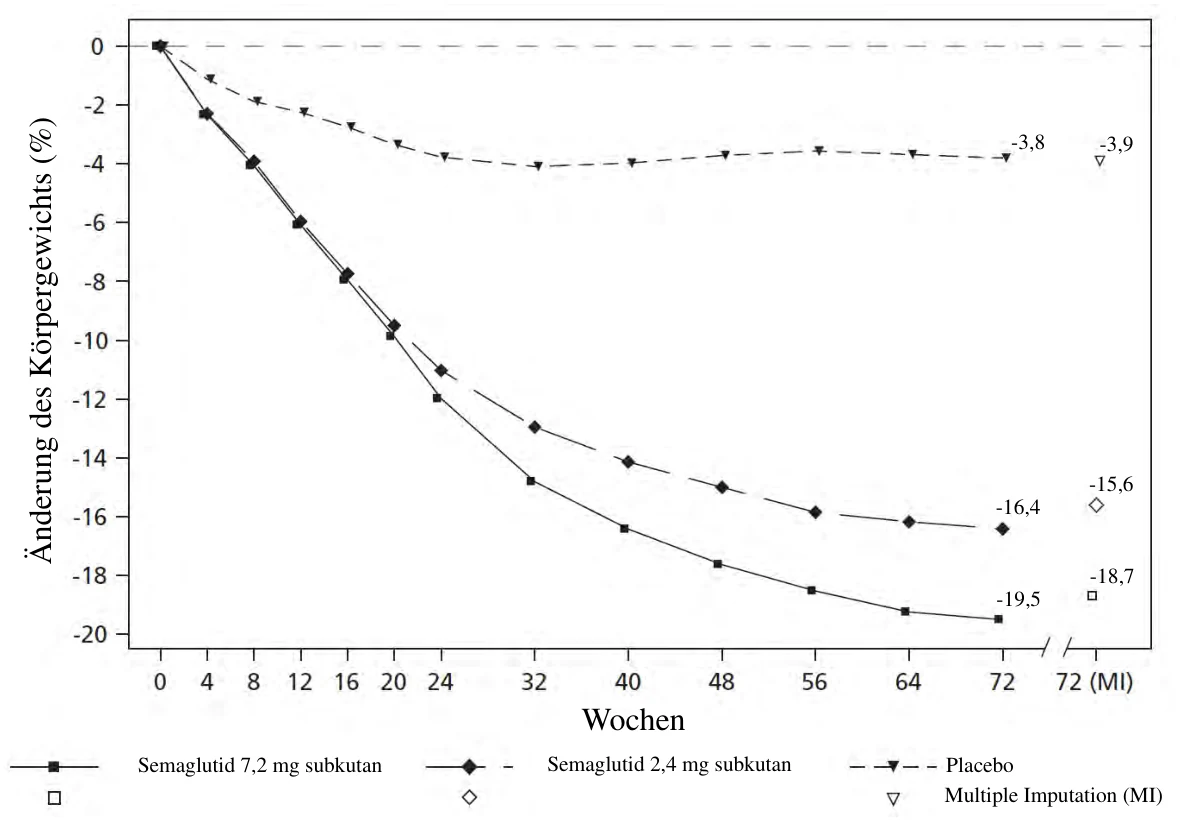
Beobachtete Werte für Patienten, die alle geplanten Termine wahrgenommen haben und Schätzungen mit multipler Imputation (MI) aus den Daten der Studienabbrecher
Abbildung 5 STEP UP: Mittlere Änderung des Körpergewichts (%) von Woche 0 bis Woche 72
 Beobachtete Werte für Patienten, die alle geplanten Termine wahrgenommen haben und Schätzungen mit multipler Imputation (MI) aus den Daten der Studienabbrecher
Abbildung 6 STEP UP T2D: Mittlere Änderung des Körpergewichts (%) von Woche 0 bis Woche 72
Kardiovaskuläre Bewertung
SELECT: Kardiovaskuläre Endpunktstudie bei Patienten mit Übergewicht oder Adipositas
SELECT war eine randomisierte, doppelverblindete, Placebo-kontrollierte, ereignisgesteuerte Studie, an der 17 604 Patienten mit etablierter kardiovaskulärer Erkrankung und BMI ≥ 27 kg/m2 teilnahmen. Die Patienten wurden zusätzlich zur Standardbehandlung entweder auf Semaglutid 2,4 mg (n = 8 803) oder Placebo (n = 8 801) randomisiert. Die mediane Studienzeit betrug 41,8 Monate. Der Vitalstatus war für 99,4 % der Patienten in der Studie verfügbar.
Die Studienpopulation bestand zu 27,7 % aus weiblichen und 72,3 % aus männlichen Patienten mit einem Durchschnittsalter von 61,6 Jahren, davon waren 38,2 % der Patienten ≥ 65 Jahre (n = 6 728) und 7,8 % der Patienten ≥ 75 Jahre (n = 1 366) alt. Der mittlere BMI betrug 33,3 kg/m2 und das mittlere Körpergewicht 96,7 kg. Patienten mit Diabetes mellitus Typ 1 und Typ 2 in der Vorgeschichte wurden ausgeschlossen.
Der primäre Endpunkt war die Zeit seit Randomisierung bis zum ersten Auftreten schwerer unerwünschter kardiovaskulärer Ereignisse (MACE), definiert als ein kombinierter Endpunkt bestehend aus kardiovaskulärem Tod (einschließlich ungeklärter Todesursache), nicht-tödlichem Myokardinfarkt oder nicht-tödlichem Schlaganfall. Der primäre Endpunkt, die Zeit bis zum ersten MACE, trat bei 1 270 der 17 604 in die SELECT-Studie eingeschlossenen Patienten auf. Konkret wurden 569 erste MACE (6,5 %) bei den 8 803 Patienten registriert, die mit Semaglutid behandelt wurden, verglichen mit 701 ersten MACE (8,0 %) bei den 8 801 Patienten, die mit Placebo behandelt wurden. Insgesamt waren 63 (11,1 %) der ersten MACE mit Semaglutid und 80 (11,4 %) mit Placebo ungeklärte Todesursachen.
Die Überlegenheit von Semaglutid 2,4 mg gegenüber Placebo für MACE wurde mit einer Hazard Ratio von 0,80 [0,72; 0,90] [95% KI] bestätigt, was einer relativen Risikoreduktion von MACE von 20 % entspricht (siehe Abbildung 7). Die Auswirkung der einzelnen Komponenten auf die Reduktion von MACE ist in Abbildung 8 dargestellt. Die Reduktion von MACE mit Semaglutid 2,4 mg wurde nicht durch Alter, Geschlecht, ethnische Zugehörigkeit, BMI zu Studienbeginn oder Grad der Einschränkung der Nierenfunktion beeinflusst.
Die Analyse des kardiovaskulären Todes (der erste konfirmatorische sekundäre Endpunkt) ergab eine Hazard Ratio von 0,85 [0,71; 1,01] [95% KI].
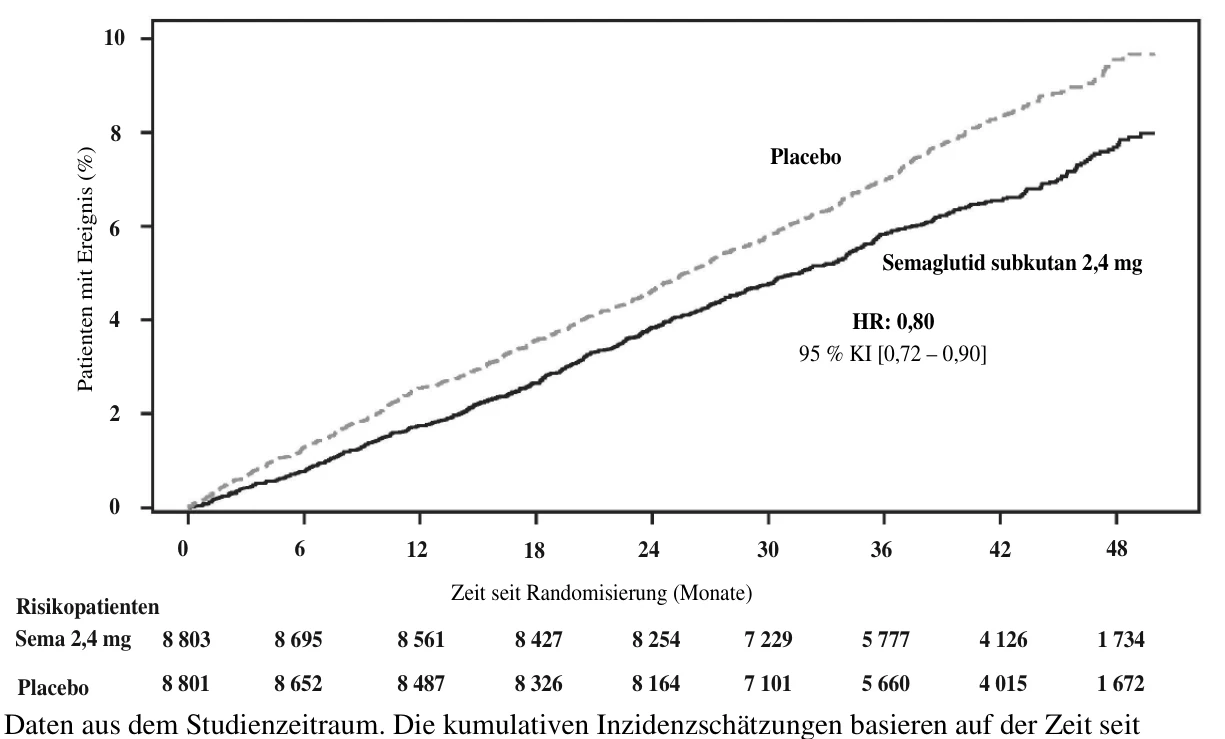
Randomisierung bis zum ersten EAC-bestätigten MACE, wobei Nicht-CV-Todesfälle als konkurrierendes Risiko unter Verwendung des Aalen-Johansen Estimator modelliert wurden. Patienten ohne Ereignisse von Interesse wurden am Ende ihres Studienbeobachtungszeitraums zensiert. Die Zeit seit Randomisierung bis zum ersten MACE wurde unter Verwendung eines Cox Proportional Hazard Modells mit Behandlung als kategorialem Fixfaktor analysiert. Die Hazard Ratio und das Konfidenzintervall werden für das sequenzielle Gruppendesign unter Verwendung von Likelihood Ratio Ordering angepasst. Die x-Achse ist nach 50 Monaten abgeschnitten, wobei etwa 10 % der Population noch an der Studie teilnahm.
HR: Hazard Ratio, KI: Konfidenzintervall, Sema 2,4 mg: Semaglutid 2,4 mg. CV: kardiovaskulär (cardiovascular), EAC: Event Adjudication Committee, MACE: major adverse cardiovascular event.
Abbildung 7: Zeit von Randomisierung bis zum ersten MACE Kumulative Inzidenzfunktions-Kurve
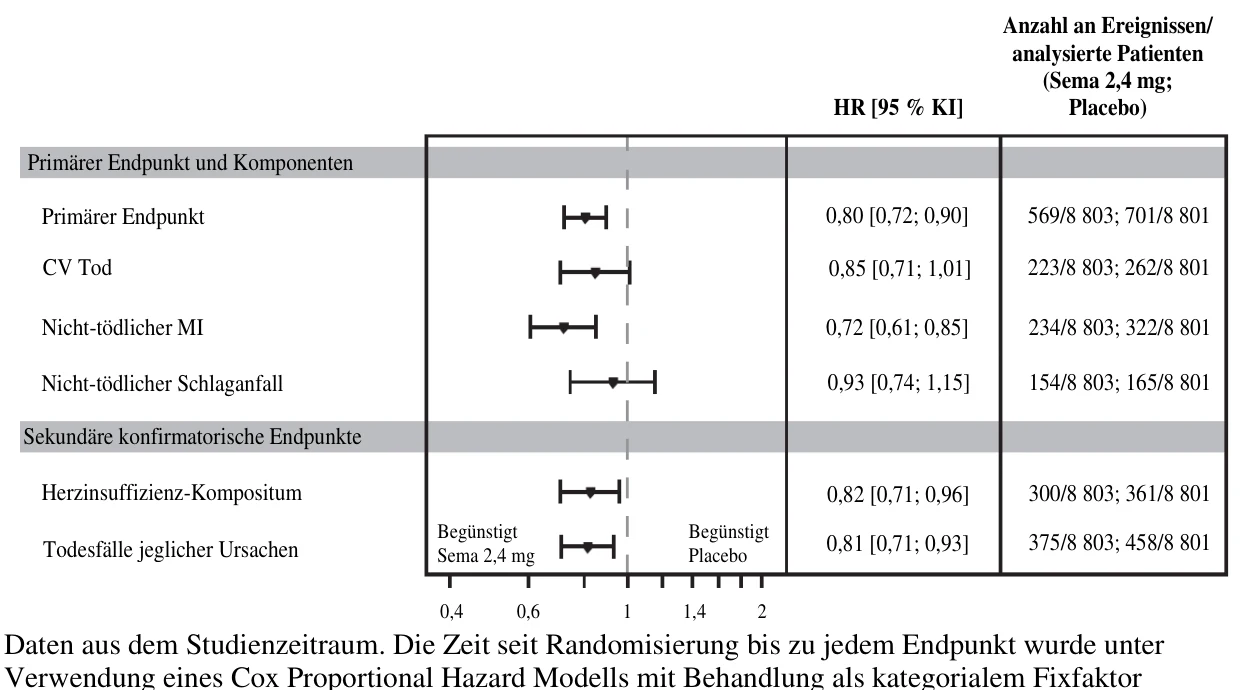
analysiert. Patienten ohne Ereignisse von Interesse wurden am Ende ihres Studienzeitraums zensiert. Für den primären Endpunkt wurden HR und KI für das sequenzielle Gruppendesign unter Verwendung von Likelihood Ratio Ordering angepasst. Sekundäre Endpunkte unterliegen nicht der Multiplizitätskontrolle. CV Tod umfasst sowohl den kardiovaskulären Tod als auch ungeklärte Todesursache.
HR: Hazard Ratio, KI: Konfidenzintervall, Sema 2,4 mg: Semaglutid 2,4 mg. CV: kardiovaskulär (cardiovascular), MI: Myokardinfarkt, Herzinsuffizienz (HI)-Kompositum bestehend aus HI Hospitalisierung, dringender HI Visite oder CV Tod.
Abbildung 8: Forest plot der Zeit von Randomisierung bis zum ersten MACE, MACE Komponenten und sekundäre konfirmatorische Endpunkte
SUSTAIN 6: Kardiovaskuläre Endpunktstudie bei Patienten mit Diabetes mellitus Typ 2
In der SUSTAIN 6-Studie wurden 3 297 Patienten mit unzureichend eingestelltem Diabetes mellitus Typ 2 und einem hohen Risiko für kardiovaskuläre Ereignisse randomisiert und erhielten zusätzlich zur Standardbehandlung 0,5 mg oder 1 mg subkutanes Semaglutid einmal wöchentlich bzw. Placebo. Die Behandlungsdauer betrug 104 Wochen. Das mittlere Alter betrug 65 Jahre, und der mittlere BMI lag bei 33 kg/m2.
Der primäre Endpunkt war die Zeit seit der Randomisierung bis zum ersten Auftreten eines schweren unerwünschten kardiovaskulären Ereignisses (MACE): kardiovaskulärer Tod, nicht-tödlicher Myokardinfarkt oder nicht-tödlicher Schlaganfall. Die Gesamtzahl der MACE betrug 254, darunter 108 (6,6 %) unter Semaglutid und 146 (8,9 %) unter Placebo.
Die kardiovaskuläre Sicherheit der Behandlung mit 0,5 oder 1 mg Semaglutid wurde bestätigt, denn die Hazard Ratio (HR) für Semaglutid gegenüber Placebo betrug 0,74, [0,58; 0,95] [95 % KI], die auf eine Verringerung der Rate nicht tödlicher Schlaganfälle und nicht tödlicher Myokardinfarkte zurückzuführen ist, wobei es keinen Unterschied bei kardiovaskulären Todesfällen gibt (siehe Abbildung 9).
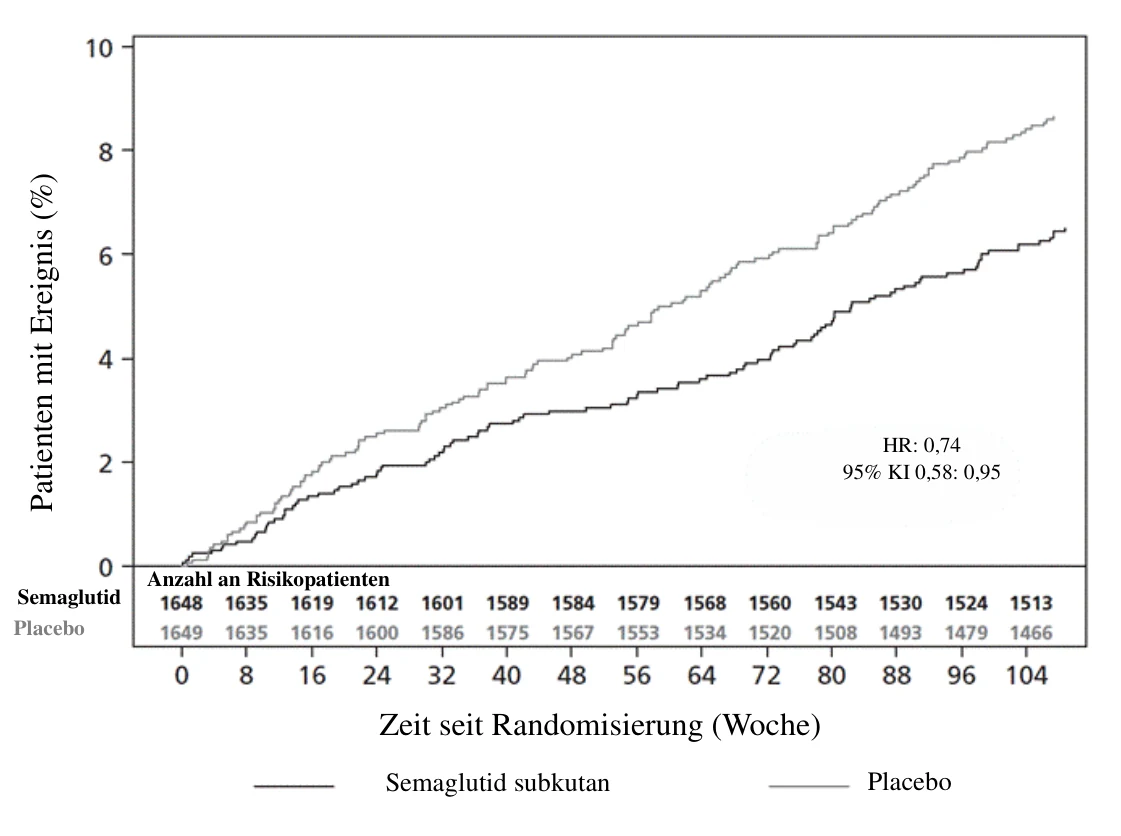
Abbildung 9: Kaplan-Meier-Kurve über die Zeit bis zum ersten Auftreten des kombinierten Endpunkts: Kardiovaskulärer Tod, nicht-tödlicher Myokardinfarkt oder nicht-tödlicher Schlaganfall (SUSTAIN 6)
STEP-HFpEF und STEP-HFpEF-DM: Funktionelle Endpunktstudien bei Patienten mit Herzinsuffizienz mit erhaltener Ejektionsfraktion ohne und mit Diabetes mellitus Typ 2
In zwei 52-wöchigen doppelverblindeten klinischen Studien wurden 529 Patienten mit adipositasbedingter Herzinsuffizienz mit erhaltener Ejektionsfraktion (STEP-HFpEF) und 616 Patienten mit adipositasbedingter HFpEF und Diabetes mellitus Typ 2 (STEP-HFpEF-DM) randomisiert und erhielten zusätzlich zur Standardbehandlung einmal wöchentlich entweder 2,4 mg Semaglutid oder Placebo.
Zu Studienbeginn wurden 66,2 % bzw. 70,6 % der Patienten als New York Heart Association (NYHA) Klasse II, 33,6 % bzw. 29,2 % als NYHA-Klasse III und 0,2 % bzw. 0,2 % als NYHA-Klasse IV bei STEP-HFpEF bzw. STEP HFpEF-DM klassifiziert. Das Durchschnittsalter betrug in beiden Studien 68 Jahre, die mediane linksventrikuläre Ejektionsfraktion (LVEF) betrug 57,0 % bzw. 56,0 % und der mittlere BMI 38,5 kg/m2 bzw. 37,9 kg/m2. Die STEP-HFpEF-Studie umfasste 56,1 % Frauen, während 44,3 % Frauen in der STEP-HFpEF-DM-Studie waren. Ein hoher Anteil der Patienten nahm kardiovaskuläre Arzneimittel ein, darunter ~ 81 % Diuretika, ~ 81 % Betablocker, ~ 34 % Angiotensin-Converting-Enzym (ACE)-Hemmer und ~ 45 % Angiotensin-Rezeptorblocker (ARBs).
Bei der STEP-HFpEF-DM-Studie erhielten die Patienten auch eine Standardbehandlung glukosesenkender Arzneimittel, von denen 32,8 % mit einem Natrium-Glucose-Cotransporter-2-Inhibitor (SGLT-2i) und 20,8 % mit Insulin behandelt wurden.
Die Behandlungswirkung von Semaglutid 2,4 mg auf die Symptome der Herzinsuffizienz wurde anhand des Clinical Summary Score des Kansas City Cardiomyopathy Questionnaire (KCCQ-CSS) bewertet, der die Bereiche Symptomatik (Häufigkeit und Belastung) und körperliche Einschränkung umfasst. Die Punktzahl reicht von 0 bis 100, wobei höhere Werte für einen besseren Gesundheitszustand stehen. Die Behandlungswirkung von Semaglutid 2,4 mg auf die 6-Minuten-Gehstrecke (6-Minute Walk Distance, 6MWD) wurde durch den 6-Minuten-Gehtest (6-Minute Walk Test, 6MWT) bewertet. Die Ausgangswerte von KCCQ-CSS und 6MWD spiegeln eine stark symptomatische Population wider.
In beiden Studien führte die Behandlung mit Semaglutid 2,4 mg zu einer überlegenen Wirkung sowohl auf KCCQ-CSS als auch auf 6MWD (Tabelle 12). Vorteile wurden sowohl bei den Symptomen der Herzinsuffizienz als auch bei der körperlichen Funktion gesehen.
Tabelle 12 Ergebnisse von 6MWD, KCCQ-CSS und Körpergewicht aus den beiden 52-wöchigen randomisierten Studien (STEP-HFpEF und STEP-HFpEF-DM)
| STEP-HFpEF | STEP-HFpEF-DM | |||
| Semaglutid 2,4 mg | Placebo | Semaglutid 2,4 mg | Placebo | |
| Full analysis set (N) | 263 | 266 | 310 | 306 |
| KCCQ-CSS (Punktzahl) | ||||
| Ausgangswert (Mittelwert)1 | 57,9 | 55,5 | 58,8 | 56,4 |
| Änderung gegenüber dem Ausgangswert2 | 16,6 | 8,7 | 13,7 | 6,4 |
| Unterschied zu Placebo2 [95% KI] | 7,8 [4,8; 10.9] | 7,3 [4,1; 10,4] | ||
| Patienten (%), bei denen eine bedeutsame Änderung eingetreten ist3 | 43,2 | 32,5 | 42,7 | 30,5 |
| 6MWD (Meter) | ||||
| Ausgangswert (Mittelwert)1 | 319,6 | 314,6 | 279,7 | 276,7 |
| Änderung gegenüber dem Ausgangswert2 | 21,5 | 1,2 | 12,7 | -1,6 |
| Unterschied zu Placebo2 [95% KI] | 20,3 [8,6; 32,1] | 14,3 [3,7; 24,9] | ||
| Patienten (%), bei denen eine bedeutsame Änderung eingetreten ist4 | 47,9 | 34,7 | 43,8 | 30,6 |
| Körpergewicht | ||||
| Ausgangswert (kg)1 | 108,3 | 108,4 | 106,4 | 105,2 |
| Änderung (%) gegenüber dem Ausgangswert2 | -13,3 | -2,6 | -9,8 | -3,4 |
| Unterschied (%) zu Placebo2 [95 % KI] | -10,7 [-11,9; -9,4] | -6,4 [-7,6; -5,2] | ||
1 Beobachteter Mittelwert.
2 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation, sowie für KCCQ und 6MWD auch mit zusammengesetzter Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
3 Bedeutsam innerhalb der Änderungsschwelle bei Patienten von 17,2 Punkten für die STEP-HFpEF-Studie und 16,3 Punkten für die STEP-HFpEF-DM-Studie (abgeleitet unter Verwendung einer ankerbasierten Methode, die auf einer Verbesserung des Patient Global Impression of Status (PGI-S) um 1 Kategorie basiert). Die Prozentsätze basieren auf Patienten mit einer Erfassung bei der Visite. 4 Bedeutsam innerhalb der Änderungsschwelle bei Patienten von 22,1 Metern für die STEP-HFpEF-Studie und 25,6 Metern für die STEP-HFpEF-DM-Studie (abgeleitet mit einer ankerbasierten Methode unter Verwendung von "moderat besser" in Patient Global Impression of Change (PGI-C)). Die Prozentsätze basieren auf Patienten mit einer Erfassung bei der Visite.
Der Behandlungsvorteil von Semaglutid gegenüber Placebo war in allen Subpopulationen konsistent, die durch Alter, Geschlecht, BMI, ethnische Zugehörigkeit, Region, Systolischer Blutdruck (SBP), LVEF und begleitende Herzinsuffizienztherapie definiert waren.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Wegovy eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen zur Anwendung beim Gewichtsmanagement gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
STEP TEENS: Gewichtsregulierung bei jugendlichen Patienten
In einer 68-wöchigen, doppelverblindeten Studie wurden 201 Jugendliche während der Pubertät im Alter von 12 bis < 18 Jahren mit Adipositas oder Übergewicht und mit mindestens einer gewichtsbedingten Begleiterkrankung 2:1 auf Semaglutid oder Placebo randomisiert. Alle Patienten erhielten für die Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität.
Am Ende der Behandlung (Woche 68) war die Verbesserung des BMI mit Semaglutid überlegen und klinisch bedeutsam im Vergleich zu Placebo (siehe Tabelle 13 und Abbildung 10). Darüber hinaus erreichte ein größerer Anteil von Patienten einen Gewichtsverlust von ≥ 5 %, ≥ 10 % und ≥ 15 % mit Semaglutid im Vergleich zu Placebo (siehe Tabelle 13).
Tabelle 13 STEP TEENS: Ergebnisse in Woche 68
| Semaglutid 2,4 mg | Placebo | |
| Full analysis set (N) | 134 | 67 |
| BMI | ||
| Ausgangswert (BMI) | 37,7 | 35,7 |
| Änderung (%) gegenüber Ausgangswert1,2 | -16,1 | 0,6 |
| Unterschied (%) zu Placebo1 [95 % KI] | -16,7 [-20,3; -13,2]* | - |
| Ausgangswert (BMI-SDS) | 3,4 | 3,1 |
| Änderung des BMI-SDS1 gegenüber Ausgangswert | -1,1 | -0,1 |
| Unterschied zu Placebo1 [95 % KI] | -1,0 [-1,3; -0,8] | - |
| Körpergewicht | ||
| Ausgangswert (kg) | 109,9 | 102,6 |
| Änderung (%) gegenüber Ausgangswert1 | -14,7 | 2,8 |
| Unterschied (%) zu Placebo1 [95 % KI] | -17,4 [-21,1; -13,8] | - |
| Änderung (kg) gegenüber Ausgangswert1 | -15,3 | 2,4 |
| Unterschied (kg) zu Placebo1 [95 % KI] | -17,7 [-21,8; -13,7] | - |
| Patienten (%) mit Gewichtsverlust ≥ 5 %3 | 72,5* | 17,7 |
| Patienten (%) mit Gewichtsverlust ≥ 10 %3 | 61,8 | 8,1 |
| Patienten (%) mit Gewichtsverlust ≥ 15 %3 | 53,4 | 4,8 |
| Taillenumfang (cm) | ||
| Ausgangswert | 111,9 | 107,3 |
| Änderung gegenüber Ausgangswert1 | -12,7 | -0,6 |
| Unterschied zu Placebo1 [95 % KI] | -12,1 [-15,6; -8,7] | - |
| Systolischer Blutdruck (mmHg) | ||
| Ausgangswert | 120 | 120 |
| Änderung gegenüber Ausgangswert1 | -2,7 | -0,8 |
| Unterschied zu Placebo1 [95 % KI] | -1,9 [-5,0; 1,1] | - |
* p < 0,0001 (unbereinigt 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
2 Während der Studie wurde die randomisierte Behandlung von 10,4 % der Patienten, die auf Semaglutid 2,4 mg und 10,4 % der Patienten, die auf Placebo randomisiert worden waren, dauerhaft abgebrochen. Unter der Annahme, dass alle randomisierten Patienten die Behandlung beibehielten und keine zusätzlichen Adipositastherapien erhielten, betrugen die geschätzten Änderungen des BMI von der Randomisierung bis Woche 68 -17,9 % für Semaglutid 2,4 mg und -0,6 % für Placebo, auf der Grundlage eines gemischten Modells für wiederholte Messungen, das alle Beobachtungen bis zum ersten Absetzen einschließt.
3 Geschätzt anhand eines logistischen Regressionsmodells auf der Grundlage desselben Imputationsverfahrens wie in der Primäranalyse.
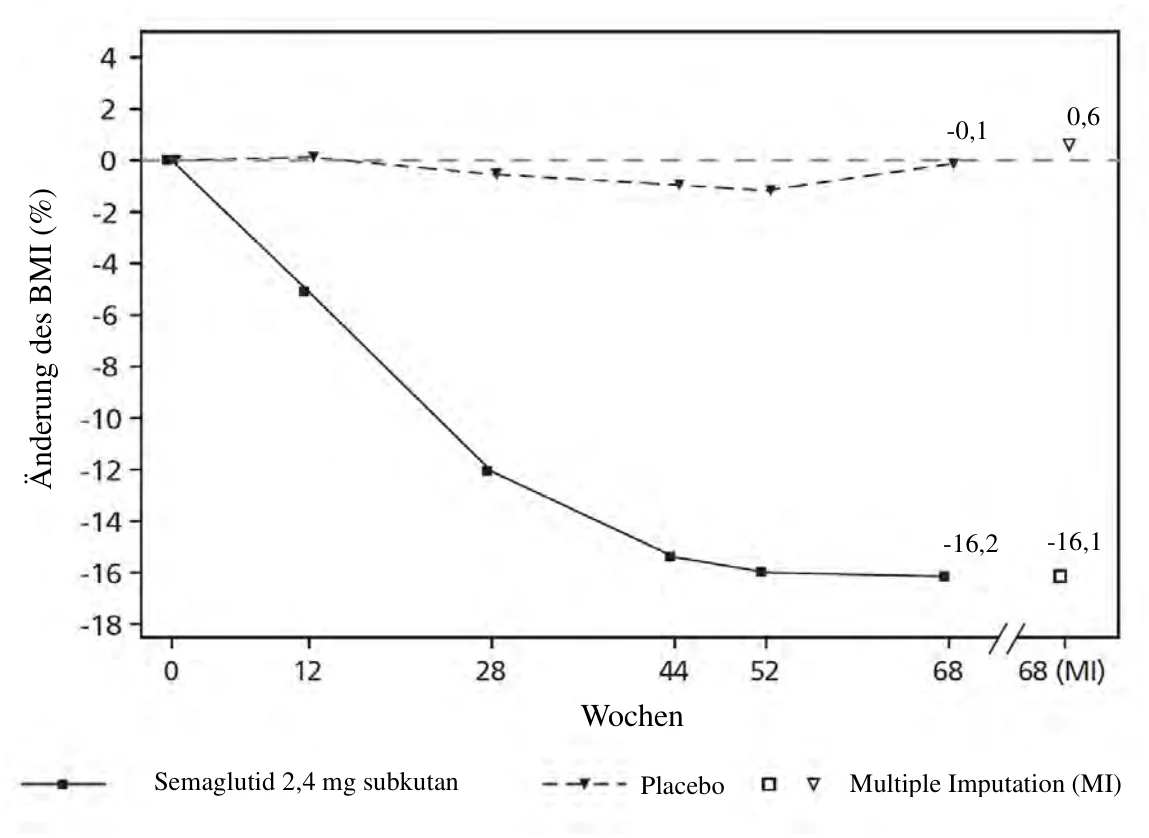
Beobachtete Werte für Patienten, die jeden Kontrolltermin wahrgenommen haben und Schätzungen mit multiplen Imputationen (MI) für erfasste Studienabbrecher
Abbildung 10 STEP TEENS: Mittlere Änderung des BMI (%) vom Ausgangswert bis Woche 68
5.2 Pharmakokinetische Eigenschaften
Verglichen mit nativem GLP-1 weist Semaglutid eine verlängerte Halbwertszeit von ungefähr 1 Woche auf, wodurch es sich für die einmal wöchentliche subkutane Anwendung eignet. Der Hauptmechanismus der Verzögerung ist die Albuminbindung, die eine verminderte renale Clearance und den Schutz vor metabolischem Abbau zur Folge hat. Darüber hinaus ist Semaglutid gegen den Abbau durch das Enzym DPP-4 stabilisiert.
Resorption
Die durchschnittliche Semaglutid-Konzentration im Steady State nach subkutaner Verabreichung der 2,4 mg und 7,2 mg Semaglutid-Erhaltungsdosen betrug etwa 75 nmol/l bzw. 236 nmol/l bei Patienten mit Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) oder Adipositas (BMI ≥ 30 kg/m2), basierend auf Daten aus Phase-3a-Studien, in denen 90 % der Patienten durchschnittliche Konzentrationen zwischen 51 nmol/l und 110 nmol/l bzw. zwischen 164 nmol/l und 332 nmol/l aufwiesen. Die Semaglutid-Exposition im Steady State stieg proportional mit Dosen von 0,25 mg bis zu 7,2 mg einmal wöchentlich an. Die Exposition im Steady State wurde über die Zeit bis Woche 72 gemessen und war stabil. Mit einer subkutanen Verabreichung von Semaglutid in das Abdomen, den Oberschenkel oder den Oberarm wurde eine ähnliche Exposition erreicht. Die absolute Bioverfügbarkeit von Semaglutid betrug 89 %.
Verteilung
Das mittlere Verteilungsvolumen von Semaglutid nach subkutaner Verabreichung an Patienten mit Übergewicht oder Adipositas betrug ungefähr 12,4 l. Semaglutid ist stark an Plasmaalbumin gebunden (> 99 %).
Stoffwechsel/Biotransformation
Vor der Ausscheidung wird Semaglutid durch proteolytische Spaltung des Peptid-Backbones und sequentielle beta-Oxidation der Fettsäure-Seitenkette weitgehend verstoffwechselt. Das Enzym Neutrale Endopeptidase (NEP) wurde als eines der aktiven Stoffwechselenzyme identifiziert.
Elimination
Die primären Ausscheidungswege für Semaglutid-verwandte Materialien verlaufen über Urin und Fäzes. Etwa 3 % der resorbierten Dosis wurden als intaktes Semaglutid über den Urin ausgeschieden. Die Semaglutid-Clearance betrug bei Patienten mit Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) oder Adipositas (BMI ≥ 30 kg/m2) etwa 0,05 l/h. Bei einer Eliminationshalbwertszeit von ungefähr 1 Woche wird Semaglutid noch ungefähr 7 Wochen nach der letzten 2,4-mg-Dosis in der Blutbahn vorhanden sein.
Spezielle Populationen
Ältere Patienten
Das Alter hatte gemäß der Daten aus den Phase-3-Studien mit Patienten im Alter von 18–86 Jahren keinen Einfluss auf die Pharmakokinetik von Semaglutid.
Geschlecht und ethnische Zugehörigkeit
Geschlecht und ethnische Zugehörigkeit (weiß, schwarz, afroamerikanisch, asiatisch, hispanisch oder lateinamerikanisch, nicht-hispanisch oder -lateinamerikanisch) hatten keine Auswirkung auf die Pharmakokinetik von Semaglutid gemäß der Daten aus Phase-3a-Studien.
Körpergewicht
Das Körpergewicht wirkte sich auf die Semaglutid-Exposition aus. Ein höheres Körpergewicht war mit einer geringeren Exposition verbunden. Ein Unterschied von 20 % zwischen dem Gewicht der Personen führt zu einem Expositionsunterschied von ungefähr 18 %. Die wöchentliche Dosis von 2,4 mg und 7,2 mg Semaglutid sorgte für eine adäquate systemische Exposition über den Gewichtsbereich von 54,4–251,2 kg, der in den klinischen Studien auf das Ansprechen auf die Exposition untersucht wurde.
Eingeschränkte Nierenfunktion
Eine Einschränkung der Nierenfunktion beeinflusste die Pharmakokinetik von Semaglutid nicht in klinisch relevantem Maße. Dies wurde anhand einer einzelnen Dosis von 0,5 mg Semaglutid bei Patienten mit verschieden stark eingeschränkter Nierenfunktion (leicht, mittelschwer, schwer oder Dialysepatienten) im Vergleich zu Patienten mit normaler Nierenfunktion nachgewiesen. Anhand der Daten aus Phase-3a-Studien wurde dies auch für Patienten mit Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) oder Adipositas (BMI ≥ 30 kg/m2) und leichter bis mittelschwerer Niereninsuffizienz nachgewiesen.
Eingeschränkte Leberfunktion
Eine eingeschränkte Leberfunktion hatte keinen Einfluss auf die Semaglutid-Exposition. Die Pharmakokinetik von Semaglutid wurde in einer Studie mit einer einzelnen Dosis von 0,5 mg Semaglutid bei Patienten mit verschieden stark eingeschränkter Leberfunktion (leicht, mittelschwer, schwer) im Vergleich zu Patienten mit normaler Leberfunktion untersucht.
MASH Leberfibrose
Das Stadium der Leberfibrose (F1 bis F4c) hatte gemäß den Daten aus den Phase-2- und Phase-3- Studien keine Auswirkung auf die Semaglutid-Exposition.
Prädiabetes und Diabetes
Prädiabetes und Diabetes hatten auf der Basis von Daten aus Phase-3-Studien keinen klinisch relevanten Effekt auf die Semaglutid-Exposition.
Immunogenität
Zur Entwicklung von Anti-Semaglutid-Antikörpern kam es unter der Behandlung mit Semaglutid nur selten (siehe Abschnitt 4.8), und die Reaktion schien die Pharmakokinetik von Semaglutid nicht zu beeinflussen.
Kinder und Jugendliche
Die pharmakokinetischen Eigenschaften für Semaglutid wurden in einer klinischen Studie bei jugendlichen Patienten mit Adipositas oder Übergewicht und mindestens einer gewichtsbedingten Begleiterkrankung im Alter von 12 bis < 18 Jahren (124 Patienten, Körpergewicht 61,6 - 211,9 kg) bewertet. Die Semaglutid-Exposition bei Jugendlichen war ähnlich der bei Erwachsenen mit Adipositas oder Übergewicht.
Die Sicherheit und Wirksamkeit von Semaglutid bei Kindern unter 12 Jahren wurden nicht untersucht.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Sicherheitspharmakologie, Toxizität bei wiederholter Gabe oder Genotoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Bei Nagetieren beobachtete, nicht-letale C-Zelltumoren der Schilddrüse sind ein Klasseneffekt von GLP-1-Rezeptoragonisten. In 2-Jahres-Karzinogenitätsstudien bei Ratten und Mäusen verursachte Semaglutid bei klinisch relevanten Expositionen C-Zelltumoren der Schilddrüse. Im Zusammenhang mit der Behandlung wurden keine anderen Tumoren beobachtet. Die C-Zelltumoren bei Nagetieren werden durch einen nicht-genotoxischen, spezifisch durch den GLP-1-Rezeptor vermittelten Mechanismus verursacht, für den Nager besonders empfänglich sind. Die Relevanz für den Menschen wird als gering eingestuft, kann jedoch nicht komplett ausgeschlossen werden.
In Fertilitätsstudien an Ratten beeinträchtigte Semaglutid das Deckverhalten oder die Fertilität männlicher Ratten nicht. Bei weiblichen Ratten wurde bei Dosen, die mit einem maternalen Gewichtsverlust einhergingen, eine Verlängerung des Östrus und eine geringe Abnahme der Anzahl der Corpora lutea (Ovulationen) beobachtet.
In embryofetalen Entwicklungsstudien an Ratten verursachte Semaglutid Embryotoxizität bei Expositionen, die unter den klinisch relevanten Werten lagen. Semaglutid verursachte deutliche Reduktionen des maternalen Körpergewichts und Verminderungen des Überlebens und Wachstums von Embryonen. Bei Föten wurden schwere skelettale und viszerale Missbildungen beobachtet, darunter Auswirkungen auf lange Knochen, Rippen, Wirbel, Schwanz, Blutgefäße und Hirnventrikel. Mechanistische Auswertungen deuten darauf hin, dass an der Embryotoxizität eine durch den GLP-1-Rezeptor vermittelte Beeinträchtigung der Nährstoffversorgung des Embryos über den Dottersack der Ratte beteiligt ist. Aufgrund der anatomischen und funktionellen Unterschiede des Dottersacks zwischen den Spezies und aufgrund der fehlenden Expression des GLP-1-Rezeptors im Dottersack nicht-menschlicher Primaten gilt es als unwahrscheinlich, dass dieser Mechanismus für den Menschen relevant ist. Jedoch kann eine direkte Auswirkung von Semaglutid auf den Fötus nicht ausgeschlossen werden.
In Entwicklungstoxizitätsstudien an Kaninchen und Javaneraffen wurden bei klinisch relevanten Expositionen vermehrt Aborte und eine leicht erhöhte Inzidenz fötaler Anomalien beobachtet. Die Ergebnisse fallen mit deutlichem maternalem Gewichtsverlust von bis zu 16 % zusammen. Ob diese Effekte mit der verminderten maternalen Futteraufnahme als direkte Wirkung von GLP-1 zusammenhängen, ist unbekannt.
Das postnatale Wachstum und die postnatale Entwicklung wurden an Javaneraffen beurteilt. Die Neugeborenen waren bei der Geburt geringfügig kleiner, holten aber während der Stillzeit auf.
Bei juvenilen männlichen und weiblichen Ratten verursachte Semaglutid eine verzögerte Geschlechtsreife. Diese Verzögerungen hatten keine Auswirkungen auf die Fertilität und reproduktive Kapazität beider Geschlechter oder auf die Fähigkeit der Weibchen, eine Schwangerschaft aufrechtzuerhalten.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Fertigspritze und Fertigpen, Einzeldosis
Natriummonohydrogenphosphat-Dihydrat (Ph.Eur.)
Natriumchlorid
Salzsäure (zur Einstellung des pH-Wertes)
Natriumhydroxid (zur Einstellung des pH-Wertes)
Wasser für Injektionszwecke
Fertigpen, FlexTouch
Natriummonohydrogenphosphat-Dihydrat (Ph.Eur.)
Propylenglycol
Phenol
Salzsäure (zur Einstellung des pH-Wertes)
Natriumhydroxid (zur Einstellung des pH-Wertes)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Fertigpen, Einzeldosis
Wegovy 0,25 mg Injektionslösung
Wegovy 0,5 mg Injektionslösung
Wegovy 1 mg Injektionslösung
Wegovy 1,7 mg Injektionslösung
Wegovy 2,4 mg Injektionslösung
2 Jahre.
Wegovy kann ungekühlt bis zu 28 Tage bei einer Temperatur von nicht mehr als 30 °C gelagert werden. Entsorgen Sie den Pen, wenn er länger als 28 Tage ungekühlt gelagert wurde.
Wegovy 7,2 mg Injektionslösung
3 Jahre.
Wegovy kann ungekühlt bis zu 28 Tage bei einer Temperatur von nicht mehr als 30 °C gelagert werden. Entsorgen Sie den Pen, wenn er länger als 28 Tage ungekühlt gelagert wurde.
Fertigpen, FlexTouch
Wegovy kann bei einer Temperatur unter 30 °C bis zu 48 Stunden lang an den Patienten abgegeben werden.
Vor der ersten Anwendung: 3 Jahre
Nach Anbruch: 6 Wochen. Nicht über 30 °C lagern, oder im Kühlschrank lagern (2 °C–8 °C).
Fertigspritze
2 Jahre.
Wegovy kann ungekühlt bis zu 28 Tage bei einer Temperatur von nicht mehr als 30 °C gelagert werden. Entsorgen Sie die Spritze, wenn sie länger als 28 Tage ungekühlt gelagert wurde.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C bis 8 °C). Vom Kühlelement fernhalten.
Wegovy nicht einfrieren.
Fertigpen, Einzeldosis
Pen in der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Fertigpen, FlexTouch
Die Penkappe aufgesetzt lassen, wenn der Pen nicht in Gebrauch ist, um den Inhalt vor Licht zu schützen.
Fertigspritze
Spritze in der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
Fertigpen, Einzeldosis
1 ml Glasspritze (Glasart I) mit aufgesetzter Edelstahlnadel, starrem Nadelschutz (RNS – rigid needle shield) (Typ II/Polyisopren) und einem Gummikolben (Typ I/Chlorbutyl).
Fertigpen, FlexTouch (0,25 mg, 0,5 mg) 1,5 ml Fertigpen
1,5 ml Patrone aus Glas (Glasart I), die an einem Ende mit einem Gummikolben (Chlorbutyl) und am anderen Ende mit einer Kappe aus Aluminium mit einem eingesetzten, laminierten Gummiplättchen (Brombutyl/Polyisopren) verschlossen ist. Die Patrone ist in einen Einweg-Fertigpen aus Polypropylen, Polyoxymethylen, Polycarbonat und Acrylnitril-Butadien-Styrol eingesetzt.
Fertigpen, FlexTouch (0,5 mg, 1 mg, 1,7 mg und 2,4 mg) 3 ml Fertigpen
3 ml Patrone aus Glas (Glasart I), die an einem Ende mit einem Gummikolben (Chlorbutyl) und am anderen Ende mit einer Kappe aus Aluminium mit einem eingesetzten, laminierten Gummiplättchen (Brombutyl/Polyisopren) verschlossen ist. Die Patrone ist in einen Einweg-Fertigpen aus Polypropylen, Polyoxymethylen, Polycarbonat und Acrylnitril-Butadien-Styrol eingesetzt.
Fertigspritze
1 ml Glasspritze (Glasart I) mit aufgesetzter Edelstahlnadel, starrem Nadelschutz (RNS – rigid needle shield) (Typ II/Polyisopren) und einem Gummikolben (Typ I/Chlorbutyl). Die Fertigspritze ist mit einer Kolbenstange aus Polypropylen und einem Fingergriff aus Polypropylen ausgestattet.
Packungsgrößen
Fertigpen, Einzeldosis (0,25 mg, 0,5 mg, 1 mg, 1,7 mg, 2,4 mg und 7,2 mg)
Packungsgröße: 4 Fertigpens.
Fertigpen, FlexTouch (0,25 mg, 0,5 mg, 1 mg und 1,7 mg)
Packungsgröße: 1 Fertigpen und 4 NovoFine Plus Einweg-Nadeln.
Fertigpen, FlexTouch (2,4 mg)
Packungsgrößen:
1 Fertigpen und 4 NovoFine Plus Einweg-Nadeln.
3 Fertigpens und 12 NovoFine Plus Einweg-Nadeln.
Fertigspritze (0,25 mg, 0,5 mg, 1 mg, 1,7 mg und 2,4 mg)
Packungsgröße: 4 Fertigspritzen.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Wegovy Injektionslösung darf nicht verwendet werden, wenn es nicht klar und farblos oder nahezu farblos erscheint.
Wegovy darf nicht mehr verwendet werden, wenn es eingefroren wurde.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Fertigpen, Einzeldosis
Der Pen ist nur für eine Einzeldosis bestimmt.
Fertigpen, FlexTouch
Der Pen ist zum Mehrfachgebrauch bestimmt. Er enthält 4 Dosen. Nachdem die 4 Dosen injiziert wurden, kann trotz korrekter Verabreichung noch Lösung im Pen verbleiben. Jegliche verbleibende Lösung reicht nicht für eine Dosis aus und der Pen sollte entsorgt werden.
Der Patient ist anzuweisen, die Injektionsnadel nach jeder Injektion entsprechend den nationalen Anforderungen zu entsorgen und den Wegovy Pen ohne aufgesetzte Injektionsnadel aufzubewahren. Dies kann dazu beitragen, verstopfte Nadeln, Verunreinigungen, Infektionen, das Auslaufen von Lösung und ungenaue Dosierungen zu vermeiden.
Der Pen darf nur von einer Person verwendet werden.
Wegovy kann mit 30 G, 31 G und 32 G Einweg-Nadeln mit einer Länge von bis zu 8 mm verwendet werden.
Fertigspritze
Die Spritze ist nur für eine Einzeldosis bestimmt.
7. INHABER DER ZULASSUNG
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dänemark
8. ZULASSUNGSNUMMERN
EU/1/21/1608/001
EU/1/21/1608/002
EU/1/21/1608/003
EU/1/21/1608/004
EU/1/21/1608/005
EU/1/21/1608/006
EU/1/21/1608/007
EU/1/21/1608/008
EU/1/21/1608/009
EU/1/21/1608/010
EU/1/21/1608/011
EU/1/21/1608/012
EU/1/21/1608/025
EU/1/21/1608/026
EU/1/21/1608/027
EU/1/21/1608/028
EU/1/21/1608/029
EU/1/21/1608/030
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 06. Januar 2022
Datum der letzten Verlängerung der Zulassung: 21. September 2026
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Wegovy 1,5 mg TablettenWegovy 4 mg TablettenWegovy 9 mg Tabletten
1. BEZEICHNUNG DES ARZNEIMITTELS
Wegovy 1,5 mg Tabletten
Wegovy 4 mg Tabletten
Wegovy 9 mg Tabletten
Wegovy 25 mg Tabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Wegovy 1,5 mg Tabletten
Jede Tablette enthält 1,5 mg Semaglutid*.
Wegovy 4 mg Tabletten
Jede Tablette enthält 4 mg Semaglutid*.
Wegovy 9 mg Tabletten
Jede Tablette enthält 9 mg Semaglutid*.
Wegovy 25 mg Tabletten
Jede Tablette enthält 25 mg Semaglutid*.
* Analogon zu humanem Glucagon-like peptide-1 (GLP-1), gentechnisch hergestellt durch rekombinante DNS-Technologie in Saccharomyces cerevisiae.
Sonstiger Bestandteil mit bekannter Wirkung
Wegovy 25 mg Tabletten
Jede Tablette enthält 23 mg Natrium.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Tablette
Wegovy 1,5 mg Tabletten
Weiß bis hellgelb und rund (Durchmesser 6,5 mm), auf der einen Seite mit der Prägung „1.5“ und auf der anderen Seite mit der Prägung „novo“.
Wegovy 4 mg Tabletten
Weiß bis hellgelb und rund (Durchmesser 6,5 mm), auf der einen Seite mit der Prägung „4“ und auf der anderen Seite mit der Prägung „novo“.
Wegovy 9 mg Tabletten
Weiß bis hellgelb und rund (Durchmesser 6,5 mm), auf der einen Seite mit der Prägung „9“ und auf der anderen Seite mit der Prägung „novo“.
Wegovy 25 mg Tabletten
Weiß bis hellgelb und oval (6,8 mm x 12 mm), auf der einen Seite mit der Prägung „25“ und auf der anderen Seite mit der Prägung „novo“.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Wegovy wird als Ergänzung zu einer kalorienreduzierten Ernährung und verstärkter körperlicher Aktivität zur Gewichtsregulierung, einschließlich Gewichtsabnahme und Gewichtserhaltung, bei erwachsenen Patienten angewendet mit einem Ausgangs-Body-Mass-Index (BMI) von:
- ≥ 30 kg/m2 (Adipositas) oder
≥ 27 kg/m2 bis < 30 kg/m2 (Übergewicht), bei denen mindestens eine gewichtsbedingte
Begleiterkrankung, wie z. B. Fehlregulation der glykämischen Kontrolle (Prädiabetes oder Diabetes mellitus Typ 2), Hypertonie, Dyslipidämie, obstruktive Schlafapnoe oder Herz-Kreislauf-Erkrankung vorliegt.
Für Studienergebnisse hinsichtlich der untersuchten Populationen siehe Abschnitt 5.1.
4.2 Dosierung und Art der Anwendung
Dosierung
Die Anfangsdosis für oral verabreichtes Semaglutid beträgt 1,5 mg einmal täglich. Nach vier Wochen unter dieser Dosis sind die Schritte zur Dosiseskalation für einmal täglich oral verabreichtes Semaglutid 4 mg, 9 mg und 25 mg, wobei die Behandlung auf jeder Dosisstufe mindestens vier Wochen lang fortzusetzen ist. Die Dosis sollte bis auf 25 mg (Erhaltungsdosis) erhöht werden. Bei Bedarf kann die Dosis auf der vorherigen Dosisstufe beibehalten werden.
Die tägliche maximale Einzeldosis von oral verabreichtem Semaglutid beträgt 25 mg. Oral verabreichtes Semaglutid sollte immer als eine Tablette pro Tag eingenommen werden. Die Einnahme von mehr als einer Tablette pro Tag zur Erzielung der Wirkung einer höheren Dosis sollte nicht erfolgen.
Umstellung von subkutanem auf orales Semaglutid
Die Wirkung eines Wechsels zwischen subkutanem und oralem Semaglutid kann nur schwer vorausgesagt werden, da orales Semaglutid im Vergleich zu subkutanem Semaglutid eine höhere pharmakokinetische Variabilität in der Resorption aufweist.
Patienten, die mit subkutanem Semaglutid 2,4 mg einmal wöchentlich behandelt werden, können auf orales Semaglutid 25 mg einmal täglich umgestellt werden.
Die Patienten können mit oralem Semaglutid (Wegovy Tablette) eine Woche nach ihrer letzten Dosis von subkutanem Semaglutid beginnen.
Patienten mit Diabetes mellitus Typ 2
Das Risiko einer Hypoglykämie kann durch eine Verringerung der Dosis von Sulfonylharnstoff oder Insulin zu Beginn der Behandlung mit Semaglutid gesenkt werden (siehe Abschnitte 4.4 und 4.8).
Ausgelassene Dosis
Falls eine Dosis ausgelassen wurde, sollte die ausgelassene Dosis übersprungen werden und die nächste Dosis sollte am nachfolgenden Tag eingenommen werden.
Spezielle Populationen
Ältere Patienten (≥ 65 Jahre alt)
Eine Dosisanpassung aufgrund des Alters ist nicht erforderlich. Bei Patienten ≥ 85 Jahre sind die therapeutischen Erfahrungen begrenzt.
Eingeschränkte Nierenfunktion
Bei Patienten mit leichter oder mittelschwerer Einschränkung der Nierenfunktion ist keine Dosisanpassung erforderlich. Es liegen nur begrenzt Erfahrungen mit der Anwendung von Semaglutid bei Patienten mit schwerer Einschränkung der Nierenfunktion vor. Semaglutid wird nicht zur Anwendung bei Patienten mit schwerer Nierenfunktionsstörung (eGFR < 30 ml/min/1,73 m2), einschließlich Patienten mit terminaler Niereninsuffizienz, empfohlen (siehe Abschnitte 4.4, 4.8 und 5.2).
Eingeschränkte Leberfunktion
Bei Patienten mit leichter oder mittelschwerer Einschränkung der Leberfunktion ist keine Dosisanpassung erforderlich. Es liegen nur begrenzt Erfahrungen mit der Anwendung von Semaglutid bei Patienten mit schwerer Einschränkung der Leberfunktion vor. Semaglutid wird nicht zur Anwendung bei Patienten mit schwerer Leberfunktionsstörung empfohlen und muss bei Patienten mit leichter oder mittelschwerer Einschränkung der Leberfunktion mit Vorsicht angewendet werden (siehe Abschnitte 4.4. und 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von oral verabreichtem Semaglutid bei Kindern und Jugendlichen unter 18 Jahren sind noch nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Die Wegovy Tablette ist für die orale Anwendung bestimmt.
- Dieses Arzneimittel sollte auf nüchternen Magen nach einer empfohlenen Nüchternzeit von mindestens 8 Stunden (siehe Abschnitt 5.2) eingenommen werden.
Es sollte unzerkaut mit einem Schluck Wasser (bis zu einem halben Glas Wasser entsprechend
120 ml) eingenommen werden. Die Tabletten dürfen nicht zerteilt, zerdrückt oder gekaut werden, weil nicht bekannt ist, ob dies die Resorption von Semaglutid beeinflusst.
- Patienten sollten vor dem Essen, Trinken oder der Einnahme anderer oraler Arzneimittel mindestens 30 Minuten warten. Wird kürzer als 30 Minuten gewartet, verringert dies die Resorption von Semaglutid (siehe Abschnitte 4.5 und 5.2).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Aspiration in Verbindung mit Vollnarkose oder tiefer Sedierung
Bei Patienten, die GLP-1-Rezeptor-Agonisten erhielten und sich einer Vollnarkose oder einer tiefen Sedierung unterzogen, wurden Fälle von Aspirationspneumonie berichtet. Daher sollte das erhöhte Risiko von verbliebenen Resten von Mageninhalt aufgrund einer verzögerten Magenentleerung (siehe Abschnitt 4.8) bedacht werden vor der Durchführung von Eingriffen mit Vollnarkose oder tiefer Sedierung.
Wirkungen auf den Gastrointestinaltrakt und Dehydrierung
Die Anwendung von GLP-1-Rezeptoragonisten kann mit gastrointestinalen Nebenwirkungen verbunden sein. Dies sollte bei der Behandlung von Patienten mit eingeschränkter Nierenfunktion berücksichtigt werden, da Übelkeit, Erbrechen und Durchfall zu Dehydrierung führen können, die in seltenen Fällen zu einer Verschlechterung der Nierenfunktion führen kann (siehe Abschnitt 4.8). Patienten, die mit Semaglutid behandelt werden, müssen auf das potenzielle Risiko einer Dehydrierung im Zusammenhang mit gastrointestinalen Nebenwirkungen hingewiesen werden und Vorkehrungen gegen Flüssigkeitsverlust treffen.
Akute Pankreatitis
Akute Pankreatitis wurde unter der Anwendung von GLP-1-Rezeptoragonisten beobachtet (siehe Abschnitt 4.8). Patienten sollten über die charakteristischen Symptome einer akuten Pankreatitis informiert werden. Wird eine Pankreatitis vermutet, ist Semaglutid abzusetzen; wird diese bestätigt, ist die Behandlung mit Semaglutid nicht wieder aufzunehmen. Bei Patienten, die bereits einmal an Pankreatitis erkrankt waren, ist entsprechende Vorsicht geboten.
Wenn keine anderen Anzeichen und Symptome einer akuten Pankreatitis vorliegen, sind erhöhte Pankreasenzymwerte allein nicht aussagekräftig für eine akute Pankreatitis.
Nichtarteriitische anteriore ischämische Optikusneuropathie (NAION)
Daten aus epidemiologischen Studien deuten auf ein erhöhtes Risiko für nichtarteriitische anteriore ischämische Optikusneuropathie (NAION) während der Behandlung mit Semaglutid hin. Es gibt kein bestimmtes Zeitintervall, in dem sich eine NAION nach Beginn der Behandlung entwickeln kann. Bei plötzlichem Verlust des Sehvermögens sollte eine augenärztliche Untersuchung erfolgen, falls eine NAION bestätigt wird, sollte die Behandlung mit Semaglutid abgebrochen werden (siehe Abschnitt 4.8).
Patienten mit Diabetes mellitus Typ 2
Semaglutid darf nicht als Ersatz für Insulin bei Patienten mit Diabetes mellitus Typ 2 verwendet werden.
Semaglutid darf nicht in Kombination mit einem anderen GLP-1-Rezeptoragonisten angewendet werden. Dies wurde nicht untersucht und ein erhöhtes Risiko für Nebenwirkungen im Zusammenhang mit einer Überdosierung wird als wahrscheinlich erachtet.
Für eine optimale Wirksamkeit von Semaglutid wird die Einhaltung des Dosierungsschemas empfohlen. Falls die Wirkung der Behandlung mit Semaglutid geringer ausfällt als erwartet, sollte der behandelnde Arzt berücksichtigen, dass die Resorption von Semaglutid sehr unterschiedlich ausfallen kann und unter Umständen nur geringfügig ist. Außerdem sollte er bedenken, dass die absolute Bioverfügbarkeit von Semaglutid gering ist.
Darüber hinaus werden bei Patienten mit Diabetes eine geringere Arzneimittelexposition und eine geringere Gewichtsabnahme erwartet als bei Patienten ohne Diabetes.
Bei Patienten mit Diabetes mellitus Typ 2, die unzureichend auf oral verabreichtes Semaglutid ansprechen, sollte ein Wechsel zu subkutan verabreichtem Semaglutid in Betracht gezogen werden.
Hypoglykämie bei Patienten mit Diabetes mellitus Typ 2
Es ist bekannt, dass Insulin und Sulfonylharnstoff Hypoglykämien hervorrufen. Patienten, die mit Semaglutid in Kombination mit einem Sulfonylharnstoff oder Insulin behandelt werden, können ein erhöhtes Risiko für eine Hypoglykämie haben. Das Risiko einer Hypoglykämie kann durch Reduktion der Sulfonylharnstoff- oder der Insulindosis bei Beginn der Behandlung mit einem GLP-1-Rezeptoragonisten gesenkt werden.
Diabetische Retinopathie bei Patienten mit Diabetes mellitus Typ 2
Bei Patienten mit diabetischer Retinopathie, die mit Semaglutid behandelt werden, wurde ein erhöhtes Risiko für die Entwicklung von Komplikationen der diabetischen Retinopathie beobachtet (siehe Abschnitt 4.8). Eine rasche Verbesserung der Blutzuckerkontrolle war mit einer vorübergehenden Verschlechterung der diabetischen Retinopathie assoziiert, jedoch können andere Mechanismen nicht ausgeschlossen werden. Patienten mit diabetischer Retinopathie, die Semaglutid erhalten, sind engmaschig zu überwachen und gemäß klinischer Leitlinien zu behandeln. Es liegen keine Erfahrungen mit Wegovy bei Patienten mit Diabetes mellitus Typ 2 und unkontrollierter oder potenziell instabiler diabetischer Retinopathie vor. Die Behandlung mit Wegovy wird für diese Patienten nicht empfohlen.
Patienten mit Gastroparese
Bei Patienten, die mit Semaglutid behandelt werden und an Gastroparese leiden, kann es zu schwereren oder schwerwiegenderen gastrointestinalen Nebenwirkungen kommen. Semaglutid sollte bei diesen Patienten mit Vorsicht angewendet werden und Semaglutid wird nicht empfohlen, wenn die Gastroparese schwerwiegend ist (siehe Abschnitt 4.8).
Nicht untersuchte Populationen
Die Sicherheit und Wirksamkeit von subkutan oder oral verabreichtem Semaglutid wurden nicht untersucht bei Patienten:
- die mit anderen Produkten für das Gewichtsmanagement behandelt werden,
- mit Diabetes mellitus Typ 1,
- mit schwerer Nierenfunktionsstörung (siehe Abschnitt 4.2),
- mit schwerer Leberinsuffizienz (siehe Abschnitt 4.2),
- mit Herzinsuffizienz des New York Heart Association (NYHA)-Stadium IV. Eine Anwendung wird bei diesen Patienten nicht empfohlen.
Es gibt nur begrenzte Erfahrungen mit subkutan oder oral verabreichtem Semaglutid bei Patienten:
- im Alter von mindestens 85 Jahren oder mehr (siehe Abschnitt 4.2),
- mit leichter oder mittelschwerer Einschränkung der Leberfunktion (siehe Abschnitt 4.2),
- mit entzündlicher Darmerkrankung,
- mit Diabetes mellitus Typ 2 und einem HbA1c-Wert < 8 % bei einer Dosierung von 25 mg oralem Semaglutid,
- mit Diabetes mellitus Typ 2 unter begleitender Insulintherapie bei einer Dosierung von 25 mg oralem Semaglutid.
Eine Anwendung bei diesen Patienten muss mit Vorsicht erfolgen.
Sonstiger Bestandteil mit bekannter Wirkung
Natrium
Wegovy 1,5 mg, 4 mg und 9 mg Tabletten enthalten weniger als 1 mmol (23 mg) Natrium pro Tablette, d. h., es ist nahezu „natriumfrei“.
Wegovy 25 mg Tabletten enthalten 23 mg pro Tablette, entsprechend 1 % der von der WHO für einen Erwachsenen empfohlenen maximalen täglichen Natriumaufnahme mit der Nahrung von 2 g.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Semaglutid verzögert die Magenentleerung, wodurch die Resorption anderer oraler Arzneimittel beeinflusst werden kann.
Wirkungen von Semaglutid auf andere Arzneimittel
Thyroxin
Die Gesamtexposition (Area Under the Curve (AUC)) von Thyroxin (angepasst an endogene Konzentrationen) stieg nach Gabe einer Einzeldosis von Levothyroxin um 33 % an. Die Maximalexposition (Cmax) blieb unverändert. Bei gleichzeitiger Behandlung von Patienten mit Semaglutid und Levothyroxin sollte eine Überwachung der Schilddrüsenparameter erwogen werden.
Warfarin und andere Cumarin-Derivate
Nach Gabe einer Einzeldosis Warfarin veränderte Semaglutid die AUC oder die Cmax von R- und S-Warfarin nicht und die pharmakodynamischen Wirkungen von Warfarin gemessen an der International Normalised Ratio (INR), wurden nicht in klinisch relevantem Maße beeinflusst. Dennoch wurden bei gleichzeitiger Anwendung von Acenocoumarol und Semaglutid Fälle von INR-Senkungen berichtet. Bei Patienten, die mit Warfarin oder anderen Cumarin-Derivaten behandelt werden, wird zu Beginn der Behandlung mit Semaglutid eine häufige Überwachung der INR empfohlen.
Rosuvastatin
Die AUC von Rosuvastatin stieg bei gleichzeitiger Anwendung mit Semaglutid um 41 % [90 % KI: 24; 60] an. Aufgrund des breiten therapeutischen Bereichs von Rosuvastatin wird das Ausmaß der Expositionsveränderungen nicht als klinisch relevant erachtet.
Digoxin, orale Kontrazeptiva, Metformin, Furosemid
Es wurde keine klinisch relevante Veränderung der AUC oder Cmax von Digoxin, oralen Kontrazeptiva (welche Ethinylestradiol und Levonorgestrel enthalten), Metformin oder Furosemid bei gleichzeitiger Anwendung mit Semaglutid beobachtet.
Interaktionen mit Arzneimitteln mit sehr geringer Bioverfügbarkeit (1 %) wurden nicht untersucht.
Wirkungen anderer Arzneimittel auf Semaglutid
Omeprazol
Es wurde keine klinisch relevante Veränderung der AUC oder Cmax von Semaglutid bei gleichzeitiger Einnahme mit Omeprazol beobachtet.
In einer Studie zur Pharmakokinetik von Semaglutid bei gleichzeitiger Anwendung mit fünf anderen Tabletten nahm die AUC von Semaglutid um 34 % und die Cmax um 32 % ab. Dies legt nahe, dass das Vorhandensein mehrerer Tabletten im Magen die Resorption von Semaglutid beeinflusst, wenn es zusammen zur gleichen Zeit angewendet wird. Nach Verabreichung von Semaglutid sollten Patienten 30 Minuten warten, bevor sie andere orale Arzneimittel anwenden (siehe Abschnitt 4.2).
Kinder und Jugendliche
Studien zu Wechselwirkungen wurden nur bei Erwachsenen durchgeführt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter wird empfohlen, während der Behandlung mit Semaglutid eine Verhütungsmethode anwenden (siehe Abschnitt 4.5).
Schwangerschaft
Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Es liegen nur begrenzte Daten aus der Anwendung von Semaglutid bei Schwangeren vor. Daher darf Semaglutid während der Schwangerschaft nicht angewendet werden. Möchte eine Patientin schwanger werden oder tritt eine Schwangerschaft ein, muss Semaglutid abgesetzt werden. Aufgrund der langen Halbwertszeit (siehe Abschnitt 5.2) muss Semaglutid mindestens 2 Monate vor einer geplanten Schwangerschaft abgesetzt werden.
Stillzeit
Es wurden keine messbaren Konzentrationen von Semaglutid in der Muttermilch stillender Frauen gefunden. Natriumsalcaprozat war in der Muttermilch vorhanden und einige seiner Metaboliten sind in geringen Konzentrationen in die Muttermilch übergegangen. Ein Risiko für Neugeborene/Säuglinge kann nicht ausgeschlossen werden. Wegovy darf nicht während der Stillzeit angewendet werden.
Fertilität
Es ist nicht bekannt, ob Semaglutid eine Auswirkung auf die menschliche Fertilität hat. Semaglutid beeinträchtigte die Fertilität männlicher Ratten nicht. Bei weiblichen Ratten wurde bei Dosen, die mit einem mütterlichen Gewichtsverlust einhergingen, eine Verlängerung des Östrus und eine geringe Abnahme der Anzahl der Ovulationen beobachtet.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Semaglutid hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit oder die Fähigkeit zum Bedienen von Maschinen. Schwindel kann jedoch vor allem im Zeitraum der Dosiseskalation auftreten. Das Führen von Fahrzeugen und das Bedienen von Maschinen sollten mit Vorsicht ausgeübt werden, wenn Schwindel auftritt.
Patienten mit Diabetes mellitus Typ 2
Wird Semaglutid in Kombination mit einem Sulfonylharnstoff oder Insulin angewendet, sollten die Patienten angewiesen werden, Maßnahmen zur Hypoglykämievermeidung bei der Teilnahme am Straßenverkehr und beim Bedienen von Maschinen zu ergreifen (siehe Abschnitt 4.4).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren gastrointestinale Störungen, darunter Übelkeit, Durchfall, Obstipation, Abdominalschmerzen, Dyspepsie und Erbrechen. Diese Nebenwirkungen traten vor allem in der Dosiseskalationsphase auf (siehe Beschreibung ausgewählter Nebenwirkungen).
Das Sicherheitsprofil von oralem Semaglutid entsprach dem Sicherheitsprofil von subkutanem Semaglutid.
Tabellarische Auflistung der Nebenwirkungen
In Tabelle 1 sind Nebenwirkungen bei Erwachsenen aufgeführt, die in klinischen Studien und Meldungen nach der Markteinführung ermittelt wurden. Die Häufigkeiten basieren, sofern nicht anders angegeben, auf einem Pool der Phase-3a-Studien zu subkutan verabreichtem Semaglutid (STEP 1–4), in denen 2 650 erwachsene Patienten mit Wegovy behandelt wurden. Die Studiendauer betrug 68 Wochen.
Die Nebenwirkungen in der Studie OASIS 4 (204 Erwachsene mit Adipositas oder Übergewicht und mindestens einer gewichtsbedingten Begleiterkrankung wurden 64 Wochen lang mit oralem Semaglutid behandelt) wiesen ähnliche Häufigkeiten auf wie in den subkutanen Phase-3a-Studien, mit Ausnahme von Dyspepsie, die eine höhere Häufigkeitskategorie aufwies. Ereignisse, die für die orale Verabreichung nicht relevant sind, wurden in der folgenden Übersicht weggelassen.
Die Nebenwirkungen sind nach MedDRA Systemorganklasse und Häufigkeit aufgeführt. Die Häufigkeitskategorien sind wie folgt definiert: Sehr häufig: (≥ 1/10); häufig: (≥ 1/100, < 1/10); gelegentlich: (≥ 1/1 000, < 1/100); selten: (≥ 1/10 000, < 1/1 000); sehr selten: (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsklasse werden die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 1 Nebenwirkungen
| MedDRA Systemorgan -klasse | Sehr häufig | Häufig | Gelegentli ch | Selten | Sehr selten | Nicht bekannt |
Erkrankunge n des Immunsyste ms | Anaphyla k-tische Reaktion | |||||
Stoffwechsel- und Ernährungs-störungen | Hypoglykämie bei Patienten mit Diabetes mellitus Typ 2a | |||||
Erkrankunge n des Nervensyste ms | Kopf- schmerzenb | Schwindelgef ühlb Dysgeusieb,c Dysästhesiea,c, g | ||||
| Augenerkran-kungen | Diabetische Retinopathie bei Patienten mit Diabetes mellitus Typ 2a | Nichtarter-iitische anteriore ischämisch e Optikusneu ro-pathie (NAION) | ||||
| Herzerkran-kungen | Erhöhte Herzfre-quenza,c | |||||
| Gefäßerkran-kungen | Hypotonie Orthostati-sche Hypotonie | |||||
Erkrankungen des Gastrointestina l-trakts | Erbrechena,b Durchfalla,b Obstipation a,b Dyspepsieb, d Übelkeita,b Abdominal-schmerzenb, c | Gastritisb,c Gastroöso- phageale Refluxkrank-heitb Eruktationb Flatulenzb Abdominelles Spannungs-gefühlb | Akute Pankreatiti sa Verzögerte Magen- entleerung | Darm-verschluss c,e,f |
| MedDRA Systemorgan -klasse | Sehr häufig | Häufig | Gelegentli ch | Selten | Sehr selten | Nicht bekannt |
| Leber- und Gallenerkran-kungen | Cholelithiasisa | |||||
Erkrankungen der Haut und des Unterhautgewe bes | Haarausfalla | Angioöde m | ||||
Allgemeine Erkrankunge n und Beschwerden am Verabreichun gs-ort | Erschöpfun gb,c | |||||
| Untersuchung en | Erhöhte Amylasec Erhöhte Lipasec |
- a) siehe „Beschreibung ausgewählter Nebenwirkungen“ unten
- b) hauptsächlich während der Dosiseskalation beobachtet
- c) gruppierte bevorzugte Bezeichnungen
- d) die Häufigkeit basiert auf der Phase 3 Studie OASIS 4 und oralem Semaglutid
- e) aus Berichten nach der Markteinführung
- f) Sammelbegriff für die bevorzugten Bezeichnungen (PTs, preferred terms) Darmobstruktion, Ileus, Dünndarmobstruktion
- g) Sammelbegriff für die bevorzugten Bezeichnungen (PTs, preferred terms) Dysästhesie, Hyperästhesie, Parästhesie, Brennendes Gefühl der Haut, Hautschmerzen, Empfindliche Haut, Hautbeschwerden, Sensibilisierung der Haut, Allodynie und Hyperpathie
Beschreibung ausgewählter Nebenwirkungen
Die folgenden Nebenwirkungen gelten für oral verabreichtes Semaglutid. Sofern nicht anders angegeben, beziehen sich die Häufigkeitsangaben zu den einzelnen Nebenwirkungen auf die Phase-3-Studie OASIS 4.
Gastrointestinale Nebenwirkungen
Die Nebenwirkungen wurden am häufigsten während der Dosiseskalation berichtet. Während des 64-wöchigen Studienzeitraums traten bei 46,6 % der Patienten unter oraler Semaglutid-Behandlung Übelkeit auf (18,6 % unter Placebo), bei 30,9 % Erbrechen (5,9 % unter Placebo), bei 18,1 % Dyspepsie (8,8 % unter Placebo), Durchfall bei 17,6 % (8,8 % unter Placebo) und Bauchschmerzen bei 16,7 % (7,8 % unter Placebo). Die meisten Ereignisse waren leicht bis mittelschwer und von kurzer Dauer. Verstopfung trat bei 20,1 % der mit Semaglutid behandelten Patienten auf (9,8 % unter Placebo) und war leicht bis mittelschwer sowie von längerer Dauer.
Bei Patienten mit Gastroparese in der Anamnese können unter der Behandlung mit Semaglutid schwerere oder schwerwiegendere gastrointestinale Nebenwirkungen auftreten.
Bei Patienten mit mittelschwerer Einschränkung der Nierenfunktion (eGFR ≥ 30 bis < 60 ml/min/1,73 m²) können unter der Behandlung mit Semaglutid vermehrt gastrointestinale Nebenwirkungen auftreten.
Die gastrointestinalen Ereignisse führten bei 3,4 % der mit oralem Semaglutid behandelten Patienten zu einem dauerhaften Abbruch der Behandlung.
Akute Pankreatitis
Eine akute Pankreatitis wurde bei 0 % der mit oralem Semaglutid behandelten Patienten und bei 1,0 % der mit Placebo behandelten Patienten beobachtet. Die Häufigkeit von bestätigten Fällen akuter Pankreatitis, die in den klinischen Phase 3a STEP Studien gemeldet wurden, lag bei 0,2 % für Semaglutid beziehungsweise bei < 0,1 % für Placebo. In SELECT, der kardiovaskulären Endpunktstudie, betrug die Häufigkeit für unabhängig bestätigte akute Pankreatitis 0,2 % für Semaglutid und 0,3 % für Placebo.
Akute Gallensteinerkrankung/Cholelithiasis
Bei 2,5 % der mit oralem Semaglutid behandelten Patienten wurde eine Cholelithiasis gemeldet, die bei 0 % zu einer Cholezystitis führte. Bei den mit Placebo behandelten Patienten wurden Cholelithiasis und Cholezystitis bei 1 % bzw. 0 % gemeldet.
Haarausfall
Haarausfall wurde bei 6,4 % der mit oralem Semaglutid behandelten Patienten und bei 2,0 % der mit Placebo behandelten Patienten gemeldet. Alle Fälle waren leicht oder mittelschwer, und die Hälfte der Betroffenen hatte sich bis zum Ende der Studie wieder erholt. Haarausfall wurde häufiger bei Patienten mit einem stärkeren Gewichtsverlust (≥ 20 %) gemeldet.
Erhöhte Herzfrequenz
Bei den mit oralem Semaglutid behandelten Patienten wurde ein durchschnittlicher Anstieg um 2 Schläge pro Minute (bpm) gegenüber einem Ausgangswert von durchschnittlich 72 bpm gemeldet. Der Anteil der Probanden, bei denen zu irgendeinem Zeitpunkt während des Behandlungszeitraums ein Anstieg der Pulsfrequenz um ≥ 20 bpm gegenüber dem Ausgangswert festgestellt wurde, betrug 26,5 % in der Semaglutid-Gruppe gegenüber 20,8 % in der Placebogruppe.
Immunogenität
Entsprechend den potenziell immunogenen Eigenschaften von protein- oder peptidhaltigen Arzneimitteln können Patienten durch die Behandlung mit Semaglutid Antikörper bilden. Der Anteil der Patienten, deren Test auf gegen Semaglutid gerichtete Antikörper zu einem beliebigen Zeitpunkt nach Behandlungsbeginn mit oral verabreichtem Semaglutid in einer Dosierung von 14 mg und 50 mg positiv war, war gering (0,5 % bzw. 0,3 % für Rybelsus bzw. Wegovy Tabletten), und bei keinem Patienten wurden neutralisierende Anti-Semaglutid-Antikörper oder Anti-Semaglutid-Antikörper mit neutralisierender Wirkung auf endogenes GLP-1 festgestellt. Während der Behandlung könnte eine hohe Konzentration von Semaglutid möglicherweise die Sensitivität der Tests verringert haben, daher kann das Risiko falsch negativer Ergebnisse nicht ausgeschlossen werden. Bei Probanden, die positiv auf Anti-Semaglutid-Antikörper getestet wurden, hatte das Vorhandensein dieser Antikörper jedoch keine erkennbaren Auswirkungen auf die Wirksamkeit und Sicherheit.
Hypoglykämie bei Patienten mit Diabetes mellitus Typ 2
In der STEP 2-Studie wurde bei 6,2 % (0,1 Ereignisse/Patientenjahr) der mit Semaglutid 2,4 mg s.c. behandelten Teilnehmer eine klinisch signifikante Hypoglykämie beobachtet gegenüber 2,5 % (0,03 Ereignisse/Patientenjahr) der mit Placebo behandelten Teilnehmer. Bei der Behandlung mit Semaglutid wurde eine Hypoglykämie sowohl mit als auch ohne gleichzeitige Anwendung von Sulfonylharnstoff beobachtet. Eine Episode (0,2 % der Patienten, 0,002 Ereignisse/Patientenjahr) wurde bei einem Teilnehmer, der nicht gleichzeitig mit einem Sulfonylharnstoff behandelt wurde, als schwerwiegend gemeldet. Das Risiko einer Hypoglykämie war erhöht, wenn Semaglutid zusammen mit einem Sulfonylharnstoff angewendet wurde.
Diabetische Retinopathie bei Patienten mit Diabetes mellitus Typ 2
In einer zweijährigen klinischen Studie wurden 0,5 mg und 1 mg subkutanes Semaglutid bei 3 297 Patienten mit Diabetes mellitus Typ 2 mit hohem kardiovaskulären Risiko, langer Diabetesdauer und schlecht eingestelltem Blutzucker im Vergleich zu Placebo untersucht. In dieser Studie traten adjudizierte Ereignisse einer Komplikation bei diabetischer Retinopathie bei mehr Patienten unter der Behandlung mit Semaglutid (3,0 %) als unter Placebo (1,8 %) auf. Dies wurde bei mit Insulin behandelten Patienten mit bekannter diabetischer Retinopathie beobachtet. Der Behandlungsunterschied trat früh auf und blieb während der Studie bestehen. In der Studie STEP 2 wurden Netzhauterkrankungen von 6,9 % der mit Semaglutid 2,4 mg behandelten Patienten, von 6,2 % der mit 1 mg subkutanem Semaglutid behandelten Patienten und von 4,2 % der Patienten berichtet, die Placebo erhielten. Die Mehrheit der Ereignisse wurde als diabetische Retinopathie (4,0 %, 2,7 % bzw. 2,7 %) und als nicht-proliferative Retinopathie (0,7 %, 0 % bzw. 0 %) gemeldet.
Dysästhesie
Ereignisse, die im Zusammenhang mit dem Krankheitsbild veränderter Hautempfindungen stehen, wie empfindlicher Haut, Hyperästhesie, Parästhesie, Hautbrennen und Allodynie, wurden bei 4,9 % der mit oralem Semaglutid behandelten Patienten berichtet. Es wurden keine Ereignisse für Patienten, die mit Placebo behandelt wurden, berichtet. Die Ereignisse waren leicht bis mittelschwer, und die meisten Patienten erholten sich während der fortgesetzten Behandlung.
Nichtarteriitische anteriore ischämische Optikusneuropathie (NAION)
Die Ergebnisse mehrerer großer epidemiologischer Studien deuten darauf hin, dass die Exposition gegenüber Semaglutid bei Erwachsenen mit Diabetes mellitus Typ 2 mit einem etwa zweifachen Anstieg des relativen Risikos für die Entwicklung einer NAION verbunden ist, was etwa einem zusätzlichen Fall pro 10 000 Behandlungsjahre entspricht.
Andere spezielle Populationen
In der SELECT-Studie bei Erwachsenen mit etablierter kardiovaskulärer Erkrankung war das Nebenwirkungsprofil vergleichbar mit dem, das in den Phase-3a-Studien zur Gewichtsregulierung mit subkutan verabreichtem Semaglutid beobachtet wurde.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Eine Überdosierung mit Semaglutid kann mit gastrointestinalen Beschwerden verbunden sein, die zu Dehydrierung führen könnten. Im Fall einer Überdosierung ist eine angemessene unterstützende Behandlung entsprechend den klinischen Symptomen des Patienten einzuleiten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antidiabetika, Glucagon-like-Peptid-1-(GLP-1)-Rezeptoragonisten, ATC-Code: A10BJ06
Wirkmechanismus
Semaglutid ist ein GLP-1-Analogon mit einer Sequenzhomologie von 94 % zum humanen GLP-1. Semaglutid wirkt als GLP-1-Rezeptoragonist, der selektiv an den GLP-1-Rezeptor, das Ziel für natives GLP-1, bindet und diesen aktiviert.
GLP-1 ist ein physiologischer Regulator des Appetits und der Kalorienaufnahme und der GLP-1-Rezeptor sitzt in verschiedenen an der Appetitregulierung beteiligten Bereichen des Gehirns.
Tierexperimentelle Studien zeigen, dass Semaglutid im Gehirn über den GLP-1-Rezeptor wirkt. Semaglutid wirkt im Gehirn direkt auf Bereiche im Hypothalamus und im Hirnstamm, die an der homöostatischen Steuerung der Nahrungsaufnahme beteiligt sind. Semaglutid kann das Belohnungssystem durch direkte und indirekte Wirkungen in Hirnregionen wie Septum, Thalamus und Amygdala beeinflussen.
Klinische Studien zeigen, dass Semaglutid die Energieaufnahme reduziert, das Sättigungsgefühl, das Völlegefühl und die Kontrolle über das Essverhalten erhöht und Hungergefühle sowie die Häufigkeit und Intensität von Heißhungerattacken verringert. Zusätzlich reduziert Semaglutid die Vorliebe für stark fetthaltige Nahrungsmittel.
Semaglutid stimmt die Einflüsse des homöostatischen und des Belohnungssystems zur Regulierung der Kalorienaufnahme, des Appetits, der Belohnung und der Nahrungsmittelwahl ab.
In klinischen Studien zeigt sich außerdem, dass Semaglutid den Blutzuckerspiegel glukoseabhängig durch Stimulation der Insulinsekretion und Senkung der Glucagonsekretion reduziert, wenn der Blutzuckerspiegel hoch ist. Der Mechanismus der Blutzuckersenkung geht auch mit einer leicht verlangsamten Entleerung des Magens in der frühen postprandialen Phase einher. Während einer Hypoglykämie verringert Semaglutid die Sekretion von Insulin, vermindert aber nicht die Glucagonsekretion.
GLP-1-Rezeptoren werden auch im Herz, im Gefäßsystem, Immunsystem und in den Nieren exprimiert. Semaglutid zeigte in klinischen Studien eine positive Auswirkung auf die Plasmalipide, senkte den systolischen Blutdruck und reduzierte Entzündungen. Darüber hinaus haben Tierstudien gezeigt, dass Semaglutid die Entwicklung von Atherosklerose abmildert und eine entzündungshemmende Wirkung auf das Herz-Kreislauf-System hat.
Der Wirkmechanismus von Semaglutid zur kardiovaskulären Risikoreduktion ist wahrscheinlich multifaktoriell und zum Teil auf Gewichtsverlustwirkungen und Wirkungen auf bekannte kardiovaskuläre Risikofaktoren (Senkung des Blutdrucks, Verbesserung des Lipidprofils und Glukosestoffwechsels, und entzündungshemmende Wirkungen, wie durch Senkungen des high-sensitivity C-reactive protein (hsCRP) nachgewiesen) zurückzuführen. Der genaue Mechanismus der kardiovaskulären Risikoreduktion ist noch nicht vollständig geklärt.
Pharmakodynamische Wirkungen
Appetit, Energieaufnahme und Nahrungsmittelwahl
Semaglutid reduziert den Appetit, indem es das Sättigungsgefühl erhöht und gleichzeitig den Hunger und die künftige Nahrungsaufnahme verringert.
Nüchternlipide und postprandiale Lipide
Bei Patienten mit Diabetes mellitus Typ 2 senkte oral verabreichtes Semaglutid in einer Dosis äquivalent zu 9 mg im Vergleich zu Placebo die Nüchternkonzentrationen von Triglyceriden und VLDL (very low density lipoprotein) Cholesterin um 19 % [8; 28] bzw. 20 % [5; 33]. Die postprandiale Reaktion auf eine fettreiche Mahlzeit hinsichtlich der Triglyceride und des VLDL-Cholesterins war um 24 % [9; 36] bzw. 21 % [7; 32] reduziert. ApoB48 war sowohl im nüchternen als auch im postprandialen Zustand um 25 % [2; 42] bzw. 30 % [15; 43] geringer.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit und Sicherheit einer einmal täglichen oralen Gabe von 25 mg Semaglutid (Tablette) für das Gewichtsmanagement in Kombination mit einer reduzierten Kalorienzufuhr und erhöhter körperlicher Aktivität wurde in einer 64-wöchigen, doppelverblindeten, randomisierten, Placebo-kontrollierten Phase-3b-Studie (OASIS 4) mit 307 Patienten untersucht (von denen 205 der Behandlung mit oral verabreichtem Semaglutid randomisiert wurden).
Die Behandlung mit oralem Semaglutid führte bei Patienten mit Adipositas (BMI ≥ 30 kg/m²) oder Übergewicht (BMI ≥ 27 kg/m² bis < 30 kg/m²) und mindestens einer gewichtsbedingten Begleiterkrankung zu einem überlegenen, klinisch bedeutsamen und anhaltenden Gewichtsverlust im Vergleich zu Placebo. Darüber hinaus erreichte in allen Studien ein höherer Anteil der Patienten mit Semaglutid im Vergleich zu Placebo einen Gewichtsverlust von ≥ 5 %, ≥ 10 %, ≥ 15 % und ≥ 20 %. Die Verringerung des Körpergewichts trat unabhängig vom Vorliegen gastrointestinaler Symptome wie Übelkeit, Erbrechen oder Durchfall auf.
Die Behandlung mit oralem Semaglutid zeigte auch statistisch signifikante Verbesserungen des Taillenumfangs und der physischen Gesundheit gegenüber Placebo.
Die Wirksamkeit von oralem Semaglutid wurde unabhängig von Alter, Geschlecht, ethnischer Herkunft, Ausgangskörpergewicht, BMI, Vorliegen eines Diabetes mellitus Typ 2 und Grad der Nierenfunktion nachgewiesen. Innerhalb aller Subgruppen gab es Unterschiede bezüglich der Wirksamkeit. Bei Frauen und Patienten ohne Diabetes mellitus Typ 2 wurde ein vergleichsweise höherer Gewichtsverlust beobachtet. Dies traf auch auf Patienten mit einem niedrigeren Ausgangskörpergewicht im Vergleich zu Patienten mit ensprechend höherem Ausgangsgewicht zu.
Zusätzlich wurden die Wirksamkeit und Sicherheit von subkutan verabreichtem Semaglutid zur Gewichtsregulierung in Kombination mit einer reduzierten Kalorienzufuhr und erhöhter körperlicher Aktivität in vier 68-wöchigen, doppelverblindeten, randomisierten, Placebo-kontrollierten Phase-3a-Studien (STEP 1–4) untersucht. Insgesamt wurden 4 684 Patienten (2 652 randomisiert zur Behandlung mit subkutan verabreichtem Semaglutid) in diese Studien aufgenommen. Die Wirksamkeit und Sicherheit waren in OASIS 4 und STEP 1 unabhängig vom Verabreichungsweg vergleichbar.
OASIS 4: Gewichtsmanagement – Wegovy 25 mg Tablette einmal täglich (Semaglutid 25 mg) In einer 64-wöchigen Phase-3b-Studie wurden 307 erwachsene Patienten mit Adipositas (BMI ≥ 30 kg/m²) oder Übergewicht (BMI ≥ 27 kg/m² bis < 30 kg/m²) und mindestens einer gewichtsbedingten Begleiterkrankung randomisiert und erhielten entweder einmal täglich oral verabreichtes Semaglutid oder ein Placebo. Alle Patienten erhielten für die gesamte Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität.
Der Gewichtsverlust setzte früh ein und hielt während der gesamten Studie an. Am Ende der Behandlung (Woche 64) war der Gewichtsverlust im Vergleich zu Placebo größer und klinisch bedeutsam (siehe Tabelle 2 und Abbildung 1).
Darüber hinaus erreichte ein höherer Anteil der Patienten unter oral verabreichtem Semaglutid im Vergleich zu Placebo eine Gewichtsabnahme von ≥ 5 %, ≥ 10 %, ≥ 15 % und ≥ 20 % (siehe Tabelle 2). Unter den Patienten mit Prädiabetes zu Studienbeginn wies ein höherer Anteil der Patienten am Ende der Behandlung mit oral verabreichtem Semaglutid einen normoglykämischen Status auf als unter Placebo (71,1 % gegenüber 33,3 %).
Tabelle 2 OASIS 4: Ergebnisse in Woche 64
* p < 0,0001 (unbereinigt 2-seitig) für Überlegenheit.
1 Geschätzt anhand eines ANCOVA-Modells mit multipler Imputation auf Grundlage aller Daten, unabhängig vom vorzeitigen Abbruch der randomisierten Behandlung, Einleitung einer anderen medikamentösen Adipositastherapie oder bariatrischer Chirurgie.
2 Während der Studie wurde die randomisierte Behandlung bei 18 % der Patienten, die oralem Semaglutid 25 mg zugewiesen worden waren, und bei 25,5 % der Patienten, die Placebo erhalten hatten, dauerhaft abgebrochen. Unter der Annahme, dass alle randomisierten Patienten die Behandlung fortsetzten und keine zusätzlichen Therapien gegen Adipositas erhielten, betrugen die geschätzten Veränderungen des Körpergewichts von der Randomisierung bis Woche 64, basierend auf einem gemischten Modell für wiederholte Messungen unter Einbeziehung aller Beobachtungen bis zum ersten Abbruch, -16,6 % für 25 mg orales Semaglutid und -2,8 % für Placebo. 3 Geschätzt anhand eines binären Regressionsmodells auf der Grundlage desselben Imputationsverfahrens wie in der Primäranalyse.
| Semaglutid 25 mg Tablette | Placebo | |
| Full Analysis Set (N) | 205 | 102 |
| Körpergewicht | ||
| Ausgangswert (kg) | 106,4 | 104,8 |
| Änderung (%) gegenüber Ausgangswert1,2 | -13,6 | -2,2 |
| Unterschied (%) gegenüber Placebo1 [95% KI] | -11,4 [-13,9; -9]* | |
| Änderung (kg) gegenüber Ausgangswert1 | -14,2 | -2,2 |
| Unterschied (kg) gegenüber Placebo1 [95% KI] | -12,0 [-14,6; -9,5]* | |
| Patienten (%) mit Gewichtsverlust ≥ 5%3 | 76,3* | 30,5 |
| Patienten (%) mit Gewichtsverlust ≥ 10%3 | 59,8* | 14,1 |
| Patienten (%) mit Gewichtsverlust ≥ 15%3 | 47,0* | 5,4 |
| Patienten (%) mit Gewichtsverlust ≥ 20%3 | 27,5* | 3 |
| Taillenumfang (cm) | ||
| Ausgangswert | 114 | 113,6 |
| Änderung gegenüber Ausgangswert1 | -12,2 | -2,8 |
| Unterschied gegenüber Placebo1 [95% KI] | -9,5 [-12,4; -6,6]* | |
| Systolischer Blutdruck (mmHg) | ||
| Ausgangswert | 131 | 131 |
| Änderung gegenüber Ausgangswert1 | -6,8 | -5,4 |
| Unterschied gegenüber Placebo1 [95% KI] | -1,4 [-4,6; 1,8] | |
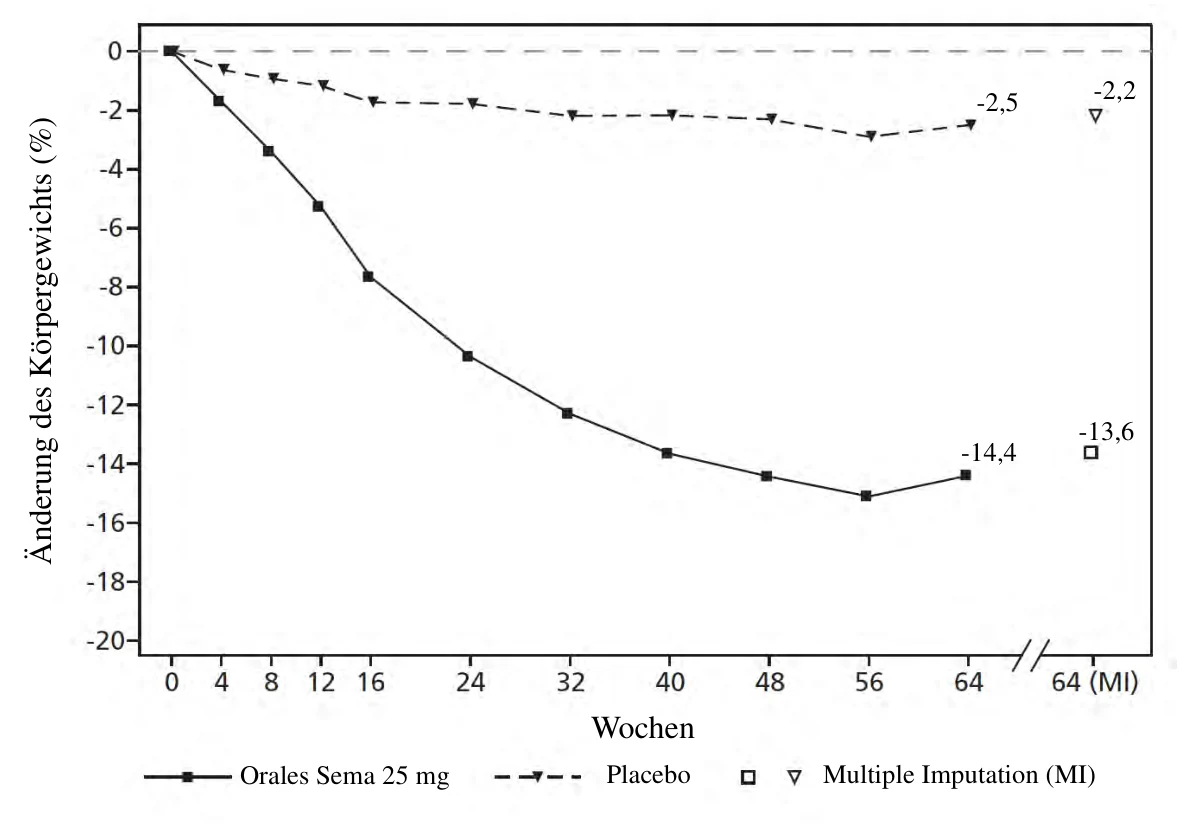
 Beobachtete Werte für Patienten, die jeden Kontrolltermin wahrgenommen haben und Schätzungen mit multiplen Imputationen (MI) für erfasste Studienabbrecher
Abbildung 1 OASIS 4: Mittlere Veränderung des Körpergewichts (%) von Behandlungsbeginn bis Woche 68
Während einige Patienten mit oralem Semaglutid 25 mg und subkutanem Semaglutid 2,4 mg nicht die gleiche Exposition erreicht haben, werden Daten aus den nachfolgenden Studien mit der subkutanen Formulierung als informativ für die orale Formulierung angesehen.
STEP 1: Gewichtsmanagement
In einer 68-wöchigen Doppelblindstudie wurden 1 961 Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung auf Semaglutid oder Placebo randomisiert. Alle Patienten erhielten für die gesamte Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität.
Der Gewichtsverlust trat früh ein und hielt während der gesamten Studie an. Am Ende der Behandlung (Woche 68) war die Gewichtsabnahme überlegen und klinisch signifikant im Vergleich zu Placebo. Darüber hinaus erreichte ein höherer Anteil der Patienten mit Semaglutid einen Gewichtsverlust von ≥ 5 %, ≥ 10 %, ≥ 15 % und ≥ 20 % als mit Placebo.
STEP 2: Gewichtsmanagement bei Patienten mit Diabetes mellitus Typ 2
In einer 68-wöchigen doppelverblindeten Studie wurden 1 210 Patienten mit Übergewicht oder Adipositas (BMI ≥ 27 kg/m2) und Diabetes mellitus Typ 2 auf entweder 2,4 mg Semaglutid, 1 mg Semaglutid einmal wöchentlich oder Placebo randomisiert. Die in die Studie aufgenommenen Patienten hatten einen unzureichend eingestellten Diabetes (HbA1c 7–10 %) und wurden entweder mit Diät und Bewegung allein oder mit 1–3 oralen Antidiabetika behandelt. Alle Patienten erhielten für die Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität.
Die Behandlung mit Semaglutid für 68 Wochen führte zu einer überlegenen und klinisch bedeutsamen Reduktion des Körpergewichts und des HbA1c-Wertes im Vergleich zu Placebo.
STEP 3: Gewichtsmanagement mit intensiver Verhaltenstherapie
In einer 68-wöchigen doppelverblindeten Studie wurden 611 Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung auf subkutanes Semaglutid oder Placebo randomisiert. Während der Studie erhielten alle Patienten eine intensive Verhaltenstherapie (IVT) bestehend aus einer sehr strengen Diät, vermehrter körperlicher Aktivität und verhaltensbezogener Beratung.
Die Behandlung mit Semaglutid und IVT über einen Zeitraum von 68 Wochen führte zu einer überlegenen und klinisch bedeutsamen Reduktion des Körpergewichts im Vergleich zu einer Behandlung mit Placebo.
STEP 4: Nachhaltiges Gewichtsmanagement
902 Patienten mit Adipositas (BMI ≥ 30 kg/m2) oder Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) und mindestens einer gewichtsbedingten Begleiterkrankung wurden in die 68-wöchige doppelverblindete Studie aufgenommen. Alle Patienten erhielten für die Dauer der Studie eine kalorienreduzierte Diät mit erhöhter körperlicher Aktivität. Von Woche 0 bis Woche 20 (Run-in-Phase) erhielten alle Patienten subkutanes Semaglutid. In Woche 20 (Ausgangswert) wurden die Patienten, die die Erhaltungsdosis von 2,4 mg Semaglutid subkutan erreicht hatten, randomisiert, um die Behandlung fortzusetzen oder zu Placebo zu wechseln.
Patienten, die in Woche 20 (Ausgangswert) die Erhaltungsdosis von 2,4 mg erreicht hatten und die Behandlung mit Semaglutid über 48 Wochen (Woche 20–68) fortsetzten, verloren weiter an Gewicht und erzielten im Vergleich zu den Patienten, die auf Placebo umgestellt wurden, eine überlegene und klinisch bedeutsame Verringerung des Körpergewichts.
Verbesserung der physischen Gesundheit
Für oral verabreichtes Semaglutid zeigte sich eine statistisch signifikante Verbesserung für die physische Gesundheit und im Vergleich zu Placebo erreichten mehr Patienten unter oraler Semaglutid-Gabe eine klinisch bedeutsame Verbesserung. Die physische Gesundheit wurde anhand des Adipositas-spezifischen Fragebogens Impact of Weight on Quality of Life Lite Clinical Trials Version (IWQOL-Lite-CT) bewertet.
Kardiovaskuläre Bewertung
SELECT: Kardiovaskuläre Endpunktstudie bei Patienten mit Übergewicht oder Adipositas
Es wurden noch keine kardiovaskulären Endpunktstudien mit 25 mg oralem Semaglutid bei Personen mit bestehender kardiovaskulärer Erkrankung und BMI ≥ 27 kg/m² durchgeführt.
SELECT war eine randomisierte, doppelverblindete, Placebo-kontrollierte, ereignisgesteuerte Studie, an der 17 604 Patienten mit etablierter kardiovaskulärer Erkrankung und BMI ≥ 27 kg/m2 teilnahmen. Die Patienten wurden zusätzlich zur Standardbehandlung entweder auf subkutanes Semaglutid 2,4 mg (n = 8 803) oder Placebo (n = 8 801) randomisiert. Die mediane Studienzeit betrug 41,8 Monate.
Die Studienpopulation bestand aus weiblichen und männlichen Patienten mit einem Durchschnittsalter von 61,6 Jahren. Der mittlere BMI betrug 33,3 kg/m2 und das mittlere Körpergewicht 96,7 kg. Patienten mit Diabetes mellitus Typ 1 und Typ 2 in der Vorgeschichte wurden ausgeschlossen.
Der primäre Endpunkt war die Zeit seit Randomisierung bis zum ersten Auftreten schwerer unerwünschter kardiovaskulärer Ereignisse (MACE), definiert als ein kombinierter Endpunkt bestehend aus kardiovaskulärem Tod (einschließlich ungeklärter Todesursache), nicht-tödlichem Myokardinfarkt oder nicht-tödlichem Schlaganfall.
Die Überlegenheit von subkutanem Semaglutid 2,4 mg gegenüber Placebo für MACE wurde mit einer Hazard Ratio von 0,80 [0,72; 0,90] [95% KI] bestätigt, was einer relativen Risikoreduktion von MACE von 20 % entspricht. Die Reduktion von MACE mit subkutanem Semaglutid 2,4 mg wurde nicht durch Alter, Geschlecht, ethnische Herkunft, BMI zu Studienbeginn oder Grad der Einschränkung der Nierenfunktion beeinflusst.
5.2 Pharmakokinetische Eigenschaften
Resorption
Oral verabreichtes Semaglutid hat eine geringe absolute Bioverfügbarkeit und eine variable Resorption. Die tägliche Einnahme entsprechend der empfohlenen Dosierung in Kombination mit der langen Halbwertszeit reduziert die Fluktuation der Exposition von Tag zu Tag.
Das pharmakokinetische Profil von oral verabreichtem Semaglutid wurde bei gesunden Probanden und bei Patienten mit Übergewicht oder Adipositas mittels populationsbasierter PK-Modellierung charakterisiert. Nach oraler Verabreichung wurde die maximale Plasmakonzentration von Semaglutid eine Stunde nach der Einnahme der Dosis erreicht. Die Halbwertszeit von Semaglutid beträgt etwa 1 Woche, was darauf hindeutet, dass die Steady-State-Exposition nach 4–5 Wochen einmal täglicher Verabreichung erreicht wird. Die durchschnittliche vorhergesagte Konzentration betrug etwa 77 nmol/l, wobei 90 % der mit 25 mg Semaglutid behandelten Probanden eine durchschnittliche Konzentration zwischen 27 und 186 nmol/l aufwiesen.
Bei einer Dosierung von bis zu 25 mg einmal täglich stiegen die Konzentrationen im Steady-State annähernd proportional zur Dosis an. Die Gesamtvariabilität der AUC nach oraler Gabe von Semaglutid wurde nach einer Einzeldosis auf 166 % geschätzt, wobei sowohl die Variabilität innerhalb der einzelnen Probanden als auch zwischen den Probanden berücksichtigt wurde. Im Steady-State verringert sich die Variabilität der AUC aufgrund der täglichen Dosierung und der langen Halbwertszeit von Semaglutid. Dies führt zu einer Gesamtvariabilität von 68 % (33 % Variabilität innerhalb der einzelnen Probanden).
In vitro Daten zeigen, dass Natriumsalcaprozat die Resorption von Semaglutid ermöglicht. Die Resorption von Semaglutid findet überwiegend im Magen statt.
Die geschätzte absolute Bioverfügbarkeit von Semaglutid beträgt nach oraler Verabreichung etwa 1-2 %.
Die Resorption von oral verabreichtem Semaglutid ist verringert, wenn es zusammen mit Nahrung oder großen Mengen Wasser eingenommen wird. Unterschiedliche Dosierungspläne für Semaglutid wurden untersucht. Studien zeigen, dass eine längere Fastenperiode vor und nach der Einnahme zu einer höheren Resorption führt.
Verteilung
Das geschätzte absolute Verteilungsvolumen beträgt bei Patienten mit Übergewicht oder Adipositas ungefähr 8,9 l. Semaglutid ist stark an Plasmaproteine gebunden (> 99 %).
Stoffwechsel/Biotransformation
Vor der Ausscheidung wird Semaglutid durch proteolytische Spaltung des Peptid-Backbones und sequentielle beta-Oxidation der Fettsäure-Seitenkette weitgehend verstoffwechselt. Das Enzym Neutrale Endopeptidase (NEP) wurde als eines der aktiven Stoffwechselenzyme identifiziert.
Elimination
Die primären Ausscheidungswege für Semaglutid-verwandte Stoffe sind Urin und Fäzes. Etwa 3 % der resorbierten Dosis wurden als intaktes Semaglutid über den Urin ausgeschieden. Die absolute Semaglutid-Clearance betrug bei Patienten mit Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) oder Adipositas (BMI ≥ 30 kg/m2) etwa 0,04 l/h. Bei einer Eliminationshalbwertszeit von ungefähr 1 Woche wird Semaglutid noch ungefähr 7 Wochen nach der letzten Dosis von oralem Semaglutid (Tablette) in der Blutbahn vorhanden sein.
Spezielle Populationen
Ältere Patienten
Das Alter hatte gemäß der Daten aus den Phase-3-Studien mit Patienten im Alter von 18–92 Jahren keinen Einfluss auf die Pharmakokinetik von Semaglutid.
Geschlecht und ethnische Zugehörigkeit
Geschlecht und ethnische Zugehörigkeit (weiß, schwarz, afroamerikanisch, asiatisch, hispanisch oder lateinamerikanisch, nicht-hispanisch oder -lateinamerikanisch) hatten keine Auswirkung auf die Pharmakokinetik von Semaglutid gemäß der Daten aus Phase-3a-Studien.
Körpergewicht
Das Körpergewicht wirkte sich auf die Semaglutid-Exposition aus. Ein höheres Körpergewicht war mit einer geringeren Exposition verbunden. Ein Unterschied von 20 % zwischen dem Gewicht der Personen führt zu einem Expositionsunterschied von ungefähr 18 % basierend auf Daten zu subkutanem Semaglutid. In klinischen Studien hat die subkutane und orale Verabreichung von Semaglutid zu klinisch wirksamen Expositionen im Körpergewichtsbereich von 54,4 bis 245,6 kg geführt.
Eingeschränkte Nierenfunktion
Eine Einschränkung der Nierenfunktion beeinflusste die Pharmakokinetik von Semaglutid nicht in klinisch relevantem Maße. Dies wurde anhand einer einmal täglichen oralen Einnahme an 10 aufeinanderfolgenden Tagen bei Patienten mit verschieden stark eingeschränkter Nierenfunktion (leicht, mittelschwer, schwer oder Dialysepatienten) im Vergleich zu Patienten mit normaler Nierenfunktion nachgewiesen. Anhand der Daten aus Phase-3a-Studien wurde dies auch für Patienten mit Übergewicht (BMI ≥ 27 kg/m2 bis < 30 kg/m2) oder Adipositas (BMI ≥ 30 kg/m2) und leichter bis mittelschwerer Niereninsuffizienz nachgewiesen.
Eingeschränkte Leberfunktion
Eine eingeschränkte Leberfunktion hatte keinen Einfluss auf die Semaglutid-Exposition. Die Pharmakokinetik von Semaglutid wurde bei Patienten mit verschieden stark eingeschränkter Leberfunktion (leicht, mittelschwer, schwer) im Vergleich zu Patienten mit normaler Leberfunktion untersucht. Dies geschah im Rahmen von Studien, in denen Semaglutid über 10 aufeinanderfolgende Tage einmal täglich oral verabreicht wurde.
Erkrankungen des oberen Gastrointestinaltrakts
Erkrankungen des oberen Gastrointestinaltrakts (chronische Gastritis und/oder gastroösophageale Refluxkrankheit) hatten keinen klinisch relevanten Einfluss auf die Pharmakokinetik von oral verabreichtem Semaglutid. Die Pharmakokinetik wurde bei Patienten mit Diabetes mellitus Typ 2 mit oder ohne Erkrankung des oberen Gastrointestinaltrakts untersucht, denen 10 Tage lang einmal täglich oral verabreichtes Semaglutid appliziert wurde. Dies zeigte sich auch bei Probanden mit Diabetes mellitus Typ 2 und einer Erkrankung des oberen Gastrointestinaltrakts, basierend auf Daten aus Phase-3-Studien.
Immunogenität
Die Bildung von Antikörpern gegen Semaglutid trat bei der Behandlung mit Semaglutid selten auf (siehe Abschnitt 4.8), und die Reaktion schien die Pharmakokinetik von Semaglutid nicht zu beeinflussen.
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von oral verabreichtem Semaglutid bei Kindern und Jugendlichen unter 18 Jahren wurden nicht untersucht.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Sicherheitspharmakologie, Toxizität bei wiederholter Gabe oder Genotoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Bei Nagetieren beobachtete, nicht-letale C-Zelltumoren der Schilddrüse sind ein Klasseneffekt von GLP-1-Rezeptoragonisten. In 2-Jahres-Karzinogenitätsstudien bei Ratten und Mäusen verursachte Semaglutid bei klinisch relevanten Expositionen C-Zelltumoren der Schilddrüse. Im Zusammenhang mit der Behandlung wurden keine anderen Tumoren beobachtet. Die C-Zelltumoren bei Nagetieren werden durch einen nicht-genotoxischen, spezifisch durch den GLP-1-Rezeptor vermittelten Mechanismus verursacht, für den Nager besonders empfänglich sind. Die Relevanz für den Menschen wird als gering eingestuft, kann jedoch nicht komplett ausgeschlossen werden.
In Fertilitätsstudien an Ratten beeinträchtigte Semaglutid das Deckverhalten oder die Fertilität männlicher Ratten nicht. Bei weiblichen Ratten wurde bei Dosen, die mit einem maternalen Gewichtsverlust einhergingen, eine Verlängerung des Östrus und eine geringe Abnahme der Anzahl der Corpora lutea (Ovulationen) beobachtet.
In embryofetalen Entwicklungsstudien an Ratten verursachte Semaglutid Embryotoxizität bei Expositionen, die unter den klinisch relevanten Werten lagen. Semaglutid verursachte deutliche Reduktionen des maternalen Körpergewichts und Verminderungen des Überlebens und Wachstums von Embryonen. Bei Föten wurden schwere skelettale und viszerale Missbildungen beobachtet, darunter Auswirkungen auf lange Knochen, Rippen, Wirbel, Schwanz, Blutgefäße und Hirnventrikel. Mechanistische Auswertungen deuten darauf hin, dass an der Embryotoxizität eine durch den GLP-1-Rezeptor vermittelte Beeinträchtigung der Nährstoffversorgung des Embryos über den Dottersack der Ratte beteiligt ist. Aufgrund der anatomischen und funktionellen Unterschiede des Dottersacks zwischen den Spezies und aufgrund der fehlenden Expression des GLP-1-Rezeptors im Dottersack nicht-menschlicher Primaten gilt es als unwahrscheinlich, dass dieser Mechanismus für den Menschen relevant ist. Jedoch kann eine direkte Auswirkung von Semaglutid auf den Fötus nicht ausgeschlossen werden.
In Entwicklungstoxizitätsstudien an Kaninchen und Javaneraffen wurden bei klinisch relevanten Expositionen vermehrt Aborte und eine leicht erhöhte Inzidenz fötaler Anomalien beobachtet. Die Ergebnisse fallen mit deutlichem maternalem Gewichtsverlust von bis zu 16 % zusammen. Ob diese Effekte mit der verminderten maternalen Futteraufnahme als direkte Wirkung von GLP-1 zusammenhängen, ist unbekannt.
Das postnatale Wachstum und die postnatale Entwicklung wurden an Javaneraffen beurteilt. Die Neugeborenen waren bei der Geburt geringfügig kleiner, holten aber während der Stillzeit auf.
Bei juvenilen männlichen und weiblichen Ratten verursachte Semaglutid eine verzögerte Geschlechtsreife. Diese Verzögerungen hatten keine Auswirkungen auf die Fertilität und reproduktive Kapazität beider Geschlechter oder auf die Fähigkeit der Weibchen, eine Schwangerschaft aufrechtzuerhalten.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumsalcaprozat
Magnesiumstearat
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
In der Originalverpackung aufbewahren, um den Inhalt vor Feuchtigkeit und Licht zu schützen. Für dieses Arzneimittel sind bezüglich der Temperatur keine besonderen Aufbewahrungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Alu/Alu-Blisterpackungen mit 10 Tabletten.
Packungsgrößen von: 10, 30 und 90 Tabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dänemark
8. ZULASSUNGSNUMMERN
EU/1/21/1608/013
EU/1/21/1608/014
EU/1/21/1608/015
EU/1/21/1608/016
EU/1/21/1608/017
EU/1/21/1608/018
EU/1/21/1608/019
EU/1/21/1608/020
EU/1/21/1608/021
EU/1/21/1608/022
EU/1/21/1608/023
EU/1/21/1608/024
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 06. Januar 2022
Datum der letzten Verlängerung der Zulassung: 21. September 2026
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.