


Fachinformation - Skyrizi
Skyrizi 150 mg Injektionslösung im FertigpenSkyrizi 150 mg Injektionslösung in einer FertigspritzeSkyrizi 75 mg Injektionslösung in einer Fertigspritze
1. BEZEICHNUNG DES ARZNEIMITTELS
Skyrizi 150 mg Injektionslösung im Fertigpen
Skyrizi 150 mg Injektionslösung in einer Fertigspritze
Skyrizi 75 mg Injektionslösung in einer Fertigspritze
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Skyrizi 150 mg Injektionslösung im Fertigpen
Jeder Fertigpen enthält 150 mg Risankizumab in 1 ml Lösung.
Skyrizi 150 mg Injektionslösung in einer Fertigspritze
Jede Fertigspritze enthält 150 mg Risankizumab in 1 ml Lösung.
Skyrizi 75 mg Injektionslösung in einer Fertigspritze
Jede Fertigspritze enthält 75 mg Risankizumab in 0,5 ml Lösung.
Risankizumab ist ein humanisierter monoklonaler Immunglobulin-G1(IgG1)-Antikörper, der mittels rekombinanter DNA-Technologie in Ovarialzellen des chinesischen Hamsters hergestellt wird.
Sonstige Bestandteile mit bekannter Wirkung
Dieses Arzneimittel enthält 0,2 mg Polysorbat 20 pro 150-mg-Dosis.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung (Injektion)
Die Lösung ist farblos bis gelblich und klar bis leicht opalisierend.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Plaque-Psoriasis bei Erwachsenen
Skyrizi wird angewendet zur Behandlung erwachsener Patienten mit mittelschwerer bis schwerer Plaque-Psoriasis, die für eine systemische Therapie infrage kommen.
Plaque-Psoriasis bei Kindern und Jugendlichen
Skyrizi wird angewendet zur Behandlung von Kindern und Jugendlichen ab einem Alter von 6 Jahren mit mittelschwerer bis schwerer Plaque-Psoriasis, die für eine systemische Therapie infrage kommen.
Psoriasis-Arthritis
Skyrizi allein oder in Kombination mit Methotrexat (MTX) wird angewendet zur Behandlung erwachsener Patienten mit aktiver Psoriasis-Arthritis, die auf ein oder mehrere
krankheitsmodifizierende Antirheumatika (disease-modifying antirheumatic drugs, DMARDs) unzureichend angesprochen oder diese nicht vertragen haben.
4.2 Dosierung und Art der Anwendung
Dieses Arzneimittel ist zur Anwendung unter Anleitung und Überwachung eines Arztes mit Erfahrung in der Diagnose und Behandlung von Erkrankungen, für die Skyrizi indiziert ist, vorgesehen.
Dosierung
Plaque-Psoriasis bei Erwachsenen
Die empfohlene Dosis für erwachsene Patienten beträgt 150 mg, verabreicht als subkutane Injektion in Woche 0, Woche 4 und danach alle 12 Wochen (entweder in Form von zwei Injektionen mit der 75-mg-Fertigspritze oder als eine Injektion mit dem 150-mg-Fertigpen oder der 150-mg-Fertigspritze).
Plaque-Psoriasis bei Kindern und Jugendlichen (im Alter von 6 bis unter 18 Jahren)
Die empfohlene Dosis für pädiatrische Patienten richtet sich nach dem Körpergewicht (Tabelle 1) und wird als subkutane Injektion in Woche 0, Woche 4 und danach alle 12 Wochen verabreicht.
Tabelle 1. Empfohlene Dosis für Plaque-Psoriasis bei Kindern und Jugendlichen
| Körpergewicht zum Zeitpunkt der Dosierung | Empfohlene Dosis |
| < 40 kg | 55 mg (verabreicht in Form einer Injektion mit der 55-mg-Fertigspritze)* |
| ≥ 40 kg | 150 mg (verabreicht in Form von zwei Injektionen mit der 75-mg-Fertigspritze oder als eine Injektion mit dem 150-mg-Fertigpen oder der 150-mg-Fertigspritze) |
* Für Kinder und Jugendliche mit einem Körpergewicht von weniger als 40 kg, siehe die Fachinformation zu Skyrizi 55-mg-Fertigspritze.
Psoriasis-Arthritis
Die empfohlene Dosis beträgt 150 mg, verabreicht als subkutane Injektion in Woche 0, Woche 4 und danach alle 12 Wochen (entweder in Form von zwei Injektionen mit der 75-mg-Fertigspritze oder als eine Injektion mit dem 150-mg-Fertigpen oder der 150-mg-Fertigspritze).
Bei den oben genannten Indikationen ist bei Patienten, die nach 16 Wochen der Behandlung kein Ansprechen zeigen, ein Absetzen der Behandlung in Erwägung zu ziehen. Bei einigen Patienten mit Plaque-Psoriasis mit anfänglich partiellem Ansprechen kann es im Verlauf der Weiterbehandlung über 16 Wochen hinaus zu Verbesserungen kommen.
Versäumte Anwendung
Wenn eine Dosis versäumt wurde, sollte diese so schnell wie möglich verabreicht werden. Danach sollte die Behandlung zu den regulär vorgesehenen Zeitpunkten fortgeführt werden.
Besondere Patientengruppen
Ältere Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Eingeschränkte Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Beurteilung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Risankizumab durchgeführt. Im Allgemeinen ist nicht zu erwarten, dass diese Einschränkungen einen signifikanten Einfluss auf die Pharmakokinetik monoklonaler Antikörper haben, sodass keine Dosisanpassungen als notwendig erachtet werden (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Risankizumab bei Kindern und Jugendlichen im Alter von unter 18 Jahren mit Psoriasis-Arthritis sind nicht erwiesen. Es liegen keine Daten vor.
Es gibt im Anwendungsgebiet mittelschwere bis schwere Plaque-Psoriasis bei Kindern unter 6 Jahren und im Anwendungsgebiet Psoriasis-Arthritis bei Kindern unter 5 Jahren keinen relevanten Nutzen von Risankizumab.
Übergewichtige Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Art der Anwendung
Skyrizi wird als subkutane Injektion verabreicht.
Die Injektion ist in den Oberschenkel oder Bauch zu injizieren. Schmerzempfindliche, verletzte, gerötete, verhärtete oder von Psoriasis betroffene Haut oder Stellen, an denen sich ein Bluterguss befindet, sind zu vermeiden.
Nach entsprechender Schulung zur subkutanen Injektionstechnik können Patienten Skyrizi selbst injizieren. Bei Kindern und Jugendlichen im Alter von 10 bis unter 18 Jahren wird empfohlen, dass Skyrizi von oder unter Aufsicht eines Erwachsenen verabreicht wird. Bei Kindern im Alter von 6 bis unter 10 Jahren ist Skyrizi durch einen Erwachsenen zu verabreichen. Die Patienten sind anzuweisen vor der Anwendung den Abschnitt „Wie Skyrizi gespritzt wird“ im letzten Teil der Packungsbeilage zu lesen.
Die Injektion von Skyrizi am äußeren Oberarm darf nur von Angehörigen von Gesundheitsberufen oder einer pflegenden Person vorgenommen werden.
Skyrizi 75 mg Injektionslösung in einer Fertigspritze
Es müssen zwei Fertigspritzen injiziert werden, um die volle 150-mg-Dosis zu erhalten. Die beiden Injektionen sollten an anatomisch unterschiedlichen Stellen verabreicht werden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Klinisch relevante aktive Infektionen (z. B. aktive Tuberkulose, siehe Abschnitt 4.4).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Infektionen
Risankizumab kann das Infektionsrisiko erhöhen.
Bei Patienten mit einer chronischen Infektion, einer rezidivierenden Infektion in der Anamnese oder mit bekannten Risikofaktoren für eine Infektion sollte Risankizumab mit Vorsicht angewendet werden. Bei Patienten mit einer klinisch relevanten aktiven Infektion sollte die Behandlung mit Risankizumab nicht eingeleitet werden, bis die Infektion abgeklungen ist oder angemessen behandelt wird.
Mit Risankizumab behandelte Patienten sind anzuweisen, ärztlichen Rat einzuholen, wenn Anzeichen oder Symptome einer klinisch bedeutsamen chronischen oder akuten Infektion auftreten. Wenn ein Patient eine solche Infektion entwickelt oder auf eine Standardtherapie für die Infektion nicht anspricht, ist der Patient engmaschig zu überwachen und Risankizumab sollte bis zum Abklingen der Infektion nicht verabreicht werden.
Tuberkulose
Vor Beginn der Behandlung mit Risankizumab sind die Patienten auf eine Tuberkulose(TB)-Infektion zu untersuchen. Patienten, die Risankizumab erhalten, müssen auf Anzeichen und Symptome einer aktiven TB überwacht werden. Bei Patienten mit vorangegangener latenter oder aktiver TB in der Anamnese, bei denen nicht bestätigt werden kann, dass sie eine adäquate Behandlung erhalten haben, sollte vor Behandlungsbeginn mit Risankizumab eine Anti-TB-Therapie in Erwägung gezogen werden.
Impfungen
Vor Einleitung der Therapie mit Risankizumab sollte in Übereinstimmung mit den aktuellen Impfempfehlungen die Durchführung aller vorgesehenen Impfungen erwogen werden. Wenn der Patient mit einem viralen oder bakteriellen Lebendimpfstoff geimpft wurde, wird empfohlen, mindestens 4 Wochen mit dem Beginn der Behandlung mit Risankizumab zu warten. Patienten, die mit Risankizumab behandelt werden, sollten während der Behandlung und für mindestens 21 Wochen nach der Behandlung keine Lebendimpfstoffe erhalten (siehe Abschnitt 5.2).
Überempfindlichkeit
Schwere Überempfindlichkeitsreaktionen, einschließlich Anaphylaxie, wurden bei der Anwendung von Risankizumab berichtet (siehe Abschnitt 4.8). Im Falle des Auftretens einer schwerwiegenden Überempfindlichkeitsreaktion muss die Anwendung von Risankizumab unverzüglich abgebrochen und eine geeignete Behandlung eingeleitet werden.
Sonstige Bestandteile mit bekannter Wirkung
Polysorbat
Dieses Arzneimittel enthält 0,2 mg Polysorbat 20 pro 150-mg-Dosis. Polysorbate können allergische Reaktionen hervorrufen.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro 150-mg-Dosis, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es ist nicht zu erwarten, dass Risankizumab durch Leberenzyme verstoffwechselt oder über die Niere ausgeschieden wird. Wechselwirkungen zwischen Risankizumab und Inhibitoren, Induktoren oder
Substraten von Enzymen, die Arzneimittel verstoffwechseln, sind nicht zu erwarten und eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Begleitende Immunsuppressiva- oder Phototherapie
Die Sicherheit und Wirksamkeit von Risankizumab in Kombination mit Immunsuppressiva, einschließlich Biologika oder Phototherapie, wurden nicht untersucht.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen während der Behandlung und für mindestens 21 Wochen nach der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen (weniger als 300 Schwangerschaftsausgänge) mit der Anwendung von Risankizumab bei Schwangeren vor. Tierexperimentelle Studien weisen nicht auf direkte oder indirekte schädliche Wirkungen hinsichtlich der Reproduktionstoxizität hin. Als Vorsichtsmaßnahme sollte eine Anwendung von Risankizumab während der Schwangerschaft vermieden werden.
Stillzeit
Es ist nicht bekannt, ob Risankizumab in die Muttermilch übergeht. Da humane Immunglobuline bekanntermaßen in den ersten Tagen nach der Geburt in die Muttermilch übergehen (kurz danach nur noch in geringer Konzentration), kann ein Risiko für den gestillten Säugling während dieses kurzen Zeitraums nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob die Behandlung mit Risankizumab unterbrochen bzw. abgesetzt wird. Dabei sind sowohl die Vorteile des Stillens für das Kind als auch der Nutzen der Therapie mit Risankizumab für die Mutter zu berücksichtigen.
Fertilität
Die Wirkung von Risankizumab auf die Fertilität des Menschen wurde nicht untersucht. Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf die Fertilität.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Risankizumab hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren Infektionen der oberen Atemwege (13,0 % bei Psoriasis).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen von Risankizumab aus klinischen Studien (Tabelle 2) sind nach MedDRA-Systemorganklasse anhand folgender Häufigkeitskategorien gegliedert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten
(< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 2: Auflistung von Nebenwirkungen
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
| Infektionen und parasitäre Erkrankungen | Sehr häufig | Infektionen der oberen Atemwegea |
| Häufig | Tinea-Infektionenb | |
| Gelegentlich | Follikulitis | |
| Erkrankungen des Immunsystems | Selten | Anaphylaktische Reaktionen |
| Erkrankungen des Nervensystems | Häufig | Kopfschmerzc |
| Erkrankungen der Haut und des Unterhautgewebes | Häufig | Pruritus Ausschlag Ekzem |
| Gelegentlich | Urtikaria | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Fatigue/Ermüdungd Reaktionen an der Injektionsstellee |
a Einschließlich Atemwegsinfektion (viral, bakteriell oder nicht näher spezifiziert), Sinusitis (darunter akute Form), Rhinitis, Nasopharyngitis, Pharyngitis (darunter virale Form), Tonsillitis, Laryngitis, Tracheitis b Einschließlich Tinea pedis, Tinea cruris, Tinea corporis, Tinea versicolor, Tinea manuum, Ony-chomykose, Pilzinfektion der Haut c Einschließlich Kopfschmerz, Spannungskopfschmerz, Sinuskopfschmerzen d Einschließlich Fatigue/Ermüdung, Asthenie e Einschließlich blauer Fleck an der Injektionsstelle, Erythem, Hämatom, Blutung, Reizung, Schmerz, Pruritus, Reaktion, Schwellung, Induration, Ausschlag | ||
Beschreibung ausgewählter Nebenwirkungen
Infektionen
In den klinischen Studien zu Psoriasis lag die Rate der Infektionen bei 75,5 Ereignissen pro 100 Patientenjahre und bei 43,0 Ereignissen pro 100 Patientenjahre in den klinischen Studien zu Psoriasis-Arthritis, einschließlich Langzeitbehandlung mit Risankizumab. Der Großteil der Fälle war nicht schwerwiegend, von leichtem bis mittelschwerem Schweregrad und führte nicht zu einem Abbruch der Behandlung mit Risankizumab. In den klinischen Studien zu Psoriasis lag die Rate der schwerwiegenden Infektionen bei 1,7 Ereignissen pro 100 Patientenjahre und in den Studien zu Psoriasis-Arthritis bei 2,6 Ereignissen pro 100 Patientenjahre (siehe Abschnitt 4.4).
Immunogenität
Bei erwachsenen Studienteilnehmenden, die in klinischen Studien zu Plaque-Psoriasis bis zu 52 Wochen mit Risankizumab mit der empfohlenen klinischen Dosis behandelt wurden, wurden bei 24 % (263/1 079) der untersuchten Studienteilnehmenden (unter Behandlung) Antikörper gegen den Wirkstoff und bei 14 % (150/1 079) neutralisierende Antikörper nachgewiesen. In der Verlängerungsstudie war das beobachtete Immunogenitätsprofil der Studienteilnehmenden unter Langzeittherapie mit Risankizumab nach 204 Wochen konsistent zu dem Immunogenitätsprofil nach den ersten 52 Wochen.
Antikörper gegen Risankizumab, einschließlich neutralisierender Antikörper, standen bei den meisten erwachsenen Studienteilnehmenden mit Psoriasis nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit in Zusammenhang. Bei den wenigen Studienteilnehmenden (ca. 1 %,
7/1 000 zu Woche 16 und 6/598 zu Woche 52) mit hohem Antikörpertiter (> 128) schien das klinische Ansprechen geringer zu sein. Reaktionen an der Einstichstelle traten sowohl in der Kurzzeit- (16 Wochen: 2,7 % vs. 1,3 %), als auch Langzeitbehandlung (52 Wochen: 5,0 % vs. 3,3 %) häufiger in den Gruppen auf, die Antikörper gegen den Wirkstoff bildeten, als in den Gruppen ohne Antikörper gegen den Wirkstoff. Die Reaktionen an der Einstichstelle waren alle von leichtem bis mittelschwerem Schweregrad, keine davon war schwerwiegend und führte in keinem Fall zu einem Abbruch der Behandlung mit Risankizumab.
Bei Kindern und Jugendlichen im Alter von 6 bis unter 18 Jahren, die in der klinischen Studie zu Plaque-Psoriasis bis zu 52 Wochen mit Risankizumab mit der empfohlenen klinischen Dosis behandelt wurden, wurden Antikörper gegen den Wirkstoff bei 14,8 % (13/88) und neutralisierende Antikörper bei 2,3 % (2/88) der untersuchten Studienteilnehmenden nachgewiesen. Antikörper gegen Risankizumab standen nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit in Zusammenhang; jedoch ist die Zahl der Patienten, die positiv auf Antikörper gegen Risankizumab getestet wurden, zu klein, um definitive Schlussfolgerungen über die Auswirkungen auf die Wirksamkeit und Sicherheit von Risankizumab zu ziehen.
Bei erwachsenen Studienteilnehmenden, die in klinischen Studien zu Psoriasis-Arthritis bis zu 28 Wochen mit Risankizumab mit der empfohlenen klinischen Dosis behandelt wurden, wurden bei 12,1 % (79/652) der untersuchten Studienteilnehmenden (unter Behandlung) Antikörper gegen den Wirkstoff und bei 0 % (0/652) neutralisierende Antikörper nachgewiesen. Antikörper gegen Risankizumab standen bei Psoriasis-Arthritis nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit in Zusammenhang.
Psoriasis-Arthritis
Insgesamt entsprach das Sicherheitsprofil bei Patienten mit Psoriasis-Arthritis unter Therapie mit Risankizumab dem Sicherheitsprofil bei Patienten mit Plaque-Psoriasis.
Kinder und Jugendliche
Die Sicherheit von Risankizumab wurde in einer vierteiligen Studie mit Kindern und Jugendlichen mit mittelschwerer bis schwerer Plaque-Psoriasis untersucht, in der die Sicherheit über 52 Wochen bei 137 Kindern und Jugendlichen im Alter von 6 bis unter 18 Jahren untersucht wurde. Insgesamt entsprach das Sicherheitsprofil bei Kindern und Jugendlichen mit Plaque-Psoriasis, die mit Risankizumab behandelt wurden, dem Sicherheitsprofil bei erwachsenen Patienten mit Plaque-Psoriasis.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Im Falle einer Überdosierung wird empfohlen, den Patienten auf Anzeichen und Symptome von Nebenwirkungen zu überwachen und umgehend eine geeignete symptomatische Behandlung einzuleiten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, Interleukin-Inhibitoren, ATC-Code: L04AC18
Wirkmechanismus
Risankizumab ist ein humanisierter monoklonaler IgG1-Antikörper, der selektiv mit hoher Affinität an die p19-Untereinheit des humanen Interleukin 23 (IL-23) bindet, ohne an IL-12 zu binden, und dessen Interaktion mit dem IL-23-Rezeptorkomplex hemmt. IL-23 ist ein Zytokin, das an Entzündungs- und Immunreaktionen beteiligt ist. Durch die Hemmung der Bindung von IL-23 an seinen Rezeptor hemmt Risankizumab die IL-23-abhängige Signaltransduktion und die Freisetzung proinflammatorischer Zytokine.
Pharmakodynamische Wirkungen
In einer Studie mit Psoriasis-Patienten war die Expression von Genen in der Haut, die mit der IL-23/IL-17-Achse in Zusammenhang stehen, nach Einzeldosen von Risankizumab vermindert. Bei den psoriatischen Läsionen wurden auch eine Verringerung der Epidermisdicke, der Infiltration von Entzündungszellen und der Expression psoriatischer Krankheitsmarker beobachtet.
In einer Studie mit Studienteilnehmenden mit Psoriasis-Arthritis wurde in Woche 24 nach subkutaner Verabreichung von Risankizumab 150 mg in Woche 0, Woche 4 und danach alle 12 Wochen eine statistisch signifikante und klinisch bedeutsame Reduktion der IL-23- und IL-17-assoziierten Biomarker, einschließlich IL-17A, IL-17F und IL-22 im Serum, gegenüber Baseline beobachtet.
Klinische Wirksamkeit und Sicherheit
Plaque-Psoriasis bei Erwachsenen
Die Wirksamkeit und Sicherheit von Risankizumab wurde in vier multizentrischen, randomisierten Doppelblindstudien (UltIMMa-1, UltIMMa-2, IMMHANCE und IMMVENT) bei 2 109 Studienteilnehmenden mit mittelschwerer bis schwerer Plaque-Psoriasis untersucht. Die eingeschlossenen Studienteilnehmenden waren 18 Jahre und älter und hatten Plaque-Psoriasis mit einer beteiligten Körperoberfläche (KOF) von ≥ 10 %, einem sPGA (static Physician Global Assessment)-Score von ≥ 3 bei der Gesamtbeurteilung der Psoriasis (Dicke der Plaques/Verdickung, Rötung und Schuppung) auf einer Schweregradskala von 0 bis 4, einen PASI (Psoriasis Area and Severity Index)-Score von ≥ 12 und die Studienteilnehmenden kamen für eine systemische Therapie oder Phototherapie infrage.
Insgesamt wiesen die Studienteilnehmenden im Median bei Baseline einen PASI-Score von 17,8, eine betroffene KOF von 20,0 % und einen DLQI-Score von 13,0 auf. Der sPGA-Score bei Baseline wurde bei 19,3 % der Studienteilnehmenden als schwer und bei 80,7 % als mittelschwer eingestuft. Bei insgesamt 9,8 % der Studienteilnehmenden wurde in der Vergangenheit Psoriasis-Arthritis diagnostiziert.
Zur Behandlung der Psoriasis hatten 30,9 % aller Studienteilnehmenden in den genannten Studien zuvor keine systemische Therapie erhalten (einschließlich nicht biologischer Therapie und Biologikatherapie), 38,1 % hatten zuvor eine Phototherapie oder Photochemotherapie, 48,3 % eine nicht biologische systemische Therapie, 42,1 % eine Biologikatherapie und 23,7 % mindestens einen TNF-alpha-Antagonisten erhalten. Patienten, die diese und andere Phase-II/III-Studien abgeschlossen haben, hatten die Möglichkeit, sich in eine Open-Label-Verlängerungsstudie einzuschreiben (LIMMITLESS).
UltIMMa-1 und UltIMMa-2
In UltIMMa-1 und UltIMMa-2 wurden 997 Studienteilnehmende eingeschlossen (nach der Randomisierung erhielten 598 Studienteilnehmende 150 mg Risankizumab, 199 Studienteilnehmende 45 mg oder 90 mg Ustekinumab [entsprechend dem Gewicht bei Baseline] und 200 Studienteilnehmende Placebo). Die Studienteilnehmenden erhielten das Präparat in Woche 0 und Woche 4 und danach alle 12 Wochen. Die beiden ko-primären Endpunkte in UltIMMa-1 und
UltIMMa-2 waren der Anteil der Studienteilnehmenden, die erstens ein PASI-90-Ansprechen und zweitens einen sPGA-Score (sPGA 0 oder 1) von erscheinungsfrei oder nahezu erscheinungsfrei zu Woche 16 im Vergleich zu Placebo erreichten. Die Ergebnisse für die ko-primären sowie die anderen Endpunkte sind in Tabelle 3 und Abbildung 1 dargestellt.
Tabelle 3: Ergebnisse zur Wirksamkeit und Lebensqualität bei Erwachsenen mit Plaque-Psoriasis in UltIMMa-1 und UltIMMa-2
| UltIMMa-1 | UltIMMa-2 | ||||||||||
Risankizuma b (n = 304) n (%) | Ustekinuma b (n = 100) n (%) | Placebo (n = 102) n (%) | Risankizumab (n = 294) n (%) | Ustekinuma b (n = 99) n (%) | Placebo (n = 98) n (%) | ||||||
| sPGA erscheinungsfrei oder nahezu erscheinungsfrei (0 oder 1) | |||||||||||
| Woche 16a | 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) | |||||
| Woche 52 | 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- | |||||
| sPGA erscheinungsfrei (0) | |||||||||||
| Woche 16 | 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) | |||||
| Woche 52 | 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |||||
| PASI 75 | |||||||||||
| Woche 12 | 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) | |||||
| Woche 52 | 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- | |||||
| PASI 90 | |||||||||||
| Woche 16a | 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) | |||||
| Woche 52 | 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- | |||||
| PASI 100 | |||||||||||
| Woche 16 | 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) | |||||
| Woche 52 | 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |||||
| DLQI 0 oder 1b | |||||||||||
| Woche 16 | 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4,1) | |||||
| Woche 52 | 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- | |||||
| PSS 0 (symptomfrei)c | |||||||||||
| Woche 16 | 89 (29,3) | 15 (15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) | |||||
| Woche 52 | 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- | |||||
Alle Vergleiche von Risankizumab mit Ustekinumab und Placebo erreichten p < 0,001; Ausnahme: PASI 75 in Woche 52 in UltIMMa-2 (p = 0,001). a Ko-primäre Endpunkte im Vergleich zu Placebo b Kein Einfluss auf die gesundheitsbezogene Lebensqualität c Ein Wert von 0 auf der Psoriasis-Symptom-Skala (PSS) bedeutet keine Anzeichen von Schmerz, Juckreiz, Rötung und Brennen innerhalb der letzten 24 Stunden. | |||||||||||
Abbildung 1. Zeitverlauf der mittleren prozentualen Veränderung des PASI-Scores gegenüber Baseline in UltIMMa-1 und UltIMMa-2
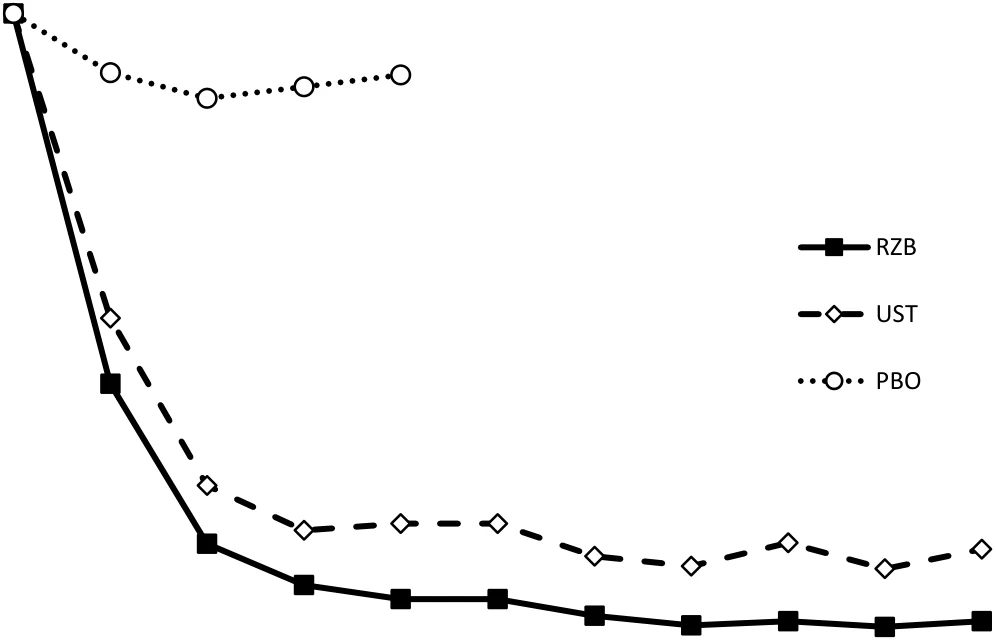
Prozent
uale Veränder
ung des PASI
-
Score
s gegenüber
Base
li
ne
Wochen
RZB = Risankizumab
UST = Ustekinumab
PBO = Placebo
p < 0,001 zu allen Zeitpunkten
Bei der Betrachtung von Alter, Geschlecht, ethnischer Zugehörigkeit, Körpergewicht von ≤ 130 kg, PASI-Score zu Baseline, gleichzeitig bestehender Psoriasis-Arthritis, vorheriger systemischer Behandlung mit nicht biologischen Arzneimitteln, vorheriger Behandlung mit Biologika und vorherigem Versagen eines Biologikums wurden keine Unterschiede im Hinblick auf die Ansprechraten von Risankizumab in diesen Untergruppen festgestellt.
Bei den mit Risankizumab behandelten Studienteilnehmenden wurden zu Woche 16 und Woche 52 Verbesserungen der Plaque-Psoriasis im Hinblick auf Kopfhaut, Nägel und Handflächen sowie Fußsohlen beobachtet.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabelle 4: Mittlere Veränderung der NAPSI-, PPASI- und PSSI-Werte gegenüber Baseline
| UltIMMa-1 | UltIMMa-2 | IMMHANCE | ||||
| Risankizumab | Placebo | Risankizumab | Placebo | Risankizumab | Placebo | |
NAPSI: Veränderung zu Woche 16 (SF) | n = 178; -9,0 (1,17) | n = 56; 2,1 (1,86) *** | n = 177; -7,5 (1,03) | n = 49; 3,0 (1,76) *** | n = 235; -7,5 (0,89) | n = 58; 2,5 (1,70) *** |
PPASI: Veränderung zu Woche 16 (SF) | n = 95; -5,93 (0,324) | n = 34; -3,17 (0,445) *** | n = 86; -7,24 (0,558) | n = 23; -3,74 (1,025) ** | n = 113; -7,39 (0,654) | n = 26; -0,27 (1,339) *** |
PSSI: Veränderung zu Woche 16 (SF) | n = 267; -17,6 (0,47) | n = 92; -2,9 (0,69) *** | n = 252; -18,4 (0,52) | n = 83; -4,6 (0,82) *** | n = 357; -20,1 (0,40) | n = 88; -5,5 (0,77) *** |
NAPSI: Veränderung zu Woche 52 (SF) | n = 178; -15,7 (0,94) | - | n = 183; -16,7 (0,85) | - | - | - |
PPASI: Veränderung zu Woche 52 (SF) | n = 95; -6,16 (0,296) | - | n = 89; -8,35 (0,274) | - | - | - |
PSSI: Veränderung zu Woche 52 (SF) | n = 269; -17,9 (0,34) | - | n = 259; -18,8 (0,24) | - | - | - |
Nail Psoriasis Severity Index (NAPSI), Palmoplantar Psoriasis Severity Index (PPASI), Psoriasis Scalp Severity Index (PSSI) und Standardfehler (SF) ** p < 0,01 im Vergleich zu Risankizumab *** p < 0,001 im Vergleich zu Risankizumab | ||||||
Angst und Depression, gemessen anhand der Hospital Anxiety and Depression Scale (HADS), verbesserten sich in der Risankizumab-Gruppe zu Woche 16 verglichen mit der der Placebogruppe.
Aufrechterhaltung des Ansprechens
In einer integrierten Analyse der Studienteilnehmenden, die in UltIMMa-1 und UltIMMa-2 Risankizumab erhielten, konnte gezeigt werden, dass 79,8 % (206/258) der Studienteilnehmenden, die zu Woche 16 ein PASI-100-Ansprechen erreichten, auch zu Woche 52 noch ein PASI-100-Ansprechen aufwiesen. Bei den Patienten, die zu Woche 16 ein PASI-90-Ansprechen aufwiesen, hielten 88,4 % (398/450) der Studienteilnehmenden das Ansprechen auch bis zu Woche 52 aufrecht.
Von den Studienteilnehmenden, die in den Studien UltIMMa-1 und UltIMMa-2 Risankizumab erhielten, setzten 525 ihre Behandlung mit Risankizumab alle 12 Wochen in der Studie LIMMITLESS fort. Von diesen schlossen 376 (71,6 %) zusätzliche 252 Wochen der Open-label-Behandlung ab. Bei den in der Studie verbliebenen Teilnehmenden wurden die zu Woche 52 mit Risankizumab erzielten Verbesserungen der Ansprechraten des PASI 90 und der sPGA-Bewertung von erscheinungsfrei oder nahezu erscheinungsfrei bis Woche 304 beibehalten.
Von den Studienteilnehmenden, die in den Studien UltIMMa-1 und UltIMMa-2 Ustekinumab erhielten, erhielten 172 Studienteilnehmende in der Studie LIMMITLESS alle 12 Wochen Risankizumab. Davon schlossen 116 (67,4 %) die Studie, einschließlich 252 Wochen Open-label-Behandlung mit Risankizumab und der Nachverfolgung am Ende der Studie, ab. Bei den in der Studie verbliebenen Teilnehmenden stiegen die Ansprechraten von PASI 90 und der sPGA-Bewertung erscheinungsfrei oder nahezu erscheinungsfrei von Woche 52 bis Woche 76 und blieben dann bis Woche 304 konstant.
Die Abbildungen 2 und 3 zeigen jeweils die Ansprechraten von PASI 90 und sPGA von erscheinungsfrei oder nahezu erscheinungsfrei von Studienteilnehmenden, welche die 252-wöchige Open-label-Behandlung in LIMMITLESS abgeschlossen haben.
Abbildung 2. Prozentualer Anteil der Studienteilnehmenden, die ein PASI-90-Ansprechen (Beobachteter Fall, observed case, OC) in LIMMITLESS erreicht haben
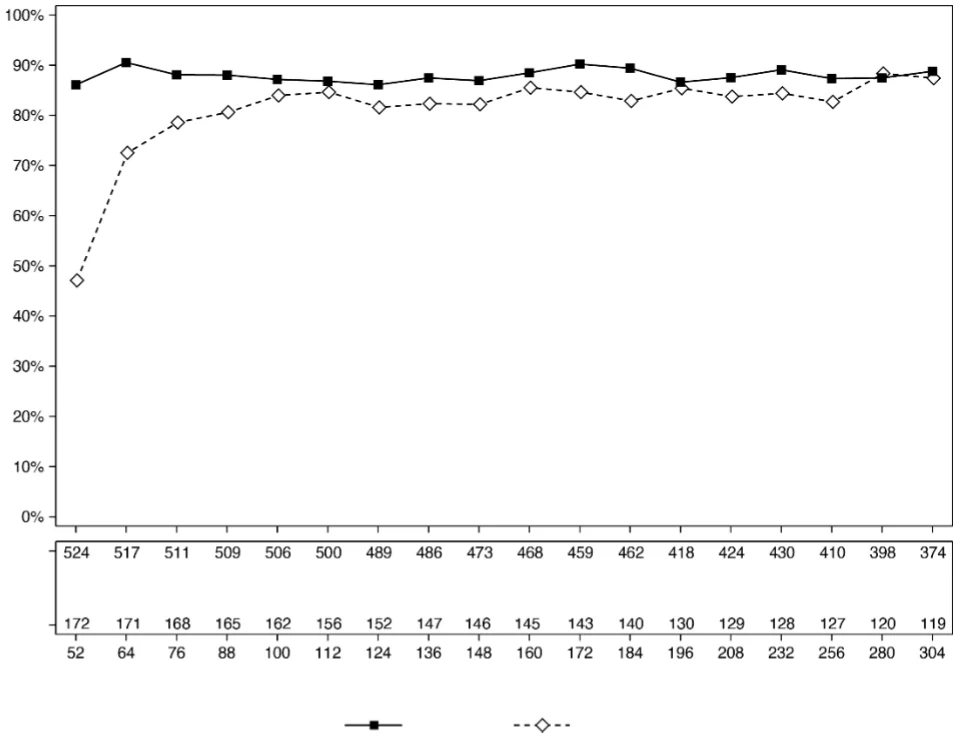
Ansprechrate (%)
Risankizumab (n)
Ustekinumab zu Risankizumab (n)
Woche
Behandlung Risankizumab Ustekinumab zu
Risankizumab
Abbildung 3. Prozentualer Anteil der Studienteilnehmenden, die ein sPGA von erscheinungsfrei oder nahezu erscheinungsfrei bei Visite (Beobachteter Fall, observed case, OC) in LIMMITLESS erreicht haben
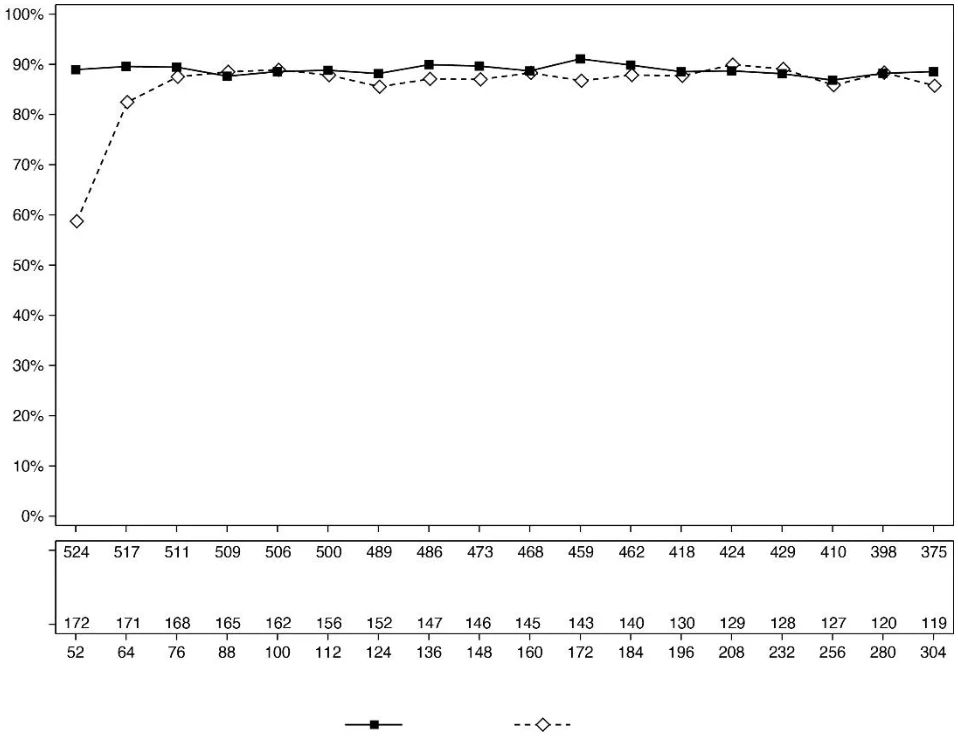
Ansprechrate (%)
Risankizumab (n)
Ustekinumab zu Risankizumab (n)
Woche
Behandlung Risankizumab Ustekinumab zu
Risankizumab
Verbesserungen des Dermatology Life Quality Index (DLQI 0 oder 1) wurden bei Patienten, die kontinuierlich über 304 Wochen in der Open-label-Verlängerungsstudie LIMMITLESS mit Risankizumab behandelt wurden, beibehalten.
Das Sicherheitsprofil von Risankizumab über mehr als 5 Jahre war mit dem bereits zu Woche 16 beobachteten Sicherheitsprofil übereinstimmend.
IMMHANCE
In IMMHANCE wurden 507 Studienteilnehmende aufgenommen (nach der Randomisierung erhielten 407 Risankizumab 150 mg und 100 Placebo). Die Studienteilnehmenden erhielten das Präparat in Woche 0 und Woche 4 und danach alle 12 Wochen. Studienteilnehmende, die ursprünglich mit Risankizumab behandelt wurden und in Woche 28 ein sPGA von erscheinungsfrei oder nahezu erscheinungsfrei aufwiesen, wurden erneut randomisiert und setzten die Behandlung mit Risankizumab alle 12 Wochen bis Woche 88 fort (mit einer Nachbeobachtungsdauer von 16 Wochen nach der letzten Risankizumab-Dosis) oder setzten die Behandlung ab.
In Woche 16 war Risankizumab Placebo hinsichtlich der ko-primären Endpunkte des sPGA von erscheinungsfrei oder nahezu erscheinungsfrei (83,5 % Risankizumab gegenüber 7,0 % Placebo) und PASI 90 (73,2 % Risankizumab gegenüber 2,0 % Placebo) überlegen.
Keiner der 31 Studienteilnehmenden in der IMMHANCE-Studie mit latenter TB, die während der Studie keine Prophylaxe erhielten, entwickelte während der mittleren Nachbeobachtungsdauer von 55 Wochen unter Risankizumab eine aktive TB.
In der IMMHANCE-Studie konnte gezeigt werden, dass von den Studienteilnehmenden, die zu Woche 28 ein sPGA von erscheinungsfrei oder nahezu erscheinungsfrei aufwiesen, 81,1 % (90/111) dieses Ansprechen bis Woche 104 aufrechterhielten, wenn nach erneuter Randomisierung die
Behandlung mit Risankizumab fortgesetzt wurde. Im Vergleich dazu zeigten 7,1 % (16/225) der Studienteilnehmenden, bei denen nach erneuter Randomisierung die Behandlung mit Risankizumab abgesetzt wurde, ein gleichbleibendes Ansprechen. Zu Woche 104 erreichten 63,1 % (70/111) der Studienteilnehmenden, bei denen nach erneuter Randomisierung die Behandlung mit Risankizumab fortgesetzt wurde, und 2,2 % (5/225) der Studienteilnehmenden, bei denen nach erneuter Randomisierung die Behandlung mit Risankizumab abgesetzt wurde, einen sPGA von erscheinungsfrei.
Von den Studienteilnehmenden, die in Woche 28 ein sPGA-Ansprechen von erscheinungsfrei oder nahezu erscheinungsfrei aufwiesen und nach Absetzen von Risankizumab auf einen mittelschweren oder schweren sPGA-Score zurückfielen, konnten 83,7 % (128/153) 16 Wochen nach Wiederaufnahme der Behandlung mit Risankizumab erneut ein sPGA-Ansprechen von erscheinungsfrei oder nahezu erscheinungsfrei erreichen. Bereits 12 Wochen nach einer versäumten Dosis wurde ein Verlust des sPGA-Ansprechens von erscheinungsfrei oder nahezu erscheinungsfrei beobachtet. Von den Studienteilnehmenden, die nach erneuter Randomisierung die Behandlung absetzten, hatten 80,9 % (182/225) einen Rückfall mit einer durchschnittlichen Rückfallzeit von 295 Tagen. Es wurden keine Merkmale ermittelt, die es ermöglichen, Annahmen zur Zeit bis zum Verlust des Ansprechens oder zur Wahrscheinlichkeit eines Wiedererlangens des Ansprechens auf individueller Patientenebene zu treffen.
IMMVENT
In IMMVENT wurden 605 Studienteilnehmende eingeschlossen (nach der Randomisierung erhielten 301 Risankizumab und 304 Adalimumab). Die Studienteilnehmenden, die zu Risankizumab randomisiert wurden, erhielten 150 mg in Woche 0 und Woche 4 und danach alle 12 Wochen. Die Studienteilnehmenden, die in den Behandlungsarm mit Adalimumab randomisiert wurden, erhielten 80 mg in Woche 0, 40 mg in Woche 1 und danach 40 mg alle zwei Wochen bis Woche 15. Ab Woche 16 setzten die Studienteilnehmenden, die Adalimumab erhielten, die Behandlung fort oder wurden je nach Ansprechen umgestellt:
- < PASI 50: Umstellung auf Risankizumab
PASI 50 bis < PASI 90: erneute Randomisierung entweder zur Fortsetzung der Behandlung mit
Adalimumab oder zur Umstellung auf Risankizumab
- PASI 90: Fortsetzung der Behandlung mit Adalimumab
Die Ergebnisse sind in Tabelle 5 dargestellt.
Tabelle 5: Ergebnisse zur Wirksamkeit und Lebensqualität zu Woche 16 bei Erwachsenen mit Plaque-Psoriasis in IMMVENT
Risankizumab (n = 301) (%) | Adalimumab (n = 304) (%) | |
| sPGA erscheinungsfrei oder nahezu erscheinungsfreia | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 oder 1b | 198 (65,8) | 148 (48,7) |
Alle Vergleiche erreichten p < 0,001. a Ko-primäre Endpunkte b Kein Einfluss auf die gesundheitsbezogene Lebensqualität | ||
Bei Studienteilnehmenden, die in Woche 16 unter Adalimumab PASI 50 bis < PASI 90 aufwiesen und erneut randomisiert wurden, konnten 4 Wochen nach der erneuten Randomisierung Unterschiede hinsichtlich der PASI-90-Ansprechraten zwischen der Umstellung auf Risankizumab und der Fortsetzung der Behandlung mit Adalimumab festgestellt werden (49,1 % gegenüber 26,8 %).
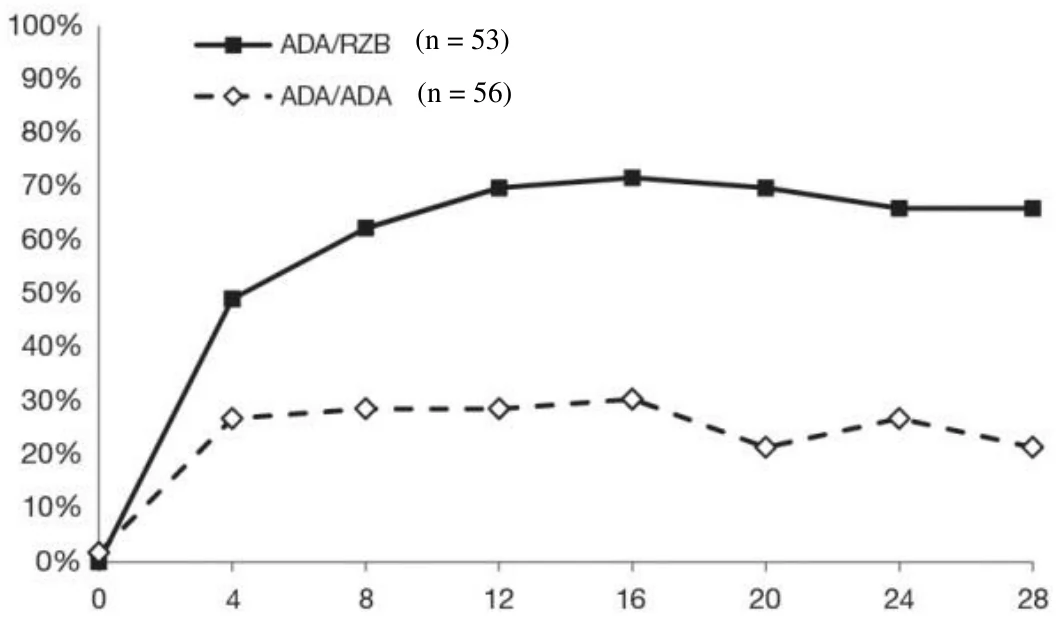
Die Ergebnisse zu Woche 28 nach erneuter Randomisierung sind in Tabelle 6 und Abbildung 4 dargestellt.
Tabelle 6: Ergebnisse zur Wirksamkeit zu Woche 28 nach erneuter Randomisierung in IMMVENT
Wechsel auf Risankizumab (n = 53) (%) | Weiterbehandl ung mit Adalimumab (n = 56) (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| Alle Vergleiche erreichten p < 0,001. | ||
Abbildung 4. PASI 90 im zeitlichen Verlauf nach erneuter Randomisierung in IMMVENT
Ante
il
Studi
ent
eil
nehm
ende
Wochen nach erneuter Randomisierung
ADA/ADA: Studienteilnehmende, die zu Adalimumab randomisiert wurden und weiterhin Adalimumab erhielten
ADA/RZB: Studienteilnehmende, die zu Adalimumab randomisiert wurden und auf Risankizumab umgestellt wurden
p < 0,05 in Woche 4 und p < 0,001 zu allen Zeitpunkten ab Woche 8
Bei 270 Studienteilnehmenden, die ohne Auswaschphase von Adalimumab auf Risankizumab umgestellt wurden, war das Sicherheitsprofil von Risankizumab mit dem der Studienteilnehmenden, die Risankizumab nach einer Auswaschphase von einer vorherigen systemischen Therapie erhielten, vergleichbar.
Plaque-Psoriasis, die die Kopfhaut oder den Genitalbereich betrifft
Die Wirksamkeit und Sicherheit von Risankizumab wurden in einer multizentrischen, randomisierten doppelblinden, placebokontrollierten Studie (UNLIMMITED) untersucht, an der Studienteilnehmende ab 18 Jahren mit einer mäßigen bis schweren Kopfhautpsoriasis (UNLIMMITED-S) mit einem PSSI (Psoriasis Scalp Severity Index) ≥ 12, Kopfhaut IGA (Investigator Global Assessment) ≥ 3 und ≥ 30 % betroffener Kopfhaut oder mit einer mäßigen bis schweren Genitalpsoriasis (UNLIMMTED-G) mit einem genitalen sPGA-G (static Physicians’s Global Assessment of Genitalia) ≥ 3 teilnahmen. Alle Studienteilnehmenden hatten bei Baseline einen KOF ≥ 1 % und sPGA ≥ 3.
In UNLIMMITED wurden die Studienteilnehmenden randomisiert, um entweder 150 mg Risankizumab oder Placebo subkutan in Woche 0 und 4 zu erhalten. Ab Woche 16 erhielten alle Studienteilnehmenden alle 12 Wochen 150 mg Risankizumab bis zur letzten Dosis in Woche 40.
Bereich der Kopfhaut (UNLIMMITED-S)
In UNLIMMITED-S wurden 105 Studienteilnehmende eingeschlossen. Die beteiligte KOF war bei Baseline ≥ 10 % bei 61,9 % der Studienteilnehmenden und < 10 % bei 38,1 % der Studienteilnehmenden. Die durchschnittliche beteiligte KOF bei Baseline war 16,8 %. Bei Baseline hatten 76,2 % der Studienteilnehmenden einen sPGA = 3 und 23,8 % einen sPGA = 4.
Bei Baseline hatten 54,3 % der Studienteilnehmenden zuvor keine systemische Therapie erhalten (einschließlich nicht biologischer Therapie und Biologikatherapie), 0 % der Studienteilnehmenden hatten zuvor eine Phototherapie, 15,2 % hatten zuvor eine nicht biologische systemische Therapie erhalten und 37,1 % hatten zuvor eine Biologikatherapie erhalten.
Die Ergebnisse für die primären und die wichtigsten sekundären Endpunkte sind in Tabelle 7 dargestellt.
Tabelle 7. Ergebnisse zur Wirksamkeit bei Erwachsenen mit Kopfhautpsoriasis in UNLIMMITED-S in Woche 16
| Endpunkt | Risankizumab (n = 51) n (%) | Placebo (n = 54) n (%) | Behandlungsunterschied (95 %-CI) |
| Kopfhaut IGA von erscheinungsfrei oder nahezu erscheinungsfrei (0 oder 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Mittlere Veränderung des PSS gegenüber Baseline | n = 44 -6,0 | n = 49 -1,0 | -5,0 [-6,6; -3,3] |
Alle Vergleiche erreichten p < 0,001, adjustierter Behandlungsunterschied (95 %-CI) a Primärer Endpunkt b Erreichen einer Verbesserung des PSSI um ≥ 75 % gegenüber der Baseline c Erreichen einer Verbesserung des PSSI um ≥ 90 % gegenüber der Baseline d Erreichen einer 100-prozentigen Verbesserung des PSSI gegenüber der Baseline | |||
Ein größerer Anteil der Studienteilnehmenden, die mit Risankizumab behandelt wurden, erreichte im Vergleich mit Placebo einen Kopfhaut-IGA-Wert von 0 in Woche 16 (41,2 % gegenüber 11,1 %).
Das Ansprechen auf den Kopfhaut-Juckreiz-NRS-Score (Numeric rating scale), definiert als Erreichen einer Verbesserung (Verringerung) um ≥ 4 Punkte des Kopfhaut-Juckreiz-NRS gegenüber Baseline bei Studienteilnehmenden mit Baseline Score ≥ 4, wurde bei einem größeren Anteil der Studienteilnehmenden, die mit Risankizumab behandelt wurden, in Woche 16 im Vergleich mit Placebo erreicht (50,0 % gegenüber 11,1 %).
Ein größerer Anteil der Studienteilnehmenden, die mit Risankizumab behandelt wurden, erreichte einen DLQI-Wert von 0 oder 1 (keine Beeinträchtigung der gesundheitsbezogenen Lebensqualität) in Woche 16 im Vergleich mit Placebo (47,1 % gegenüber 11,1 %).
Genitalbereich (UNLIMMITED-G)
In UNLIMMITED-G wurden 109 Studienteilnehmende eingeschlossen. Die bei Baseline beteiligte KOF war ≥ 10 % bei 63,3 % der Studienteilnehmenden und < 10 % bei 36,7 % der Studienteilnehmenden. Die durchschnittliche beteiligte KOF bei Baseline war 17,2 %. Bei Baseline hatten 80,7 % der Studienteilnehmenden einen sPGA = 3 und 19,3 % einen sPGA = 4.
Bei Baseline hatten 61,5 % der Studienteilnehmenden zuvor keine systemische Therapie erhalten (einschließlich nicht biologischer Therapie und Biologikatherapie), 2,8 % der Studienteilnehmenden hatten zuvor eine Phototherapie, 16,5 % der Studienteilnehmenden hatten zuvor eine nicht biologische systemische Therapie erhalten und 25,7 % hatten zuvor eine Biologikatherapie erhalten.
Die Ergebnisse der primären und aller sekundären Endpunkte sind in Tabelle 8 dargestellt.
Tabelle 8. Ergebnisse zur Wirksamkeit bei Erwachsenen mit Genitalpsoriasis in UNLIMMITED-G in Woche 16
| Endpunkt | Risankizumab (n = 55) n (%) | Placebo (n = 54) n (%) | Behandlungsunterschied (95 %-CI) |
| sPGA-G von erscheinungsfrei oder minimal (0 oder 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA-G von erscheinungsfrei (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI von 0 oder 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| GPI-NRS Verringerung von ≥ 4 Punkten gegenüber Baselinec | n = 41 20 (48,8) | n = 45 3 (6,7) | 43,0 [26,6; 59,3] |
| GenPs-SFQ item 2 Wert von 0 (niemals) oder 1 (selten)d,e | n = 31 22 (71,0) | n = 32 7 (21,9) | 46,1 [26,7; 65,6] |
Alle Vergleiche erreichten p < 0,001, adjustierter Behandlungsunterschied (95 %-CI) a Primärer Endpunkt b Ein DLQI-Gesamtwert von 0 oder 1 zeigt an, dass der Hautzustand keinen Einfluss auf die gesundheitsbezogene Lebensqualität des Patienten hat c Verbesserung der Schwere des Juckreizes im Genitalbereich, gemessen an einer Senkung um mindestens 4 Punkte in der 11-Punkte-GPI-NRS (Genital Psoriasis Juckreiz Numeric Rating Scale) auf der GPSS (Genital Psoriasis Symptom Scale) bei Studienteilnehmenden mit einem Ausgangswert ≥ 4 d Der GenPs-SFQ (Genital Psoriasis Sexual Frequency Questionnaire) Punkt 2 misst den vom Patienten wahrgenommenen Einfluss auf die sexuelle Gesundheit aufgrund von Psoriasis im Genitalbereich auf die Häufigkeit sexueller Aktivitäten (Geschlechtsverkehr oder andere Aktivitäten) in der vergangenen Woche (verwendet wird eine Skala von 0 bis 4, wobei höhere Werte auf größere Einschränkungen hinweisen) e Unter den Studienteilnehmenden mit einem Baseline-Wert von ≥ 2 | |||
Studienteilnehmende, die mit Risankizumab behandelt wurden, erreichten eine größere Verringerung des Schweregrades der Psoriasis-Symptome im Genitalbereich (Juckreiz, Schmerz, Unwohlsein, Stechen, Brennen, Rötung, Schuppen und Rissbildung) ausgehend von der Baseline anhand des GPSS in Woche 16 verglichen zu Placebo. Die Veränderung des GPSS-Gesamtwertes gegenüber Baseline betrugen in Woche 16 -26,5 unter Risankizumab und -1,0 unter Placebo.
Ein größerer Anteil der mit Risankizumab behandelten Studienteilnehmenden erreichte im Vergleich zu Placebo eine Reduktion um mindestens 2 Punkte im PatGA-Genital (Patient’s Global Assessment of Genital Psoriasis), bei den Studienteilnehmenden mit einem Ausgangswert ≥ 2 (71,7 % gegenüber 22,9 %).
Das Sicherheitsprofil von Risankizumab entsprach in den Studien UNLIMMITED-S und UNLIMMITED-G dem Sicherheitsprofil, welches in den vorherigen Studien mit Studienteilnehmenden mit Plaque-Psoriasis beobachtet wurde.
Psoriasis-Arthritis
Es konnte gezeigt werden, dass Risankizumab bei Erwachsenen mit aktiver Psoriasis-Arthritis (PsA) die Anzeichen und Symptome, die körperliche Funktionsfähigkeit, die gesundheitsbezogene Lebensqualität und den Anteil der Studienteilnehmenden ohne radiologische Progression verbessert.
Die Sicherheit und Wirksamkeit von Risankizumab wurden bei 1 407 Studienteilnehmenden mit aktiver PsA in zwei randomisierten, placebokontrollierten Doppelblindstudien (964 in KEEPsAKE 1 und 443 in KEEPsAKE 2) beurteilt.
Die Teilnehmer in diesen Studien wiesen seit mindestens sechs Monaten eine PsA-Diagnose gemäß CASPAR (Classification Criteria for Psoriatic Arthritis), eine PsA-Dauer von im Median 4,9 Jahren bei Baseline, ≥ 5 druckschmerzhafte Gelenke und ≥ 5 geschwollene Gelenke und eine aktive Plaque-Psoriasis oder Nagelpsoriasis bei Baseline auf. 55,9 % der Studienteilnehmenden hatten eine aktive Plaque-Psoriasis mit einer betroffenen KOF von ≥ 3 %. 63,4 % der Patienten hatten eine Enthesitis und 27,9 % eine Daktylitis. In der Studie KEEPsAKE 1, in der die Nagelpsoriasis eingehender untersucht wurde, wiesen 67,3 % Nagelpsoriasis auf.
In beiden Studien erhielten die Teilnehmer randomisiert in Woche 0, 4 und 16 entweder Risankizumab 150 mg oder Placebo. Ab Woche 28 erhielten alle Studienteilnehmenden alle 12 Wochen Risankizumab.
In der Studie KEEPsAKE 1 hatten alle Studienteilnehmenden zuvor ein unzureichendes Ansprechen auf oder eine Unverträglichkeit gegenüber nicht biologischen DMARDs gezeigt und waren nicht mit Biologika vorbehandelt. In der Studie KEEPsAKE 2 hatten 53,5 % der Studienteilnehmenden auf eine nicht biologische DMARD-Therapie unzureichend angesprochen oder diese nicht vertragen und 46,5 % der Studienteilnehmenden hatten auf eine biologische Therapie unzureichend angesprochen oder diese nicht vertragen.
In beiden Studien erhielten 59,6 % der Studienteilnehmenden gleichzeitig Methotrexat (MTX), 11,6 % erhielten gleichzeitig andere nicht biologische DMARDs als MTX und 28,9 % erhielten eine Risankizumab-Monotherapie.
Klinisches Ansprechen
In beiden Studien führte die Behandlung mit Risankizumab im Vergleich zu Placebo zu einer signifikanten Verbesserung der Krankheitsaktivität in Woche 24. Primärer Endpunkt war in beiden Studien der Anteil der Studienteilnehmenden, die in Woche 24 ein ACR20-Ansprechen (Verbesserung um ≥ 20 % gemäß American College of Rheumatology) erreichten. Die wichtigsten Ergebnisse zur Wirksamkeit sind Tabelle 9 zu entnehmen.
Tabelle 9. Wirksamkeitsergebnisse in den Studien KEEPsAKE 1 und KEEPsAKE 2
| KEEPsAKE 1 | KEEPsAKE 2 | |||||||||
| Endpunkt | Placebo n = 481 (%) | Risankizumab n = 483 (%) | Placebo n = 219 (%) | Risankizumab n = 224 (%) | ||||||
| ACR20-Ansprechen | ||||||||||
| Woche 16 | 161 (33,4) | 272 (56,3)a | 55 (25,3) | 108 (48,3)a | ||||||
| Woche 24 | 161 (33,5) | 277 (57,3)a | 58 (26,5) | 115 (51,3)a | ||||||
| Woche 52* | - | 338/433 (78,1) | - | 131/191 (68,6) | ||||||
| ACR50-Ansprechen | ||||||||||
| Woche 24 | 54 (11,3) | 162 (33,4)b | 20 (9,3) | 59 (26,3)b | ||||||
| Woche 52* | - | 209/435 (48,0) | - | 72/192 (37,5) | ||||||
| ACR70-Ansprechen | ||||||||||
| Woche 24 | 23 (4,7) | 74 (15,3)b | 13 (5,9) | 27 (12,0)c | ||||||
| Woche 52* | - | 125/437 (28,6) | - | 37/192 (19,3) | ||||||
| Abklingen der Enthesitis (LEI = 0) | ||||||||||
| Woche 24* | 156/448 (34,8)d | 215/444 (48,4)a,d | - | - | ||||||
| Woche 52* | - | 244/393 (62,1)d | - | - | ||||||
| Abklingen der Daktylitis (LDI = 0) | ||||||||||
| Woche 24* | 104/204 (51,0)e | 128/188 (68,1)a,e | - | - | ||||||
| Woche 52* | - | 143/171 (83,6)e | - | - | ||||||
| MDA(minimale Krankheitsaktivität)-Ansprechen | ||||||||||
| Woche 24 | 49 (10,2) | 121 (25,0)a | 25 (11,4) | 57 (25,6)a | ||||||
| Woche 52* | - | 183/444 (41,2) | - | 61/197 (31,0) | ||||||
*Die Daten zu den verfügbaren Studienteilnehmenden werden im Format beobachtete n/N (%) angegeben. a Multiplizitätskontrolliert p ≤ 0,001 Risankizumab im Vergleich zu Placebo b Nominal p ≤ 0,001 Risankizumab im Vergleich zu Placebo c Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo d Zusammenfassung der gepoolten Daten aus KEEPsAKE 1 und KEEPsAKE 2 zu Studienteilnehmenden mit einem LEI von > 0 bei Baseline e Zusammenfassung der gepoolten Daten aus KEEPsAKE 1 und KEEPsAKE 2 zu Studienteilnehmenden mit einem LDI von > 0 bei Baseline | ||||||||||
Ansprechen über die Zeit
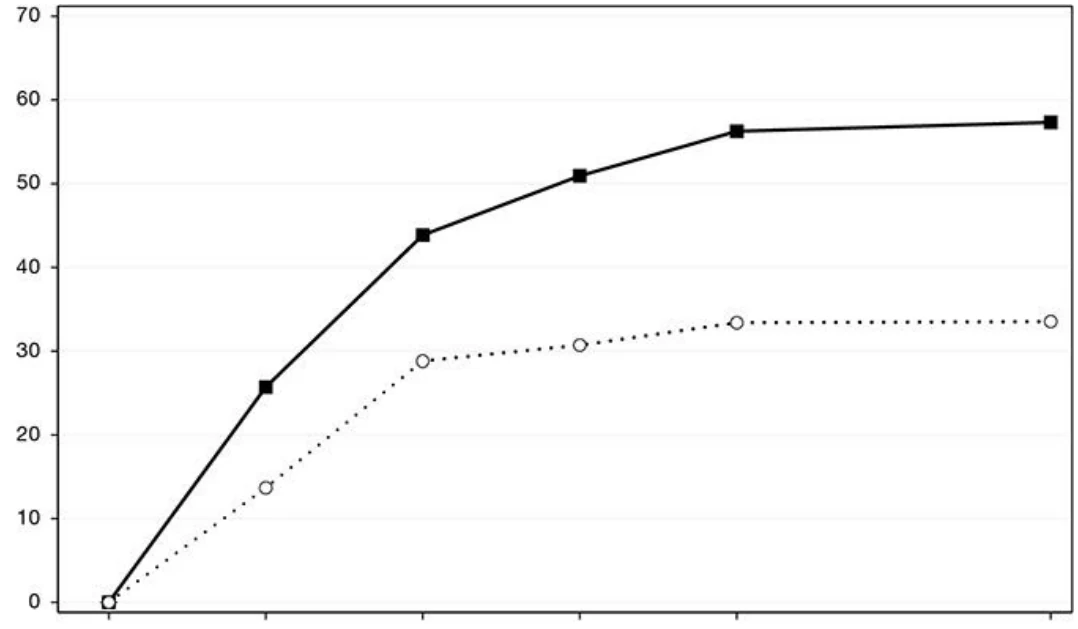
In der Studie KEEPsAKE 1 wurde in der Risankizumab-Gruppe bereits zu Woche 4 ein höheres ACR20-Ansprechen gegenüber Placebo beobachtet (25,7 %) und dieser Behandlungsunterschied setzte sich über die Zeit bis Woche 24 fort (Abbildung 5).
Abbildung 5. Prozentualer Anteil der Studienteilnehmenden, die in der Studie KEEPsAKE 1 bis Woche 24 ein ACR20-Ansprechen erreichten
ACR20
-
Ansprec
hrate (
%)
Baseline Woche 4 Woche 8 Woche 12 Woche 16 Woche
Visite
∙∙∙○∙∙∙ Placebo (n = 481) ──■── Risankizumab (n = 483)
Ein höheres ACR20-Ansprechen bei Risankizumab gegenüber Placebo wurde bereits zu Woche 4 bei 19,6 % der Studienteilnehmenden in KEEPsAKE 2 beobachtet.
Das beobachtete ähnliche Ansprechen in den Risankizumab-Gruppen war unabhängig von der gleichzeitigen Anwendung nicht biologischer DMARDs, der Anzahl vorheriger nicht biologischer DMARDs, Alter, Geschlecht, ethnischer Zugehörigkeit und BMI. In der Studie KEEPsAKE 2 wurde ein Ansprechen unabhängig von einer vorherigen Biologikatherapie beobachtet.
Das Sicherheitsprofil von Risankizumab war über bis zu 52 Behandlungswochen mit dem bereits zu Woche 24 beobachteten Sicherheitsprofil übereinstimmend.
In beiden Studien war der Anteil der Studienteilnehmenden, die in Woche 24 die modifizierten PsA-Ansprechkriterien (PsA response criteria, PsARC) erfüllten, bei den Studienteilnehmenden unter Risankizumab im Vergleich zu Placebo höher. Darüber hinaus erreichten die Studienteilnehmenden, die Risankizumab erhielten, in Woche 24 in beiden Studien eine größere Verbesserung des Disease Activity Score (28 Gelenke) mittels CRP (DAS28-CRP) als unter Placebo. In beiden Studien wurden die Verbesserungen für PsARC und DAS28-CRP bis Woche 52 aufrechterhalten.
Die Behandlung mit Risankizumab führte im Vergleich zu Placebo zu einer Verbesserung in einzelnen ACR-Komponenten, des Health Assessment Questionnaire-Disability Index (HAQ-DI), der Schmerzen und des hochsensitiven C-reaktiven Proteins (hsCRP).
Die Behandlung mit Risankizumab führte bei Studienteilnehmenden mit PsA zu einer statistisch signifikanten Verbesserung der Hautmanifestationen der Psoriasis.
Die Behandlung mit Risankizumab führte in der Studie KEEPsAKE 1 bei Studienteilnehmenden mit Nagelpsoriasis bei Baseline (67,3 %) zu einer statistisch signifikanten Verbesserung des modifizierten Nail Psoriasis Severity Index (mNAPSI) und des aus 5 Punkten bestehenden PGA-Scores zur Nagelpsoriasis (PGA-F). Diese Verbesserung hielt bis Woche 52 an (siehe Tabelle 10).
Tabelle 10. Wirksamkeitsergebnisse in Bezug auf Nagelpsoriasis in KEEPsAKE 1
| Placebo n = 338 | Risankizumab n = 309 | ||||
| Veränderung mNAPSI gegenüber Baselinea | |||||
| Woche 24 | -5,57 | -9,76b | |||
| Woche 52 | - | -13,64 | |||
| Veränderung PGA-F gegenüber Baselinea | |||||
| Woche 24 | -0,4 | -0,8b | |||
| Woche 52 | - | -1,2 | |||
| PGA-F erscheinungsfrei/minimal und Verbesserung um ≥ 2 Gradec | |||||
| Woche 24 n (%) | 30 (15,9) | 71 | |||
| (37,8)d | |||||
| Woche 52 n (%) | - | 105 (58,0) | |||
a Zusammenfassung zu Studienteilnehmenden mit Nagelpsoriasis bei Baseline (Placebo n = 338; Risankizumab n = 309; in Woche 52 für mNAPSI beobachtet unter Risankizumab n = 290, für PGA-F beobachtet unter Risankizumab n = 291). b Multiplizitätskontrolliert p ≤ 0,001 Risankizumab im Vergleich zu Placebo c Zusammenfassung zu Studienteilnehmenden mit Nagelpsoriasis und einem PGA-F-Score in der Gesamtbeurteilung von „leicht“, „mittelschwer“ oder „schwer“ bei Baseline (Placebo n = 190; Risankizumab n = 188, in Woche 52 beobachtet unter Risankizumab n = 181). d Nominal p ≤ 0,001 Risankizumab im Vergleich zu Placebo | |||||
Radiologisches Ansprechen
In KEEPsAKE 1 wurde die Hemmung der Progression struktureller Schäden radiologisch beurteilt und als Veränderung des modifizierten Total-Sharp-Scores (mTSS) in Woche 24 gegenüber Baseline ausgedrückt. Der mTSS-Score wurde für PsA durch Hinzunahme der distalen Interphalangealgelenke (DIP) der Hand modifiziert. In Woche 24 war die mittlere Progression der strukturellen Schäden unter Risankizumab (mittlerer mTSS-Score 0,23) im Vergleich zu Placebo (mittlerer mTSS-Score 0,32) statistisch nicht signifikant. Der Anteil der Studienteilnehmenden ohne radiologische Progression (definiert als Veränderung des mTSS ≤ 0 gegenüber Baseline) war in Woche 24 unter Risankizumab (92,4 %) im Vergleich zu Placebo (87,7 %) höher. Dieses Ansprechen hielt bis Woche 52 an.
Körperliche Funktionsfähigkeit und gesundheitsbezogene Lebensqualität
In beiden Studien zeigten die mit Risankizumab behandelten Studienteilnehmenden (KEEPsAKE 1 (-0,31); KEEPsAKE 2 (-0,22)) in Woche 24 gegenüber Baseline eine statistisch signifikante Verbesserung der körperlichen Funktionsfähigkeit, gemessen anhand HAQ-DI, im Vergleich zu Placebo (-0,11 bzw. -0,05) (p-Wert ≤ 0,001). In Woche 24 erreichte ein größerer Anteil der Studienteilnehmenden in der Risankizumab-Gruppe im Vergleich zu Placebo eine klinisch bedeutsame Reduktion des HAQ-DI-Scores um mindestens 0,35 gegenüber Baseline. Die Verbesserungen der körperlichen Funktionsfähigkeit wurden bis Woche 52 aufrechterhalten.
In beiden Studien zeigten die mit Risankizumab behandelten Studienteilnehmenden in Woche 24 im Vergleich zu den Studienteilnehmenden unter Placebo zudem signifikante Verbesserungen bei der körperlichen Domäne des SF-36 V2 und des FACIT-Fatigue-Scores. In beiden Studien wurden die Verbesserungen bis Woche 52 aufrechterhalten.
Bei Baseline der Studien wurde bei jeweils 19,6 % der Studienteilnehmenden in KEEPsAKE 1 (7,9 % diagnostiziert durch Röntgen oder MRT) und 19,6 % der Studienteilnehmenden in KEEPsAKE 2 (5 % diagnostiziert durch Röntgen oder MRT) eine Psoriasis-Spondylitis berichtet. Studienteilnehmende
mit klinisch beurteilter Psoriasis-Spondylitis, die mit Risankizumab behandelt wurden, zeigten in Woche 24 gegenüber Baseline im Vergleich zu Placebo Verbesserungen beim Bath Ankylosing Spondylitis Disease Activity Index (BASDAI). Die Verbesserungen hielten bis Woche 52 an. Es liegen aufgrund der geringen Anzahl der untersuchten Studienteilnehmenden keine hinreichenden Belege für die Wirksamkeit von Risankizumab bei Studienteilnehmenden mit radiologisch oder MRT-bestätigter ankylosierender spondylitisähnlicher Psoriasis-Arthropathie vor.
Kinder und Jugendliche
Plaque-Psoriasis bei Kindern und Jugendlichen
Die Wirksamkeit, Sicherheit und Pharmakokinetik von Risankizumab wurden bei insgesamt 137 Kindern und Jugendlichen im Alter von 6 bis unter 18 Jahren in einer vierteiligen Studie (OptIMMize-1) untersucht, in der 12, 82, 13 und 30 Studienteilnehmende in die Teile 1, 2, 3 und 4 aufgenommen wurden. Studienteilnehmende, die diese Studie abgeschlossen haben, hatten die Möglichkeit an einer Open-label-Verlängerungsstudie, OptIMMize-2, teilzunehmen.
OptIMMize-1
Teil 2 war eine randomisierte, für die Wirksamkeitsbewertung verblindete, aktiv behandlungskontrollierte Kohorte mit pädiatrischen Studienteilnehmenden im Alter von 12 bis unter 18 Jahren. Teil 4 war eine einarmige Open-label-Kohorte mit pädiatrischen Studienteilnehmenden im Alter von 6 bis unter 12 Jahren. Die Studienteilnehmenden hatten mittelschwere bis schwere Plaque-Psoriasis, definiert mit einer beteiligten KOF von ≥ 10 % mit einem sPGA-Wert von ≥ 3 oder einem PASI-Wert von ≥ 12.
In Teil 2 und Teil 4 erhielten Studienteilnehmende mit einem Körpergewicht ≥ 40 kg 150 mg Risankizumab und Studienteilnehmende mit einem Körpergewicht < 40 kg 55 mg Risankizumab in Woche 0, Woche 4 und anschließend alle 12 Wochen. Die ko-primären Endpunkte waren ein sPGA von erscheinungsfrei oder nahezu erscheinungsfrei (0 oder 1) und ein PASI 75 in Woche 16.
In Teil 2 wiesen die Studienteilnehmenden im Median bei Baseline einen PASI-Score von 15,7 und eine betroffene KOF von 18,0 % auf. Insgesamt 3,7 % der Studienteilnehmenden erhielten vorab eine Biologikatherapie. Die Studienteilnehmenden wurden 2:1 randomisiert, um entweder Risankizumab (n = 54) oder Ustekinumab (n = 28) zu erhalten. Die Studienteilnehmenden, die Ustekinumab erhielten, erhielten bei einem Körpergewicht < 60 kg 0,75 mg/kg, 45 mg bei einem Körpergewicht von 60 bis < 100 kg und 90 mg bei einem Körpergewicht ≥ 100 kg in Woche 0 und Woche 4. In Woche 16 wurden alle Ustekinumab-Studienteilnehmenden auf Risankizumab umgestellt, welches anschließend alle 12 Wochen verabreicht wurde. Die Behandlungsdauer betrug bis zu 68 Wochen.
In Teil 4 wiesen die Studienteilnehmenden im Median bei Baseline einen PASI-Score von 14,7 und eine beteiligte KOF von 14,5 % auf. Insgesamt 3,3 % der Studienteilnehmenden erhielten vorab eine Biologikatherapie. Die Behandlungsdauer betrug 52 Wochen.
Die Ergebnisse zur Wirksamkeit unter Verwendung deskriptiver Statistiken in OptIMMize-1 in Woche 16 der initialen Behandlung sind unten dargestellt (Tabelle 11).
Tabelle 11. Ergebnisse der Wirksamkeit in OptIMMize-1 in Woche 16
| Teil 2 | Teil 4 | ||
Risankizumab (n = 54) n (%) | Ustekinumab (n = 28) n (%) | Risankizumab (n = 30) n (%) | |
sPGA von erscheinungsfrei oder nahezu erscheinungsfrei (0 oder 1)a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
sPGA von erscheinungsfrei (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Ko-primäre Endpunkte | |||
Die Wirksamkeit wurde bis Woche 52 aufrechterhalten, wie anhand der in Tabelle 11 dargestellten Endpunkte beurteilt wurde.
In Teil 2 wurden Studienteilnehmende, die ursprünglich Risankizumab erhielten und in Woche 16 einen sPGA von erscheinungsfrei oder nahezu erscheinungsfrei erreichten, erneut randomisiert, um entweder weiterhin Risankizumab alle 12 Wochen bis Woche 52 zu erhalten (n = 22) oder aus der Therapie genommen zu werden (n = 21). In Woche 52 hatten 95,5 % (21/22) der Studienteilnehmenden, die weiterhin Risankizumab erhielten, einen sPGA von erscheinungsfrei oder nahezu erscheinungsfrei, verglichen mit 42,9 % (9/21) der Studienteilnehmenden, die Risankizumab abgesetzt hatten.
In Teil 2 wurden Verbesserungen gegenüber Baseline der gesundheitsbezogenen Lebensqualität bei Studienteilnehmenden, die mit Risankizumab und Ustekinumab behandelt wurden, berichtet, gemessen am Children’s Dermatology Life Quality Index Score (CDLQI: -7,4 bzw. -6,8) in Woche 16 der initialen Behandlung.
In Teil 2 zeigten von den Studienteilnehmenden mit einem Juckreiz-Wert bei Baseline von mindestens 4 Punkten 64,9 % (24/37) der mit Risankizumab behandelten und 57,1 % (8/14) der mit Ustekinumab behandelten Studienteilnehmenden eine Verbesserung des Juckreizes in Woche 16 der initialen Behandlung, gemessen als Reduktion des Ausgangswertes um mindestens 4 Punkte auf der 11-Punkte-Juckreiz-NRS (Numeric rating scale).
OptIMMize-2
In OptIMMize-2 wurden die langfristige Wirksamkeit, Sicherheit und Verträglichkeit von 150 mg und 55 mg (gewichtsabhängig) Risankizumab alle 12 Wochen bei 129 Kindern und Jugendlichen im Alter von 6 bis unter 18 Jahren mit mittelschwerer bis schwerer Plaque-Psoriasis untersucht, die OptIMMize-1 vollständig abgeschlossen hatten. In OptIMMize-2 wurden die Ansprechraten von PASI 75/90/100 und der sPGA von erscheinungsfrei oder nahezu erscheinungsfrei bei den 36 Studienteilnehmenden aufrechterhalten, die bis Woche 108 weiterhin mit Risankizumab behandelt wurden.
Die Europäische Arzneimittel-Agentur hat für Skyrizi eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen zur Behandlung der Psoriasis-Arthritis gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Risankizumab war bei Studienteilnehmenden mit Plaque-Psoriasis und Studienteilnehmenden mit Psoriasis-Arthritis vergleichbar.
Resorption
Risankizumab zeigte eine lineare Pharmakokinetik mit dosisproportionalem Anstieg bei Exposition über den Dosisbereich von 18 bis 300 mg und 0,25 bis 1 mg/kg subkutan sowie 200 bis 1 200 mg und 0,01 bis 5 mg/kg intravenös.
Nach subkutaner Gabe von Risankizumab wurde die maximale Plasmakonzentration 3–14 Tage nach der Anwendung erreicht, mit einer geschätzten absoluten Bioverfügbarkeit von 89 %. Bei einer Dosierung von 150 mg in Woche 0, Woche 4 und danach alle 12 Wochen beträgt die geschätzte maximale Plasmakonzentration im Steady State 12 µg/ml und der Talspiegel 2 µg/ml.
Die Bioäquivalenz wurde zwischen einer einzelnen 150-mg-Risankizumab-Injektion und zwei 75-mg-Risankizumab-Injektionen in einer Fertigspritze nachgewiesen. Die Bioäquivalenz zwischen der 150-mg-Risankizumab-Fertigspritze und dem -Fertigpen wurde ebenfalls nachgewiesen.
Verteilung
Das mittlere Verteilungsvolumen (± Standardabweichung) im Steady State (Vss) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Plaque-Psoriasis 11,4 (± 2,7 ) l. Dies deutet darauf hin, dass die Verteilung von Risankizumab hauptsächlich auf den vaskulären und den interstitiellen Raum beschränkt ist.
Biotransformation
Therapeutische monoklonale IgG-Antikörper werden in der Regel analog zu endogenen IgGs über katabole Wege zu kleinen Peptiden und Aminosäuren abgebaut. Es ist nicht zu erwarten, dass Risankizumab durch Cytochrom-P450-Enzyme verstoffwechselt wird.
Elimination
Die mittlere (± Standardabweichung) systemische Clearance (CL) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Plaque-Psoriasis 0,3 (± 0,1) l/Tag. Die mittlere terminale Eliminationshalbwertszeit von Risankizumab lag in Phase-III-Studien bei Studienteilnehmenden mit Plaque-Psoriasis zwischen 28 und 29 Tagen.
Es ist nicht zu erwarten, dass Risankizumab als monoklonaler IgG1-Antikörper durch glomeruläre Filtration in den Nieren filtriert oder als intaktes Molekül im Urin ausgeschieden wird.
Linearität/Nicht-Linearität
Nach subkutaner Verabreichung wies Risankizumab bei gesunden Probanden oder Studienteilnehmenden mit Plaque-Psoriasis eine lineare Pharmakokinetik mit annähernd dosisproportionalem Anstieg der systemischen Exposition (Cmax und area under the curve, AUC) im untersuchten Dosisbereich von 18 bis 300 mg bzw. 0,25 bis 1 mg/kg auf.
Wechselwirkungen
Es wurde eine Studie zu Wechselwirkungen bei Studienteilnehmenden mit Plaque-Psoriasis durchgeführt, um die Wirkung einer wiederholten Anwendung von Risankizumab auf die Pharmakokinetik von Cytochrom-P450(CYP)-sensitiven Prüfsubstraten zu untersuchen. Die Exposition von Koffein (CYP1A2-Substrat), Warfarin (CYP2C9-Substrat), Omeprazol (CYP2C19-Substrat), Metoprolol (CYP2D6-Substrat) und Midazolam (CYP3A-Substrat) nach Behandlung mit
Risankizumab war mit deren Exposition vor der Behandlung mit Risankizumab vergleichbar. Dies deutet auf keine klinisch bedeutsamen Wechselwirkungen durch diese Enzyme hin.
Populationspharmakokinetische Analysen deuteten darauf hin, dass eine begleitende Behandlung, die während der klinischen Studien von einigen Studienteilnehmenden mit Plaque-Psoriasis oder Psoriasis-Arthritis angewendet wurde, keinen Einfluss auf die Risankizumab-Exposition hatte.
Besondere Patientengruppen
Kinder und Jugendliche
Die Exposition mit Risankizumab von Studienteilnehmenden im Alter von 6 bis unter 18 Jahren mit Plaque-Psoriasis war vergleichbar zu der bei Erwachsenen. Bei den empfohlenen Verabreichungsschemata, die bei den Studienteilnehmenden untersucht wurden, betrugen die geschätzte mediane maximale Plasmakonzentration im Steady State 15,7 µg/ml und der Talspiegel 2,3 µg/ml bei Studienteilnehmenden mit einem Körpergewicht ≥ 40 kg und 11,1 µg/ml bzw. 1,6 µg/ml bei Studienteilnehmenden mit einem Körpergewicht < 40 kg.
Ältere Patienten
Von den 2 234 Studienteilnehmenden mit Plaque-Psoriasis, die Risankizumab erhielten, waren 243 ≥ 65 Jahre und 24 ≥ 75 Jahre. Von den 1 542 Studienteilnehmenden mit Psoriasis-Arthritis, die Risankizumab erhielten, waren 246 ≥ 65 Jahre und 34 ≥ 75 Jahre. Zwischen den älteren und den jüngeren Studienteilnehmenden, die Risankizumab erhielten, wurden insgesamt keine Unterschiede hinsichtlich der Risankizumab-Exposition beobachtet.
Patienten mit eingeschränkter Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Ermittlung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Risankizumab durchgeführt. Auf Basis populationspharmakokinetischer Analysen hatten der Serumkreatininspiegel, die Kreatinin-Clearance oder die Leberfunktionsmarker (ALT/AST/Bilirubin) bei Studienteilnehmenden mit Plaque-Psoriasis oder Psoriasis-Arthritis keinen bedeutsamen Einfluss auf die Risankizumab-Clearance.
Als monoklonaler IgG1-Antikörper erfolgt die Elimination von Risankizumab hauptsächlich über den intrazellulären Katabolismus und es ist nicht zu erwarten, dass Risankizumab durch hepatische Cytochrom-P450-Enzyme verstoffwechselt oder durch renale Elimination ausgeschieden wird.
Körpergewicht
Clearance und Verteilungsvolumen von Risankizumab steigen mit zunehmendem Körpergewicht. Dies kann bei Studienteilnehmenden mit einem hohen Körpergewicht (> 130 kg) zu einer verringerten Wirksamkeit führen. Allerdings beruht diese Beobachtung auf einer begrenzten Anzahl an Studienteilnehmenden. Daher wird momentan eine Dosisanpassung aufgrund des Körpergewichts bei Erwachsenen nicht empfohlen.
Geschlecht und ethnische Zugehörigkeit
Geschlecht und ethnische Zugehörigkeit hatten bei erwachsenen Patienten mit Plaque-Psoriasis oder Psoriasis-Arthritis keinen signifikanten Einfluss auf die Clearance von Risankizumab. In einer klinischen Studie zur Pharmakokinetik wurden hinsichtlich der Risankizumab-Exposition in gesunden Probanden keine klinisch bedeutsamen Unterschiede zwischen chinesischen bzw. japanischen und kaukasischen Studienteilnehmenden beobachtet.
5.3 Präklinische Daten zur Sicherheit
Auf Basis von Studien zur Toxizität bei wiederholter Gabe, einschließlich sicherheitspharmakologischer Untersuchungen, und einer erweiterten prä- und postnatalen Entwicklungsstudie an Javaneraffen bei Dosen von bis zu 50 mg/kg/Woche (wobei Expositionen erzielt wurden, die etwa dem 70-Fachen der klinischen Exposition bei der empfohlenen Höchstdosis für Menschen [maximum recommended human dose, MRHD] entsprechen) lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Es wurden keine Studien zur Mutagenität oder Kanzerogenität von Risankizumab durchgeführt. In einer 26-wöchigen Studie zur chronischen Toxikologie an Javaneraffen wurden bei Dosierungen von bis zu 50 mg/kg/Woche (etwa das 70-Fache der klinischen MRHD-Exposition) keine präneoplastischen oder neoplastischen Läsionen und keine unerwünschten immuntoxischen oder kardiovaskulären Wirkungen beobachtet.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumacetat-Trihydrat (E 262)
Essigsäure (E 260)
Trehalose-Dihydrat (Ph. Eur.)
Polysorbat 20 (E 432)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
2 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C). Nicht einfrieren.
Den Fertigpen oder die Fertigspritze(n) im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Der Skyrizi-Fertigpen oder die -Fertigspritze kann im Originalkarton, um den Inhalt vor Licht zu schützen, bis zu 24 Stunden außerhalb des Kühlschranks (bei bis zu maximal 25 °C) aufbewahrt werden.
6.5 Art und Inhalt des Behältnisses
Skyrizi 150 mg Injektionslösung im Fertigpen
Fertigspritze aus Glas, die in einem Fertigpen mit einer automatischen Nadelhülle montiert ist.
Skyrizi 150 mg Injektionslösung in einer Fertigspritze
Fertigspritze aus Glas mit fester Nadel und Nadelkappe, versehen mit einem automatischen Nadelschutz.
Skyrizi 150 mg ist in Packungen mit einem Fertigpen oder einer Fertigspritze erhältlich.
Skyrizi 75 mg Injektionslösung in einer Fertigspritze
Fertigspritze aus Glas mit fester Nadel und Nadelkappe, versehen mit einem automatischen Nadelschutz.
Skyrizi 75 mg ist in einer Packung mit zwei Fertigspritzen erhältlich.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Skyrizi 150 mg Injektionslösung im Fertigpen
Vor der Injektion muss der Patient den Umkarton aus dem Kühlschrank nehmen und stehen lassen, ohne den Fertigpen aus dem Umkarton zu nehmen und ohne diesen direktem Sonnenlicht auszusetzen, bis dieser Raumtemperatur erreicht hat (30 bis 90 Minuten).
Die Lösung muss farblos bis gelblich und klar bis leicht opalisierend sein.
Skyrizi 150 mg und 75 mg Injektionslösung in einer Fertigspritze
Vor der Injektion kann der Patient den Umkarton aus dem Kühlschrank nehmen und stehen lassen, ohne die Fertigspritze aus dem Umkarton zu nehmen und ohne diesen direktem Sonnenlicht auszusetzen, bis dieser Raumtemperatur erreicht hat (15 bis 30 Minuten).
Die Lösung muss farblos bis gelblich und klar bis leicht opalisierend sein.
Für die vollständige 150-mg-Dosis sind zwei 75-mg-Fertigspritzen zu injizieren.
Generelle Vorsichtsmaßnahmen
Vor der Anwendung der Fertigspritze(n) oder des Fertigpens empfiehlt es sich, diese visuell zu prüfen. Es können sich wenige durchscheinende bis weiße produktbezogene Partikel in der Lösung befinden. Skyrizi darf nicht angewendet werden, wenn die Lösung trüb oder verfärbt ist oder große Partikel enthält. Schütteln Sie den Fertigpen oder die Fertigspritze nicht.
Ausführliche Anweisungen zur Verabreichung sind in der Packungsbeilage enthalten.
Jeder Fertigpen bzw. jede Fertigspritze ist nur zum einmaligen Gebrauch bestimmt.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
AbbVie Deutschland GmbH & Co. KG
Knollstraße
67061 Ludwigshafen
Deutschland
8. ZULASSUNGSNUMMERN
Skyrizi 150 mg Injektionslösung im Fertigpen
EU/1/19/1361/002
Skyrizi 150 mg Injektionslösung in einer Fertigspritze
EU/1/19/1361/003
Skyrizi 75 mg Injektionslösung in einer Fertigspritze
EU/1/19/1361/001
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 26. April 2019 Datum der letzten Verlängerung der Zulassung: 05. Januar 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Skyrizi 55 mg Injektionslösung in einer Fertigspritze
1. BEZEICHNUNG DES ARZNEIMITTELS
Skyrizi 55 mg Injektionslösung in einer Fertigspritze
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Fertigspritze enthält 55 mg Risankizumab in 0,37 ml Lösung.
Risankizumab ist ein humanisierter monoklonaler Immunglobulin-G1(IgG1)-Antikörper, der mittels rekombinanter DNA-Technologie in Ovarialzellen des chinesischen Hamsters hergestellt wird.
Sonstige Bestandteile mit bekannter Wirkung
Dieses Arzneimittel enthält 0,07 mg Polysorbat 20 pro 55-mg-Dosis.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung (Injektion)
Die Lösung ist farblos bis gelblich und klar bis leicht opalisierend.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Plaque-Psoriasis bei Kindern und Jugendlichen
Skyrizi wird angewendet zur Behandlung von Kindern und Jugendlichen ab einem Alter von 6 Jahren mit mittelschwerer bis schwerer Plaque-Psoriasis, die für eine systemische Therapie infrage kommen.
4.2 Dosierung und Art der Anwendung
Dieses Arzneimittel ist zur Anwendung unter Anleitung und Überwachung eines Arztes mit Erfahrung in der Diagnose und Behandlung von Erkrankungen, für die Skyrizi indiziert ist, vorgesehen.
Dosierung
Plaque-Psoriasis bei Kindern und Jugendlichen (im Alter von 6 bis unter 18 Jahren)
Die empfohlene Dosis für pädiatrischen Patienten richtet sich nach dem Körpergewicht (Tabelle 1) und wird als subkutane Injektion in Woche 0, Woche 4 und danach alle 12 Wochen verabreicht.
Tabelle 1. Empfohlene Dosis für Plaque-Psoriasis bei Kindern und Jugendlichen
| Körpergewicht zum Zeitpunkt der Dosierung | Empfohlene Dosis |
| < 40 kg | 55 mg (verabreicht in Form einer Injektion mit der 55-mg-Fertigspritze)* |
| ≥ 40 kg | 150 mg (verabreicht in Form von zwei Injektionen mit der 75-mg-Fertigspritze oder als eine Injektion mit dem 150-mg-Fertigpen oder der 150-mg-Fertigspritze) |
*Für Kinder und Jugendliche mit einem Körpergewicht von mindestens 40 kg, siehe die Fachinformationen zu Skyrizi 150-mg-Fertigpen, 150-mg-Fertigspritze und 75-mg-Fertigspritze.
Bei der oben genannten Indikation ist bei Patienten, die nach 16 Wochen der Behandlung kein Ansprechen zeigen, ein Absetzen der Behandlung in Erwägung zu ziehen. Bei einigen Patienten mit Plaque-Psoriasis mit anfänglich partiellem Ansprechen kann es im Verlauf der Weiterbehandlung über 16 Wochen hinaus zu Verbesserungen kommen.
Versäumte Anwendung
Wenn eine Dosis versäumt wurde, sollte diese so schnell wie möglich verabreicht werden. Danach sollte die Behandlung zu den regulär vorgesehenen Zeitpunkten fortgeführt werden.
Besondere Patientengruppen
Eingeschränkte Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Beurteilung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Risankizumab durchgeführt. Im Allgemeinen ist nicht zu erwarten, dass diese Einschränkungen einen signifikanten Einfluss auf die Pharmakokinetik monoklonaler Antikörper haben, sodass keine Dosisanpassungen als notwendig erachtet werden (siehe Abschnitt 5.2).
Kinder und Jugendliche
Es gibt im Anwendungsgebiet mittelschwere bis schwere Plaque-Psoriasis keinen relevanten Nutzen von Risankizumab bei Kindern unter 6 Jahren.
Übergewichtige Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Art der Anwendung
Skyrizi wird als subkutane Injektion verabreicht.
Die Injektion ist in den Oberschenkel oder Bauch zu injizieren. Schmerzempfindliche, verletzte, gerötete, verhärtete oder von Psoriasis betroffene Haut oder Stellen, an denen sich ein Bluterguss befindet, sind zu vermeiden.
Nach entsprechender Schulung zur subkutanen Injektionstechnik können Patienten Skyrizi selbst injizieren. Bei Kindern und Jugendlichen im Alter von 10 bis unter 18 Jahren wird empfohlen, dass Skyrizi von oder unter Aufsicht eines Erwachsenen verabreicht wird. Bei Kindern im Alter von 6 bis unter 10 Jahren ist Skyrizi durch einen Erwachsenen zu verabreichen. Die Patienten sind anzuweisen vor der Anwendung den Abschnitt „Wie Skyrizi gespritzt wird“ im letzten Teil der Packungsbeilage zu lesen.
Die Injektion von Skyrizi am äußeren Oberarm darf nur von Angehörigen von Gesundheitsberufen oder einer pflegenden Person vorgenommen werden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Klinisch relevante aktive Infektionen (z. B. aktive Tuberkulose, siehe Abschnitt 4.4).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Infektionen
Risankizumab kann das Infektionsrisiko erhöhen.
Bei Patienten mit einer chronischen Infektion, einer rezidivierenden Infektion in der Anamnese oder mit bekannten Risikofaktoren für eine Infektion sollte Risankizumab mit Vorsicht angewendet werden. Bei Patienten mit einer klinisch relevanten aktiven Infektion sollte die Behandlung mit Risankizumab nicht eingeleitet werden, bis die Infektion abgeklungen ist oder angemessen behandelt wird.
Mit Risankizumab behandelte Patienten sind anzuweisen, ärztlichen Rat einzuholen, wenn Anzeichen oder Symptome einer klinisch bedeutsamen chronischen oder akuten Infektion auftreten. Wenn ein Patient eine solche Infektion entwickelt oder auf eine Standardtherapie für die Infektion nicht anspricht, ist der Patient engmaschig zu überwachen und Risankizumab sollte bis zum Abklingen der Infektion nicht verabreicht werden.
Tuberkulose
Vor Beginn der Behandlung mit Risankizumab sind die Patienten auf eine Tuberkulose(TB)-Infektion zu untersuchen. Patienten, die Risankizumab erhalten, müssen auf Anzeichen und Symptome einer aktiven TB überwacht werden. Bei Patienten mit vorangegangener latenter oder aktiver TB in der Anamnese, bei denen nicht bestätigt werden kann, dass sie eine adäquate Behandlung erhalten haben, sollte vor Behandlungsbeginn mit Risankizumab eine Anti-TB-Therapie in Erwägung gezogen werden.
Impfungen
Vor Einleitung der Therapie mit Risankizumab sollte in Übereinstimmung mit den aktuellen Impfempfehlungen die Durchführung aller vorgesehenen Impfungen erwogen werden. Wenn der Patient mit einem viralen oder bakteriellen Lebendimpfstoff geimpft wurde, wird empfohlen, mindestens 4 Wochen mit dem Beginn der Behandlung mit Risankizumab zu warten. Patienten, die mit Risankizumab behandelt werden, sollten während der Behandlung und für mindestens 21 Wochen nach der Behandlung keine Lebendimpfstoffe erhalten (siehe Abschnitt 5.2).
Überempfindlichkeit
Schwere Überempfindlichkeitsreaktionen, einschließlich Anaphylaxie, wurden bei der Anwendung von Risankizumab berichtet (siehe Abschnitt 4.8). Im Falle des Auftretens einer schwerwiegenden Überempfindlichkeitsreaktion muss die Anwendung von Risankizumab unverzüglich abgebrochen und eine geeignete Behandlung eingeleitet werden.
Sonstige Bestandteile mit bekannter Wirkung
Polysorbat
Dieses Arzneimittel enthält 0,07 mg Polysorbat 20 pro 55-mg-Dosis. Polysorbate können allergische Reaktionen hervorrufen.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Fertigspritze, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es ist nicht zu erwarten, dass Risankizumab durch Leberenzyme verstoffwechselt oder über die Niere ausgeschieden wird. Wechselwirkungen zwischen Risankizumab und Inhibitoren, Induktoren oder Substraten von Enzymen, die Arzneimittel verstoffwechseln, sind nicht zu erwarten und eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Begleitende Immunsuppressiva- oder Phototherapie
Die Sicherheit und Wirksamkeit von Risankizumab in Kombination mit Immunsuppressiva, einschließlich Biologika oder Phototherapie, wurden nicht untersucht.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen während der Behandlung und für mindestens 21 Wochen nach der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen (weniger als 300 Schwangerschaftsausgänge) mit der Anwendung von Risankizumab bei Schwangeren vor. Tierexperimentelle Studien weisen nicht auf direkte oder indirekte schädliche Wirkungen hinsichtlich der Reproduktionstoxizität hin. Als Vorsichtsmaßnahme sollte eine Anwendung von Risankizumab während der Schwangerschaft vermieden werden.
Stillzeit
Es ist nicht bekannt, ob Risankizumab in die Muttermilch übergeht. Da humane Immunglobuline bekanntermaßen in den ersten Tagen nach der Geburt in die Muttermilch übergehen (kurz danach nur noch in geringer Konzentration), kann ein Risiko für den gestillten Säugling während dieses kurzen Zeitraums nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob die Behandlung mit Risankizumab unterbrochen bzw. abgesetzt wird. Dabei sind sowohl die Vorteile des Stillens für das Kind als auch der Nutzen der Therapie mit Risankizumab für die Mutter zu berücksichtigen.
Fertilität
Die Wirkung von Risankizumab auf die Fertilität des Menschen wurde nicht untersucht. Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf die Fertilität.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Risankizumab hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren Infektionen der oberen Atemwege (13,0 % bei Psoriasis).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen von Risankizumab aus klinischen Studien (Tabelle 2) sind nach MedDRA-Systemorganklasse anhand folgender Häufigkeitskategorien gegliedert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 2: Auflistung von Nebenwirkungen
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
| Infektionen und parasitäre Erkrankungen | Sehr häufig | Infektionen der oberen Atemwegea |
| Häufig | Tinea-Infektionenb | |
| Gelegentlich | Follikulitis | |
| Erkrankungen des Immunsystems | Selten | Anaphylaktische Reaktionen |
| Erkrankungen des Nervensystems | Häufig | Kopfschmerzc |
| Erkrankungen der Haut und des Unterhautgewebes | Häufig | Pruritus Ausschlag Ekzem |
| Gelegentlich | Urtikaria | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Fatigue/Ermüdungd Reaktionen an der Injektionsstellee |
a Einschließlich Atemwegsinfektion (viral, bakteriell oder nicht näher spezifiziert), Sinusitis (darunter akute Form), Rhinitis, Nasopharyngitis, Pharyngitis (darunter virale Form), Tonsillitis, Laryngitis, Tracheitis b Einschließlich Tinea pedis, Tinea cruris, Tinea corporis, Tinea versicolor, Tinea manuum, Ony-chomykose, Pilzinfektion der Haut c Einschließlich Kopfschmerz, Spannungskopfschmerz, Sinuskopfschmerzen d Einschließlich Fatigue/Ermüdung, Asthenie e Einschließlich blauer Fleck an der Injektionsstelle, Erythem, Hämatom, Blutung, Reizung, Schmerz, Pruritus, Reaktion, Schwellung, Induration, Ausschlag | ||
Beschreibung ausgewählter Nebenwirkungen
Infektionen
In den klinischen Studien zu Psoriasis lag die Rate der Infektionen bei 75,5 Ereignissen pro 100 Patientenjahre und bei 43,0 Ereignissen pro 100 Patientenjahre in den klinischen Studien zu Psoriasis-Arthritis, einschließlich Langzeitbehandlung mit Risankizumab. Der Großteil der Fälle war nicht schwerwiegend, von leichtem bis mittelschwerem Schweregrad und führte nicht zu einem Abbruch der Behandlung mit Risankizumab. In den klinischen Studien zu Psoriasis lag die Rate der schwerwiegenden Infektionen bei 1,7 Ereignissen pro 100 Patientenjahre und in den Studien zu Psoriasis-Arthritis bei 2,6 Ereignissen pro 100 Patientenjahre (siehe Abschnitt 4.4).
Immunogenität
Bei erwachsenen Studienteilnehmenden, die in klinischen Studien zu Plaque-Psoriasis bis zu 52 Wochen mit Risankizumab mit der empfohlenen klinischen Dosis behandelt wurden, wurden bei 24 % (263/1 079) der untersuchten Studienteilnehmenden (unter Behandlung) Antikörper gegen den Wirkstoff und bei 14 % (150/1 079) neutralisierende Antikörper nachgewiesen. In der Verlängerungsstudie war das beobachtete Immunogenitätsprofil der Studienteilnehmenden unter Langzeittherapie mit Risankizumab nach 204 Wochen konsistent zu dem Immunogenitätsprofil nach den ersten 52 Wochen.
Antikörper gegen Risankizumab, einschließlich neutralisierender Antikörper, standen bei den meisten erwachsenen Studienteilnehmenden mit Psoriasis nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit in Zusammenhang. Bei den wenigen Studienteilnehmenden (ca. 1 %, 7/1 000 zu Woche 16 und 6/598 zu Woche 52) mit hohem Antikörpertiter (> 128) schien das klinische Ansprechen geringer zu sein. Reaktionen an der Einstichstelle traten sowohl in der Kurzzeit- (16 Wochen: 2,7 % vs. 1,3 %), als auch Langzeitbehandlung (52 Wochen: 5,0 % vs. 3,3 %) häufiger in den Gruppen auf, die Antikörper gegen den Wirkstoff bildeten, als in den Gruppen ohne Antikörper gegen den Wirkstoff. Die Reaktionen an der Einstichstelle waren alle von leichtem bis mittelschwerem Schweregrad, keine davon war schwerwiegend und führte in keinem Fall zu einem Abbruch der Behandlung mit Risankizumab.
Bei Kindern und Jugendlichen im Alter von 6 bis unter 18 Jahren, die in der klinischen Studie zu Plaque-Psoriasis bis zu 52 Wochen mit Risankizumab mit der empfohlenen klinischen Dosis behandelt wurden, wurden Antikörper gegen den Wirkstoff bei 14,8 % (13/88) und neutralisierende Antikörper bei 2,3 % (2/88) der untersuchten Studienteilnehmenden nachgewiesen. Antikörper gegen Risankizumab standen nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit in Zusammenhang; jedoch ist die Zahl der Patienten, die positiv auf Antikörper gegen Risankizumab getestet wurden, zu klein, um definitive Schlussfolgerungen über die Auswirkungen auf die Wirksamkeit und Sicherheit von Risankizumab zu ziehen.
Bei erwachsenen Studienteilnehmenden, die in klinischen Studien zu Psoriasis-Arthritis bis zu 28 Wochen mit Risankizumab mit der empfohlenen klinischen Dosis behandelt wurden, wurden bei 12,1 % (79/652) der untersuchten Studienteilnehmenden (unter Behandlung) Antikörper gegen den Wirkstoff und bei 0 % (0/652) neutralisierende Antikörper nachgewiesen. Antikörper gegen Risankizumab standen bei Psoriasis-Arthritis nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit in Zusammenhang.
Psoriasis-Arthritis
Insgesamt entsprach das Sicherheitsprofil bei Patienten mit Psoriasis-Arthritis unter Therapie mit Risankizumab dem Sicherheitsprofil bei Patienten mit Plaque-Psoriasis.
Kinder und Jugendliche
Die Sicherheit von Risankizumab wurde in einer vierteiligen Studie mit Kindern und Jugendlichen mit mittelschwerer bis schwerer Plaque-Psoriasis untersucht, in der die Sicherheit über 52 Wochen bei 137 Kindern und Jugendlichen im Alter von 6 bis unter 18 Jahren untersucht wurde. Insgesamt entsprach das Sicherheitsprofil bei Kindern und Jugendlichen mit Plaque-Psoriasis, die mit Risankizumab behandelt wurden, dem Sicherheitsprofil bei erwachsenen Patienten mit Plaque-Psoriasis.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Im Falle einer Überdosierung wird empfohlen, den Patienten auf Anzeichen und Symptome von Nebenwirkungen zu überwachen und umgehend eine geeignete symptomatische Behandlung einzuleiten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, Interleukin-Inhibitoren, ATC-Code: L04AC18
Wirkmechanismus
Risankizumab ist ein humanisierter monoklonaler IgG1-Antikörper, der selektiv mit hoher Affinität an die p19-Untereinheit des humanen Interleukin 23 (IL-23) bindet, ohne an IL-12 zu binden, und dessen Interaktion mit dem IL-23-Rezeptorkomplex hemmt. IL-23 ist ein Zytokin, das an Entzündungs- und Immunreaktionen beteiligt ist. Durch die Hemmung der Bindung von IL-23 an seinen Rezeptor hemmt Risankizumab die IL-23-abhängige Signaltransduktion und die Freisetzung proinflammatorischer Zytokine.
Pharmakodynamische Wirkungen
In einer Studie mit Psoriasis-Patienten war die Expression von Genen in der Haut, die mit der IL-23/IL-17-Achse in Zusammenhang stehen, nach Einzeldosen von Risankizumab vermindert. Bei den psoriatischen Läsionen wurden auch eine Verringerung der Epidermisdicke, der Infiltration von Entzündungszellen und der Expression psoriatischer Krankheitsmarker beobachtet.
In einer Studie mit Studienteilnehmenden mit Psoriasis-Arthritis wurde in Woche 24 nach subkutaner Verabreichung von Risankizumab 150 mg in Woche 0, Woche 4 und danach alle 12 Wochen eine statistisch signifikante und klinisch bedeutsame Reduktion der IL-23- und IL-17-assoziierten Biomarker, einschließlich IL-17A, IL-17F und IL-22 im Serum, gegenüber Baseline beobachtet.
Klinische Wirksamkeit und Sicherheit
Plaque-Psoriasis bei Erwachsenen
Die Wirksamkeit und Sicherheit von Risankizumab wurde in vier multizentrischen, randomisierten Doppelblindstudien (UltIMMa-1, UltIMMa-2, IMMHANCE und IMMVENT) bei 2 109 Studienteilnehmenden mit mittelschwerer bis schwerer Plaque-Psoriasis untersucht. Die eingeschlossenen Studienteilnehmenden waren 18 Jahre und älter und hatten Plaque-Psoriasis mit einer beteiligten Körperoberfläche (KOF) von ≥ 10 %, einem sPGA (static Physician Global Assessment)-Score von ≥ 3 bei der Gesamtbeurteilung der Psoriasis (Dicke der Plaques/Verdickung, Rötung und Schuppung) auf einer Schweregradskala von 0 bis 4, einen PASI (Psoriasis Area and Severity Index)-Score von ≥ 12 und die Studienteilnehmenden kamen für eine systemische Therapie oder Phototherapie infrage.
Insgesamt wiesen die Studienteilnehmenden im Median bei Baseline einen PASI-Score von 17,8, eine betroffene KOF von 20,0 % und einen DLQI-Score von 13,0 auf. Der sPGA-Score bei Baseline wurde bei 19,3 % der Studienteilnehmenden als schwer und bei 80,7 % als mittelschwer eingestuft. Bei insgesamt 9,8 % der Studienteilnehmenden wurde in der Vergangenheit Psoriasis-Arthritis diagnostiziert.
Zur Behandlung der Psoriasis hatten 30,9 % aller Studienteilnehmenden in den genannten Studien zuvor keine systemische Therapie erhalten (einschließlich nicht biologischer Therapie und
Biologikatherapie), 38,1 % hatten zuvor eine Phototherapie oder Photochemotherapie, 48,3 % eine nicht biologische systemische Therapie, 42,1 % eine Biologikatherapie und 23,7 % mindestens einen TNF-alpha-Antagonisten erhalten. Patienten, die diese und andere Phase-II/III-Studien abgeschlossen haben, hatten die Möglichkeit, sich in eine Open-Label-Verlängerungsstudie einzuschreiben (LIMMITLESS).
UltIMMa-1 und UltIMMa-2
In UltIMMa-1 und UltIMMa-2 wurden 997 Studienteilnehmende eingeschlossen (nach der Randomisierung erhielten 598 Studienteilnehmende 150 mg Risankizumab, 199 Studienteilnehmende 45 mg oder 90 mg Ustekinumab [entsprechend dem Gewicht bei Baseline] und 200 Studienteilnehmende Placebo). Die Studienteilnehmenden erhielten das Präparat in Woche 0 und Woche 4 und danach alle 12 Wochen. Die beiden ko-primären Endpunkte in UltIMMa-1 und UltIMMa-2 waren der Anteil der Studienteilnehmenden, die erstens ein PASI-90-Ansprechen und zweitens einen sPGA-Score (sPGA 0 oder 1) von erscheinungsfrei oder nahezu erscheinungsfrei zu Woche 16 im Vergleich zu Placebo erreichten. Die Ergebnisse für die ko-primären sowie die anderen Endpunkte sind in Tabelle 3 und Abbildung 1 dargestellt.
Tabelle 3: Ergebnisse zur Wirksamkeit und Lebensqualität bei Erwachsenen mit Plaque-Psoriasis in UltIMMa-1 und UltIMMa-2
| UltIMMa-1 | UltIMMa-2 | ||||||
Risankizumab (n = 304) n (%) | Ustekinumab (n = 100) n (%) | Placebo (n = 102) n (%) | Risankizumab (n = 294) n (%) | Ustekinumab (n = 99) n (%) | Placebo (n = 98) n (%) | ||
| sPGA erscheinungsfrei oder nahezu erscheinungsfrei (0 oder 1) | |||||||
| Woche 16a | 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) | |
| Woche 52 | 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- | |
| sPGA erscheinungsfrei (0) | |||||||
| Woche 16 | 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) | |
| Woche 52 | 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| PASI 75 | |||||||
| Woche 12 | 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) | |
| Woche 52 | 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- | |
| PASI 90 | |||||||
| Woche 16a | 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) | |
| Woche 52 | 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- | |
| PASI 100 | |||||||
| Woche 16 | 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) | |
| Woche 52 | 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| DLQI 0 oder 1b | |||||||
| Woche 16 | 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4,1) | |
| Woche 52 | 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- | |
| PSS 0 (symptomfrei)c | |||||||
| Woche 16 | 89 (29,3) | 15 (15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) | |
| Woche 52 | 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- | |
Alle Vergleiche von Risankizumab mit Ustekinumab und Placebo erreichten p < 0,001; Ausnahme: PASI 75 in Woche 52 in UltIMMa-2 (p = 0,001). a Ko-primäre Endpunkte im Vergleich zu Placebo b Kein Einfluss auf die gesundheitsbezogene Lebensqualität c Ein Wert von 0 auf der Psoriasis-Symptom-Skala (PSS) bedeutet keine Anzeichen von Schmerz, Juckreiz, Rötung und Brennen innerhalb der letzten 24 Stunden. | |||||||
Abbildung 1. Zeitverlauf der mittleren prozentualen Veränderung des PASI-Scores gegenüber Baseline in UltIMMa-1 und UltIMMa-2
Prozent
uale Veränder
ung des PASI
-
Score
s gegenüber
Base
li
ne
Wochen
RZB = Risankizumab
UST = Ustekinumab
PBO = Placebo
p < 0,001 zu allen Zeitpunkten
Bei der Betrachtung von Alter, Geschlecht, ethnischer Zugehörigkeit, Körpergewicht von ≤ 130 kg, PASI-Score zu Baseline, gleichzeitig bestehender Psoriasis-Arthritis, vorheriger systemischer Behandlung mit nicht biologischen Arzneimitteln, vorheriger Behandlung mit Biologika und vorherigem Versagen eines Biologikums wurden keine Unterschiede im Hinblick auf die Ansprechraten von Risankizumab in diesen Untergruppen festgestellt.
Bei den mit Risankizumab behandelten Studienteilnehmenden wurden zu Woche 16 und Woche 52 Verbesserungen der Plaque-Psoriasis im Hinblick auf Kopfhaut, Nägel und Handflächen sowie Fußsohlen beobachtet.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabelle 4: Mittlere Veränderung der NAPSI-, PPASI- und PSSI-Werte gegenüber Baseline
| UltIMMa-1 | UltIMMa-2 | IMMHANCE | ||||
| Risankizumab | Placebo | Risankizumab | Placebo | Risankizumab | Placebo | |
NAPSI: Veränderung zu Woche 16 (SF) | n = 178; -9,0 (1,17) | n = 56; 2,1 (1,86) *** | n= 177; -7,5 (1,03) | n = 49; 3,0 (1,76) *** | n = 235; -7,5 (0,89) | n = 58; 2,5 (1,70) *** |
PPASI: Veränderung zu Woche 16 (SF) | n = 95; -5,93 (0,324) | n = 34; -3,17 (0,445) *** | n = 86; -7,24 (0,558) | n = 23; -3,74 (1,025) ** | n = 113; -7,39 (0,654) | n = 26; -0,27 (1,339) *** |
PSSI: Veränderung zu Woche 16 (SF) | n = 267; -17,6 (0,47) | n = 92; -2,9 (0,69) *** | n = 252; -18,4 (0,52) | n = 83; -4,6 (0,82) *** | n = 357; -20,1 (0,40) | n = 88; -5,5 (0,77) *** |
NAPSI: Veränderung zu Woche 52 (SF) | n = 178; -15,7 (0,94) | - | n = 183; -16,7 (0,85) | - | - | - |
PPASI: Veränderung zu Woche 52 (SF) | n = 95; -6,16 (0,296) | - | n = 89; -8,35 (0,274) | - | - | - |
PSSI: Veränderung zu Woche 52 (SF) | n = 269; -17,9 (0,34) | - | n = 259; -18,8 (0,24) | - | - | - |
Nail Psoriasis Severity Index (NAPSI), Palmoplantar Psoriasis Severity Index (PPASI), Psoriasis Scalp Severity Index (PSSI) und Standardfehler (SF) ** p < 0,01 im Vergleich zu Risankizumab *** p < 0,001 im Vergleich zu Risankizumab | ||||||
Angst und Depression, gemessen anhand der Hospital Anxiety and Depression Scale (HADS), verbesserten sich in der Risankizumab-Gruppe zu Woche 16 verglichen mit der der Placebogruppe.
Aufrechterhaltung des Ansprechens
In einer integrierten Analyse der Studienteilnehmenden, die in UltIMMa-1 und UltIMMa-2 Risankizumab erhielten, konnte gezeigt werden, dass 79,8 % (206/258) der Studienteilnehmenden, die zu Woche 16 ein PASI-100-Ansprechen erreichten, auch zu Woche 52 noch ein PASI-100-Ansprechen aufwiesen. Bei den Patienten, die zu Woche 16 ein PASI-90-Ansprechen aufwiesen, hielten 88,4 % (398/450) der Studienteilnehmenden das Ansprechen auch bis zu Woche 52 aufrecht.
Von den Studienteilnehmenden, die in den Studien UltIMMa-1 und UltIMMa-2 Risankizumab erhielten, setzten 525 ihre Behandlung mit Risankizumab alle 12 Wochen in der Studie LIMMITLESS fort. Von diesen schlossen 376 (71,6 %) zusätzliche 252 Wochen der Open-label-Behandlung ab. Bei den in der Studie verbliebenen Teilnehmenden wurden die zu Woche 52 mit Risankizumab erzielten Verbesserungen der Ansprechraten des PASI 90 und der sPGA-Bewertung von erscheinungsfrei oder nahezu erscheinungsfrei bis Woche 304 beibehalten.
Von den Studienteilnehmenden, die in den Studien UltIMMa-1 und UltIMMa-2 Ustekinumab erhielten, erhielten 172 Studienteilnehmende in der Studie LIMMITLESS alle 12 Wochen Risankizumab. Davon schlossen 116 (67,4 %) die Studie, einschließlich 252 Wochen Open-label-Behandlung mit Risankizumab und der Nachverfolgung am Ende der Studie, ab. Bei den in der Studie verbliebenen Teilnehmenden stiegen die Ansprechraten von PASI 90 und der sPGA-Bewertung erscheinungsfrei oder nahezu erscheinungsfrei von Woche 52 bis Woche 76 und blieben dann bis Woche 304 konstant.
Die Abbildungen 2 und 3 zeigen jeweils die Ansprechraten von PASI 90 und sPGA von erscheinungsfrei oder nahezu erscheinungsfrei von Studienteilnehmenden, welche die 252-wöchige Open-label-Behandlung in LIMMITLESS abgeschlossen haben.
Abbildung 2. Prozentualer Anteil der Studienteilnehmenden, die ein PASI-90-Ansprechen (Beobachteter Fall, observed case, OC) in LIMMITLESS erreicht haben
Ansprechrate (%)
Risankizumab (n)
Ustekinumab zu Risankizumab (n)
Woche
Behandlung Risankizumab Ustekinumab zu
Risankizumab
Abbildung 3. Prozentualer Anteil der Studienteilnehmenden, die ein sPGA von erscheinungsfrei oder nahezu erscheinungsfrei bei Visite (Beobachteter Fall, observed case, OC) in LIMMITLESS erreicht haben
Ansprechrate (%)
Risankizumab (n)
Ustekinumab zu Risankizumab (n)
Woche
Behandlung Risankizumab Ustekinumab zu
Risankizumab
Verbesserungen des Dermatology Life Quality Index (DLQI 0 oder 1) wurden bei Patienten, die kontinuierlich über 304 Wochen in der Open-label-Verlängerungsstudie LIMMITLESS mit Risankizumab behandelt wurden, beibehalten.
Das Sicherheitsprofil von Risankizumab über mehr als 5 Jahre war mit dem bereits zu Woche 16 beobachteten Sicherheitsprofil übereinstimmend.
IMMHANCE
In IMMHANCE wurden 507 Studienteilnehmende aufgenommen (nach der Randomisierung erhielten 407 Risankizumab 150 mg und 100 Placebo). Die Studienteilnehmenden erhielten das Präparat in Woche 0 und Woche 4 und danach alle 12 Wochen. Studienteilnehmende, die ursprünglich mit Risankizumab behandelt wurden und in Woche 28 ein sPGA von erscheinungsfrei oder nahezu erscheinungsfrei aufwiesen, wurden erneut randomisiert und setzten die Behandlung mit Risankizumab alle 12 Wochen bis Woche 88 fort (mit einer Nachbeobachtungsdauer von 16 Wochen nach der letzten Risankizumab-Dosis) oder setzten die Behandlung ab.
In Woche 16 war Risankizumab Placebo hinsichtlich der ko-primären Endpunkte des sPGA von erscheinungsfrei oder nahezu erscheinungsfrei (83,5 % Risankizumab gegenüber 7,0 % Placebo) und PASI 90 (73,2 % Risankizumab gegenüber 2,0 % Placebo) überlegen.
Keiner der 31 Studienteilnehmenden in der IMMHANCE-Studie mit latenter TB, die während der Studie keine Prophylaxe erhielten, entwickelte während der mittleren Nachbeobachtungsdauer von 55 Wochen unter Risankizumab eine aktive TB.
In der IMMHANCE-Studie konnte gezeigt werden, dass von den Studienteilnehmenden, die zu Woche 28 ein sPGA von erscheinungsfrei oder nahezu erscheinungsfrei aufwiesen, 81,1 % (90/111) dieses Ansprechen bis Woche 104 aufrechterhielten, wenn nach erneuter Randomisierung die
Behandlung mit Risankizumab fortgesetzt wurde. Im Vergleich dazu zeigten 7,1 % (16/225) der Studienteilnehmenden, bei denen nach erneuter Randomisierung die Behandlung mit Risankizumab abgesetzt wurde, ein gleichbleibendes Ansprechen. Zu Woche 104 erreichten 63,1 % (70/111) der Studienteilnehmenden, bei denen nach erneuter Randomisierung die Behandlung mit Risankizumab fortgesetzt wurde, und 2,2 % (5/225) der Studienteilnehmenden, bei denen nach erneuter Randomisierung die Behandlung mit Risankizumab abgesetzt wurde, einen sPGA von erscheinungsfrei.
Von den Studienteilnehmenden, die in Woche 28 ein sPGA-Ansprechen von erscheinungsfrei oder nahezu erscheinungsfrei aufwiesen und nach Absetzen von Risankizumab auf einen mittelschweren oder schweren sPGA-Score zurückfielen, konnten 83,7 % (128/153) 16 Wochen nach Wiederaufnahme der Behandlung mit Risankizumab erneut ein sPGA-Ansprechen von erscheinungsfrei oder nahezu erscheinungsfrei erreichen. Bereits 12 Wochen nach einer versäumten Dosis wurde ein Verlust des sPGA-Ansprechens von erscheinungsfrei oder nahezu erscheinungsfrei beobachtet. Von den Studienteilnehmenden, die nach erneuter Randomisierung die Behandlung absetzten, hatten 80,9 % (182/225) einen Rückfall mit einer durchschnittlichen Rückfallzeit von 295 Tagen. Es wurden keine Merkmale ermittelt, die es ermöglichen, Annahmen zur Zeit bis zum Verlust des Ansprechens oder zur Wahrscheinlichkeit eines Wiedererlangens des Ansprechens auf individueller Patientenebene zu treffen.
IMMVENT
In IMMVENT wurden 605 Studienteilnehmende eingeschlossen (nach der Randomisierung erhielten 301 Risankizumab und 304 Adalimumab). Die Studienteilnehmenden, die zu Risankizumab randomisiert wurden, erhielten 150 mg in Woche 0 und Woche 4 und danach alle 12 Wochen. Die Studienteilnehmenden, die in den Behandlungsarm mit Adalimumab randomisiert wurden, erhielten 80 mg in Woche 0, 40 mg in Woche 1 und danach 40 mg alle zwei Wochen bis Woche 15. Ab Woche 16 setzten die Studienteilnehmenden, die Adalimumab erhielten, die Behandlung fort oder wurden je nach Ansprechen umgestellt:
- < PASI 50: Umstellung auf Risankizumab
PASI 50 bis < PASI 90: erneute Randomisierung entweder zur Fortsetzung der Behandlung mit
Adalimumab oder zur Umstellung auf Risankizumab
- PASI 90: Fortsetzung der Behandlung mit Adalimumab
Die Ergebnisse sind in Tabelle 5 dargestellt.
Tabelle 5: Ergebnisse zur Wirksamkeit und Lebensqualität zu Woche 16 bei Erwachsenen mit Plaque-Psoriasis in IMMVENT
Risankizumab (n = 301) (%) | Adalimumab (n = 304) (%) | |
| sPGA erscheinungsfrei oder nahezu erscheinungsfreia | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 oder 1b | 198 (65,8) | 148 (48,7) |
Alle Vergleiche erreichten p < 0,001. a Ko-primäre Endpunkte b Kein Einfluss auf die gesundheitsbezogene Lebensqualität | ||
Bei Studienteilnehmenden, die in Woche 16 unter Adalimumab PASI 50 bis < PASI 90 aufwiesen und erneut randomisiert wurden, konnten 4 Wochen nach der erneuten Randomisierung Unterschiede hinsichtlich der PASI-90-Ansprechraten zwischen der Umstellung auf Risankizumab und der Fortsetzung der Behandlung mit Adalimumab festgestellt werden (49,1 % gegenüber 26,8 %).
Die Ergebnisse zu Woche 28 nach erneuter Randomisierung sind in Tabelle 6 und Abbildung 4 dargestellt.
Tabelle 6: Ergebnisse zur Wirksamkeit zu Woche 28 nach erneuter Randomisierung in IMMVENT
Wechsel auf Risankizumab (n = 53) (%) | Weiterbehandl ung mit Adalimumab (n = 56) (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| Alle Vergleiche erreichten p < 0,001. | ||
Abbildung 4. PASI 90 im zeitlichen Verlauf nach erneuter Randomisierung in IMMVENT
Ante
il
Studi
ent
eil
nehm
ende
Wochen nach erneuter Randomisierung
ADA/ADA: Studienteilnehmende, die zu Adalimumab randomisiert wurden und weiterhin Adalimumab erhielten
ADA/RZB: Studienteilnehmende, die zu Adalimumab randomisiert wurden und auf Risankizumab umgestellt wurden
p < 0,05 in Woche 4 und p < 0,001 zu allen Zeitpunkten ab Woche 8
Bei 270 Studienteilnehmenden, die ohne Auswaschphase von Adalimumab auf Risankizumab umgestellt wurden, war das Sicherheitsprofil von Risankizumab mit dem der Studienteilnehmenden, die Risankizumab nach einer Auswaschphase von einer vorherigen systemischen Therapie erhielten, vergleichbar.
Plaque-Psoriasis, die die Kopfhaut oder den Genitalbereich betrifft
Die Wirksamkeit und Sicherheit von Risankizumab wurden in einer multizentrischen, randomisierten doppelblinden, placebokontrollierten Studie (UNLIMMITED) untersucht, an der Studienteilnehmende ab 18 Jahren mit einer mäßigen bis schweren Kopfhautpsoriasis (UNLIMMITED-S) mit einem PSSI (Psoriasis Scalp Severity Index) ≥ 12, Kopfhaut IGA (Investigator Global Assessment) ≥ 3 und ≥ 30 % betroffener Kopfhaut oder mit einer mäßigen bis schweren Genitalpsoriasis (UNLIMMTED-G) mit einem genitalen sPGA-G (static Physicians’s Global Assessment of Genitalia) ≥ 3 teilnahmen. Alle Studienteilnehmenden hatten bei Baseline einen KOF ≥ 1 % und sPGA ≥ 3.
In UNLIMMITED wurden die Studienteilnehmenden randomisiert, um entweder 150 mg Risankizumab oder Placebo subkutan in Woche 0 und 4 zu erhalten. Ab Woche 16 erhielten alle Studienteilnehmenden alle 12 Wochen 150 mg Risankizumab bis zur letzten Dosis in Woche 40.
Bereich der Kopfhaut (UNLIMMITED-S)
In UNLIMMITED-S wurden 105 Studienteilnehmende eingeschlossen. Die beteiligte KOF war bei Baseline ≥ 10 % bei 61,9 % der Studienteilnehmenden und < 10 % bei 38,1 % der Studienteilnehmenden. Die durchschnittliche beteiligte KOF bei Baseline war 16,8 %. Bei Baseline hatten 76,2 % der Studienteilnehmenden einen sPGA = 3 und 23,8 % einen sPGA = 4.
Bei Baseline hatten 54,3 % der Studienteilnehmenden zuvor keine systemische Therapie erhalten (einschließlich nicht biologischer Therapie und Biologikatherapie), 0 % der Studienteilnehmenden hatten zuvor eine Phototherapie, 15,2 % hatten zuvor eine nicht biologische systemische Therapie erhalten und 37,1 % hatten zuvor eine Biologikatherapie erhalten.
Die Ergebnisse für die primären und die wichtigsten sekundären Endpunkte sind in Tabelle 7 dargestellt.
Tabelle 7. Ergebnisse zur Wirksamkeit bei Erwachsenen mit Kopfhautpsoriasis in UNLIMMITED-S in Woche 16
| Endpunkt | Risankizumab (n = 51) n (%) | Placebo (n = 54) n (%) | Behandlungsunterschied (95 %-CI) |
| Kopfhaut IGA von erscheinungsfrei oder nahezu erscheinungsfrei (0 oder 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Mittlere Veränderung des PSS gegenüber Baseline | n = 44 -6,0 | n = 49 -1,0 | -5,0 [-6,6; -3,3] |
Alle Vergleiche erreichten p < 0,001, adjustierter Behandlungsunterschied (95 %-CI) a Primärer Endpunkt b Erreichen einer Verbesserung des PSSI um ≥ 75 % gegenüber der Baseline c Erreichen einer Verbesserung des PSSI um ≥ 90 % gegenüber der Baseline d Erreichen einer 100-prozentigen Verbesserung des PSSI gegenüber der Baseline | |||
Ein größerer Anteil der Studienteilnehmenden, die mit Risankizumab behandelt wurden, erreichte im Vergleich mit Placebo einen Kopfhaut-IGA-Wert von 0 in Woche 16 (41,2 % gegenüber 11,1 %).
Das Ansprechen auf den Kopfhaut-Juckreiz-NRS-Score (Numeric rating scale), definiert als Erreichen einer Verbesserung (Verringerung) um ≥ 4 Punkte des Kopfhaut-Juckreiz-NRS gegenüber Baseline bei Studienteilnehmenden mit Baseline Score ≥ 4, wurde bei einem größeren Anteil der Studienteilnehmenden, die mit Risankizumab behandelt wurden, in Woche 16 im Vergleich mit Placebo erreicht (50,0 % gegenüber 11,1 %).
Ein größerer Anteil der Studienteilnehmenden, die mit Risankizumab behandelt wurden, erreichte einen DLQI-Wert von 0 oder 1 (keine Beeinträchtigung der gesundheitsbezogenen Lebensqualität) in Woche 16 im Vergleich mit Placebo (47,1 % gegenüber 11,1 %).
Genitalbereich (UNLIMMITED-G)
In UNLIMMITED-G wurden 109 Studienteilnehmende eingeschlossen. Die bei Baseline beteiligte KOF war ≥ 10 % bei 63,3 % der Studienteilnehmenden und < 10 % bei 36,7 % der Studienteilnehmenden. Die durchschnittliche beteiligte KOF bei Baseline war 17,2 %. Bei Baseline hatten 80,7 % der Studienteilnehmenden einen sPGA = 3 und 19,3 % einen sPGA = 4.
Bei Baseline hatten 61,5 % der Studienteilnehmenden zuvor keine systemische Therapie erhalten (einschließlich nicht biologischer Therapie und Biologikatherapie), 2,8 % der Studienteilnehmenden hatten zuvor eine Phototherapie, 16,5 % der Studienteilnehmenden hatten zuvor eine nicht biologische systemische Therapie erhalten und 25,7 % hatten zuvor eine Biologikatherapie erhalten.
Die Ergebnisse der primären und aller sekundären Endpunkte sind in Tabelle 8 dargestellt.
Tabelle 8. Ergebnisse zur Wirksamkeit bei Erwachsenen mit Genitalpsoriasis in UNLIMMITED-G in Woche 16
| Endpunkt | Risankizumab (n = 55) n (%) | Placebo (n = 54) n (%) | Behandlungsunterschied (95 %-CI) |
| sPGA-G von erscheinungsfrei oder minimal (0 oder 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA-G von erscheinungsfrei (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI von 0 oder 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| GPI-NRS Verringerung von ≥ 4 Punkten gegenüber Baselinec | n = 41 20 (48,8) | n = 45 3 (6,7) | 43,0 [26,6; 59,3] |
| GenPs-SFQ item 2 Wert von 0 (niemals) oder 1 (selten)d,e | n = 31 22 (71,0) | n = 32 7 (21,9) | 46,1 [26,7; 65,6] |
Alle Vergleiche erreichten p < 0,001, adjustierter Behandlungsunterschied (95 %-CI) a Primärer Endpunkt b Ein DLQI-Gesamtwert von 0 oder 1 zeigt an, dass der Hautzustand keinen Einfluss auf die gesundheitsbezogene Lebensqualität des Patienten hat c Verbesserung der Schwere des Juckreizes im Genitalbereich, gemessen an einer Senkung um mindestens 4 Punkte in der 11-Punkte-GPI-NRS (Genital Psoriasis Juckreiz Numeric Rating Scale) auf der GPSS (Genital Psoriasis Symptom Scale) bei Studienteilnehmenden mit einem Ausgangswert ≥ 4 d Der GenPs-SFQ (Genital Psoriasis Sexual Frequency Questionnaire) Punkt 2 misst den vom Patienten wahrgenommenen Einfluss auf die sexuelle Gesundheit aufgrund von Psoriasis im Genitalbereich auf die Häufigkeit sexueller Aktivitäten (Geschlechtsverkehr oder andere Aktivitäten) in der vergangenen Woche (verwendet wird eine Skala von 0 bis 4, wobei höhere Werte auf größere Einschränkungen hinweisen) e Unter den Studienteilnehmenden mit einem Baseline-Wert von ≥ 2 | |||
Studienteilnehmende, die mit Risankizumab behandelt wurden, erreichten eine größere Verringerung des Schweregrades der Psoriasis-Symptome im Genitalbereich (Juckreiz, Schmerz, Unwohlsein, Stechen, Brennen, Rötung, Schuppen und Rissbildung) ausgehend von der Baseline anhand des GPSS in Woche 16 verglichen zu Placebo. Die Veränderung des GPSS-Gesamtwertes gegenüber Baseline betrugen in Woche 16 -26,5 unter Risankizumab und -1,0 unter Placebo.
Ein größerer Anteil der mit Risankizumab behandelten Studienteilnehmenden erreichte im Vergleich zu Placebo eine Reduktion um mindestens 2 Punkte im PatGA-Genital (Patient’s Global Assessment of Genital Psoriasis), bei den Studienteilnehmenden mit einem Ausgangswert ≥ 2 (71,7 % gegenüber 22,9 %).
Das Sicherheitsprofil von Risankizumab entsprach in den Studien UNLIMMITED-S und UNLIMMITED-G dem Sicherheitsprofil, welches in den vorherigen Studien mit Studienteilnehmenden mit Plaque-Psoriasis beobachtet wurde.
Kinder und Jugendliche
Plaque-Psoriasis bei Kindern und Jugendlichen
Die Wirksamkeit, Sicherheit und Pharmakokinetik von Risankizumab wurden bei insgesamt 137 Kindern und Jugendlichen im Alter von 6 bis unter 18 Jahren in einer vierteiligen Studie (OptIMMize-1) untersucht, in der 12, 82, 13 und 30 Studienteilnehmende in die Teile 1, 2, 3 und 4 aufgenommen wurden. Studienteilnehmende, die diese Studie abgeschlossen haben, hatten die Möglichkeit an einer Open-label-Verlängerungsstudie, OptIMMize-2, teilzunehmen.
OptIMMize-1
Teil 2 war eine randomisierte, für die Wirksamkeitsbewertung verblindete, aktiv behandlungskontrollierte Kohorte mit pädiatrischen Studienteilnehmenden im Alter von 12 bis unter 18 Jahren. Teil 4 war eine einarmige Open-label-Kohorte mit pädiatrischen Studienteilnehmenden im Alter von 6 bis unter 12 Jahren. Die Studienteilnehmenden hatten mittelschwere bis schwere Plaque-Psoriasis, definiert mit einer beteiligten KOF von ≥ 10 % mit einem sPGA-Wert von ≥ 3 oder einem PASI-Wert von ≥ 12.
In Teil 2 und Teil 4 erhielten Studienteilnehmende mit einem Körpergewicht ≥ 40 kg 150 mg Risankizumab und Studienteilnehmende mit einem Körpergewicht < 40 kg 55 mg Risankizumab in Woche 0, Woche 4 und anschließend alle 12 Wochen. Die ko-primären Endpunkte waren ein sPGA von erscheinungsfrei oder nahezu erscheinungsfrei (0 oder 1) und ein PASI 75 in Woche 16.
In Teil 2 wiesen die Studienteilnehmenden im Median bei Baseline einen PASI-Score von 15,7 und eine betroffene KOF von 18,0 % auf. Insgesamt 3,7 % der Studienteilnehmenden erhielten vorab eine Biologikatherapie. Die Studienteilnehmenden wurden 2:1 randomisiert, um entweder Risankizumab (n = 54) oder Ustekinumab (n = 28) zu erhalten. Die Studienteilnehmenden, die Ustekinumab erhielten, erhielten bei einem Körpergewicht < 60 kg 0,75 mg/kg, 45 mg bei einem Körpergewicht von 60 bis < 100 kg und 90 mg bei einem Körpergewicht ≥ 100 kg in Woche 0 und Woche 4. In Woche 16 wurden alle Ustekinumab-Studienteilnehmenden auf Risankizumab umgestellt, welches anschließend alle 12 Wochen verabreicht wurde. Die Behandlungsdauer betrug bis zu 68 Wochen.
In Teil 4 wiesen die Studienteilnehmenden im Median bei Baseline einen PASI-Score von 14,7 und eine beteiligte KOF von 14,5 % auf. Insgesamt 3,3 % der Studienteilnehmenden erhielten vorab eine Biologikatherapie. Die Behandlungsdauer betrug 52 Wochen.
Die Ergebnisse zur Wirksamkeit unter Verwendung deskriptiver Statistiken in OptIMMize-1 in Woche 16 der initialen Behandlung sind unten dargestellt (Tabelle 9).
Tabelle 9. Ergebnisse der Wirksamkeit in OptIMMize-1 in Woche 16
| Teil 2 | Teil 4 | ||
Risankizumab (n = 54) n (%) | Ustekinumab (n = 28) n (%) | Risankizumab (n = 30) n (%) | |
sPGA von erscheinungsfrei oder nahezu erscheinungsfrei (0 oder 1) a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
sPGA von erscheinungsfrei (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Ko-primäre Endpunkte | |||
Die Wirksamkeit wurde bis Woche 52 aufrechterhalten, wie anhand der in Tabelle 9 dargestellten Endpunkte beurteilt wurde.
In Teil 2 wurden Studienteilnehmende, die ursprünglich Risankizumab erhielten und in Woche 16 einen sPGA von erscheinungsfrei oder nahezu erscheinungsfrei erreichten, erneut randomisiert, um entweder weiterhin Risankizumab alle 12 Wochen bis Woche 52 zu erhalten (n = 22) oder aus der Therapie genommen zu werden (n = 21). In Woche 52 hatten 95,5 % (21/22) der Studienteilnehmenden, die weiterhin Risankizumab erhielten, einen sPGA von erscheinungsfrei oder nahezu erscheinungsfrei, verglichen mit 42,9 % (9/21) der Studienteilnehmenden, die Risankizumab abgesetzt hatten.
In Teil 2 wurden Verbesserungen gegenüber Baseline der gesundheitsbezogenen Lebensqualität bei Studienteilnehmenden, die mit Risankizumab und Ustekinumab behandelt wurden, berichtet, gemessen am Children’s Dermatology Life Quality Index Score (CDLQI: -7,4 bzw. -6,8) in Woche 16 der initialen Behandlung.
In Teil 2 zeigten von den Studienteilnehmenden mit einem Juckreiz-Wert bei Baseline von mindestens 4 Punkten 64,9 % (24/37) der mit Risankizumab behandelten und 57,1 % (8/14) der mit Ustekinumab behandelten Studienteilnehmenden eine Verbesserung des Juckreizes in Woche 16 der initialen Behandlung, gemessen als Reduktion des Ausgangswertes um mindestens 4 Punkte auf der 11-Punkte Juckreiz-NRS (Numeric rating scale).
OptIMMize-2
In OptIMMize-2 wurden die langfristige Wirksamkeit, Sicherheit und Verträglichkeit von 150 mg und 55 mg (gewichtsabhängig) Risankizumab alle 12 Wochen bei 129 Kindern und Jugendlichen im Alter von 6 bis unter 18 Jahren mit mittelschwerer bis schwerer Plaque-Psoriasis untersucht, die OptIMMize-1 vollständig abgeschlossen hatten. In OptIMMize-2 wurden die Ansprechraten von PASI 75/90/100 und der sPGA von erscheinungsfrei oder nahezu erscheinungsfrei bei den 36 Studienteilnehmenden aufrechterhalten, die bis Woche 108 weiterhin mit Risankizumab behandelt wurden.
5.2 Pharmakokinetische Eigenschaften
Resorption
Risankizumab zeigte eine lineare Pharmakokinetik mit dosisproportionalem Anstieg bei Exposition über den Dosisbereich von 18 bis 300 mg und 0,25 bis 1 mg/kg subkutan sowie 200 bis 1 200 mg und 0,01 bis 5 mg/kg intravenös.
Nach subkutaner Gabe von Risankizumab wurde die maximale Plasmakonzentration 3–14 Tage nach der Anwendung erreicht, mit einer geschätzten absoluten Bioverfügbarkeit von 89 %. Bei einer Dosierung von 150 mg in Woche 0, Woche 4 und danach alle 12 Wochen beträgt die geschätzte maximale Plasmakonzentration im Steady State 12 µg/ml und der Talspiegel 2 µg/ml.
Die Bioäquivalenz wurde zwischen einer einzelnen 150-mg-Risankizumab-Injektion und zwei 75-mg-Risankizumab-Injektionen in einer Fertigspritze nachgewiesen. Die Bioäquivalenz zwischen der 150-mg-Risankizumab-Fertigspritze und dem -Fertigpen wurde ebenfalls nachgewiesen.
Verteilung
Das mittlere Verteilungsvolumen (± Standardabweichung) im Steady State (Vss) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Plaque-Psoriasis 11,4 (± 2,7 ) l. Dies deutet darauf hin, dass die Verteilung von Risankizumab hauptsächlich auf den vaskulären und den interstitiellen Raum beschränkt ist.
Biotransformation
Therapeutische monoklonale IgG-Antikörper werden in der Regel analog zu endogenen IgGs über katabole Wege zu kleinen Peptiden und Aminosäuren abgebaut. Es ist nicht zu erwarten, dass Risankizumab durch Cytochrom-P450-Enzyme verstoffwechselt wird.
Elimination
Die mittlere (± Standardabweichung) systemische Clearance (CL) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Plaque-Psoriasis 0,3 (± 0,1) l/Tag. Die mittlere terminale Eliminationshalbwertszeit von Risankizumab lag in Phase-III-Studien bei Studienteilnehmenden mit Plaque-Psoriasis zwischen 28 und 29 Tagen.
Es ist nicht zu erwarten, dass Risankizumab als monoklonaler IgG1-Antikörper durch glomeruläre Filtration in den Nieren filtriert oder als intaktes Molekül im Urin ausgeschieden wird.
Linearität/Nicht-Linearität
Nach subkutaner Verabreichung wies Risankizumab bei gesunden Probanden oder Studienteilnehmenden mit Plaque-Psoriasis eine lineare Pharmakokinetik mit annähernd dosisproportionalem Anstieg der systemischen Exposition (Cmax und area under the curve, AUC) im untersuchten Dosisbereich von 18 bis 300 mg bzw. 0,25 bis 1 mg/kg auf.
Wechselwirkungen
Es wurde eine Studie zu Wechselwirkungen bei Studienteilnehmenden mit Plaque-Psoriasis durchgeführt, um die Wirkung einer wiederholten Anwendung von Risankizumab auf die Pharmakokinetik von Cytochrom-P450(CYP)-sensitiven Prüfsubstraten zu untersuchen. Die Exposition von Koffein (CYP1A2-Substrat), Warfarin (CYP2C9-Substrat), Omeprazol (CYP2C19-Substrat), Metoprolol (CYP2D6-Substrat) und Midazolam (CYP3A-Substrat) nach Behandlung mit Risankizumab war mit deren Exposition vor der Behandlung mit Risankizumab vergleichbar. Dies deutet auf keine klinisch bedeutsamen Wechselwirkungen durch diese Enzyme hin.
Populationspharmakokinetische Analysen deuteten darauf hin, dass eine begleitende Behandlung, die während der klinischen Studien von einigen Studienteilnehmenden mit Plaque-Psoriasis oder Psoriasis-Arthritis angewendet wurde, keinen Einfluss auf die Risankizumab-Exposition hatte.
Besondere Patientengruppen
Kinder und Jugendliche
Die Exposition mit Risankizumab von Studienteilnehmenden im Alter von 6 bis unter 18 Jahren mit Plaque-Psoriasis war vergleichbar zu der bei Erwachsenen. Bei den empfohlenen Verabreichungsschemata, die bei den Studienteilnehmenden untersucht wurden, betrugen die geschätzte mediane maximale Plasmakonzentration im Steady State 15,7 µg/ml und der Talspiegel 2,3 µg/ml bei Studienteilnehmenden mit einem Körpergewicht ≥40 kg und 11,1 µg/ml bzw. 1,6 µg/ml bei Studienteilnehmenden mit einem Körpergewicht <40 kg.
Patienten mit eingeschränkter Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Ermittlung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Risankizumab durchgeführt. Auf Basis populationspharmakokinetischer Analysen hatten der Serumkreatininspiegel, die Kreatinin-Clearance oder die Leberfunktionsmarker (ALT/AST/Bilirubin) bei Studienteilnehmenden mit Plaque-Psoriasis oder Psoriasis-Arthritis keinen bedeutsamen Einfluss auf die Risankizumab-Clearance.
Als monoklonaler IgG1-Antikörper erfolgt die Elimination von Risankizumab hauptsächlich über den intrazellulären Katabolismus und es ist nicht zu erwarten, dass Risankizumab durch hepatische Cytochrom-P450-Enzyme verstoffwechselt oder durch renale Elimination ausgeschieden wird.
Körpergewicht
Clearance und Verteilungsvolumen von Risankizumab steigen mit zunehmendem Körpergewicht. Dies kann bei Studienteilnehmenden mit einem hohen Körpergewicht (> 130 kg) zu einer verringerten Wirksamkeit führen. Allerdings beruht diese Beobachtung auf einer begrenzten Anzahl an Studienteilnehmenden. Daher wird momentan eine Dosisanpassung aufgrund des Körpergewichts bei Erwachsenen nicht empfohlen.
Geschlecht und ethnische Zugehörigkeit
Geschlecht und ethnische Zugehörigkeit hatten bei erwachsenen Patienten mit Plaque-Psoriasis oder Psoriasis-Arthritis keinen signifikanten Einfluss auf die Clearance von Risankizumab. In einer klinischen Studie zur Pharmakokinetik wurden hinsichtlich der Risankizumab-Exposition in gesunden Probanden keine klinisch bedeutsamen Unterschiede zwischen chinesischen bzw. japanischen und kaukasischen Studienteilnehmenden beobachtet.
5.3 Präklinische Daten zur Sicherheit
Auf Basis von Studien zur Toxizität bei wiederholter Gabe, einschließlich
sicherheitspharmakologischer Untersuchungen, und einer erweiterten prä- und postnatalen Entwicklungsstudie an Javaneraffen bei Dosen von bis zu 50 mg/kg/Woche (wobei Expositionen erzielt wurden, die etwa dem 70-Fachen der klinischen Exposition bei der empfohlenen Höchstdosis für Menschen [maximum recommended human dose, MRHD] entsprechen) lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Es wurden keine Studien zur Mutagenität oder Kanzerogenität von Risankizumab durchgeführt. In einer 26-wöchigen Studie zur chronischen Toxikologie an Javaneraffen wurden bei Dosierungen von bis zu 50 mg/kg/Woche (etwa das 70-Fache der klinischen MRHD-Exposition) keine präneoplastischen oder neoplastischen Läsionen und keine unerwünschten immuntoxischen oder kardiovaskulären Wirkungen beobachtet.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumacetat-Trihydrat (E 262)
Essigsäure (E 260)
Trehalose-Dihydrat (Ph. Eur.)
Polysorbat 20 (E 432)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
2 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C). Nicht einfrieren.
Die Fertigspritze im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Die Fertigspritze kann im Originalkarton, um den Inhalt vor Licht zu schützen, bis zu 24 Stunden außerhalb des Kühlschranks (bei maximal 25 °C) aufbewahrt werden.
6.5 Art und Inhalt des Behältnisses
Fertigspritze aus Glas mit fester Nadel und Nadelkappe, versehen mit einem automatischen Nadelschutz.
Skyrizi 55 mg ist in Packungen mit einer Fertigspritze erhältlich.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Vor der Injektion muss der Patient den Umkarton aus dem Kühlschrank nehmen und stehen lassen, ohne die Fertigspritze aus dem Umkarton zu nehmen und ohne diesen direktem Sonnenlicht auszusetzen, bis dieser Raumtemperatur erreicht hat (15 bis 30 Minuten).
Die Lösung muss farblos bis gelblich und klar bis leicht opalisierend sein.
Generelle Vorsichtsmaßnahmen
Vor der Anwendung der Fertigspritze empfiehlt es sich, diese visuell zu prüfen. Es können sich wenige durchscheinende bis weiße produktbezogene Partikel in der Lösung befinden. Skyrizi darf nicht angewendet werden, wenn die Lösung trüb oder verfärbt ist oder große Partikel enthält. Schütteln Sie die Fertigspritze nicht.
Ausführliche Anweisungen zur Verabreichung sind in der Packungsbeilage enthalten.
Jede Fertigspritze ist nur zum einmaligen Gebrauch bestimmt.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
AbbVie Deutschland GmbH & Co. KG
Knollstraße
67061 Ludwigshafen
Deutschland
8. ZULASSUNGSNUMMERN
EU/1/19/1361/010
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 26. April 2019 Datum der letzten Verlängerung der Zulassung: 05. Januar 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Skyrizi 600 mg Konzentrat zur Herstellung einer Infusionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
Skyrizi 600 mg Konzentrat zur Herstellung einer Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Durchstechflasche enthält 600 mg Risankizumab in 10,0 ml Lösung.
Risankizumab ist ein humanisierter monoklonaler Immunglobulin-G1(IgG1)-Antikörper, der mittels rekombinanter DNA-Technologie in Ovarialzellen des chinesischen Hamsters hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung
Dieses Arzneimittel enthält 2 mg Polysorbat 20 pro 600-mg-Dosis und 4 mg Polysorbat 20 pro 1 200 mg-Dosis.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Konzentrat zur Herstellung einer Infusionslösung (steriles Konzentrat)
Die Lösung ist farblos bis leicht gelblich und klar bis leicht opalisierend.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Morbus Crohn
Skyrizi wird angewendet zur Behandlung von erwachsenen Patienten mit mittelschwerem bis schwerem aktivem Morbus Crohn, die auf eine konventionelle Therapie oder eine Biologikatherapie unzureichend angesprochen, diese nicht vertragen haben oder nicht mehr darauf ansprechen.
Colitis ulcerosa
Skyrizi wird angewendet zur Behandlung von erwachsenen Patienten mit mittelschwerer bis schwerer aktiver Colitis ulcerosa, die auf eine konventionelle Therapie oder eine Biologikatherapie unzureichend angesprochen, diese nicht vertragen haben oder nicht mehr darauf ansprechen.
4.2 Dosierung und Art der Anwendung
Dieses Arzneimittel ist zur Anwendung unter Anleitung und Überwachung eines Arztes mit Erfahrung in der Diagnose und Behandlung von Erkrankungen, für die Skyrizi indiziert ist, vorgesehen.
Dosierung
Morbus Crohn
Die empfohlene Dosis beträgt 600 mg als intravenöse Infusion in Woche 0, Woche 4 und Woche 8, gefolgt von 360 mg als subkutane Injektion in Woche 12 und danach alle 8 Wochen. Bei Patienten, die nach 24 Wochen keine Anzeichen eines therapeutischen Nutzens zeigen, ist ein Absetzen der Behandlung in Erwägung zu ziehen.
Die Dosierung des nachfolgenden subkutanen Verabreichungsschemas ist Abschnitt 4.2 der Fachinformation zu Skyrizi 360 mg Injektionslösung in einer Patrone, Skyrizi 180 mg
Injektionslösung in einer Fertigspritze und Skyrizi 90 mg Injektionslösung in einer Fertigspritze zu entnehmen.
Colitis ulcerosa
Die empfohlene Induktionsdosis beträgt 1 200 mg als intravenöse Infusion in Woche 0, Woche 4 und Woche 8. Ab Woche 12 und danach alle 8 Wochen basiert die empfohlene Erhaltungsdosis auf dem individuellen Ansprechen der Patienten:
- Eine Dosis von 180 mg als subkutane Injektion wird für Patienten empfohlen, bei denen nach der Induktion eine ausreichende Verbesserung der Krankheitsaktivität festgestellt wurde.
- Eine Dosis von 360 mg als subkutane Injektion wird für Patienten empfohlen, bei denen nach der Induktion keine ausreichende Verbesserung der Krankheitsaktivität festgestellt wurde.
Bei Patienten, die nach 24 Wochen keine Anzeichen eines therapeutischen Nutzens zeigen, ist ein Absetzen der Behandlung in Erwägung zu ziehen.
Die Dosierung des nachfolgenden subkutanen Verabreichungsschemas ist Abschnitt 4.2 der Fachinformation zu Skyrizi 180 mg und 360 mg Injektionslösung in einer Patrone und Skyrizi 180 mg Injektionslösung in einer Fertigspritze zu entnehmen.
Versäumte Einnahme
Wenn eine Dosis versäumt wurde, sollte diese so schnell wie möglich verabreicht werden. Danach sollte die Behandlung zu den regulär vorgesehenen Zeitpunkten fortgeführt werden.
Besondere Patientengruppen
Ältere Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Bisher liegen nur begrenzte Erfahrungen zu Patienten ≥ 65 Jahren vor.
Eingeschränkte Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Beurteilung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Skyrizi durchgeführt. Im Allgemeinen ist nicht zu erwarten, dass diese Einschränkungen einen signifikanten Einfluss auf die Pharmakokinetik monoklonaler Antikörper haben, sodass keine Dosisanpassungen als notwendig erachtet werden (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Skyrizi bei Kindern und Jugendlichen im Alter von 0 bis 17 Jahren zur Behandlung von Morbus Crohn und Colitis ulcerosa sind bisher noch nicht erwiesen. Die aktuell verfügbaren Daten werden in Abschnitt 5.1 und 5.2 beschrieben, es kann jedoch keine Dosierungsempfehlung abgegeben werden.
Übergewichtige Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Art der Anwendung
Zur intravenösen Infusion.
Das Konzentrat zur Herstellung einer Infusionslösung von Skyrizi ist nur zur intravenösen Anwendung bestimmt. Die 600-mg-Dosis ist über mindestens eine Stunde zu verabreichen und die
1 200-mg-Dosis über mindestens zwei Stunden. Abschnitt 6.6 enthält Anweisungen zur Verdünnung des Arzneimittels vor der Anwendung.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Klinisch relevante aktive Infektionen (z. B. aktive Tuberkulose, siehe Abschnitt 4.4).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Infektionen
Risankizumab kann das Infektionsrisiko erhöhen.
Bei Patienten mit einer chronischen Infektion, einer rezidivierenden Infektion in der Anamnese oder mit bekannten Risikofaktoren für eine Infektion sollte Risankizumab mit Vorsicht angewendet werden. Bei Patienten mit einer klinisch relevanten aktiven Infektion sollte die Behandlung mit Risankizumab nicht eingeleitet werden, bis die Infektion abgeklungen ist oder angemessen behandelt wird.
Mit Risankizumab behandelte Patienten sind anzuweisen, ärztlichen Rat einzuholen, wenn Anzeichen oder Symptome einer klinisch bedeutsamen chronischen oder akuten Infektion auftreten. Wenn ein Patient eine solche Infektion entwickelt oder auf eine Standardtherapie für die Infektion nicht anspricht, ist der Patient engmaschig zu überwachen und Risankizumab sollte bis zum Abklingen der Infektion nicht verabreicht werden.
Tuberkulose
Vor Beginn der Behandlung mit Risankizumab sind die Patienten auf eine Tuberkulose(TB)-Infektion zu untersuchen. Patienten, die Risankizumab erhalten, müssen auf Anzeichen und Symptome einer aktiven TB überwacht werden. Bei Patienten mit latenter oder aktiver TB in der Anamnese, bei denen nicht bestätigt werden kann, dass sie eine adäquate Behandlung erhalten haben, sollte vor Behandlungsbeginn mit Risankizumab eine Anti-TB-Therapie in Erwägung gezogen werden.
Impfungen
Vor Einleitung der Therapie mit Risankizumab sollte in Übereinstimmung mit den aktuellen Impfempfehlungen die Durchführung aller vorgesehenen Impfungen erwogen werden. Wenn der Patient mit einem viralen oder bakteriellen Lebendimpfstoff geimpft wurde, wird empfohlen, mindestens 4 Wochen mit dem Beginn der Behandlung mit Risankizumab zu warten. Patienten, die mit Risankizumab behandelt werden, sollten während der Behandlung und für mindestens 21 Wochen nach der Behandlung keine Lebendimpfstoffe erhalten (siehe Abschnitt 5.2).
Überempfindlichkeit
Schwere Überempfindlichkeitsreaktionen, einschließlich Anaphylaxie, wurden bei der Anwendung von Risankizumab berichtet (siehe Abschnitt 4.8). Im Falle des Auftretens einer schwerwiegenden Überempfindlichkeitsreaktion muss die Anwendung von Risankizumab unverzüglich abgebrochen und eine geeignete Behandlung eingeleitet werden.
Sonstiger Bestandteil mit bekannter Wirkung
Polysorbat
Dieses Arzneimittel enthält 2 mg Polysorbat 20 pro 600-mg-Dosis und 4 mg Polysorbat 20 pro 1 200 mg-Dosis. Polysorbate können allergische Reaktionen hervorrufen.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Durchstechflasche, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es ist nicht zu erwarten, dass Risankizumab durch Leberenzyme verstoffwechselt oder über die Niere ausgeschieden wird. Wechselwirkungen zwischen Risankizumab und Inhibitoren, Induktoren oder Substraten von Enzymen, die Arzneimittel verstoffwechseln, sind nicht zu erwarten und eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Begleitende Immunsuppressivatherapie
Die Sicherheit und Wirksamkeit von Risankizumab in Kombination mit Immunsuppressiva, einschließlich Biologika, wurden nicht untersucht.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen während der Behandlung und für mindestens 21 Wochen nach der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen (weniger als 300 Schwangerschaftsausgänge) mit der Anwendung von Risankizumab bei Schwangeren vor. Tierexperimentelle Studien weisen nicht auf direkte oder indirekte schädliche Wirkungen hinsichtlich der Reproduktionstoxizität hin. Als Vorsichtsmaßnahme sollte eine Anwendung von Risankizumab während der Schwangerschaft vermieden werden.
Stillzeit
Es ist nicht bekannt, ob Risankizumab in die Muttermilch übergeht. Da humane Immunglobuline bekanntermaßen in den ersten Tagen nach der Geburt in die Muttermilch übergehen (kurz danach nur noch in geringer Konzentration), kann ein Risiko für den gestillten Säugling während dieses kurzen Zeitraums nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob die Behandlung mit Risankizumab unterbrochen bzw. abgesetzt wird. Dabei sind sowohl die Vorteile des Stillens für das Kind als auch der Nutzen der Therapie mit Risankizumab für die Mutter zu berücksichtigen.
Fertilität
Die Wirkung von Risankizumab auf die Fertilität des Menschen wurde nicht untersucht. Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf die Fertilität.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Risankizumab hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren Infektionen der oberen Atemwege (15,6 % bei Morbus Crohn und 26,2 % bei Colitis ulcerosa).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen von Risankizumab aus klinischen Studien (Tabelle 1) sind nach MedDRA-Systemorganklasse anhand folgender Häufigkeitskategorien gegliedert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 1. Auflistung von Nebenwirkungen
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
Infektionen und parasitäre Erkrankungen | Sehr häufig | Infektionen der oberen Atemwegea |
| Häufig | Tinea-Infektionenb | |
| Gelegentlich | Follikulitis | |
| Erkrankungen des Immunsystems | Selten | Anaphylaktische Reaktionen |
| Erkrankungen des Nervensystems | Häufig | Kopfschmerzc |
Erkrankung der Haut und des Unterhautgewebes | Häufig | Pruritus Ausschlag Ekzem |
| Gelegentlich | Urtikaria | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Fatigue/Ermüdungd Reaktionen an der Injektionsstellee |
a Einschließlich Atemwegsinfektion (viral, bakteriell oder nicht näher spezifiziert), Sinusitis (darunter akute Form), Rhinitis, Nasopharyngitis, Pharyngitis (darunter virale Form), Tonsillitis, Laryngitis, Tracheitis b Einschließlich Tinea pedis, Tinea cruris, Tinea corporis, Tinea versicolor, Tinea manuum, Onychomykose, Tinea-Infektion c Einschließlich Kopfschmerz, Spannungskopfschmerz, Sinuskopfschmerz d Einschließlich Fatigue/Ermüdung, Asthenie, Unwohlsein e Einschließlich blauer Fleck an der Injektionsstelle, Erythem, Hämatom, Blutung, Reizung, Schmerz, Pruritus, Reaktion, Schwellung, Verhärtung, Überempfindlichkeit, Knoten, Ausschlag, Urtikaria, Bläschen, Erwärmung; Erytheme an der Infusionsstelle, Extravasation, Reaktion, Schwellung | ||
Beschreibung ausgewählter Nebenwirkungen
Psoriasis
Infektionen
Über das gesamte Psoriasis-Programm, einschließlich der Langzeitanwendung von Risankizumab lag die Rate der Infektionen bei 75,5 Ereignissen pro 100 Patientenjahre. Der Großteil der Fälle war nicht schwerwiegend, von leichtem bis moderatem Schweregrad und führte nicht zu einem Abbruch der Behandlung mit Risankizumab. Die Rate an schwerwiegenden Infektionen betrug 1,7 Ereignisse pro 100 Patientenjahre (siehe Abschnitt 4.4).
Morbus Crohn
Insgesamt entsprach das Sicherheitsprofil bei Patienten mit Morbus Crohn unter Risankizumab dem Sicherheitsprofil, das bei Patienten aller Indikationen beobachtet wurde.
Infektionen
Die Infektionsrate in den gepoolten Daten aus den 12-wöchigen Induktionsstudien betrug 83,3 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 600 mg intravenös behandelt wurden, im Vergleich zu 117,7 Ereignissen pro 100 Patientenjahre unter Placebo. Die Rate schwerwiegender Infektionen betrug 3,4 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 600 mg intravenös behandelt wurden, im Vergleich zu 16,7 Ereignissen pro 100 Patientenjahre unter Placebo (siehe Abschnitt 4.4).
Die Infektionsrate in der 52-wöchigen Erhaltungsstudie betrug 57,7 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 76,0 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten. Die Rate schwerwiegender Infektionen betrug 6,0 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 5,0 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten (siehe Abschnitt 4.4).
Colitis ulcerosa
Insgesamt entsprach das Sicherheitsprofil bei Patienten mit Colitis ulcerosa unter Risankizumab dem Sicherheitsprofil, das bei Patienten aller Indikationen beobachtet wurde.
Infektionen
Die Infektionsrate in den gepoolten Daten aus der 12-wöchigen Induktionsstudie betrug 78,3 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 1 200 mg intravenös behandelt wurden, im Vergleich zu 74,2 Ereignissen pro 100 Patientenjahre unter Placebo. Die Rate schwerwiegender Infektionen betrug 3,0 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 1 200 mg intravenös behandelt wurden, im Vergleich zu 5,4 Ereignissen pro 100 Patientenjahre unter Placebo (siehe Abschnitt 4.4).
Die Infektionsrate in der 52-wöchigen Erhaltungsstudie betrug 67,4 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 180 mg subkutan behandelt wurden, und 56,5 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 64,6 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten. Die Rate schwerwiegender Infektionen betrug 1,1 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 180 mg subkutan behandelt wurden, und 0,6 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der
Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 2,3 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten (siehe Abschnitt 4.4).
Immunogenität
Bei Patienten mit Morbus Crohn (MC), die in klinischen Studien zu MC bis zu 64 Wochen Risankizumab in der empfohlenen intravenösen Induktions- und subkutanen Erhaltungsdosis erhielten, wurden bei 3,4 % (2/58) bzw. bei 0 % (0/58) der beurteilten Patienten unter Behandlung auftretende Antikörper gegen den Wirkstoff und neutralisierende Antikörper nachgewiesen. Bei Patienten mit Colitis ulcerosa (CU), die in klinischen Studien zu Colitis ulcerosa bis zu 64 Wochen Risankizumab in der empfohlenen intravenösen Induktions- und subkutanen Erhaltungsdosis (180 mg oder 360 mg) erhielten, wurden unter 180 mg subkutan bei 8,9 % (8/90) bzw. 6,7 % (6/90) und unter 360 mg subkutan bei 4,4 % (4/91) bzw. 2,2 % (2/91) der beurteilten Patienten unter Behandlung auftretende Antikörper gegen den Wirkstoff und neutralisierende Antikörper nachgewiesen.
Antikörper gegen Risankizumab, auch neutralisierende Antikörper, waren nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit assoziiert.
Ältere Patienten
Bisher liegen nur begrenzte Erfahrungen zu Patienten ≥ 65 Jahre vor.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Im Falle einer Überdosierung wird empfohlen, den Patienten auf Anzeichen und Symptome von Nebenwirkungen zu überwachen und umgehend eine geeignete symptomatische Behandlung einzuleiten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, Interleukin-Inhibitoren, ATC-Code: L04AC18
Wirkmechanismus
Risankizumab ist ein humanisierter monoklonaler IgG1-Antikörper, der selektiv mit hoher Affinität an die p19-Untereinheit des humanen Interleukin 23 (IL-23) bindet, ohne an IL-12 zu binden, und dessen Interaktion mit dem IL-23-Rezeptorkomplex hemmt. IL-23 ist ein Zytokin, das an Entzündungs- und Immunreaktionen beteiligt ist. Durch die Hemmung der Bindung von IL-23 an seinen Rezeptor hemmt Risankizumab die IL-23-abhängige Signaltransduktion und die Freisetzung proinflammatorischer Zytokine.
Pharmakodynamische Wirkungen
In einer Studie mit Psoriasis-Patienten war die Expression von Genen in der Haut, die mit der IL-23/IL-17-Achse in Zusammenhang stehen, nach Einzeldosen von Risankizumab vermindert. Bei
den psoriatischen Läsionen wurden auch eine Verringerung der Epidermisdicke, der Infiltration von Entzündungszellen und der Expression psoriatischer Krankheitsmarker beobachtet.
In einer Phase-II-Studie mit MC-Patienten war die Expression von Genen, die mit der IL-23/Th17-Achse assoziiert sind, im Darmgewebe nach Mehrfachgabe von Risankizumab vermindert. In Phase-III-Induktionsstudien bei Morbus Crohn wurde nach Mehrfachgabe auch eine Verringerung von fäkalem Calprotectin (FCP), C-reaktivem Protein (CRP) und IL-22 beobachtet. Die Verringerung von FCP, CRP und IL-22 im Serum wurde bis Woche 52 der Erhaltungsstudie beibehalten.
In einer Phase-IIb/III-Studie mit Patienten mit Colitis ulcerosa wurde in Woche 12 der Induktionsstudie eine statistisch signifikante und klinisch bedeutsame Verringerung der entzündlichen Biomarker FCP und CRP sowie des mit dem IL-23-Signalweg assoziierten Biomarkers IL-22 im Serum gegenüber Baseline beobachtet. Die Verringerung von FCP, CRP und IL-22 im Serum wurde bis Woche 52 der Erhaltungsstudie beibehalten.
Klinische Wirksamkeit und Sicherheit
Morbus Crohn
Die Wirksamkeit und Sicherheit von Risankizumab wurden bei 1 419 Patienten mit mittelschwerem bis schwerem aktivem Morbus Crohn in drei multizentrischen, randomisierten, doppelblinden, placebokontrollierten klinischen Studien untersucht. Die aufgenommenen Studienteilnehmenden waren mindestens 16 Jahre alt und wiesen einen Crohn’s Disease Activity Index (CDAI) von 220 bis 450, eine durchschnittliche tägliche Stuhlfrequenz (SF) von ≥ 4 und/oder einen durchschnittlichen täglichen Score für Bauchschmerzen (BS) von ≥ 2 sowie einen Simple Endoscopic Score for CD (SES-CD) von ≥ 6 (bzw. ≥ 4 bei isolierter Erkrankung des Ileums) auf, abgesehen von einer vorliegenden Verengungskomponente und von einem zentralen Prüfer bestätigt.
Es gab zwei 12-wöchige intravenöse Induktionsstudien (ADVANCE und MOTIVATE), die eine 12-wöchige Verlängerungsphase für Patienten umfassten, die in Woche 12 kein klinisches SF/BS-Ansprechen erreichten (≥ 30%ige Verringerung der SF und/oder ≥ 30%ige Verringerung der BS und beide nicht schlechter als bei Baseline). Auf ADVANCE und MOTIVATE folgte eine 52-wöchige randomisierte Absetzstudie mit subkutaner Erhaltungstherapie (FORTIFY), in die Patienten mit einem klinischen SF/BS-Ansprechen auf die intravenöse Induktionstherapie eingeschlossen wurden, die somit auf eine Behandlungsdauer von mindestens 64 Wochen kamen.
ADVANCE und MOTIVATE
In den Studien ADVANCE und MOTIVATE wurden die Studienteilnehmenden randomisiert und erhielten in Woche 0, Woche 4 und Woche 8 entweder Risankizumab in einer Dosis von 600 mg (empfohlene Dosis) oder 1 200 mg oder Placebo.
In ADVANCE hatten 58 % (491/850) der Studienteilnehmenden nicht auf eine Behandlung mit einem oder mehreren Biologika angesprochen oder diese nicht vertragen (vorheriges Versagen der Biologikatherapie) und 42 % (359/850) hatten nicht auf eine Behandlung mit konventionellen Therapien, aber nicht mit Biologika (kein vorheriges Versagen der Biologikatherapie) angesprochen oder diese nicht vertragen. In ADVANCE waren von den Studienteilnehmenden ohne vorheriges Versagen der Biologikatherapie 87 % (314/359) noch nicht mit einem Biologikum behandelt worden und die restlichen 13 % hatten ein Biologikum erhalten, wiesen jedoch kein Behandlungsversagen und keine Unverträglichkeit auf. Alle Patienten in MOTIVATE hatten ein vorheriges Versagen der Biologikatherapie.
In beiden Studien erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten in Woche 12 die koprimären Endpunkte einer klinischen Remission und eines endoskopischen Ansprechens als unter Placebo. Ein erweitertes klinisches SF/BS-Ansprechen und eine klinische Remission waren bei den mit Risankizumab behandelten Patienten bereits in Woche 4 signifikant und verbesserten sich bis Woche 12 weiter (Tabelle 2).
Tabelle 2. Wirksamkeitsergebnisse in den Studien ADVANCE und MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo intravenö s (n = 175) % | Risankizumab 600 mg intravenös (n = 336) % | Behandlungs-unterschiedd (95 %-CI) | Placebo intravenö s (n = 187) % | Risankizumab 600 mg intravenös (n = 191) % | Behandlungs-unterschiedd (95 %-CI) | |
| Koprimäre Endpunkte | ||||||
Klinische Remission in Woche 12e | 22 % | 43 % | 22 % [14 %, 30 %]a | 19 % | 35 % | 15 % [6 %, 24 %]b |
| Endoskopisches Ansprechen in Woche 12f | 12 % | 40 % | 28 % [21 %, 35 %]a | 11 % | 29 % | 18 % [10 %, 25 %]a |
| Weitere Endpunkte | ||||||
Erweitertes klinisches SF/BS- Ansprechen in Woche 4g | 31 % | 46 % | 15 % [6 %, 23 %]b | 32 % | 45 % | 14 % [4 %, 23 %]c |
Erweitertes klinisches SF/BS- Ansprechen in Woche 12g | 42 % | 63 % | 21 % [12 %, 30 %]a | 39 % | 62 % | 23 % [13 %, 33 %]a |
| CDAI < 150 in Woche 4 | 10 % | 18 % | 8 % [1 %, 14 %]c | 11 % | 21 % | 10 % [2 %, 17 %]c |
| CDAI < 150 in Woche 12 | 25 % | 45 % | 21 % [12 %, 29 %]a | 20 % | 42 % | 22 % [13 %, 31 %]a |
| Mukosaheilung in Woche 12h | (n = 173) 8 % | (n = 336) 21 % | 14 % [8 %, 19 %]a | (n = 186) 4 % | (n = 190) 14 % | 9 % [4 %, 15 %]b |
| Endoskopische Remission in Woche 12i | 9 % | 24 % | 15 % [9 %, 21 %]a | 4 % | 19 % | 15 % [9 %, 21 %]a |
a Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p < 0,001) b Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p ≤ 0,01) c Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo d Angepasster Behandlungsunterschied e Klinische Remission basierend auf SF/BS: durchschnittliche tägliche Stuhlfrequenz von ≤ 2,8 und nicht schlechter als bei Baseline und durchschnittlicher täglicher Score für Bauchschmerzen von ≤ 1 und nicht schlechter als bei Baseline f Endoskopisches Ansprechen: Verringerung des SES-CD um mehr als 50 % gegenüber Baseline oder Verringerung um mindestens 2 Punkte bei Patienten mit einem Baseline-Score von 4 und isolierter Erkrankung des Ileums g Erweitertes klinisches SF/BS-Ansprechen: ≥ 60%ige Verringerung der durchschnittlichen täglichen Stuhlfrequenz und/oder ≥ 35%ige Verringerung des durchschnittlichen täglichen Scores für Bauchschmerzen, beide nicht schlechter als bei Baseline, und/oder klinische Remission h Mukosaheilung: SES-CD-Subscore für Geschwüre auf der Oberfläche von 0 bei Patienten mit einem Subscore von ≥ 1 bei Baseline i Endoskopische Remission: SES-CD von ≤ 4 und mindestens 2 Punkte niedriger als bei Baseline und kein Subscore einer einzelnen Variable > 1. | ||||||
In Woche 12 erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten eine Verringerung des CDAI um mindestens 100 Punkte gegenüber Baseline als unter Placebo (ADVANCE: Risankizumab = 60 %, Placebo = 37 %, p < 0,001; MOTIVATE: Risankizumab = 60 %, Placebo = 30 %, p < 0,001).
In Woche 12 erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten sowohl ein erweitertes klinisches SF/BS-Ansprechen als auch ein endoskopisches Ansprechen als unter Placebo (ADVANCE: Risankizumab = 31 %, Placebo = 8 %, p < 0,001; MOTIVATE: Risankizumab = 21 %, Placebo = 7 %, p < 0,001).
Die Ergebnisse für die koprimären Endpunkte für die Untergruppen (ohne Berücksichtigung von Multiplizität) von Patienten mit und ohne vorheriges Versagen der Biologikatherapie sind in Tabelle 3 dargestellt.
Tabelle 3. Wirksamkeitsergebnisse in Woche 12 in den Untergruppen von Studienteilnehmenden mit vorherigem Versagen der Biologikatherapie und bei Patienten ohne vorheriges Versagen der Biologikatherapie in ADVANCE
| ADVANCE | |||
| Placebo intravenös | Risankizumab 600 mg | Behandlungsunterschied (95 %-CI) | |
| Klinische Remission gemäß SF/BS-Score | |||
| Vorheriges Versagen der Biologikatherapie | 23 % (n = 97) | 41 % (n = 195) | 18 % [7 %, 29 %] |
Kein vorheriges Versagen der Biologikatherapie | 21 % (n = 78) | 48 % (n = 141) | 27 % [15 %, 39 %] |
| Endoskopisches Ansprechen | |||
| Vorheriges Versagen der Biologikatherapie | 11 % (n = 97) | 33 % (n = 195) | 21 % [12 %, 31 %] |
Kein vorheriges Versagen der Biologikatherapie | 13 % (n = 78) | 50 % (n = 141) | 38 % [27 %, 49 %] |
In ADVANCE erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten mit und ohne vorheriges Versagen einer Biologikatherapie einen CDAI < 150 als unter Placebo (mit vorherigem Versagen der Biologikatherapie: Risankizumab = 42 %, Placebo = 26 %; kein vorheriges Versagen der Biologikatherapie: Risankizumab = 49 %, Placebo = 23 %).
MC-bedingte Hospitalisierungen
Die Raten der MC-bedingten Hospitalisierungen bis Woche 12 waren bei den mit Risankizumab behandelten Studienteilnehmenden niedriger als unter Placebo (ADVANCE, Risankizumab = 3 %, Placebo = 12 %, p < 0,001; MOTIVATE, Risankizumab = 3 %, Placebo = 11 %, p ≤ 0,01).
FORTIFY
In der Erhaltungsstudie FORTIFY wurden 462 Studienteilnehmende mit klinischem SF/BS-Ansprechen auf eine 12-wöchige Induktionstherapie mit Risankizumab intravenös in den Studien ADVANCE und MOTIVATE untersucht. Die Studienteilnehmenden wurden randomisiert und erhielten entweder weiterhin ein Erhaltungsschema mit Risankizumab 360 mg subkutan (empfohlene Dosis) oder Risankizumab 180 mg subkutan alle 8 Wochen oder sie setzten die Induktionstherapie mit Risankizumab ab und erhielten bis zu 52 Wochen lang alle 8 Wochen Placebo subkutan.
Die koprimären Endpunkte waren die klinische Remission in Woche 52 und das endoskopische Ansprechen in Woche 52. Koprimäre Endpunkte wurden auch bei Studienteilnehmenden mit und ohne vorheriges Versagen einer Biologikatherapie beurteilt (siehe Tabelle 4).
Tabelle 4. Wirksamkeitsergebnisse in FORTIFY in Woche 52 (64 Wochen nach Einleitung der Induktionsdosis)
| FORTIFY | |||
Induktion mit Risankizumab intravenös/ Placebo subkutanf (n = 164) % | Induktion mit Risankizumab intravenös/ Risankizumab 360 mg subkutan (n = 141) % | Behandlungsunterschied (95 %-CI) | |
| Koprimäre Endpunkte | |||
| Klinische Remission | 40 % | 52 % | 15 % [5 %, 25 %]a,g |
| Vorheriges Versagen der Biologikatherapie | 34 % (n = 123) | 48 % (n = 102) | 14 % [1 %, 27 %] |
| Kein vorheriges Versagen der Biologikatherapie | 56 % (n = 41) | 62 % (n = 39) | 5 % [-16 %, 27 %] |
| Endoskopisches Ansprechen | 22 % | 47 % | 28 % [19 %, 37 %]b,g |
| Vorheriges Versagen der Biologikatherapie | 20 % (n = 123) | 44 % (n = 102) | 23 % [11 %, 35 %] |
| Kein vorheriges Versagen der Biologikatherapie | 27 % (n = 41) | 54 % (n = 39) | 27 % [6 %, 48 %] |
| Weitere Endpunkte | |||
| Erweitertes klinisches SF/BS-Ansprechen | 49 % | 59 % | 13 % [2 %, 23 %]e,g |
| Aufrechterhaltung der klinischen Remissionh | 51 % (n = 91) | 69 % (n = 72) | 21 % [6 %, 35 %]d,g |
| Endoskopische Remission | 13 % | 39 % | 28 % [20 %, 37 %]c,g |
| Mukosaheilung | 10 % (n = 162) | 31 % (n = 141) | 22 % [14 %, 30 %]c,g |
a Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p ≤ 0,01). b Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p < 0,001). c Nominal p < 0,001 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. d Nominal p ≤ 0,01 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. e Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. f Der Behandlungsarm, der nur die Induktionstherapie erhielt, bestand aus Studienteilnehmenden, die ein klinisches Ansprechen auf die Induktionstherapie mit Risankizumab erreichten und in der Erhaltungsstudie (FORTIFY) zu Placebo randomisiert wurden. g Angepasster Behandlungsunterschied h Aufrechterhaltung der klinischen Remission: klinische Remission in Woche 52 bei Studienteilnehmenden mit klinischer Remission in Woche 0 | |||
Eine tiefe Remission (klinische Remission und endoskopische Remission) wurde in Woche 52 bei den mit Risankizumab intravenös/Risankizumab subkutan behandelten Studienteilnehmenden häufiger beobachtet als bei Studienteilnehmenden, die Risankizumab intravenös/Placebo subkutan erhielten (28 % bzw. 10 %, nominal p < 0,001).
In Woche 52 erreichte ein größerer Anteil der mit Risankizumab intravenös/Risankizumab subkutan behandelten Patienten einen CDAI < 150 als unter Risankizumab intravenös/Placebo subkutan (52 %
bzw. 41 %, nominal p ≤ 0,01). Ein größerer Anteil der mit Risankizumab intravenös/Risankizumab subkutan behandelten Studienteilnehmenden erreichte eine Verringerung des CDAI um mindestens 100 Punkte gegenüber Baseline im Vergleich zu den mit Risankizumab intravenös/Placebo subkutan behandelten Studienteilnehmenden (62 % bzw. 48 %, nominal p ≤ 0,01).
In den Studien ADVANCE und MOTIVATE erhielten 91 Patienten, die nach einer 12-wöchigen Induktionstherapie mit Risankizumab kein klinisches SF/BS-Ansprechen zeigten, in Woche 12 und Woche 20 eine Dosis Risankizumab 360 mg subkutan. Von diesen Studienteilnehmenden erreichten 64 % (58/91) in Woche 24 ein klinisches SF/BS-Ansprechen. 33 der Studienteilnehmenden, die ein klinisches SF/BS-Ansprechen erreichten, wurden in FORTIFY aufgenommen und erhielten bis zu 52 Wochen lang alle 8 Wochen Risankizumab 360 mg subkutan. Von diesen Studienteilnehmenden erreichten 55 % (18/33) in Woche 52 eine klinische Remission und 45 % (15/33) ein endoskopisches Ansprechen.
Während FORTIFY hatten 30 Studienteilnehmende einen Verlust des Ansprechens auf die Behandlung mit Risankizumab 360 mg subkutan und erhielten eine Notfallbehandlung mit Risankizumab (eine Einmaldosis 1 200 mg intravenös, gefolgt von 360 mg subkutan alle 8 Wochen). Von diesen Studienteilnehmenden erreichten 57 % (17/30) in Woche 52 ein klinisches SF/BS-Ansprechen. Darüber hinaus erreichten 20 % (6/30) bzw. 34 % (10/29) der Studienteilnehmenden in Woche 52 eine klinische Remission bzw. ein endoskopisches Ansprechen.
Ergebnisse zur (gesundheitsbezogenen) Lebensqualität
Die gesundheitsbezogene Lebensqualität wurde anhand des Inflammatory Bowel Disease Questionnaire (IBDQ) und des SF-36-Fragebogens beurteilt. Die Verbesserung im Hinblick auf Fatigue wurde anhand der Skala des Functional Assessment of Chronic Illness Therapy-Fatigue (FACIT-F) gemessen. Die Arbeitsproduktivität wurde anhand des Work Productivity and Activity Impairment CD (WPAI-CD)-Fragebogens beurteilt.
In Woche 12 von ADVANCE und MOTIVATE erreichten die mit Risankizumab behandelten Studienteilnehmenden im Vergleich zu Placebo klinisch bedeutsame Verbesserungen gegenüber Baseline im Hinblick auf den IBDQ-Gesamtscore, alle IBDQ-Bereichsscores (Darmsymptome, systemische Funktion, emotionale Funktion und soziale Funktion), die körperlichen und psychischen Komponenten des SF-36, FACIT-F und WPAI-CD. Für WPAI-CD wurden größere Reduzierung der Beeinträchtigung während der Arbeit, der Beeinträchtigung der Arbeit insgesamt und der Beeinträchtigung der Aktivität in ADVANCE gezeigt. Eine stärkere Reduzierung der Beeinträchtigung der Aktivität wurde in MOTIVATE gezeigt.
Diese Verbesserungen wurden bei den mit Risankizumab intravenös/Risankizumab subkutan behandelten Patienten in FORTIFY bis Woche 52 aufrechterhalten.
Colitis ulcerosa
Die Wirksamkeit und Sicherheit von Risankizumab wurden bei Patienten mit mittelschwerer bis schwerer aktiver Colitis ulcerosa in zwei multizentrischen, randomisierten, doppelblinden, placebokontrollierten klinischen Studien untersucht. Die aufgenommenen Studienteilnehmenden waren ≥ 18 und ≤ 80 Jahre alt und wiesen einen angepassten Mayo-Score (aMS) von 5 bis 9 (unter Verwendung des Mayo-Scoring-Systems, ohne die allgemeine Beurteilung durch den Arzt [Physician’s Global Assessment, PGA]) mit einem Endoskopie-Subscore (ES) von 2 oder 3 beim Screening auf, der durch ein zentrales Gutachten bestätigt wurde.
Die 12-wöchige intravenöse Induktionsstudie (INSPIRE) umfasste eine 12-wöchige Fortsetzungsphase für Studienteilnehmende, die in Woche 12 kein klinisches Ansprechen erreichten (definiert als Verringerung des aMS um ≥ 2 Punkte und ≥ 30 % gegenüber Baseline sowie Verringerung des Subscores zur Darmblutung [rectal bleeding score, RBS] um ≥ 1 oder absoluter RBS von ≤ 1). Auf INSPIRE folgte eine 52-wöchige randomisierte Withdrawal-Studie mit subkutaner Erhaltungstherapie (COMMAND), in die Patienten mit einem klinischen Ansprechen auf die 12-wöchige intravenöse
Induktionstherapie mit Risankizumab eingeschlossen wurden, die somit auf eine Behandlungsdauer von mindestens 64 Wochen kamen.
INSPIRE
In der Studie INSPIRE wurden 975 Studienteilnehmende randomisiert und erhielten in Woche 0, Woche 4 und Woche 8 entweder Risankizumab 1 200 mg oder Placebo.
In der INSPIRE-Studie zeigten 52 % (503/975) der Studienteilnehmenden ein Versagen (unzureichendes Ansprechen oder Unverträglichkeit) auf eine oder mehrere Biologikatherapien, JAK-Inhibitoren und/oder S1P-Rezeptormodulatoren. Von diesen 503 Studienteilnehmenden zeigten 488 (97 %) ein Versagen der Behandlung bei Biologika und 90 (18 %) bei JAK-Inhibitoren.
In die Studie aufgenommenen Patienten war es gestattet, eine stabile Dosis oraler Corticosteroide (bis zu 20 mg/Tag Prednison oder Äquivalent), Immunsuppressiva und Aminosalizylate anzuwenden. Bei Baseline der INSPIRE-Studie erhielten 36 % der Studienteilnehmenden Corticosteroide, 17 % Immunmodulatoren und 73 % Aminosalizylate. Die Krankheitsaktivität war bei 58 % der Studienteilnehmenden mittelschwer (aMS ≤ 7) und bei 42 % schwer (aMS > 7).
In der INSPIRE-Studie erreichte in Woche 12 im Vergleich zu Placebo ein signifikant größerer Anteil der mit Skyrizi behandelten Patienten den primären Endpunkt einer klinischen Remission gemäß aMS (definiert als Subscore zur Stuhlfrequenz [SFS] ≤ 1 und nicht höher als bei Baseline, RBS = 0 und ES ≤ 1 ohne Hinweise auf Friabilität, Tabelle 5). Die Ergebnisse zum primären Endpunkt und zu den wichtigsten sekundären Endpunkten sind in Tabelle 5 aufgeführt.
Tabelle 5. Wirksamkeitsergebnisse in INSPIRE in Woche 12
| Endpunkt | Placebo intravenös (n = 325) % | Risankizumab 1 200 mg intravenös (n = 650) % | Behandlungs-unterschied (95 %-CI) |
| Krankheitsaktivität und CU-Symptome | |||
| Klinische Remissiona,b | 6 % | 20 % | 14 %f [10 %, 18 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 4 % (n = 170) | 11 % (n = 333) | 7 % [3 %, 12 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 8 % (n = 155) | 30 % (n = 317) | 21 % [15 %, 28 %] |
| Klinisches Ansprechenc | 36 % | 64 % | 29 %f [22 %, 35 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 31 % (n = 170) | 55 % (n = 333) | 24 % [15 %, 33 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 41 % (n = 155) | 74 % (n = 317) | 33 % [24 %, 42 %] |
| Endoskopische und histologische Untersuchung | |||
| Mukosaheilungd | 12 % | 37 % | 24 %f [19 %, 29 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 10 % (n = 170) | 26 % (n = 333) | 16 % [9 %, 22 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 14 % (n = 155) | 48 % (n = 317) | 33 % [26 %, 41 %] |
| Histologisch-endoskopische Mukosaheilunge | 8 % | 24 % | 17 %f [12 %, 21 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 7 % (n = 170) | 16 % (n = 333) | 9 % [3 %, 14 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 8 % (n = 155) | 33 % (n = 317) | 25 % [18 %, 32 %] |
a Primärer Endpunkt b Klinische Remission gemäß aMS: SFS ≤ 1 und nicht höher als bei Baseline, RBS = 0 und ES ≤ 1 ohne Hinweise auf Friabilität c Klinisches Ansprechen gemäß aMS: Verringerung um ≥ 2 Punkte und ≥ 30 % gegenüber Baseline und Verringerung des RBS um ≥ 1 oder absoluter RBS von ≤ 1 d ES ≤ 1 ohne Hinweise auf Friabilität e ES ≤ 1 ohne Hinweise auf Friabilität und Geboes-Score ≤ 3,1 (weist auf eine Neutrophileninfiltration in < 5 % der Krypten hin, keine Zerstörung der Krypten und keine Erosionen, Ulzerationen oder Granulationsgewebe) f p < 0,00001, angepasster Behandlungsunterschied (95 %-CI) | |||
Klinische Krankheitsaktivität und Symptome
Der partielle adaptierte Mayo-Score (paMS) setzt sich aus SFS und RBS zusammen. Klinisches Ansprechen gemäß paMS wird definiert als Verringerung um ≥ 1 Punkt und ≥ 30 % gegenüber Baseline und eine Verringerung des RBS um ≥ 1 oder ein absoluter RBS von ≤ 1. Die Ergebnisse zum klinischen Ansprechen gemäß paMS im Zeitverlauf in der INSPIRE-Studie sind in Abbildung 1 dargestellt. Die Wirksamkeit trat schnell ein, wobei ein größerer Anteil der mit Risankizumab behandelten Studienteilnehmenden bereits in Woche 4 ein klinisches Ansprechen erreichte als unter Placebo (52 % vs. 31 %, p < 0,00001).
Abbildung 1. Anteil der Patienten mit klinischem Ansprechen gemäß paMS im Zeitverlauf in der Induktionsstudie INSPIRE
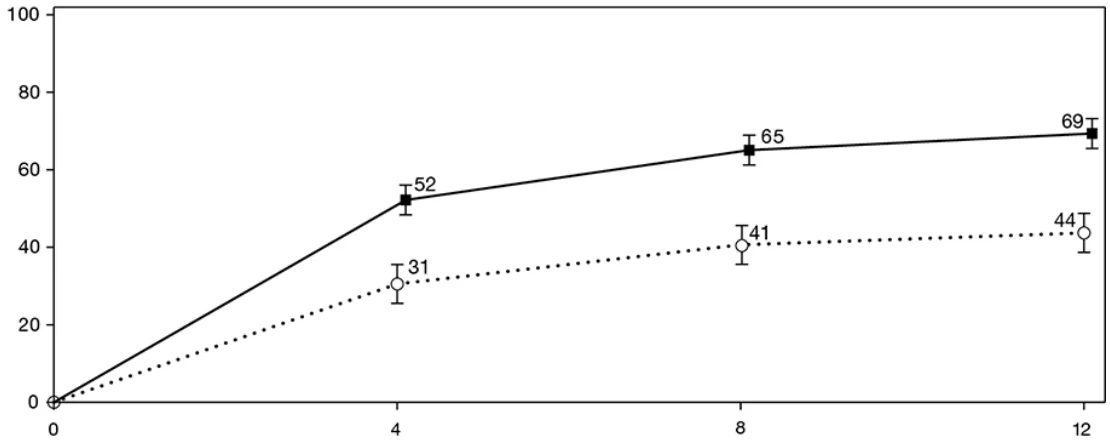
Ansprec
hrat
e (
%)
und 95 %-
CI
Wochen
Placebo intravenös (n = 325)
Risankizumab 1 200 mg intravenös (n = 650)
Ein signifikant größerer Anteil der mit Risankizumab behandelten Patienten hatte in Woche 12 im Vergleich zu Placebo keine Bauchschmerzen (36 % vs. 26 %, p < 0,01) und keinen Stuhldrang (44 % vs. 28 %, p < 0,00001).
Weitere CU‐Symptome
Die Anzahl der Stuhlinkontinenzepisoden pro Woche war in Woche 12 bei mit Risankizumab behandelten Patienten im Vergleich zu Placebo signifikant stärker reduziert (Veränderung gegenüber Baseline bei Risankizumab = -3,8, Placebo = -2,2, p = 0,00003).
Der Anteil der Patienten, die in Woche 12 keinen nächtlichen Stuhlgang hatten, war unter Risankizumab im Vergleich zu Placebo signifikant höher (67 % vs. 43 %, p < 0,00001).
Der Anteil der Patienten, die in Woche 12 keinen Tenesmus aufwiesen, war unter Risankizumab im Vergleich zu Placebo signifikant höher (49 % vs. 30 %, p < 0,00001).
Die Anzahl der Tage pro Woche mit Schlafstörungen aufgrund von CU-Symptomen war in Woche 12 bei den mit Risankizumab behandelten Patienten im Vergleich zu Placebo signifikant stärker reduziert (Veränderung gegenüber Baseline bei Risankizumab = -2,5, Placebo = -1,5, p < 0,00001).
CU-bedingte Hospitalisierung
Die Raten der CU-bedingten Hospitalisierungen bis Woche 12 waren bei den mit Risankizumab behandelten Patienten signifikant niedriger als unter Placebo (1 % vs. 6 %, p < 0,00001).
Fortgesetzte Behandlung bei Non-Respondern in Woche 12
Insgesamt 141 Studienteilnehmende, die in Woche 12 der Risankizumab-Induktionsphase in der INSPIRE-Studie kein klinisches Ansprechen aufwiesen, erhielten in Woche 12 und Woche 20 subkutan entweder eine 180-mg- oder 360-mg-Dosis Risankizumab. Von den 71 Studienteilnehmenden, die Risankizumab 180 mg subkutan erhielten, bzw. von den 70, die 360 mg subkutan erhielten, erreichten in Woche 24 56 % bzw. 57 % ein klinisches Ansprechen.
COMMAND
In der Erhaltungsstudie COMMAND wurden 548 Studienteilnehmende mit klinischem Ansprechen nach 12-wöchiger Induktionstherapie mit Risankizumab intravenös in der Studie INSPIRE untersucht. Die Studienteilnehmenden wurden randomisiert und erhielten ein Erhaltungsschema mit Risankizumab 180 mg subkutan oder 360 mg subkutan alle 8 Wochen oder sie setzten die Induktionstherapie mit Risankizumab ab und erhielten bis zu 52 Wochen lang alle 8 Wochen Placebo subkutan.
In der Studie COMMAND zeigten 75 % (411/548) der Studienteilnehmenden vor Beginn der Induktionstherapie ein Versagen (unzureichendes Ansprechen oder Unverträglichkeit) auf eine oder mehrere Biologikatherapien, JAK-Inhibitoren und/oder S1P-Rezeptormodulatoren. Von diesen 411 Studienteilnehmenden zeigten 407 (99 %) ein Versagen der Behandlung bei Biologika und 78 (19 %) bei JAK-Inhibitoren.
In der Studie COMMAND erreichte in Woche 52 ein signifikant größerer Anteil der oben genannten 548 Studienteilnehmenden, die mit Risankizumab 180 mg subkutan bzw. Risankizumab 360 mg subkutan behandelt wurden, den primären Endpunkt der klinischen Remission gemäß aMS als unter Placebo (siehe Tabelle 6). Die Ergebnisse zum primären Endpunkt und zu den wichtigsten sekundären Endpunkten sind in Tabelle 6 aufgeführt.
Tabelle 6. Wirksamkeitsergebnisse in COMMAND in Woche 52 (64 Wochen nach Einleitung der Induktionsdosis)
| Endpunkt | Induktion mit Risankizumab intravenös/ Placebo subkutan+ (n = 183) % | Induktion mit Risankizumab intravenös/ Risankizumab 180 mg subkutan (n = 179) % | Induktion mit Risankizumab intravenös/ Risankizumab 360 mg subkutan (n = 186) % | Behandlungsunterschied (97,5 %-CI)++ | |
Induktion mit Risankizumab intravenös/ Risankizumab 180 mg subkutan | Induktion mit Risankizumab intravenös/ Risankizumab 360 mg subkutan | ||||
| Krankheitsaktivität und CU-Symptome | |||||
| Klinische Remissiona,b | 25 % | 40 % | 38 % | 16 %h [6 %, 27 %] | 14 %h [4 %, 24 %] |
Mit Versagen von Biologika und/oder JAK-Inhibitoren | 23 % (n = 138) | 37 % (n = 134) | 29 % (n = 139) | 13 % [1 %, 26 %] | 6 % [-6 %, 18 %] |
Ohne Versagen von Biologika und/oder JAK-Inhibitoren | 31 % (n = 45) | 51 % (n = 45) | 62 % (n = 47) | 20 % [-3 %, 43 %] | 31 % [8 %, 53 %] |
| Aufrechterhaltung der klinischen Remissionc | 40 % (n = 53) | 70 % (n = 44) | 50 % (n = 40) | 29 %h [7 %, 51 %] | 13 %k [-11 %, 36 %] |
Mit Versagen von Biologika und/oder JAK-Inhibitoren | 37 % (n = 35) | 65 % (n = 26) | 44 % (n = 25) | 28 % [0 %, 56 %] | 7 % [-22 %, 36 %] |
Ohne Versagen von Biologika und/oder JAK-Inhibitoren | 44 % (n = 18) | 77 % (n = 18) | 60 % (n = 15) | 33 % [-2 %, 67 %] | 16 % [-23 %, 54 %] |
| Corticosteroidfreie klinische Remissiond | 25 % | 40 % | 37 % | 16 %h [6 %, 26 %] | 14 %h [3 %, 24 %] |
Mit Versagen von Biologika und/oder JAK-Inhibitoren | 23 % (n = 138) | 36 % (n = 134) | 29 % (n = 139) | 13 % [0 %, 25 %] | 6 % [-6 %, 18 %] |
Ohne Versagen von Biologika und/oder JAK-Inhibitoren | 31 % (n = 45) | 51 % (n = 45) | 60 % (n = 47) | 20 % [-3 %, 43 %] | 28 % [6 %, 51 %] |
| Klinisches Ansprechene | 52 % | 68 % | 62 % | 17 %i [6 %, 28 %] | 11 %j [0 %, 23 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 46 % (n = 138) | 63 % (n = 134) | 57 % (n = 139) | 18 % [4 %, 31 %] | 11 % [-2 %, 25 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 71 % (n = 45) | 82 % (n = 45) | 79 % (n = 47) | 11 % [-9 %, 31 %] | 8 % [-13 %, 28 %] |
| Endoskopische und histologische Untersuchung | |||||
| Mukosaheilungf | 32 % | 51 % | 48 % | 20 %h [9 %, 31 %] | 17 %h [7 %, 28 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 30 % (n = 138) | 48 % (n = 134) | 39 % (n = 139) | 17 % [4 %, 30 %] | 8 % [-4 %, 21 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 36 % (n = 45) | 60 % (n = 45) | 76 % (n = 47) | 24 % [1 %, 47 %] | 41 % [19 %, 62 %] |
| Histologisch-endoskopische Mukosaheilungg | 23 % | 43 % | 42 % | 20 %h [10 %, 31 %] | 20 %h [10 %, 30 %] |
Mit Versagen von Biologika und/oder JAK-Inhibitoren | 22 % (n = 138) | 39 % (n = 134) | 33 % (n = 139) | 17 % [5 %, 29 %] | 11 % [-1 %, 23 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 29 % (n = 45) | 55 % (n = 45) | 69 % (n = 47) | 26 % [3 %, 49 %] | 40 % [19 %, 62 %] |
+ Der Behandlungsarm, der nur die Induktionstherapie erhielt, bestand aus Studienteilnehmenden, die ein klinisches Ansprechen auf die Induktionstherapie mit Risankizumab erreichten und in der Erhaltungsstudie (COMMAND) zu Placebo randomisiert wurden. ++ Angepasster Unterschied für den Behandlungsunterschied insgesamt a Primärer Endpunkt b Klinische Remission gemäß aMS: SFS ≤ 1 und nicht höher als bei Baseline, RBS = 0 und ES ≤ 1 ohne Hinweise auf Friabilität c Klinische Remission gemäß aMS in Woche 52 bei Studienteilnehmenden mit klinischer Remission am Ende der Induktionstherapie d Klinische Remission gemäß aMS in Woche 52 und Corticosteroidfreiheit für ≥ 90 Tage e Klinisches Ansprechen gemäß aMS: Verringerung um ≥ 2 Punkte und ≥ 30 % gegenüber Baseline und Verringerung des RBS um ≥ 1 oder absoluter RBS von ≤ 1 f ES ≤ 1 ohne Hinweise auf Friabilität g ES ≤ 1 ohne Hinweise auf Friabilität und Geboes-Score ≤ 3,1 (weist auf eine Neutrophileninfiltration in < 5 % der Krypten hin, keine Zerstörung der Krypten und keine Erosionen, Ulzerationen oder Granulationsgewebe) h Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p ≤ 0,01) i Nominal p ≤ 0,01 Risankizumab im Vergleich zu Placebo j Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo k p = 0,2234 | |||||
Klinische Krankheitsaktivität und Symptome
Ein signifikant größerer Anteil der mit Risankizumab intravenös/Risankizumab 180 mg subkutan behandelten Patienten hatte in Woche 52 im Vergleich zu Risankizumab intravenös/Placebo keine Bauchschmerzen (47 % vs. 30 %, p < 0,001) und keinen Stuhldrang (54 % vs. 31 %, p < 0,00001). Ein größerer Anteil der mit Risankizumab intravenös/Risankizumab 360 mg subkutan behandelten Patienten hatte in Woche 52 im Vergleich zu Risankizumab intravenös/Placebo keinen Stuhldrang (49 % vs. 31 %, p < 0,001) und ein numerisch höherer Anteil keine Bauchschmerzen (38 % vs. 30 %, p = 0,0895).
Weitere CU-Symptome
Der Anteil der Patienten, die in Woche 52 keinen nächtlichen Stuhlgang hatten, war unter Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg subkutan im Vergleich zu Risankizumab intravenös/Placebo höher (42 % bzw. 43 % vs. 30 %, p < 0,01 bzw. p < 0,001).
Der Anteil der Patienten, die in Woche 52 keinen Tenesmus hatten, war unter Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg subkutan im Vergleich zu Risankizumab intravenös/Placebo höher (37 % bzw. 37 % vs. 23 %, p < 0,01).
CU-bedingte Hospitalisierung
Die Häufigkeit CU-bedingter Hospitalisierungen bis Woche 52 war unter Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg
subkutan numerisch geringer als bei Studienteilnehmenden unter Risankizumab intravenös/Placebo (0,6 bzw. 1,2 pro 100 Patientenjahre vs. 3,1 pro 100 Patientenjahre, p = 0,0949 bzw. p = 0,2531).
Endoskopische und histologische Untersuchung
Die endoskopische Remission (Normalisierung des endoskopischen Erscheinungsbilds der Mukosa) wurde definiert als ES von 0. In Woche 12 der INSPIRE-Studie erreichte ein signifikant größerer Anteil der mit Risankizumab behandelten Patienten eine endoskopische Remission als unter Placebo (11 % vs. 3 %, p < 0,00001). In Woche 52 der COMMAND-Studie erreichte ein signifikant größerer Anteil der mit Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg subkutan behandelten Patienten eine endoskopische Remission als unter Risankizumab intravenös/Placebo (23 % bzw. 24 % vs. 15 %, p < 0,05).
Tiefe Mukosaheilung wurde definiert als ES von 0 und Geboes-Score < 2,0 (weist darauf hin, dass keine Neutrophilen in Krypten oder der Lamina propria vorliegen und die Eosinophilen nicht erhöht sind, keine Zerstörung der Krypten und keine Erosionen, Ulzerationen oder Granulationsgewebe). In Woche 12 der INSPIRE-Studie erreichte ein signifikant größerer Anteil der mit Risankizumab behandelten Patienten eine tiefe Mukosaheilung als unter Placebo (6 % vs. 1 %, p < 0,00001). In Woche 52 der COMMAND-Studie erreichte ein numerisch höherer Anteil der mit Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg subkutan behandelten Patienten eine tiefe Mukosaheilung als unter Risankizumab intravenös/Placebo (13 % bzw. 16 % vs. 10 %, p = 0,2062 bzw. p = 0,0618).
In der COMMAND-Studie wurde die Aufrechterhaltung der Mukosaheilung in Woche 52 (ES ≤ 1 ohne Friabilität) bei den Patienten, die am Ende der Induktionsphase eine Mukosaheilung erreichten, bei einem höheren Anteil der mit Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. der mit Risankizumab intravenös/Risankizumab 360 mg subkutan behandelten Patienten beobachtet als unter Risankizumab intravenös/Placebo (74 % bzw. 54 % vs. 47 %, p < 0,01 bzw. p = 0,5629).
Rescue-Therapie
Während der COMMAND-Studie erhielten Studienteilnehmende mit einem Verlust des Ansprechens auf die Behandlung mit Risankizumab subkutan eine Notfallbehandlung mit Risankizumab (eine einzelne Induktionsdosis intravenös, gefolgt von 360 mg subkutan alle 8 Wochen). Von diesen Studienteilnehmenden erreichten in Woche 52 im Behandlungsarm mit Risankizumab 180 mg subkutan 85 % (17/20) und im Behandlungsarm mit Risankizumab 360 mg subkutan 74 % (26/35) ein klinisches Ansprechen. Darüber hinaus erreichten unter Risankizumab 180 mg subkutan bzw. Risankizumab 360 mg subkutan 24 % (6/25) bzw. 35 % (13/37) der Studienteilnehmenden in Woche 52 eine klinische Remission gemäß aMS und 38 % (10/26) bzw. 45 % (17/38) eine endoskopische Verbesserung.
Responder in Woche 24
Insgesamt 100 Studienteilnehmende zeigten nach 12-wöchiger Induktionstherapie kein klinisches Ansprechen, erhielten entweder eine subkutane Dosis Risankizumab 180 mg (n = 56) oder 360 mg (n = 44) in Woche 12 und Woche 20, zeigten in Woche 24 ein klinisches Ansprechen und setzten die Behandlung mit Risankizumab 180 mg bzw. 360 mg subkutan alle 8 Wochen bis zu 52 Wochen lang in der COMMAND-Studie fort. Von diesen Studienteilnehmenden erreichten unter Risankizumab 180 mg bzw. 360 mg subkutan 46 % bzw. 45 % in Woche 52 ein klinisches Ansprechen gemäß aMS und 18 % bzw. 23 % in Woche 52 eine klinische Remission gemäß aMS.
Ergebnisse zur (gesundheitsbezogenen) Lebensqualität
Patienten, die mit Risankizumab behandelt wurden, erreichten im Vergleich zu Placebo seit Beginn der Behandlung (Baseline) klinisch bedeutsame Verbesserungen beim Inflammatory Bowel Disease Questionnaire (IBDQ) (Darmsymptome, systemische Funktion, emotionale Funktion und soziale Funktion). Veränderungen des IBDQ-Gesamtscores gegenüber Baseline betrugen in Woche 12 unter
Risankizumab 42,6 gegenüber 24,3 unter Placebo. Veränderungen des IBDQ-Gesamtscores gegenüber Baseline betrugen in Woche 52 bei Patienten unter Risankizumab intravenös/Risankizumab 180 mg subkutan, Risankizumab intravenös/Risankizumab 360 mg subkutan und Risankizumab intravenös/Placebo 52,6, 50,3 bzw. 35,0.
In Woche 12 verzeichneten Patienten unter Risankizumab im Vergleich zu Patienten unter Placebo eine signifikant größere Verbesserung der Fatigue gegenüber Baseline, gemessen anhand des FACIT-F-Scores. Veränderungen des FACIT-F‐Scores gegenüber Baseline betrugen in Woche 12 unter Risankizumab 7,9 gegenüber 3,3 unter Placebo. Veränderungen des FACIT-F-Gesamtscores gegenüber Baseline betrugen in Woche 52 bei Patienten unter Risankizumab intravenös/Risankizumab 180 mg subkutan, Risankizumab intravenös/Risankizumab 360 mg subkutan und Risankizumab intravenös/Placebo 10,9, 10,3 bzw. 7,0.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Skyrizi eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen zur Behandlung von Morbus Crohn und Colitis ulcerosa gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Risankizumab war vergleichbar zwischen Patienten mit Plaque-Psoriasis und Patienten mit Psoriasis-Arthritis sowie zwischen Patienten mit Morbus Crohn und Patienten mit Colitis ulcerosa.
Resorption
Risankizumab zeigte eine lineare Pharmakokinetik mit dosisproportionalem Anstieg bei Exposition über den Dosisbereich von 18 bis 360 mg und 0,25 bis 1 mg/kg subkutan sowie 200 bis 1 800 mg und 0,01 bis 5 mg/kg intravenös.
Nach subkutaner Gabe von Risankizumab wurde die maximale Plasmakonzentration 3–14 Tage nach der Anwendung erreicht, mit einer geschätzten absoluten Bioverfügbarkeit von 74–89 %. Bei einer Dosierung von 150 mg in Woche 0, Woche 4 und danach alle 12 Wochen beträgt die geschätzte maximale Plasmakonzentration im Steady State 12 µg/ml und der Talspiegel 2 µg/ml.
Bei Studienteilnehmenden mit Morbus Crohn, die mit einer Induktionsdosis von 600 mg intravenös in Woche 0, 4 und 8, gefolgt von einer Erhaltungsdosis von 360 mg subkutan in Woche 12 und danach alle 8 Wochen behandelt wurden, werden die maximalen Peak- und Talkonzentrationen im Median während der Induktionsphase (Woche 8–12) auf 156 bzw. 38,8 µg/ml und die Peak- und Talkonzentrationen im Median im Steady State während der Erhaltungsphase (Woche 40–48) auf 28,0 bzw. 8,13 µg/ml geschätzt.
Bei Studienteilnehmenden mit Colitis ulcerosa, die mit einer Induktionsdosis von 1 200 mg intravenös in Woche 0, 4, und 8, gefolgt von einer Erhaltungsdosis von 180 mg oder 360 mg subkutan in Woche 12 und danach alle 8 Wochen behandelt wurden, werden die maximalen Peak- und Talkonzentrationen im Median während der Induktionsphase (Woche 8–12) auf 350 bzw. 87,7 μg/ml und die Peak- und Talkonzentrationen im Median im Steady State während der Erhaltungsphase (Woche 40–48) auf 19,6 bzw. 4,64 μg/ml für die Dosis 180 mg subkutan und 39,2 bzw. 9,29 μg/ml für die Dosis 360 mg subkutan geschätzt.
Verteilung
Das mittlere Verteilungsvolumen (± Standardabweichung) im Steady State (Vss) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Psoriasis 11,4 (± 2,7 ) l. Dies deutet darauf hin, dass die Verteilung von Risankizumab hauptsächlich auf den vaskulären und den interstitiellen Raum
beschränkt ist. Bei einem typischen Morbus-Crohn-Patienten mit einem Körpergewicht von 70 kg lag das Vss bei 7,68 l.
Biotransformation
Therapeutische monoklonale IgG-Antikörper werden in der Regel analog zu endogenen IgGs über katabole Wege zu kleinen Peptiden und Aminosäuren abgebaut. Es ist nicht zu erwarten, dass Risankizumab durch Cytochrom-P450-Enzyme verstoffwechselt wird.
Elimination
Die mittlere (± Standardabweichung) systemische Clearance (CL) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Psoriasis 0,3 (± 0,1) l/Tag. Die mittlere terminale Eliminationshalbwertszeit von Risankizumab lag in Phase-III-Studien bei Studienteilnehmenden mit Psoriasis zwischen 28 und 29 Tagen. Bei einem typischen Morbus-Crohn-Patienten mit einem Körpergewicht von 70 kg betrug die CL 0,30 l/Tag und die terminale Eliminationshalbwertszeit 21 Tage.
Es ist nicht zu erwarten, dass Risankizumab als monoklonaler IgG1-Antikörper durch glomeruläre Filtration in den Nieren filtriert oder als intaktes Molekül im Urin ausgeschieden wird.
Linearität/Nicht-Linearität
Risankizumab wies bei gesunden Probanden oder Studienteilnehmenden mit Psoriasis, Morbus Crohn oder Colitis ulcerosa eine lineare Pharmakokinetik mit annähernd dosisproportionalem Anstieg der systemischen Exposition (Cmax und area under the curve, AUC) im untersuchten Dosisbereich von 18 bis 360 mg bzw. 0,25 bis 1 mg/kg bei subkutaner Anwendung und 200 bis 1 800 mg bzw. 0,01 bis 5 mg/kg bei intravenöser Anwendung auf.
Wechselwirkungen
Es wurden Studien zu Wechselwirkungen bei Studienteilnehmenden mit Plaque-Psoriasis, Morbus Crohn und Colitis ulcerosa durchgeführt, um die Wirkung einer wiederholten Anwendung von Risankizumab auf die Pharmakokinetik von Cytochrom-P450(CYP)-sensitiven Prüfsubstraten zu untersuchen. Die Exposition von Koffein (CYP1A2-Substrat), Warfarin (CYP2C9-Substrat), Omeprazol (CYP2C19-Substrat), Metoprolol (CYP2D6-Substrat) und Midazolam (CYP3A-Substrat) nach Behandlung mit Risankizumab war mit deren Exposition vor der Behandlung mit Risankizumab vergleichbar. Dies deutet auf keine klinisch bedeutsamen Wechselwirkungen durch diese Enzyme hin.
In populationspharmakokinetischen Analysen zeigte sich, dass die Risankizumab-Exposition nicht durch Begleitmedikationen, die einige Patienten mit Plaque-Psoriasis während der klinischen Studien anwendeten, beeinflusst wurde. Ein ähnlicher fehlender Effekt durch Begleitmedikationen wurde auch bei populationspharmakokinetischen Analysen bei Morbus Crohn oder Colitis ulcerosa beobachtet.
Besondere Patientengruppen
Kinder und Jugendliche
Die Pharmakokinetik von Risankizumab bei Kindern und Jugendlichen unter 16 Jahren wurde nicht untersucht. 12 der 1 574 Studienteilnehmenden mit Morbus Crohn, die mit Risankizumab behandelt wurden, waren 16 bis 17 Jahre alt. Die Risankizumab-Exposition war bei 16- bis 17-jährigen Patienten mit Morbus Crohn mit denen eines erwachsenen Patienten vergleichbar. Basierend auf den populationspharmakokinetischen Analysen wurde kein signifikanter Einfluss des Alters auf die Risankizumab-Exposition festgestellt.
Ältere Patienten
Von den 2 234 Studienteilnehmenden mit Plaque-Psoriasis, die Risankizumab erhielten, waren 243 ≥ 65 Jahre und 24 ≥ 75 Jahre alt. Von den 1 574 Studienteilnehmenden mit Morbus Crohn, die Risankizumab erhielten, waren 72 ≥ 65 Jahre und 5 ≥ 75 Jahre alt. Von den
1 512 Studienteilnehmenden mit Colitis ulcerosa, die Risankizumab erhielten, waren 103 ≥ 65 Jahre alt und 8 ≥ 75 Jahre alt. Zwischen den älteren und den jüngeren Studienteilnehmenden, die Risankizumab erhielten, wurden insgesamt keine Unterschiede hinsichtlich der Risankizumab-Exposition beobachtet.
Patienten mit eingeschränkter Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Ermittlung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Risankizumab durchgeführt. Auf Basis populationspharmakokinetischer Analysen hatten der Serumkreatininspiegel, die Kreatinin-Clearance oder die Leberfunktionsmarker (ALT/AST/Bilirubin) bei Studienteilnehmenden mit Psoriasis, Morbus Crohn oder Colitis ulcerosa keinen bedeutsamen Einfluss auf die Risankizumab-Clearance.
Als monoklonaler IgG1-Antikörper erfolgt die Elimination von Risankizumab hauptsächlich über den intrazellulären Katabolismus und es ist nicht zu erwarten, dass Risankizumab durch hepatische Cytochrom-P450-Enzyme verstoffwechselt oder durch renale Elimination ausgeschieden wird.
Körpergewicht
Clearance und Verteilungsvolumen von Risankizumab steigen mit zunehmendem Körpergewicht. Dies kann bei Studienteilnehmenden mit einem hohen Körpergewicht (> 130 kg) zu einer verringerten Wirksamkeit führen. Allerdings beruht diese Beobachtung auf einer begrenzten Anzahl an Studienteilnehmenden mit Plaque-Psoriasis. Das Körpergewicht hatte bei Psoriasis-Arthritis, Morbus Crohn oder Colitis ulcerosa keinen klinisch bedeutsamen Einfluss auf die Exposition oder Wirksamkeit von Risankizumab. Daher wird momentan eine Dosisanpassung aufgrund des Körpergewichts nicht empfohlen.
Geschlecht und ethnische Zugehörigkeit
Bei erwachsenen Patienten mit Plaque-Psoriasis, Morbus Crohn oder Colitis ulcerosa hatte das Geschlecht oder die ethnische Abstammung keine bedeutenden Auswirkungen auf die Clearance von Risankizumab. In klinischen Studien zur Pharmakokinetik mit gesunden Probanden wurden zwischen chinesischen oder japanischen Probanden und kaukasischen Probanden keine klinisch bedeutsamen Unterschiede hinsichtlich der Risankizumab-Exposition beobachtet.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den Studien zur Toxizität bei wiederholter Gabe, einschließlich sicherheitspharmakologischer Untersuchungen und einer erweiterten Studie zur prä- und postnatalen Entwicklungstoxizität an Javaneraffen mit Dosen von bis zu 50 mg/kg/Woche, entsprechend einer Exposition in Höhe des 10-Fachen der klinischen Exposition während der Induktionsphase (600 mg intravenös alle 4 Wochen) und des 39-Fachen der klinischen Exposition in der Erhaltungsphase (360 mg subkutan alle 8 Wochen) für Morbus Crohn, ließen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen. Bei Colitis ulcerosa entsprachen diese Expositionen dem 5-Fachen der klinischen Expositionen während der Induktionsphase mit einer Dosis von 1 200 mg intravenös alle 4 Wochen und dem 65- bzw. 32-Fachen der klinischen Expositionen für die Erhaltungsphase mit einer Dosis von 180 mg bzw. 360 mg subkutan alle 8 Wochen.
Es wurden keine Studien zur Mutagenität oder Kanzerogenität von Risankizumab durchgeführt. In einer 26-wöchigen Studie zur chronischen Toxikologie an Javaneraffen wurden bei Dosierungen von bis zu 50 mg/kg/Woche (das 7-Fache der klinischen Exposition während der Induktionsphase (600 mg intravenös alle 4 Wochen) und das 28-Fache der klinischen Exposition in der Erhaltungsphase
(360 mg subkutan alle 8 Wochen) für Morbus Crohn und das 3-Fache der klinischen Exposition während der Induktionsphase (1 200 mg intravenös alle 4 Wochen) und das 45- bzw. 23-Fache der klinischen Exposition während der Erhaltungsphase (180 mg bzw. 360 mg subkutan alle 8 Wochen) für Colitis ulcerosa)) keine präneoplastischen oder neoplastischen Läsionen und keine unerwünschten immuntoxischen oder kardiovaskulären Wirkungen beobachtet.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumacetat-Trihydrat (E 262)
Essigsäure (E 260)
Trehalose-Dihydrat (Ph. Eur.)
Polysorbat 20 (E 432)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Dieses Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
2 Jahre
Verdünnte Lösung zur intravenösen Infusion
Die chemische und physikalische Anbruchstabilität wurde für 20 Stunden bei 2 °C bis 8 °C bzw. für bis zu 8 Stunden bei Raumtemperatur nachgewiesen, wenn der Inhalt vor Sonnenlicht geschützt ist. Die Lagerungszeit bei Raumtemperatur beginnt, sobald die verdünnte Lösung hergestellt wurde. Die Infusion ist innerhalb von 8 Stunden nach Verdünnung im Infusionsbeutel zu beenden. Eine Exposition gegenüber Innenlicht ist während der Lagerung bei Raumtemperatur und der Verabreichung akzeptabel.
Aus mikrobiologischer Sicht ist die vorbereitete Infusion sofort zu verwenden. Wenn das Produkt nicht sofort verwendet wird, liegen die Anbruchstabilität und die Bedingungen vor der Verwendung in der Verantwortung des Anwenders und sollten nicht länger als 20 Stunden bei 2 °C bis 8 °C sein.
Nicht einfrieren.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C). Nicht einfrieren.
Die Durchstechflasche im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen. Die Lagerbedingungen nach Verdünnung des Arzneimittels sind Abschnitt 6.3 zu entnehmen.
6.5 Art und Inhalt des Behältnisses
10 ml Infusionslösungskonzentrat in einer gläsernen Durchstechflasche, verschlossen mit einem beschichteten Brombutyl-Gummistopfen.
Skyrizi ist in Packungen mit jeweils 1 Durchstechflasche erhältlich.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Vor der Anwendung sind die Lösungen visuell auf Partikel oder Verfärbungen zu prüfen. Die Lösung muss farblos bis leicht gelblich und klar bis leicht opalisierend sein. Die Flüssigkeit kann sehr kleine weiße oder durchsichtige Teilchen enthalten. Das Arzneimittel und seine Verdünnungen dürfen nicht angewendet werden, wenn die Lösung verfärbt oder trüb ist oder Fremdpartikel darin vorhanden sind.
Anweisungen zur Verdünnung
Die Zubereitung dieses Arzneimittels muss von medizinischem Fachpersonal unter aseptischen Bedingungen erfolgen. Es muss vor der Anwendung verdünnt werden.
Die Infusionslösung wird durch Verdünnung des Konzentrats in einem Infusionsbeutel oder einer Glasflasche mit 5%iger Dextrose in Wasser (D5W) oder Natriumchlorid-Infusionslösung 9 mg/ml (0,9 %) auf eine endgültige Konzentration von etwa 1,2 mg/ml bis 6 mg/ml hergestellt. Die Verdünnungshinweise je nach Indikation des Patienten sind der unten stehenden Tabelle zu entnehmen.
| Indikation | Induktionsdosis intravenös | Anzahl der Durchstechflaschen mit Skyrizi 600 mg/10 ml | Gesamtvolumen der 5%igen Dextrose oder Natriumchlorid-Infusionslösung 9 mg/ml (0,9 %) |
| Morbus Crohn | 600 mg | 1 | 100 ml oder 250 ml oder 500 ml |
| Colitis ulcerosa | 1 200 mg | 2 | 250 ml oder 500 ml |
Vor Beginn der intravenösen Infusion muss der Inhalt des Infusionsbeutels bzw. der Glasflasche Raumtemperatur haben.
Die verdünnte Lösung wird für die 600-mg-Dosis über einen Zeitraum von mindestens einer Stunde und für die 1 200-mg-Dosis über einen Zeitraum von mindestens zwei Stunden infundiert.
Die Lösung in der Durchstechflasche und die Verdünnungen dürfen nicht geschüttelt werden.
Jede Durchstechflasche ist nur zum einmaligen Gebrauch bestimmt.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
AbbVie Deutschland GmbH & Co. KG
Knollstraße
67061 Ludwigshafen
Deutschland
8. ZULASSUNGSNUMMER
EU/1/19/1361/004
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 26. April 2019
Datum der letzten Verlängerung der Zulassung: 05. Januar 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Skyrizi 360 mg Injektionslösung in einer PatroneSkyrizi 180 mg Injektionslösung in einer PatroneSkyrizi 180 mg Injektionslösung in einer Fertigspritze
1. BEZEICHNUNG DES ARZNEIMITTELS
Skyrizi 360 mg Injektionslösung in einer Patrone
Skyrizi 180 mg Injektionslösung in einer Patrone
Skyrizi 180 mg Injektionslösung in einer Fertigspritze
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Skyrizi 360 mg Injektionslösung in einer Patrone
Jede Patrone enthält 360 mg Risankizumab in 2,4 ml Lösung.
Skyrizi 180 mg Injektionslösung in einer Patrone
Jede Patrone enthält 180 mg Risankizumab in 1,2 ml Lösung.
Skyrizi 180 mg Injektionslösung in einer Fertigspritze
Jede Fertigspritze enthält 180 mg Risankizumab in 1,2 ml Lösung.
Risankizumab ist ein humanisierter monoklonaler Immunglobulin-G1(IgG1)-Antikörper, der mittels rekombinanter DNA-Technologie in Ovarialzellen des chinesischen Hamsters hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung
Dieses Arzneimittel enthält 0,24 mg Polysorbat 20 pro 180-mg-Dosis und 0,48 mg Polysorbat 20 pro 360-mg-Dosis.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung (Injektion)
Die Lösung ist farblos bis gelblich und klar bis leicht opalisierend.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Morbus Crohn
Skyrizi wird angewendet zur Behandlung von erwachsenen Patienten mit mittelschwerem bis schwerem aktivem Morbus Crohn, die auf eine konventionelle Therapie oder eine Biologikatherapie unzureichend angesprochen, diese nicht vertragen haben oder nicht mehr darauf ansprechen.
Colitis ulcerosa
Skyrizi wird angewendet zur Behandlung von erwachsenen Patienten mit mittelschwerer bis schwerer aktiver Colitis ulcerosa, die auf eine konventionelle Therapie oder eine Biologikatherapie unzureichend angesprochen, diese nicht vertragen haben oder nicht mehr darauf ansprechen.
4.2 Dosierung und Art der Anwendung
Dieses Arzneimittel ist zur Anwendung unter Anleitung und Überwachung eines Arztes mit Erfahrung in der Diagnose und Behandlung von Erkrankungen, für die Skyrizi indiziert ist, vorgesehen.
Dosierung
Morbus Crohn
Die empfohlene Dosis beträgt 600 mg als intravenöse Infusion in Woche 0, Woche 4 und Woche 8, gefolgt von 360 mg als subkutane Injektion in Woche 12 und danach alle 8 Wochen. Bei Patienten, die nach 24 Wochen keine Anzeichen eines therapeutischen Nutzens zeigen, ist ein Absetzen der Behandlung in Erwägung zu ziehen.
Die Dosierung des intravenösen Anfangsschemas ist Abschnitt 4.2 der Fachinformation zu Skyrizi 600 mg, Konzentrat zur Herstellung einer Infusionslösung, zu entnehmen.
Colitis ulcerosa
Die empfohlene Induktionsdosis beträgt 1 200 mg als intravenöse Infusion in Woche 0, Woche 4 und Woche 8. Ab Woche 12 und danach alle 8 Wochen basiert die empfohlene Erhaltungsdosis auf dem individuellen Ansprechen der Patienten:
- Eine Dosis von 180 mg als subkutane Injektion wird für Patienten empfohlen, bei denen nach der Induktion eine ausreichende Verbesserung der Krankheitsaktivität festgestellt wurde.
- Eine Dosis von 360 mg als subkutane Injektion wird für Patienten empfohlen, bei denen nach der Induktion keine ausreichende Verbesserung der Krankheitsaktivität festgestellt wurde.
Bei Patienten, die nach 24 Wochen keine Anzeichen eines therapeutischen Nutzens zeigen, ist ein Absetzen der Behandlung in Erwägung zu ziehen.
Die Dosierung des intravenösen Anfangsschemas ist Abschnitt 4.2 der Fachinformation zu Skyrizi 600 mg, Konzentrat zur Herstellung einer Infusionslösung, zu entnehmen.
Versäumte Einnahme
Wenn eine Dosis versäumt wurde, sollte diese so schnell wie möglich verabreicht werden. Danach sollte die Behandlung zu den regulär vorgesehenen Zeitpunkten fortgeführt werden.
Besondere Patientengruppen
Ältere Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Bisher liegen nur begrenzte Erfahrungen zu Patienten ≥ 65 Jahre vor.
Eingeschränkte Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Beurteilung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Skyrizi durchgeführt. Im Allgemeinen ist nicht zu erwarten, dass diese Einschränkungen einen signifikanten Einfluss auf die Pharmakokinetik monoklonaler Antikörper haben, sodass keine Dosisanpassungen als notwendig erachtet werden (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Skyrizi bei Kindern und Jugendlichen im Alter von 0 bis 17 Jahren zur Behandlung von Morbus Crohn und Colitis ulcerosa sind bisher noch nicht erwiesen. Die aktuell verfügbaren Daten werden in Abschnitt 5.1 und 5.2 beschrieben, es kann jedoch keine Dosierungsempfehlung abgegeben werden.
Übergewichtige Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Art der Anwendung
Skyrizi wird als subkutane Injektion verabreicht.
Die Injektion ist in den Oberschenkel oder Bauch zu injizieren. Schmerzempfindliche, blutunterlaufene, gerötete, verhärtete oder geschädigte Haut oder Stellen sind zu vermeiden.
Nach entsprechender Schulung zur subkutanen Injektionstechnik können Patienten Skyrizi selbst injizieren. Die Patienten sind anzuweisen, vor der Anwendung den Abschnitt 7 „Wie Skyrizi gespritzt wird“ im letzten Teil der Packungsbeilage zu lesen.
Skyrizi 180 mg Injektionslösung in einer Fertigspritze
Um die 180-mg-Dosis zu verabreichen, muss eine Fertigspritze injiziert werden.
Um die 360-mg-Dosis zu verabreichen, müssen zwei Fertigspritzen injiziert werden. Die zwei Injektionen sind an anatomisch unterschiedlichen Stellen zu verabreichen.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Klinisch relevante aktive Infektionen (z. B. aktive Tuberkulose, siehe Abschnitt 4.4).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Infektionen
Risankizumab kann das Infektionsrisiko erhöhen.
Bei Patienten mit einer chronischen Infektion, einer rezidivierenden Infektion in der Anamnese oder mit bekannten Risikofaktoren für eine Infektion sollte Risankizumab mit Vorsicht angewendet werden. Bei Patienten mit einer klinisch relevanten aktiven Infektion sollte die Behandlung mit Risankizumab nicht eingeleitet werden, bis die Infektion abgeklungen ist oder angemessen behandelt wird.
Mit Risankizumab behandelte Patienten sind anzuweisen, ärztlichen Rat einzuholen, wenn Anzeichen oder Symptome einer klinisch bedeutsamen chronischen oder akuten Infektion auftreten. Wenn ein Patient eine solche Infektion entwickelt oder auf eine Standardtherapie für die Infektion nicht anspricht, ist der Patient engmaschig zu überwachen und Risankizumab sollte bis zum Abklingen der Infektion nicht verabreicht werden.
Tuberkulose
Vor Beginn der Behandlung mit Risankizumab sind die Patienten auf eine Tuberkulose(TB)-Infektion zu untersuchen. Patienten, die Risankizumab erhalten, müssen auf Anzeichen und Symptome einer aktiven TB überwacht werden. Bei Patienten mit latenter oder aktiver TB in der Anamnese, bei denen nicht bestätigt werden kann, dass sie eine adäquate Behandlung erhalten haben, sollte vor Behandlungsbeginn mit Risankizumab eine Anti-TB-Therapie in Erwägung gezogen werden.
Impfungen
Vor Einleitung der Therapie mit Risankizumab sollte in Übereinstimmung mit den aktuellen Impfempfehlungen die Durchführung aller vorgesehenen Impfungen erwogen werden. Wenn der Patient mit einem viralen oder bakteriellen Lebendimpfstoff geimpft wurde, wird empfohlen, mindestens 4 Wochen mit dem Beginn der Behandlung mit Risankizumab zu warten. Patienten, die mit Risankizumab behandelt werden, sollten während der Behandlung und für mindestens 21 Wochen nach der Behandlung keine Lebendimpfstoffe erhalten (siehe Abschnitt 5.2).
Überempfindlichkeit
Schwere Überempfindlichkeitsreaktionen, einschließlich Anaphylaxie, wurden bei der Anwendung von Risankizumab berichtet (siehe Abschnitt 4.8). Im Falle des Auftretens einer schwerwiegenden Überempfindlichkeitsreaktion muss die Anwendung von Risankizumab unverzüglich abgebrochen und eine geeignete Behandlung eingeleitet werden.
Sonstige Bestandteile mit bekannter Wirkung
Polysorbat
Dieses Arzneimittel enthält 0,24 mg Polysorbat 20 pro 180-mg-Dosis und 0,48 mg Polysorbat 20 pro 360-mg-Dosis. Polysorbate können allergische Reaktionen hervorrufen.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro 180-mg-Dosis und 360-mg-Dosis, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es ist nicht zu erwarten, dass Risankizumab durch Leberenzyme verstoffwechselt oder über die Niere ausgeschieden wird. Wechselwirkungen zwischen Risankizumab und Inhibitoren, Induktoren oder Substraten von Enzymen, die Arzneimittel verstoffwechseln, sind nicht zu erwarten und eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Begleitende Immunsuppressivatherapie
Die Sicherheit und Wirksamkeit von Risankizumab in Kombination mit Immunsuppressiva, einschließlich Biologika, wurden nicht untersucht.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen während der Behandlung und für mindestens 21 Wochen nach der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen (weniger als 300 Schwangerschaftsausgänge) mit der Anwendung von Risankizumab bei Schwangeren vor. Tierexperimentelle Studien weisen nicht auf direkte oder indirekte schädliche Wirkungen hinsichtlich der Reproduktionstoxizität hin. Als Vorsichtsmaßnahme sollte eine Anwendung von Risankizumab während der Schwangerschaft vermieden werden.
Stillzeit
Es ist nicht bekannt, ob Risankizumab in die Muttermilch übergeht. Da humane Immunglobuline bekanntermaßen in den ersten Tagen nach der Geburt in die Muttermilch übergehen (kurz danach nur noch in geringer Konzentration), kann ein Risiko für den gestillten Säugling während dieses kurzen Zeitraums nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob die Behandlung mit Risankizumab unterbrochen bzw. abgesetzt wird. Dabei sind sowohl die Vorteile des Stillens für das Kind als auch der Nutzen der Therapie mit Risankizumab für die Mutter zu berücksichtigen.
Fertilität
Die Wirkung von Risankizumab auf die Fertilität des Menschen wurde nicht untersucht. Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf die Fertilität.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Risankizumab hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren Infektionen der oberen Atemwege (15,6 % bei Morbus Crohn und 26,2 % bei Colitis ulcerosa).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen von Risankizumab aus klinischen Studien (Tabelle 1) sind nach MedDRA-Systemorganklasse anhand folgender Häufigkeitskategorien gegliedert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 1. Auflistung von Nebenwirkungen
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
Infektionen und parasitäre Erkrankungen | Sehr häufig | Infektionen der oberen Atemwegea |
| Häufig | Tinea-Infektionenb | |
| Gelegentlich | Follikulitis | |
| Erkrankungen des Immunsystems | Selten | Anaphylaktische Reaktionen |
| Erkrankungen des Nervensystems | Häufig | Kopfschmerzc |
Erkrankung der Haut und des Unterhautgewebes | Häufig | Pruritus Ausschlag Ekzem |
| Gelegentlich | Urtikaria | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Fatigue/Ermüdungd Reaktionen an der Injektionsstellee |
a Einschließlich Atemwegsinfektion (viral, bakteriell oder nicht näher spezifiziert), Sinusitis (darunter akute Form), Rhinitis, Nasopharyngitis, Pharyngitis (darunter virale Form), Tonsillitis, Laryngitis, Tracheitis b Einschließlich Tinea pedis, Tinea cruris, Tinea corporis, Tinea versicolor, Tinea manuum, Onychomykose, Tinea-Infektion c Einschließlich Kopfschmerz, Spannungskopfschmerz, Sinuskopfschmerzen d Einschließlich Fatigue/Ermüdung, Asthenie, Unwohlsein e Einschließlich blauer Fleck an der Injektionsstelle, Erythem, Hämatom, Blutung, Reizung, Schmerz, Pruritus, Reaktion, Schwellung, Verhärtung, Überempfindlichkeit, Knoten, Ausschlag, Urtikaria, Bläschen, Erwärmung; Erytheme an der Infusionsstelle, Extravasation, Reaktion, Schwellung | ||
Beschreibung ausgewählter Nebenwirkungen
Psoriasis
Infektionen
Über das gesamte Psoriasis-Programm, einschließlich der Langzeitanwendung von Risankizumab lag die Rate der Infektionen bei 75,5 Ereignissen pro 100 Patientenjahre. Der Großteil der Fälle war nicht schwerwiegend, von leichtem bis moderatem Schweregrad und führte nicht zu einem Abbruch der Behandlung mit Risankizumab. Die Rate an schwerwiegenden Infektionen betrug 1,7 Ereignisse pro 100 Patientenjahre (siehe Abschnitt 4.4).
Morbus Crohn
Insgesamt entsprach das Sicherheitsprofil bei Patienten mit Morbus Crohn unter Risankizumab dem Sicherheitsprofil, das bei Patienten aller Indikationen beobachtet wurde.
Infektionen
Die Infektionsrate in den gepoolten Daten aus den 12-wöchigen Induktionsstudien betrug 83,3 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 600 mg intravenös behandelt wurden, im Vergleich zu 117,7 Ereignissen pro 100 Patientenjahre unter Placebo. Die Rate schwerwiegender Infektionen betrug 3,4 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 600 mg intravenös behandelt wurden, im Vergleich zu 16,7 Ereignissen pro 100 Patientenjahre unter Placebo (siehe Abschnitt 4.4).
Die Infektionsrate in der 52-wöchigen Erhaltungsstudie betrug 57,7 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 76,0 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten. Die Rate schwerwiegender Infektionen betrug 6,0 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 5,0 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten (siehe Abschnitt 4.4).
Colitis ulcerosa
Insgesamt entsprach das Sicherheitsprofil bei Patienten mit Colitis ulcerosa unter Risankizumab dem Sicherheitsprofil, das bei Patienten aller Indikationen beobachtet wurde.
Infektionen
Die Infektionsrate in den gepoolten Daten aus der 12-wöchigen Induktionsstudie betrug 78,3 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 1 200 mg intravenös behandelt wurden, im Vergleich zu 74,2 Ereignissen pro 100 Patientenjahre unter Placebo. Die Rate schwerwiegender Infektionen betrug 3,0 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 1 200 mg intravenös behandelt wurden, im Vergleich zu 5,4 Ereignissen pro 100 Patientenjahre unter Placebo (siehe Abschnitt 4.4).
Die Infektionsrate in der 52-wöchigen Erhaltungsstudie betrug 67,4 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 180 mg subkutan behandelt wurden, und 56,5 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 64,6 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten. Die Rate schwerwiegender Infektionen betrug 1,1 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 180 mg subkutan behandelt wurden, und 0,6 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 2,3 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten (siehe Abschnitt 4.4).
Immunogenität
Bei Patienten mit Morbus Crohn, die in klinischen Studien zu MC bis zu 64 Wochen Risankizumab in der empfohlenen intravenösen Induktions- und subkutanen Erhaltungsdosis erhielten, wurden bei 3,4 % (2/58) bzw. bei 0 % (0/58) der beurteilten Patienten unter Behandlung auftretende Antikörper gegen den Wirkstoff und neutralisierende Antikörper nachgewiesen.
Bei Patienten mit Colitis ulcerosa, die in klinischen Studien zu Colitis ulcerosa bis zu 64 Wochen Risankizumab in der empfohlenen intravenösen Induktions- und subkutanen Erhaltungsdosis (180 mg oder 360 mg) erhielten, wurden unter 180 mg subkutan bei 8,9 % (8/90) bzw. 6,7 % (6/90) und unter 360 mg subkutan bei 4,4 % (4/91) bzw. 2,2 % (2/91) der beurteilten Patienten unter Behandlung auftretende Antikörper gegen den Wirkstoff und neutralisierende Antikörper nachgewiesen.
Antikörper gegen Risankizumab, auch neutralisierende Antikörper, waren nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit assoziiert.
Ältere Patienten
Bisher liegen nur begrenzte Erfahrungen zu Patienten ≥ 65 Jahre vor.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Im Falle einer Überdosierung wird empfohlen, den Patienten auf Anzeichen und Symptome von Nebenwirkungen zu überwachen und umgehend eine geeignete symptomatische Behandlung einzuleiten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, Interleukin-Inhibitoren, ATC-Code: L04AC18
Wirkmechanismus
Risankizumab ist ein humanisierter monoklonaler IgG1-Antikörper, der selektiv mit hoher Affinität an die p19-Untereinheit des humanen Interleukin 23 (IL-23) bindet, ohne an IL-12 zu binden, und dessen Interaktion mit dem IL-23-Rezeptorkomplex hemmt. IL-23 ist ein Zytokin, das an Entzündungs- und Immunreaktionen beteiligt ist. Durch die Hemmung der Bindung von IL-23 an seinen Rezeptor hemmt Risankizumab die IL-23-abhängige Signaltransduktion und die Freisetzung proinflammatorischer Zytokine.
Pharmakodynamische Wirkungen
In einer Studie mit Psoriasis-Patienten war die Expression von Genen in der Haut, die mit der IL-23/IL-17-Achse in Zusammenhang stehen, nach Einzeldosen von Risankizumab vermindert. Bei den psoriatischen Läsionen wurden auch eine Verringerung der Epidermisdicke, der Infiltration von Entzündungszellen und der Expression psoriatischer Krankheitsmarker beobachtet.
In einer Phase-II-Studie mit MC-Patienten war die Expression von Genen, die mit der IL-23/Th17-Achse assoziiert sind, im Darmgewebe nach Mehrfachgabe von Risankizumab vermindert. In Phase-III-Induktionsstudien bei Morbus Crohn wurde nach Mehrfachgabe auch eine Verringerung von fäkalem Calprotectin (FCP), C-reaktivem Protein (CRP) und IL-22 beobachtet. Die Verringerung von FCP, CRP und IL-22 im Serum wurde bis Woche 52 der Erhaltungsstudie beibehalten.
In einer Phase-IIb/III-Studie mit Patienten mit Colitis ulcerosa wurde in Woche 12 der Induktionsstudie eine statistisch signifikante und klinisch bedeutsame Verringerung der entzündlichen Biomarker FCP und CRP sowie des mit dem IL-23-Signalweg assoziierten Biomarkers IL-22 im Serum gegenüber Baseline beobachtet. Die Verringerung von FCP, CRP und IL-22 im Serum wurde bis Woche 52 der Erhaltungsstudie beibehalten.
Klinische Wirksamkeit und Sicherheit
Morbus Crohn
Die Wirksamkeit und Sicherheit von Risankizumab wurden bei 1 419 Patienten mit mittelschwerem bis schwerem aktivem Morbus Crohn in drei multizentrischen, randomisierten, doppelblinden, placebokontrollierten klinischen Studien untersucht. Die aufgenommenen Studienteilnehmenden waren mindestens 16 Jahre alt und wiesen einen Crohn’s Disease Activity Index (CDAI) von 220 bis
450, eine durchschnittliche tägliche Stuhlfrequenz (SF) von ≥ 4 und/oder einen durchschnittlichen täglichen Score für Bauchschmerzen (BS) von ≥ 2 sowie einen Simple Endoscopic Score for CD (SES-CD) von ≥ 6 (bzw. ≥ 4 bei isolierter Erkrankung des Ileums) auf, abgesehen von einer vorliegenden Verengungskomponente und von einem zentralen Prüfer bestätigt.
Es gab zwei 12-wöchige intravenöse Induktionsstudien (ADVANCE und MOTIVATE), die eine 12-wöchige Verlängerungsphase für Patienten umfassten, die in Woche 12 kein klinisches SF/BS-Ansprechen erreichten (≥ 30%ige Verringerung der SF und/oder ≥ 30%ige Verringerung der BS und beide nicht schlechter als bei Baseline). Auf ADVANCE und MOTIVATE folgte eine 52-wöchige randomisierte Absetzstudie mit subkutaner Erhaltungstherapie (FORTIFY), in die Patienten mit einem klinischen SF/BS-Ansprechen auf die intravenöse Induktionstherapie eingeschlossen wurden, die somit auf eine Behandlungsdauer von mindestens 64 Wochen kamen.
ADVANCE und MOTIVATE
In den Studien ADVANCE und MOTIVATE wurden die Studienteilnehmenden randomisiert und erhielten in Woche 0, Woche 4 und Woche 8 entweder Risankizumab in einer Dosis von 600 mg (empfohlene Dosis) oder 1 200 mg oder Placebo.
In ADVANCE hatten 58 % (491/850) der Studienteilnehmenden nicht auf eine Behandlung mit einem oder mehreren Biologika angesprochen oder diese nicht vertragen (vorheriges Versagen der Biologikatherapie) und 42 % (359/850) hatten nicht auf eine Behandlung mit konventionellen Therapien, aber nicht mit Biologika (kein vorheriges Versagen der Biologikatherapie) angesprochen oder diese nicht vertragen. In ADVANCE waren von den Studienteilnehmenden ohne vorheriges Versagen der Biologikatherapie 87 % (314/359) noch nicht mit einem Biologikum behandelt worden und die restlichen 13 % hatten ein Biologikum erhalten, wiesen jedoch kein Behandlungsversagen und keine Unverträglichkeit auf. Alle Patienten in MOTIVATE hatten ein vorheriges Versagen der Biologikatherapie.
In beiden Studien erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten in Woche 12 die koprimären Endpunkte einer klinischen Remission und eines endoskopischen Ansprechens als unter Placebo. Ein erweitertes klinisches SF/BS-Ansprechen und eine klinische Remission waren bei den mit Risankizumab behandelten Patienten bereits in Woche 4 signifikant und verbesserten sich bis Woche 12 weiter (Tabelle 2).
Tabelle 2. Wirksamkeitsergebnisse in den Studien ADVANCE und MOTIVATE
| ADVANCE | MOTIVATE | ||||||
Placebo intravenös (n = 175) % | Risankizumab 600 mg intravenös (n = 336) % | Behandlungs-unterschiedd (95 %-CI) | Placebo intravenö s (n = 187) % | Risankizumab 600 mg intravenös (n = 191) % | Behandlungs-unterschiedd (95 %-CI) | ||
| Koprimäre Endpunkte | |||||||
Klinische Remission in Woche 12e | 22 % | 43 % | 22 % [14 %, 30 %]a | 19 % | 35 % | 15 % [6 %, 24 %]b | |
| Endoskopisches Ansprechen in Woche 12f | 12 % | 40 % | 28 % [21 %, 35 %]a | 11 % | 29 % | 18 % [10 %, 25 %]a | |
| Weitere Endpunkte | |||||||
Erweitertes klinisches SF/BS- Ansprechen in Woche 4g | 31 % | 46 % | 15 % [6 %, 23 %]b | 32 % | 45 % | 14 % [4 %, 23 %]c | |
Erweitertes klinisches SF/BS- Ansprechen in Woche 12g | 42 % | 63 % | 21 % [12 %, 30 %]a | 39 % | 62 % | 23 % [13 %, 33 %]a | |
| CDAI < 150 in Woche 4 | 10 % | 18 % | 8 % [1 %, 14 %]c | 11 % | 21 % | 10 % [2 %, 17 %]c | |
| CDAI < 150 in Woche 12 | 25 % | 45 % | 21 % [12 %, 29 %]a | 20 % | 42 % | 22 % [13 %, 31 %]a | |
| Mukosaheilung in Woche 12h | (n = 173) 8 % | (n = 336) 21 % | 14 % [8 %, 19 %]a | (n = 186) 4 % | (n = 190) 14 % | 9 % [4 %, 15 %]b | |
| Endoskopische Remission in Woche 12i | 9 % | 24 % | 15 % [9 %, 21 %]a | 4 % | 19 % | 15 % [9 %, 21 %]a | |
a Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p < 0,001) b Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p ≤ 0,01) c Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo d Angepasster Behandlungsunterschied e Klinische Remission basierend auf SF/BS: durchschnittliche tägliche Stuhlfrequenz von ≤ 2,8 und nicht schlechter als bei Baseline und durchschnittlicher täglicher Score für Bauchschmerzen von ≤ 1 und nicht schlechter als bei Baseline f Endoskopisches Ansprechen: Verringerung des SES-CD um mehr als 50 % gegenüber Baseline oder Verringerung um mindestens 2 Punkte bei Patienten mit einem Baseline-Score von 4 und isolierter Erkrankung des Ileums g Erweitertes klinisches SF/BS-Ansprechen: ≥ 60%ige Verringerung der durchschnittlichen täglichen Stuhlfrequenz und/oder ≥ 35%ige Verringerung des durchschnittlichen täglichen Scores für Bauchschmerzen, beide nicht schlechter als bei Baseline, und/oder klinische Remission h Mukosaheilung: SES-CD-Subscore für Geschwüre auf der Oberfläche von 0 bei Patienten mit einem Subscore von ≥ 1 bei Baseline i Endoskopische Remission: SES-CD von ≤ 4 und mindestens 2 Punkte niedriger als bei Baseline und kein Subscore einer einzelnen Variable > 1. | |||||||
In Woche 12 erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten eine Verringerung des CDAI um mindestens 100 Punkte gegenüber Baseline als unter Placebo (ADVANCE: Risankizumab = 60 %, Placebo = 37 %, p < 0,001; MOTIVATE: Risankizumab = 60 %, Placebo = 30 %, p < 0,001).
In Woche 12 erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten sowohl ein erweitertes klinisches SF/BS-Ansprechen als auch ein endoskopisches Ansprechen als unter Placebo (ADVANCE: Risankizumab = 31 %, Placebo = 8 %, p < 0,001; MOTIVATE: Risankizumab = 21 %, Placebo = 7 %, p < 0,001).
Die Ergebnisse für die koprimären Endpunkte für die Untergruppen (ohne Berücksichtigung von Multiplizität) von Patienten mit und ohne vorheriges Versagen der Biologikatherapie sind in Tabelle 3 dargestellt.
Tabelle 3. Wirksamkeitsergebnisse in Woche 12 in den Untergruppen von Studienteilnehmenden mit vorherigem Versagen der Biologikatherapie und bei Patienten ohne vorheriges Versagen der Biologikatherapie in ADVANCE
| ADVANCE | |||
| Placebo intravenös | Risankizumab 600 mg | Behandlungsunterschied (95 %-CI) | |
| Klinische Remission gemäß SF/BS-Score | |||
| Vorheriges Versagen der Biologikatherapie | 23 % (n = 97) | 41 % (n = 195) | 18 % [7 %, 29 %] |
Kein vorheriges Versagen der Biologikatherapie | 21 % (n = 78) | 48 % (n = 141) | 27 % [15 %, 39 %] |
| Endoskopisches Ansprechen | |||
| Vorheriges Versagen der Biologikatherapie | 11 % (n = 97) | 33 % (n = 195) | 21 % [12 %, 31 %] |
Kein vorheriges Versagen der Biologikatherapie | 13 % (n = 78) | 50 % (n = 141) | 38 % [27 %, 49 %] |
In ADVANCE erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten mit und ohne vorheriges Versagen einer Biologikatherapie einen CDAI < 150 als unter Placebo (mit vorherigem Versagen der Biologikatherapie: Risankizumab = 42 %, Placebo = 26 %; kein vorheriges Versagen der Biologikatherapie: Risankizumab = 49 %, Placebo = 23 %).
MC-bedingte Hospitalisierungen
Die Raten der MC-bedingten Hospitalisierungen bis Woche 12 waren bei den mit Risankizumab behandelten Studienteilnehmenden niedriger als unter Placebo (ADVANCE, Risankizumab = 3 %, Placebo = 12 %, p < 0,001; MOTIVATE, Risankizumab = 3 %, Placebo = 11 %, p ≤ 0,01).
FORTIFY
In der Erhaltungsstudie FORTIFY wurden 462 Studienteilnehmende mit klinischem SF/BS-Ansprechen auf eine 12-wöchige Induktionstherapie mit Risankizumab intravenös in den Studien ADVANCE und MOTIVATE untersucht. Die Studienteilnehmenden wurden randomisiert und erhielten entweder weiterhin ein Erhaltungsschema mit Risankizumab 360 mg subkutan (empfohlene Dosis) oder Risankizumab 180 mg subkutan alle 8 Wochen oder sie setzten die Induktionstherapie mit Risankizumab ab und erhielten bis zu 52 Wochen lang alle 8 Wochen Placebo subkutan.
Die koprimären Endpunkte waren die klinische Remission in Woche 52 und das endoskopische Ansprechen in Woche 52. Koprimäre Endpunkte wurden auch bei Studienteilnehmenden mit und ohne vorheriges Versagen einer Biologikatherapie beurteilt (siehe Tabelle 4).
Tabelle 4. Wirksamkeitsergebnisse in FORTIFY in Woche 52 (64 Wochen nach Einleitung der Induktionsdosis)
| FORTIFY | |||
Induktion mit Risankizumab intravenös/Placebo subkutanf (n = 164) % | Induktion mit Risankizumab intravenös/Risankizumab 360 mg subkutan (n = 141) % | Behandlungsunterschied (95 %-CI) | |
| Koprimäre Endpunkte | |||
| Klinische Remission | 40 % | 52 % | 15 % [5 %, 25 %]a,g |
| Vorheriges Versagen der Biologikatherapie | 34 % (n = 123) | 48 % (n = 102) | 14 % [1 %, 27 %] |
| Kein vorheriges Versagen der Biologikatherapie | 56 % (n = 41) | 62 % (n = 39) | 5 % [-16 %, 27 %] |
| Endoskopisches Ansprechen | 22 % | 47 % | 28 % [19 %, 37 %]b,g |
| Vorheriges Versagen der Biologikatherapie | 20 % (n = 123) | 44 % (n = 102) | 23 % [11 %, 35 %] |
| Kein vorheriges Versagen der Biologikatherapie | 27 % (n = 41) | 54 % (n = 39) | 27 % [6 %, 48 %] |
| Weitere Endpunkte | |||
| Erweitertes klinisches SF/BS-Ansprechen | 49 % | 59 % | 13 % [2 %, 23 %]e,g |
| Aufrechterhaltung der klinischen Remissionh | (n = 91) 51 % | (n = 72) 69 % | 21 % [6 %, 35 %]d,g |
| Endoskopische Remission | 13 % | 39 % | 28 % [20 %, 37 %]c,g |
| Mukosaheilung | (n = 162) 10 % | (n = 141) 31 % | 22 % [14 %, 30 %]c,g |
a Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p ≤ 0,01). b Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p < 0,001). c Nominal p < 0,001 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. d Nominal p ≤ 0,01 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. e Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. f Der Behandlungsarm, der nur die Induktionstherapie erhielt, bestand aus Studienteilnehmenden, die ein klinisches Ansprechen auf die Induktionstherapie mit Risankizumab erreichten und in der Erhaltungsstudie (FORTIFY) zu Placebo randomisiert wurden. g Angepasster Behandlungsunterschied h Aufrechterhaltung der klinischen Remission: klinische Remission in Woche 52 bei Studienteilnehmenden mit klinischer Remission in Woche 0 | |||
Eine tiefe Remission (klinische Remission und endoskopische Remission) wurde in Woche 52 bei den mit Risankizumab intravenös/Risankizumab subkutan behandelten Studienteilnehmenden häufiger beobachtet als bei Studienteilnehmenden, die Risankizumab intravenös/Placebo subkutan erhielten (28 % bzw. 10 %, nominal p < 0,001).
In Woche 52 erreichte ein größerer Anteil der mit Risankizumab intravenös/Risankizumab subkutan behandelten Patienten einen CDAI < 150 als unter Risankizumab intravenös/Placebo subkutan (52 % bzw. 41 %, nominal p ≤ 0,01). Ein größerer Anteil der mit Risankizumab intravenös/Risankizumab subkutan behandelten Studienteilnehmenden erreichte eine Verringerung des CDAI um mindestens 100 Punkte gegenüber Baseline im Vergleich zu den mit Risankizumab intravenös/Placebo subkutan behandelten Studienteilnehmenden (62 % bzw. 48 %, nominal p ≤ 0,01).
In den Studien ADVANCE und MOTIVATE erhielten 91 Patienten, die nach einer 12-wöchigen Induktionstherapie mit Risankizumab kein klinisches SF/BS-Ansprechen zeigten, in Woche 12 und Woche 20 eine Dosis Risankizumab 360 mg subkutan Von diesen Studienteilnehmenden erreichten 64 % (58/91) in Woche 24 ein klinisches SF/BS-Ansprechen. 33 der Studienteilnehmenden, die ein klinisches SF/BS-Ansprechen erreichten, wurden in FORTIFY aufgenommen und erhielten bis zu 52 Wochen lang alle 8 Wochen Risankizumab 360 mg subkutan. Von diesen Studienteilnehmenden erreichten 55 % (18/33) in Woche 52 eine klinische Remission und 45 % (15/33) ein endoskopisches Ansprechen.
Während FORTIFY hatten 30 Studienteilnehmende einen Verlust des Ansprechens auf die Behandlung mit Risankizumab 360 mg subkutan und erhielten eine Notfallbehandlung mit Risankizumab (eine Einmaldosis 1 200 mg intravenös, gefolgt von 360 mg subkutan alle 8 Wochen). Von diesen Studienteilnehmenden erreichten 57 % (17/30) in Woche 52 ein klinisches SF/BS-Ansprechen. Darüber hinaus erreichten 20 % (6/30) bzw. 34 % (10/29) der Studienteilnehmenden in Woche 52 eine klinische Remission bzw. ein endoskopisches Ansprechen.
Ergebnisse zur (gesundheitsbezogenen) Lebensqualität
Die gesundheitsbezogene Lebensqualität wurde anhand des Inflammatory Bowel Disease Questionnaire (IBDQ) und des SF-36-Fragebogens beurteilt. Die Verbesserung im Hinblick auf Fatigue wurde anhand der Skala des Functional Assessment of Chronic Illness Therapy-Fatigue (FACIT-F) gemessen. Die Arbeitsproduktivität wurde anhand des Work Productivity and Activity Impairment CD (WPAI-CD)-Fragebogens beurteilt.
In Woche 12 von ADVANCE und MOTIVATE erreichten die mit Risankizumab behandelten Studienteilnehmenden im Vergleich zu Placebo klinisch bedeutsame Verbesserungen gegenüber Baseline im Hinblick auf den IBDQ-Gesamtscore, alle IBDQ-Bereichsscores (Darmsymptome, systemische Funktion, emotionale Funktion und soziale Funktion), die körperlichen und psychischen Komponenten des SF-36, FACIT-F und WPAI-CD. Für WPAI-CD wurden größere Reduzierung der Beeinträchtigung während der Arbeit, der Beeinträchtigung der Arbeit insgesamt und der Beeinträchtigung der Aktivität in ADVANCE gezeigt. Eine stärkere Reduzierung der Beeinträchtigung der Aktivität wurde in MOTIVATE gezeigt. Diese Verbesserungen wurden bei den mit Risankizumab intravenös/Risankizumab subkutan behandelten Patienten in FORTIFY bis Woche 52 aufrechterhalten.
Colitis ulcerosa
Die Wirksamkeit und Sicherheit von Risankizumab wurden bei Patienten mit mittelschwerer bis schwerer aktiver Colitis ulcerosa in zwei multizentrischen, randomisierten, doppelblinden, placebokontrollierten klinischen Studien untersucht. Die aufgenommenen Studienteilnehmenden waren ≥ 18 und ≤ 80 Jahre alt und wiesen einen angepassten Mayo-Score (aMS) von 5 bis 9 (unter Verwendung des Mayo-Scoring-Systems, ohne die allgemeine Beurteilung durch den Arzt [Physician’s Global Assessment, PGA]) mit einem Endoskopie-Subscore (ES) von 2 oder 3 beim Screening auf, der durch ein zentrales Gutachten bestätigt wurde.
Die 12-wöchige intravenöse Induktionsstudie (INSPIRE) umfasste eine 12-wöchige Fortsetzungsphase für Studienteilnehmende, die in Woche 12 kein klinisches Ansprechen erreichten (definiert als Verringerung des aMS um ≥ 2 Punkte und ≥ 30 % gegenüber Baseline sowie Verringerung des Subscores zur Darmblutung [rectal bleeding score, RBS] um ≥ 1 oder absoluter RBS von ≤ 1). Auf
INSPIRE folgte eine 52-wöchige randomisierte Absetzstudie mit subkutaner Erhaltungstherapie (COMMAND), in die Patienten mit einem klinischen Ansprechen auf die 12-wöchige intravenöse Induktionstherapie mit Risankizumab eingeschlossen wurden, die somit auf eine Behandlungsdauer von mindestens 64 Wochen kamen.
INSPIRE
In der Studie INSPIRE wurden 975 Studienteilnehmende randomisiert und erhielten in Woche 0, Woche 4 und Woche 8 entweder Risankizumab 1 200 mg oder Placebo.
In der INSPIRE-Studie zeigten 52 % (503/975) der Studienteilnehmenden ein Versagen (unzureichendes Ansprechen oder Unverträglichkeit) auf eine oder mehrere Biologikatherapien, JAK-Inhibitoren und/oder S1P-Rezeptormodulatoren. Von diesen 503 Studienteilnehmenden zeigten 488 (97 %) ein Versagen der Behandlung bei Biologika und 90 (18 %) bei JAK-Inhibitoren.
In die Studie aufgenommenen Patienten war es gestattet, eine stabile Dosis oraler Corticosteroide (bis zu 20 mg/Tag Prednison oder Äquivalent), Immunsuppressiva und Aminosalizylate anzuwenden. Bei Baseline der INSPIRE-Studie erhielten 36 % der Studienteilnehmenden Corticosteroide, 17 % Immunmodulatoren und 73 % Aminosalizylate. Die Krankheitsaktivität war bei 58 % der Studienteilnehmenden mittelschwer (aMS ≤ 7) und bei 42 % schwer (aMS > 7).
In der INSPIRE-Studie erreichte in Woche 12 im Vergleich zu Placebo ein signifikant größerer Anteil der mit Skyrizi behandelten Patienten den primären Endpunkt einer klinischen Remission gemäß aMS (definiert als Subscore zur Stuhlfrequenz [SFS] ≤ 1 und nicht höher als bei Baseline, RBS = 0 und ES ≤ 1 ohne Hinweise auf Friabilität, Tabelle 5). Die Ergebnisse zum primären Endpunkt und zu den wichtigsten sekundären Endpunkten sind in Tabelle 5 aufgeführt.
Tabelle 5. Wirksamkeitsergebnisse in INSPIRE in Woche 12
| Endpunkt | Placebo intravenös (n = 325) % | Risankizumab 1 200 mg intravenös (n = 650) % | Behandlungs-unterschied (95 %-CI) |
| Krankheitsaktivität und CU-Symptome | |||
| Klinische Remissiona,b | 6 % | 20 % | 14 %f [10 %, 18 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 4 % (n = 170) | 11 % (n = 333) | 7 % [3 %, 12 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 8 % (n = 155) | 30 % (n = 317) | 21 % [15 %, 28 %] |
| Klinisches Ansprechenc | 36 % | 64 % | 29 %f [22 %, 35 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 31 % (n = 170) | 55 % (n = 333) | 24 % [15 %, 33 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 41 % (n = 155) | 74 % (n = 317) | 33 % [24 %, 42 %] |
| Endoskopische und histologische Untersuchung | |||
| Mukosaheilungd | 12 % | 37 % | 24 %f [19 %, 29 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 10 % (n = 170) | 26 % (n = 333) | 16 % [9 %, 22 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 14 % (n = 155) | 48 % (n = 317) | 33 % [26 %, 41 %] |
| Histologisch-endoskopische Mukosaheilunge | 8 % | 24 % | 17 %f [12 %, 21 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 7 % (n = 170) | 16 % (n = 333) | 9 % [3 %, 14 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 8 % (n = 155) | 33 % (n = 317) | 25 % [18 %, 32 %] |
a Primärer Endpunkt b Klinische Remission gemäß aMS: SFS ≤ 1 und nicht höher als bei Baseline, RBS = 0 und ES ≤ 1 ohne Hinweise auf Friabilität c Klinisches Ansprechen gemäß aMS: Verringerung um ≥ 2 Punkte und ≥ 30 % gegenüber Baseline und Verringerung des RBS um ≥ 1 oder absoluter RBS von ≤ 1 d ES ≤ 1 ohne Hinweise auf Friabilität e ES ≤ 1 ohne Hinweise auf Friabilität und Geboes-Score ≤ 3,1 (weist auf eine Neutrophileninfiltration in < 5 % der Krypten hin, keine Zerstörung der Krypten und keine Erosionen, Ulzerationen oder Granulationsgewebe) f p < 0,00001, angepasster Behandlungsunterschied (95 %-CI) | |||
Klinische Krankheitsaktivität und Symptome
Der partielle adaptierte Mayo-Score (paMS) setzt sich aus SFS und RBS zusammen. Klinisches Ansprechen gemäß paMS wird definiert als Verringerung um ≥ 1 Punkt und ≥ 30 % gegenüber Baseline und eine Verringerung des RBS um ≥ 1 oder ein absoluter RBS von ≤ 1. Die Ergebnisse zum klinischen Ansprechen gemäß paMS im Zeitverlauf in der INSPIRE-Studie sind in Abbildung 1 dargestellt. Die Wirksamkeit trat schnell ein, wobei ein größerer Anteil der mit Risankizumab behandelten Studienteilnehmenden bereits in Woche 4 ein klinisches Ansprechen erreichte als unter Placebo (52 % vs. 31 %, p < 0,00001).
Abbildung 1. Anteil der Patienten mit klinischem Ansprechen gemäß paMS im Zeitverlauf in der Induktionsstudie INSPIRE
Ansprec
hrat
e (
%)
und 95 %-
CI
Wochen
Placebo intravenös (n = 325)
Risankizumab 1 200 mg intravenös (n = 650)
Ein signifikant größerer Anteil der mit Risankizumab behandelten Patienten hatte in Woche 12 im Vergleich zu Placebo keine Bauchschmerzen (36 % vs. 26 %, p < 0,01) und keinen Stuhldrang (44 % vs. 28 %, p < 0,00001).
Weitere CU-Symptome
Die Anzahl der Stuhlinkontinenzepisoden pro Woche war in Woche 12 bei mit Risankizumab behandelten Patienten im Vergleich zu Placebo signifikant stärker reduziert (Veränderung gegenüber Baseline bei Risankizumab = -3,8, Placebo = -2,2, p = 0,00003).
Der Anteil der Patienten, die in Woche 12 keinen nächtlichen Stuhlgang hatten, war unter Risankizumab im Vergleich zu Placebo signifikant höher (67 % vs. 43 %, p < 0,00001).
Der Anteil der Patienten, die in Woche 12 keinen Tenesmus aufwiesen, war unter Risankizumab im Vergleich zu Placebo signifikant höher (49 % vs. 30 %, p < 0,00001).
Die Anzahl der Tage pro Woche mit Schlafstörungen aufgrund von CU-Symptomen war in Woche 12 bei den mit Risankizumab behandelten Patienten im Vergleich zu Placebo signifikant stärker reduziert (Veränderung gegenüber Baseline bei Risankizumab = -2,5, Placebo = -1,5, p < 0,00001).
CU-bedingte Hospitalisierung
Die Raten der CU-bedingten Hospitalisierungen bis Woche 12 waren bei den mit Risankizumab behandelten Patienten signifikant niedriger als unter Placebo (1 % vs. 6 %, p < 0,00001).
Fortgesetzte Behandlung bei Non-Respondern in Woche 12
Insgesamt 141 Studienteilnehmende, die in Woche 12 der Risankizumab-Induktionsphase in der INSPIRE-Studie kein klinisches Ansprechen aufwiesen, erhielten in Woche 12 und Woche 20 subkutan entweder eine 180-mg- oder 360-mg-Dosis Risankizumab. Von den 71 Studienteilnehmenden, die Risankizumab 180 mg subkutan erhielten, bzw. von den 70, die 360 mg subkutan erhielten, erreichten in Woche 24 56 % bzw. 57 % ein klinisches Ansprechen.
COMMAND
In der Erhaltungsstudie COMMAND wurden 548 Studienteilnehmende mit klinischem Ansprechen nach 12-wöchiger Induktionstherapie mit Risankizumab intravenös in der Studie INSPIRE untersucht. Die Studienteilnehmenden wurden randomisiert und erhielten ein Erhaltungsschema mit Risankizumab 180 mg subkutan oder 360 mg subkutan alle 8 Wochen oder sie setzten die Induktionstherapie mit Risankizumab ab und erhielten bis zu 52 Wochen lang alle 8 Wochen Placebo subkutan.
In der Studie COMMAND zeigten 75 % (411/548) der Studienteilnehmenden vor Beginn der Induktionstherapie ein Versagen (unzureichendes Ansprechen oder Unverträglichkeit) auf eine oder mehrere Biologikatherapien, JAK-Inhibitoren und/oder S1P-Rezeptormodulatoren. Von diesen 411 Studienteilnehmenden zeigten 407 (99 %) ein Versagen bei Biologika und 78 (19 %) bei JAK-Inhibitoren.
In der Studie COMMAND erreichte in Woche 52 ein signifikant größerer Anteil der oben genannten 548 mit Risankizumab 180 mg subkutan bzw. Risankizumab 360 mg subkutan behandelten Studienteilnehmenden den primären Endpunkt der klinischen Remission gemäß aMS als unter Placebo (siehe Tabelle 6). Die Ergebnisse zum primären Endpunkt und zu den wichtigsten sekundären Endpunkten sind in Tabelle 6 aufgeführt.
Tabelle 6. Wirksamkeitsergebnisse in COMMAND in Woche 52 (64 Wochen nach Einleitung der Induktionsdosis)
| Endpunkt | Induktion mit Risankizumab intravenös/ Placebo subkutan + (n = 183) % | Induktion mit Risankizumab intravenös/ Risankizumab 180 mg subkutan (n = 179) % | Induktion mit Risankizumab intravenös/ Risankizumab 360 mg subkutan (n = 186) % | Behandlungsunterschied (95 %-CI)++ | |
Induktion mit Risankizumab intravenös/ Risankizumab 180 mg subkutan | Induktion mit Risankizumab intravenös/ Risankizumab 360 mg subkutan | ||||
| Krankheitsaktivität und CU-Symptome | |||||
| Klinische Remissiona,b | 25 % | 40 % | 38 % | 16 %h [6 %, 27 %] | 14 %h [4 %, 24 %] |
Mit Versagen von Biologika und/oder JAK-Inhibitoren | 23 % (n = 138) | 37 % (n = 134) | 29 % (n = 139) | 13 % [1 %, 26 %] | 6 % [-6 %, 18 %] |
Ohne Versagen von Biologika und/oder JAK-Inhibitoren | 31 % (n = 45) | 51 % (n = 45) | 62 % (n = 47) | 20 % [-3 %, 43 %] | 31 % [8 %, 53 %] |
| Aufrechterhaltung der klinischen Remissionc | 40 % (n = 53) | 70 % (n = 44) | 50 % (n = 40) | 29 %h [7 %, 51 %] | 13 %k [-11 %, 36 %] |
Mit Versagen von Biologika und/oder JAK-Inhibitoren | 37 % (n = 35) | 65 % (n = 26) | 44 % (n = 25) | 28 % [0 %, 56 %] | 7 % [-22 %, 36 %] |
Ohne Versagen von Biologika und/oder JAK-Inhibitoren | 44 % (n = 18) | 77 % (n = 18) | 60 % (n = 15) | 33 % [-2 %, 67 %] | 16 % [-23 %, 54 %] |
| Corticosteroidfreie klinische Remissiond | 25 % | 40 % | 37 % | 16 %h [6 %, 26 %] | 14 %h [3 %, 24 %] |
Mit Versagen von Biologika und/oder JAK-Inhibitoren | 23 % (n = 138) | 36 % (n = 134) | 29 % (n = 139) | 13 % [0 %, 25 %] | 6 % [-6 %, 18 %] |
Ohne Versagen von Biologika und/oder JAK-Inhibitoren | 31 % (n = 45) | 51 % (n = 45) | 60 % (n = 47) | 20 % [-3 %, 43 %] | 28 % [6 %, 51 %] |
| Klinisches Ansprechene | 52 % | 68 % | 62 % | 17 %i [6 %, 28 %] | 11 %j [0 %, 23 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 46 % (n = 138) | 63 % (n = 134) | 57 % (n = 139) | 18 % [4 %, 31 %] | 11 % [-2 %, 25 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 71 % (n = 45) | 82 % (n = 45) | 79 % (n = 47) | 11 % [-9 %, 31 %] | 8 % [-13 %, 28 %] |
| Endoskopische und histologische Untersuchung | |||||
| Mukosaheilungf | 32 % | 51 % | 48 % | 20 %h [9 %, 31 %] | 17 %h [7 %, 28 %] |
Mit Versagen von Biologika und/oder JAK- Inhibitoren | 30 % (n = 138) | 48 % (n = 134) | 39 % (n = 139) | 17 % [4 %, 30 %] | 8 % [-4 %, 21 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 36 % (n = 45) | 60 % (n = 45) | 76 % (n = 47) | 24 % [1 %, 47 %] | 41 % [19 %, 62 %] |
| Histologisch-endoskopische Mukosaheilungg | 23 % | 43 % | 42 % | 20 %h [10 %, 31 %] | 20 %h [10 %, 30 %] |
Mit Versagen von Biologika und/oder JAK-Inhibitoren | 22 % (n = 138) | 39 % (n = 134) | 33 % (n = 139) | 17 % [5 %, 29 %] | 11 % [-1 %, 23 %] |
Ohne Versagen von Biologika und/oder JAK- Inhibitoren | 29 % (n = 45) | 55 % (n = 45) | 69 % (n = 47) | 26 % [3 %, 49 %] | 40 % [19 %, 62 %] |
+ Der Behandlungsarm, der nur die Induktionstherapie erhielt, bestand aus Studienteilnehmenden, die ein klinisches Ansprechen auf die Induktionstherapie mit Risankizumab erreichten und in der Erhaltungsstudie (COMMAND) zu Placebo randomisiert wurden. ++ Angepasster Unterschied für den Behandlungsunterschied insgesamt a Primärer Endpunkt b Klinische Remission gemäß aMS: SFS ≤ 1 und nicht höher als bei Baseline, RBS = 0 und ES ≤ 1 ohne Hinweise auf Friabilität c Klinische Remission gemäß aMS in Woche 52 bei Studienteilnehmenden mit klinischer Remission am Ende der Induktionstherapie d Klinische Remission gemäß aMS in Woche 52 und Corticosteroidfreiheit für ≥ 90 Tage e Klinisches Ansprechen gemäß aMS: Verringerung um ≥ 2 Punkte und ≥ 30 % gegenüber Baseline und Verringerung des RBS um ≥ 1 oder absoluter RBS von ≤ 1 f ES ≤ 1 ohne Hinweise auf Friabilität g ES ≤ 1 ohne Hinweise auf Friabilität und Geboes-Score ≤ 3,1 (weist auf eine Neutrophileninfiltration in < 5 % der Krypten hin, keine Zerstörung der Krypten und keine Erosionen, Ulzerationen oder Granulationsgewebe) h Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p ≤ 0,01) i Nominal p ≤ 0,01 Risankizumab im Vergleich zu Placebo j Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo k p = 0,2234 | |||||
Klinische Krankheitsaktivität und Symptome
Ein signifikant größerer Anteil der mit Risankizumab intravenös/Risankizumab 180 mg subkutan behandelten Patienten hatte in Woche 52 im Vergleich zu Risankizumab intravenös/Placebo keine Bauchschmerzen (47 % vs. 30 %, p < 0,001) und keinen Stuhldrang (54 % vs. 31 %, p < 0,00001). Ein größerer Anteil der mit Risankizumab intravenös/Risankizumab 360 mg subkutan behandelten Patienten hatte in Woche 52 im Vergleich zu Risankizumab intravenös/Placebo keinen Stuhldrang (49 % vs. 31 %, p < 0,001) und ein numerisch höherer Anteil keine Bauchschmerzen (38 % vs. 30 %, p = 0,0895).
Weitere CU-Symptome
Der Anteil der Patienten, die in Woche 52 keinen nächtlichen Stuhlgang hatten, war unter Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg subkutan im Vergleich zu Risankizumab intravenös/Placebo höher (42 % bzw. 43 % vs. 30 %, p < 0,01 bzw. p < 0,001).
Der Anteil der Patienten, die in Woche 52 keinen Tenesmus hatten, war unter Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg subkutan im Vergleich zu Risankizumab intravenös/Placebo höher (37 % bzw. 37 % vs. 23 %, p < 0,01).
CU-bedingte Hospitalisierung
Die Häufigkeit CU-bedingter Hospitalisierungen bis Woche 52 war unter Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg
subkutan numerisch geringer als bei Studienteilnehmenden unter Risankizumab intravenös/Placebo (0,6 bzw. 1,2 pro 100 Patientenjahre vs. 3,1 pro 100 Patientenjahre, p = 0,0949 bzw. p = 0,2531).
Endoskopische und histologische Untersuchung
Die endoskopische Remission (Normalisierung des endoskopischen Erscheinungsbilds der Mukosa) wurde definiert als ES von 0. In Woche 12 der INSPIRE-Studie erreichte ein signifikant größerer Anteil der mit Risankizumab behandelten Patienten eine endoskopische Remission als unter Placebo (11 % vs. 3 %, p < 0,00001). In Woche 52 der COMMAND-Studie erreichte ein signifikant größerer Anteil der mit Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg subkutan behandelten Patienten eine endoskopische Remission als unter Risankizumab intravenös/Placebo (23 % bzw. 24 % vs. 15 %, p < 0,05).
Tiefe Mukosaheilung wurde definiert als ES von 0 und Geboes-Score < 2,0 (weist darauf hin, dass keine Neutrophilen in Krypten oder der Lamina propria vorliegen und die Eosinophilen nicht erhöht sind, keine Zerstörung der Krypten und keine Erosionen, Ulzerationen oder Granulationsgewebe). In Woche 12 der INSPIRE-Studie erreichte ein signifikant größerer Anteil der mit Risankizumab behandelten Patienten eine tiefe Mukosaheilung als unter Placebo (6 % vs. 1 %, p < 0,00001). In Woche 52 der COMMAND-Studie erreichte ein numerisch höherer Anteil der mit Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. Risankizumab intravenös/Risankizumab 360 mg subkutan behandelten Patienten eine tiefe Mukosaheilung als unter Risankizumab intravenös/Placebo (13 % bzw. 16 % vs. 10 %, p = 0,2062 bzw. p = 0,0618).
In der COMMAND-Studie wurde die Aufrechterhaltung der Mukosaheilung in Woche 52 (ES ≤ 1 ohne Friabilität) bei den Patienten, die am Ende der Induktionsphase eine Mukosaheilung erreichten, bei einem höheren Anteil der mit Risankizumab intravenös/Risankizumab 180 mg subkutan bzw. der mit Risankizumab intravenös/Risankizumab 360 mg subkutan behandelten Patienten beobachtet als unter Risankizumab intravenös/Placebo (74 % bzw. 54 % vs. 47 %, p < 0,01 bzw. p = 0,5629).
Rescue-Therapie
Während der COMMAND-Studie erhielten Studienteilnehmende mit einem Verlust des Ansprechens auf die Behandlung mit Risankizumab subkutan eine Notfallbehandlung mit Risankizumab (eine einzelne Induktionsdosis intravenös, gefolgt von 360 mg subkutan alle 8 Wochen). Von diesen Studienteilnehmenden erreichten in Woche 52 im Behandlungsarm mit Risankizumab 180 mg subkutan 85 % (17/20) und im Behandlungsarm mit Risankizumab 360 mg subkutan 74 % (26/35) ein klinisches Ansprechen. Darüber hinaus erreichten unter Risankizumab 180 mg subkutan bzw. Risankizumab 360 mg subkutan 24 % (6/25) bzw. 35 % (13/37) der Studienteilnehmenden in Woche 52 eine klinische Remission gemäß aMS und 38 % (10/26) bzw. 45 % (17/38) eine endoskopische Verbesserung.
Responder in Woche 24
Insgesamt 100 Studienteilnehmende zeigten nach 12-wöchiger Induktionstherapie kein klinisches Ansprechen, erhielten entweder eine subkutane Dosis Risankizumab 180 mg (n = 56) oder 360 mg (n = 44) in Woche 12 und Woche 20, zeigten in Woche 24 ein klinisches Ansprechen und setzten die Behandlung mit Risankizumab 180 mg bzw. 360 mg subkutan alle 8 Wochen bis zu 52 Wochen lang in der COMMAND-Studie fort. Von diesen Studienteilnehmenden erreichten unter Risankizumab 180 mg bzw. 360 mg subkutan 46 % bzw. 45 % in Woche 52 ein klinisches Ansprechen gemäß aMS und 18 % bzw. 23 % in Woche 52 eine klinische Remission gemäß aMS.
Ergebnisse zur (gesundheitsbezogenen) Lebensqualität
Patienten, die mit Risankizumab behandelt wurden, erreichten im Vergleich zu Placebo seit Beginn der Behandlung (Baseline) klinisch bedeutsame Verbesserungen beim Inflammatory Bowel Disease Questionnaire (IBDQ) (Darmsymptome, systemische Funktion, emotionale Funktion und soziale Funktion). Veränderungen des IBDQ-Gesamtscores gegenüber Baseline betrugen in Woche 12 unter
Risankizumab 42,6 gegenüber 24,3 unter Placebo. Veränderungen des IBDQ-Gesamtscores gegenüber Baseline betrugen in Woche 52 bei Patienten unter Risankizumab intravenös/Risankizumab 180 mg subkutan, Risankizumab intravenös/Risankizumab 360 mg subkutan und Risankizumab intravenös/Placebo 52,6, 50,3 bzw. 35,0.
In Woche 12 verzeichneten Patienten unter Risankizumab im Vergleich zu Patienten unter Placebo eine signifikant größere Verbesserung der Fatigue gegenüber Baseline, gemessen anhand des FACIT-F-Scores. Veränderungen des FACIT-F‐Scores gegenüber Baseline betrugen in Woche 12 unter Risankizumab 7,9 gegenüber 3,3 unter Placebo. Veränderungen des FACIT-F-Gesamtscores gegenüber Baseline betrugen in Woche 52 bei Patienten unter Risankizumab intravenös/Risankizumab 180 mg subkutan, Risankizumab intravenös/Risankizumab 360 mg subkutan und Risankizumab intravenös/Placebo 10,9, 10,3 bzw. 7,0.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Skyrizi eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen zur Behandlung von Morbus Crohn und Colitis ulcerosa gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Risankizumab war vergleichbar zwischen Patienten mit Plaque-Psoriasis und Patienten mit Psoriasis-Arthritis sowie zwischen Patienten mit Morbus Crohn und Patienten mit Colitis ulcerosa.
Resorption
Risankizumab zeigte eine lineare Pharmakokinetik mit dosisproportionalem Anstieg bei Exposition über den Dosisbereich von 18 bis 360 mg und 0,25 bis 1 mg/kg subkutan sowie 200 bis 1 800 mg und 0,01 bis 5 mg/kg intravenös.
Nach subkutaner Gabe von Risankizumab wurde die maximale Plasmakonzentration 3–14 Tage nach der Anwendung erreicht, mit einer geschätzten absoluten Bioverfügbarkeit von 74–89 %. Bei einer Dosierung von 150 mg in Woche 0, Woche 4 und danach alle 12 Wochen beträgt die geschätzte maximale Plasmakonzentration im Steady State 12 µg/ml und der Talspiegel 2 µg/ml.
Bei Studienteilnehmenden mit Morbus Crohn, die mit einer Induktionsdosis von 600 mg intravenös in Woche 0, 4 und 8, gefolgt von einer Erhaltungsdosis von 360 mg subkutan in Woche 12 und danach alle 8 Wochen behandelt wurden, werden die maximalen Peak- und Talkonzentrationen im Median während der Induktionsphase (Woche 8–12) auf 156 bzw. 38,8 µg/ml und die Peak- und Talkonzentrationen im Median im Steady State während der Erhaltungsphase (Woche 40–48) auf 28,0 bzw. 8,13 µg/ml geschätzt.
Bei Studienteilnehmenden mit Colitis ulcerosa, die mit einer Induktionsdosis von 1 200 mg intravenös in Woche 0, 4, und 8 gefolgt von einer Erhaltungsdosis von 180 mg oder 360 mg subkutan in Woche 12 und danach alle 8 Wochen behandelt wurden, werden die maximalen Peak- und Talkonzentrationen im Median während der Induktionsphase (Woche 8–12) auf 350 bzw. 87,7 μg/ml und die Peak- und Talkonzentrationen im Median im Steady State während der Erhaltungsphase (Woche 40–48) auf 19,6 bzw. 4,64 μg/ml für die Dosis 180 mg subkutan und 39,2 bzw. 9,29 μg/ml für die Dosis 360 mg subkutan geschätzt.
Verteilung
Das mittlere Verteilungsvolumen (± Standardabweichung) im Steady State (Vss) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Psoriasis 11,4 (± 2,7) l. Dies deutet darauf hin, dass die Verteilung von Risankizumab hauptsächlich auf den vaskulären und den interstitiellen Raum
beschränkt ist. Bei einem typischen Morbus-Crohn-Patienten mit einem Körpergewicht von 70 kg lag das Vss bei 7,68 l.
Biotransformation
Therapeutische monoklonale IgG-Antikörper werden in der Regel analog zu endogenen IgGs über katabole Wege zu kleinen Peptiden und Aminosäuren abgebaut. Es ist nicht zu erwarten, dass Risankizumab durch Cytochrom-P450-Enzyme verstoffwechselt wird.
Elimination
Die mittlere (± Standardabweichung) systemische Clearance (CL) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Psoriasis 0,3 (± 0,1) l/Tag. Die mittlere terminale Eliminationshalbwertszeit von Risankizumab lag in Phase-III-Studien bei Studienteilnehmenden mit Psoriasis zwischen 28 und 29 Tagen. Bei einem typischen Morbus-Crohn-Patienten mit einem Körpergewicht von 70 kg betrug die CL 0,30 l/Tag und die terminale Eliminationshalbwertszeit 21 Tage.
Es ist nicht zu erwarten, dass Risankizumab als monoklonaler IgG1-Antikörper durch glomeruläre Filtration in den Nieren filtriert oder als intaktes Molekül im Urin ausgeschieden wird.
Linearität/Nicht-Linearität
Risankizumab wies bei gesunden Probanden oder Studienteilnehmenden mit Psoriasis, Morbus Crohn oder Colitis ulcerosa eine lineare Pharmakokinetik mit annähernd dosisproportionalem Anstieg der systemischen Exposition (Cmax und area under the curve, AUC) im untersuchten Dosisbereich von 18 bis 360 mg bzw. 0,25 bis 1 mg/kg bei subkutaner Anwendung und 200 bis 1 800 mg bzw. 0,01 bis 5 mg/kg bei intravenöser Anwendung auf.
Wechselwirkungen
Es wurden Studien zu Wechselwirkungen bei Studienteilnehmenden mit Plaque-Psoriasis, Morbus Crohn und Colitis ulcerosa durchgeführt, um die Wirkung einer wiederholten Anwendung von Risankizumab auf die Pharmakokinetik von Cytochrom-P450(CYP)-sensitiven Prüfsubstraten zu untersuchen. Die Exposition von Koffein (CYP1A2-Substrat), Warfarin (CYP2C9-Substrat), Omeprazol (CYP2C19-Substrat), Metoprolol (CYP2D6-Substrat) und Midazolam (CYP3A-Substrat) nach Behandlung mit Risankizumab war mit deren Exposition vor der Behandlung mit Risankizumab vergleichbar. Dies deutet auf keine klinisch bedeutsamen Wechselwirkungen durch diese Enzyme hin.
In populationspharmakokinetischen Analysen zeigte sich, dass die Risankizumab-Exposition nicht durch Begleitmedikationen, die einige Patienten mit Plaque-Psoriasis während der klinischen Studien anwendeten, beeinflusst wurde. Ein ähnlicher fehlender Effekt durch Begleitmedikationen wurde auch bei populationspharmakokinetischen Analysen bei Morbus Crohn oder Colitis ulcerosa beobachtet.
Besondere Patientengruppen
Kinder und Jugendliche
Die Pharmakokinetik von Risankizumab bei Kindern und Jugendlichen unter 16 Jahren wurde nicht untersucht. 12 der 1 574 Studienteilnehmenden mit Morbus Crohn, die mit Risankizumab behandelt wurden, waren 16 bis 17 Jahre alt. Die Risankizumab-Exposition war bei 16- bis 17-jährigen Patienten mit Morbus Crohn mit der von erwachsenen Patienten vergleichbar. Basierend auf den populationspharmakokinetischen Analysen wurde kein signifikanter Einfluss des Alters auf die Risankizumab-Exposition festgestellt.
Ältere Patienten
Von den 2 234 Studienteilnehmenden mit Plaque-Psoriasis, die Risankizumab erhielten, waren 243 ≥ 65 Jahre und 24 ≥ 75 Jahre alt. Von den 1 574 Studienteilnehmenden mit Morbus Crohn, die Risankizumab erhielten, waren 72 ≥ 65 Jahre und 5 ≥ 75 Jahre alt. Von den
1 512 Studienteilnehmenden mit Colitis ulcerosa, die Risankizumab erhielten, waren 103 ≥ 65 Jahre alt und 8 ≥ 75 Jahre alt. Zwischen den älteren und den jüngeren Studienteilnehmenden, die Risankizumab erhielten, wurden insgesamt keine Unterschiede hinsichtlich der Risankizumab-Exposition beobachtet.
Patienten mit eingeschränkter Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Ermittlung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Risankizumab durchgeführt. Auf Basis populationspharmakokinetischer Analysen hatten der Serumkreatininspiegel, die Kreatinin-Clearance oder die Leberfunktionsmarker (ALT/AST/Bilirubin) bei Studienteilnehmenden mit Psoriasis, Morbus Crohn oder Colitis ulcerosa keinen bedeutsamen Einfluss auf die Risankizumab-Clearance.
Als monoklonaler IgG1-Antikörper erfolgt die Elimination von Risankizumab hauptsächlich über den intrazellulären Katabolismus und es ist nicht zu erwarten, dass Risankizumab durch hepatische Cytochrom-P450-Enzyme verstoffwechselt oder durch renale Elimination ausgeschieden wird.
Körpergewicht
Clearance und Verteilungsvolumen von Risankizumab steigen mit zunehmendem Körpergewicht. Dies kann bei Studienteilnehmenden mit einem hohen Körpergewicht (> 130 kg) zu einer verringerten Wirksamkeit führen. Allerdings beruht diese Beobachtung auf einer begrenzten Anzahl an Studienteilnehmenden mit Plaque-Psoriasis. Das Körpergewicht hatte bei Psoriasis-Arthritis, Morbus Crohn oder Colitis ulcerosa keinen klinisch bedeutsamen Einfluss auf die Exposition oder Wirksamkeit von Risankizumab. Daher wird momentan eine Dosisanpassung aufgrund des Körpergewichts nicht empfohlen.
Geschlecht und ethnische Zugehörigkeit
Bei erwachsenen Patienten mit Plaque-Psoriasis, Morbus Crohn oder Colitis ulcerosa hatte das Geschlecht oder die ethnische Abstammung keine bedeutenden Auswirkungen auf die Clearance von Risankizumab. In klinischen Studien zur Pharmakokinetik mit gesunden Probanden wurden zwischen chinesischen oder japanischen Probanden und kaukasischen Probanden keine klinisch bedeutsamen Unterschiede hinsichtlich der Risankizumab-Exposition beobachtet.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den Studien zur Toxizität bei wiederholter Gabe, einschließlich sicherheitspharmakologischer Untersuchungen und einer erweiterten Studie zur prä- und postnatalen Entwicklungstoxizität an Javaneraffen mit Dosen von bis zu 50 mg/kg/Woche, entsprechend einer Exposition in Höhe des 10-Fachen der klinischen Exposition während der Induktionsphase (600 mg intravenös alle 4 Wochen) und des 39-Fachen der klinischen Exposition in der Erhaltungsphase (360 mg subkutan alle 8 Wochen) für Morbus Crohn, ließen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen. Bei Colitis ulcerosa entsprachen diese Expositionen dem 5-Fachen der klinischen Expositionen während der Induktionsphase mit einer Dosis von 1 200 mg intravenös alle 4 Wochen und dem 65- bzw. 32-Fachen der klinischen Expositionen für die Erhaltungsphase mit einer Dosis von 180 mg bzw. 360 mg subkutan alle 8 Wochen.
Es wurden keine Studien zur Mutagenität oder Kanzerogenität von Risankizumab durchgeführt. In einer 26-wöchigen Studie zur chronischen Toxikologie an Javaneraffen wurden bei Dosierungen von bis zu 50 mg/kg/Woche (das 7-Fache der klinischen Exposition während der Induktionsphase (600 mg intravenös alle 4 Wochen) und das 28-Fache der klinischen Exposition in der Erhaltungsphase
(360 mg subkutan alle 8 Wochen) für Morbus Crohn und das 3-Fache der klinischen Exposition während der Induktionsphase (1 200 mg intravenös alle 4 Wochen) und das 45- bzw. 23-Fache der klinischen Exposition während der Erhaltungsphase (180 mg bzw. 360 mg subkutan alle 8 Wochen) für Colitis ulcerosa)) keine präneoplastischen oder neoplastischen Läsionen und keine unerwünschten immuntoxischen oder kardiovaskulären Wirkungen beobachtet.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumacetat-Trihydrat (E 262)
Essigsäure (E 260)
Trehalose-Dihydrat (Ph. Eur.)
Polysorbat 20 (E 432)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Dieses Arzneimittel darf nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
2 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C). Nicht einfrieren.
Die Patrone oder Fertigspritze(n) kann (können) bis zu 24 Stunden außerhalb des Kühlschranks (bei bis zu maximal 25 °C) aufbewahrt werden.
Die Patrone bzw. die Fertigspritze(n) im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
Skyrizi 360 mg Injektionslösung in einer Patrone
Eine 360-mg-Lösung in einer Einwegpatrone aus zyklischem Olefinharz mit beschichtetem Chlorbutyl-Gummitrennstück und beschichtetem Chlorbutyl-Gummikolben als produktberührende Materialien und einer Kappe aus Harz. Der Patronenmontagesatz ist mit einem On-Body-Injektor (Applikationsgerät) zusammen verpackt. Der Flüssigkeitsweg im On-Body-Injektor besteht aus einem Polyvinylchloridrohr und einer 29-Gauge-Nadel aus Edelstahl. Der On-Body-Injektor enthält Silberoxid-Zink-Batterien und ein Klebepflaster aus Polyester mit einem Acrylkleber. Das Applikationsgerät ist für die Verwendung mit der mitgelieferten 360-mg-Patrone vorgesehen.
Skyrizi 360 mg ist in Packungen mit jeweils 1 Patrone und 1 On-Body-Injektor erhältlich.
Skyrizi 180 mg Injektionslösung in einer Patrone
Eine 180-mg-Lösung in einer Einwegpatrone aus zyklischem Olefinharz mit beschichtetem Chlorbutyl-Gummitrennstück und mit beschichtetem Chlorbutyl-Gummikolben als produktberührende Materialien und einer Kappe aus Harz. Der Patronenmontagesatz ist mit einem On-Body-Injektor (Applikationsgerät) zusammen verpackt. Der Flüssigkeitsweg im On-Body-Injektor besteht aus einem Polyvinylchloridrohr und einer 29-Gauge-Nadel aus Edelstahl. Der On-Body-Injektor enthält
Silberoxid-Zink-Batterien und ein Klebepflaster aus Polyester mit einem Acrylkleber. Das Applikationsgerät ist für die Verwendung mit der mitgelieferten 180-mg-Patrone vorgesehen.
Skyrizi 180 mg ist in Packungen mit jeweils 1 Patrone und 1 On-Body-Injektor erhältlich.
Skyrizi 180 mg Injektionslösung in einer Fertigspritze
Fertigspritze aus Glas mit fester Nadel und Nadelkappe, versehen mit einem automatischen Nadelschutz.
Skyrizi 180 mg ist in Packungen mit 1 und 2 Fertigspritzen erhältlich.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Skyrizi 180 mg und 360 mg Injektionslösung in einer Patrone
Vor der Injektion ist der Umkarton aus dem Kühlschrank zu nehmen und 45 bis 90 Minuten bei Raumtemperatur ohne direkte Sonneneinstrahlung stehen zu lassen, ohne die Patrone aus dem Umkarton zu entnehmen.
Vor der Verwendung wird eine visuelle Prüfung der Patrone empfohlen. Die Lösung ist frei von Fremdpartikeln und praktisch frei von produktbezogenen Partikeln. Skyrizi darf nicht angewendet werden, wenn die Lösung trüb oder verfärbt ist oder große Partikel enthält. Die Patrone darf nicht geschüttelt werden.
Die Lösung muss farblos bis gelblich und klar bis leicht opalisierend sein.
Skyrizi 180 mg Injektionslösung in einer Fertigspritze
Vor der Injektion ist der Umkarton aus dem Kühlschrank zu nehmen und 15 bis 30 Minuten bei Raumtemperatur ohne direkte Sonneneinstrahlung liegen zu lassen, ohne die Fertigspritzen aus dem Umkarton zu entnehmen.
Vor der Anwendung der Fertigspritze empfiehlt es sich, diese visuell zu prüfen. Es können sich wenige durchscheinende bis weiße produktbezogene Partikel in der Lösung befinden. Skyrizi darf nicht angewendet werden, wenn die Lösung trüb oder verfärbt ist oder große Partikel enthält. Die Fertigspritze darf nicht geschüttelt werden.
Die Lösung muss farblos bis gelb und klar bis leicht opalisierend sein.
Generelle Vorsichtsmaßnahmen
Ausführliche Anweisungen zur Verabreichung sind in der Packungsbeilage enthalten.
Jeder On-Body-Injektor mit Patrone bzw. jede Fertigspritze ist nur zum einmaligen Gebrauch bestimmt.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
AbbVie Deutschland GmbH & Co. KG
Knollstraße
67061 Ludwigshafen
Deutschland
8. ZULASSUNGSNUMMERN
Skyrizi 360 mg Injektionslösung in einer Patrone
EU/1/19/1361/005
Skyrizi 180 mg Injektionslösung in einer Patrone
EU/1/19/1361/007
Skyrizi 180 mg Injektionslösung in einer Fertigspritze
EU/1/19/1361/008
EU/1/19/1361/009
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 26. April 2019 Datum der letzten Verlängerung der Zulassung: 05. Januar 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Skyrizi 90 mg Injektionslösung in einer Fertigspritze
1. BEZEICHNUNG DES ARZNEIMITTELS
Skyrizi 90 mg Injektionslösung in einer Fertigspritze
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Fertigspritze enthält 90 mg Risankizumab in 1 ml Lösung.
Risankizumab ist ein humanisierter monoklonaler Immunglobulin-G1(IgG1)-Antikörper, der mittels rekombinanter DNA-Technologie in Ovarialzellen des chinesischen Hamsters hergestellt wird.
Sonstige Bestandteile mit bekannter Wirkung
Dieses Arzneimittel enthält 164 mg Sorbitol pro 360-mg-Dosis.
Dieses Arzneimittel enthält 0,8 mg Polysorbat 20 pro 360-mg-Dosis.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung (Injektion)
Die Lösung ist farblos bis leicht gelblich und klar bis leicht opalisierend.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Skyrizi wird angewendet zur Behandlung von erwachsenen Patienten mit mittelschwerem bis schwerem aktivem Morbus Crohn, die auf eine konventionelle Therapie oder eine Biologikatherapie unzureichend angesprochen, diese nicht vertragen haben oder nicht mehr darauf ansprechen.
4.2 Dosierung und Art der Anwendung
Dieses Arzneimittel ist zur Anwendung unter Anleitung und Überwachung eines Arztes mit Erfahrung in der Diagnose und Behandlung von Erkrankungen, für die Skyrizi indiziert ist, vorgesehen.
Dosierung
Die empfohlene Dosis beträgt 600 mg als intravenöse Infusion in Woche 0, Woche 4 und Woche 8, gefolgt von 360 mg als subkutane Injektion in Woche 12 und danach alle 8 Wochen. Bei Patienten, die nach 24 Wochen keine Anzeichen eines therapeutischen Nutzens zeigen, ist ein Absetzen der Behandlung in Erwägung zu ziehen.
Die Dosierung des intravenösen Anfangsschemas ist Abschnitt 4.2 der Fachinformation zu Skyrizi 600 mg, Konzentrat zur Herstellung einer Infusionslösung, zu entnehmen.
Versäumte Einnahme
Wenn eine Dosis versäumt wurde, sollte diese so schnell wie möglich verabreicht werden. Danach sollte die Behandlung zu den regulär vorgesehenen Zeitpunkten fortgeführt werden.
Besondere Patientengruppen
Ältere Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Bisher liegen nur begrenzte Erfahrungen zu Patienten ≥ 65 Jahre vor.
Eingeschränkte Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Beurteilung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Skyrizi durchgeführt. Im Allgemeinen ist nicht zu erwarten, dass diese Einschränkungen einen signifikanten Einfluss auf die Pharmakokinetik monoklonaler Antikörper haben, sodass keine Dosisanpassungen als notwendig erachtet werden (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Skyrizi bei Kindern und Jugendlichen im Alter von 0 bis 17 Jahren zur Behandlung von Morbus Crohn ist bisher noch nicht erwiesen. Die aktuell verfügbaren Daten werden in Abschnitt 5.1 und 5.2 beschrieben, es kann jedoch keine Dosierungsempfehlung abgegeben werden.
Übergewichtige Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Art der Anwendung
Dieses Arzneimittel muss von medizinischem Fachpersonal verabreicht werden.
Skyrizi wird als subkutane Injektion verabreicht.
Die Injektion ist in den Oberschenkel oder Bauch zu injizieren. Schmerzempfindliche, blutunterlaufene, gerötete, verhärtete oder geschädigte Haut oder Stellen sind zu vermeiden.
Um die vollständige 360-mg-Dosis zu verabreichen, müssen vier Fertigspritzen injiziert werden. Die vier Injektionen sind an anatomisch unterschiedlichen Stellen zu verabreichen (siehe Hinweise zur Verabreichung in der Packungsbeilage).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Klinisch relevante aktive Infektionen (z. B. aktive Tuberkulose, siehe Abschnitt 4.4).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Infektionen
Risankizumab kann das Infektionsrisiko erhöhen.
Bei Patienten mit einer chronischen Infektion, einer rezidivierenden Infektion in der Anamnese oder mit bekannten Risikofaktoren für eine Infektion sollte Risankizumab mit Vorsicht angewendet werden. Bei Patienten mit einer klinisch relevanten aktiven Infektion sollte die Behandlung mit Risankizumab nicht eingeleitet werden, bis die Infektion abgeklungen ist oder angemessen behandelt wird.
Mit Risankizumab behandelte Patienten sind anzuweisen, ärztlichen Rat einzuholen, wenn Anzeichen oder Symptome einer klinisch bedeutsamen chronischen oder akuten Infektion auftreten. Wenn ein Patient eine solche Infektion entwickelt oder auf eine Standardtherapie für die Infektion nicht anspricht, ist der Patient engmaschig zu überwachen und Risankizumab sollte bis zum Abklingen der Infektion nicht verabreicht werden.
Tuberkulose
Vor Beginn der Behandlung mit Risankizumab sind die Patienten auf eine Tuberkulose (TB)-Infektion zu untersuchen. Patienten, die Risankizumab erhalten, müssen auf Anzeichen und Symptome einer aktiven TB überwacht werden. Bei Patienten mit latenter oder aktiver TB in der Anamnese, bei denen nicht bestätigt werden kann, dass sie eine adäquate Behandlung erhalten haben, sollte vor Behandlungsbeginn mit Risankizumab eine Anti-TB-Therapie in Erwägung gezogen werden.
Impfungen
Vor Einleitung der Therapie mit Risankizumab sollte in Übereinstimmung mit den aktuellen Impfempfehlungen die Durchführung aller vorgesehenen Impfungen erwogen werden. Wenn der Patient mit einem viralen oder bakteriellen Lebendimpfstoff geimpft wurde, wird empfohlen, mindestens 4 Wochen mit dem Beginn der Behandlung mit Risankizumab zu warten. Patienten, die mit Risankizumab behandelt werden, sollten während der Behandlung und für mindestens 21 Wochen nach der Behandlung keine Lebendimpfstoffe erhalten (siehe Abschnitt 5.2).
Überempfindlichkeit
Schwere Überempfindlichkeitsreaktionen, einschließlich Anaphylaxie, wurden bei der Anwendung von Risankizumab berichtet (siehe Abschnitt 4.8). Im Falle des Auftretens einer schwerwiegenden Überempfindlichkeitsreaktion muss die Anwendung von Risankizumab unverzüglich abgebrochen und eine geeignete Behandlung eingeleitet werden.
Sonstige Bestandteile mit bekannter Wirkung
Polysorbat
Dieses Arzneimittel enthält 0,8 mg Polysorbat 20 pro 360-mg-Dosis. Polysorbate können allergische Reaktionen hervorrufen.
Sorbitol
Dieses Arzneimittel enthält 164 mg Sorbitol pro 360-mg-Dosis.
Die additive Wirkung gleichzeitig angewendeter Sorbitol (oder Fructose)-haltiger Arzneimittel und die Einnahme von Sorbitol (oder Fructose) über die Nahrung ist zu berücksichtigen.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro 360-mg-Dosis, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es ist nicht zu erwarten, dass Risankizumab durch Leberenzyme verstoffwechselt oder über die Niere ausgeschieden wird. Wechselwirkungen zwischen Risankizumab und Inhibitoren, Induktoren oder Substraten von Enzymen, die Arzneimittel verstoffwechseln, sind nicht zu erwarten und eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Begleitende Immunsuppressivatherapie
Die Sicherheit und Wirksamkeit von Risankizumab in Kombination mit Immunsuppressiva, einschließlich Biologika, wurden nicht untersucht.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen während der Behandlung und für mindestens 21 Wochen nach der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen (weniger als 300 Schwangerschaftsausgänge) mit der Anwendung von Risankizumab bei Schwangeren vor. Tierexperimentelle Studien weisen nicht auf direkte oder indirekte schädliche Wirkungen hinsichtlich der Reproduktionstoxizität hin. Als Vorsichtsmaßnahme sollte eine Anwendung von Risankizumab während der Schwangerschaft vermieden werden.
Stillzeit
Es ist nicht bekannt, ob Risankizumab in die Muttermilch übergeht. Da humane Immunglobuline bekanntermaßen in den ersten Tagen nach der Geburt in die Muttermilch übergehen (kurz danach nur noch in geringer Konzentration), kann ein Risiko für den gestillten Säugling während dieses kurzen Zeitraums nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob die Behandlung mit Risankizumab unterbrochen bzw. abgesetzt wird. Dabei sind sowohl die Vorteile des Stillens für das Kind als auch der Nutzen der Therapie mit Risankizumab für die Mutter zu berücksichtigen.
Fertilität
Die Wirkung von Risankizumab auf die Fertilität des Menschen wurde nicht untersucht. Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf die Fertilität.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Risankizumab hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren Infektionen der oberen Atemwege (15,6 % bei Morbus Crohn und 26,2 % bei Colitis ulcerosa).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen von Risankizumab aus klinischen Studien (Tabelle 1) sind nach MedDRA-Systemorganklasse anhand folgender Häufigkeitskategorien gegliedert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 1. Auflistung von Nebenwirkungen
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
Infektionen und parasitäre Erkrankungen | Sehr häufig | Infektionen der oberen Atemwegea |
| Häufig | Tinea-Infektionenb | |
| Gelegentlich | Follikulitis | |
| Erkrankungen des Immunsystems | Selten | Anaphylaktische Reaktionen |
| Erkrankungen des Nervensystems | Häufig | Kopfschmerzc |
Erkrankung der Haut und des Unterhautgewebes | Häufig | Pruritus Ausschlag Ekzem |
| Gelegentlich | Urtikaria | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Fatigue/Ermüdungd Reaktionen an der Injektionsstellee |
a Einschließlich Atemwegsinfektion (viral, bakteriell oder nicht näher spezifiziert), Sinusitis (darunter akute Form), Rhinitis, Nasopharyngitis, Pharyngitis (darunter virale Form), Tonsillitis, Laryngitis, Tracheitis b Einschließlich Tinea pedis, Tinea cruris, Tinea corporis, Tinea versicolor, Tinea manuum, Onychomykose, Tinea-Infektion c Einschließlich Kopfschmerz, Spannungskopfschmerz, Sinuskopfschmerzen d Einschließlich Fatigue/Ermüdung, Asthenie, Unwohlsein e Einschließlich blauer Fleck an der Injektionsstelle, Erythem, Hämatom, Blutung, Reizung, Schmerz, Pruritus, Reaktion, Schwellung, Verhärtung, Überempfindlichkeit, Knoten, Ausschlag, Urtikaria, Bläschen, Erwärmung; Erytheme an der Infusionsstelle, Extravasation, Reaktion, Schwellung | ||
Beschreibung ausgewählter Nebenwirkungen
Psoriasis
Infektionen
Über das gesamte Psoriasis-Programm, einschließlich der Langzeitanwendung von Risankizumab lag die Rate der Infektionen bei 75,5 Ereignissen pro 100 Patientenjahre. Der Großteil der Fälle war nicht schwerwiegend, von leichtem bis moderatem Schweregrad und führte nicht zu einem Abbruch der Behandlung mit Risankizumab. Die Rate an schwerwiegenden Infektionen betrug 1,7 Ereignisse pro 100 Patientenjahre (siehe Abschnitt 4.4).
Morbus Crohn
Insgesamt entsprach das Sicherheitsprofil bei Patienten mit Morbus Crohn unter Risankizumab dem Sicherheitsprofil, das bei Patienten aller Indikationen beobachtet wurde.
Infektionen
Die Infektionsrate in den gepoolten Daten aus den 12-wöchigen Induktionsstudien betrug 83,3 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 600 mg intravenös behandelt wurden, im Vergleich zu 117,7 Ereignissen pro 100 Patientenjahre unter Placebo. Die Rate schwerwiegender Infektionen betrug 3,4 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 600 mg intravenös behandelt wurden, im Vergleich zu 16,7 Ereignissen pro 100 Patientenjahre unter Placebo (siehe Abschnitt 4.4).
Die Infektionsrate in der 52-wöchigen Erhaltungsstudie betrug 57,7 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 76,0 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten. Die Rate schwerwiegender Infektionen betrug 6,0 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 5,0 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten (siehe Abschnitt 4.4).
Colitis ulcerosa
Insgesamt entsprach das Sicherheitsprofil bei Patienten mit Colitis ulcerosa unter Risankizumab dem Sicherheitsprofil, das bei Patienten aller Indikationen beobachtet wurde.
Infektionen
Die Infektionsrate in den gepoolten Daten aus der 12-wöchigen Induktionsstudie betrug 78,3 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 1 200 mg intravenös behandelt wurden, im Vergleich zu 74,2 Ereignissen pro 100 Patientenjahre unter Placebo. Die Rate schwerwiegender Infektionen betrug 3,0 Ereignisse pro 100 Patientenjahre bei Patienten, die mit Risankizumab 1 200 mg intravenös behandelt wurden, im Vergleich zu 5,4 Ereignissen pro 100 Patientenjahre unter Placebo (siehe Abschnitt 4.4).
Die Infektionsrate in der 52-wöchigen Erhaltungsstudie betrug 67,4 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 180 mg subkutan behandelt wurden, und 56,5 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 64,6 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten. Die Rate schwerwiegender Infektionen betrug 1,1 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 180 mg subkutan behandelt wurden, und 0,6 Ereignisse pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase mit Risankizumab 360 mg subkutan behandelt wurden, im Vergleich zu 2,3 Ereignissen pro 100 Patientenjahre bei Patienten, die nach der Risankizumab-Induktionsphase Placebo erhielten (siehe Abschnitt 4.4).
Immunogenität
Bei Patienten mit Morbus Crohn, die in klinischen Studien zu MC bis zu 64 Wochen Risankizumab in der empfohlenen intravenösen Induktions- und subkutanen Erhaltungsdosis erhielten, wurden bei 3,4 % (2/58) bzw. bei 0 % (0/58) der beurteilten Patienten unter Behandlung auftretende Antikörper gegen den Wirkstoff und neutralisierende Antikörper nachgewiesen.
Bei Patienten mit Colitis ulcerosa, die in klinischen Studien zu Colitis ulcerosa bis zu 64 Wochen Risankizumab in der empfohlenen intravenösen Induktions- und subkutanen Erhaltungsdosis (180 mg oder 360 mg) erhielten, wurden unter 180 mg subkutan bei 8,9 % (8/90) bzw. 6,7 % (6/90) und unter 360 mg subkutan bei 4,4 % (4/91) bzw. 2,2 % (2/91) der beurteilten Patienten unter Behandlung auftretende Antikörper gegen den Wirkstoff und neutralisierende Antikörper nachgewiesen.
Antikörper gegen Risankizumab, auch neutralisierende Antikörper, waren nicht mit Veränderungen des klinischen Ansprechens oder der Sicherheit assoziiert.
Ältere Patienten
Bisher liegen nur begrenzte Erfahrungen zu Patienten ≥ 65 Jahre vor.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Im Falle einer Überdosierung wird empfohlen, den Patienten auf Anzeichen und Symptome von Nebenwirkungen zu überwachen und umgehend eine geeignete symptomatische Behandlung einzuleiten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, Interleukin-Inhibitoren, ATC-Code: L04AC18
Wirkmechanismus
Risankizumab ist ein humanisierter monoklonaler IgG1-Antikörper, der selektiv mit hoher Affinität an die p19-Untereinheit des humanen Interleukin 23 (IL-23) bindet, ohne an IL-12 zu binden, und dessen Interaktion mit dem IL-23-Rezeptorkomplex hemmt. IL-23 ist ein Zytokin, das an Entzündungs- und Immunreaktionen beteiligt ist. Durch die Hemmung der Bindung von IL-23 an seinen Rezeptor hemmt Risankizumab die IL-23-abhängige Signaltransduktion und die Freisetzung proinflammatorischer Zytokine.
Pharmakodynamische Wirkungen
In einer Studie mit Psoriasis-Patienten war die Expression von Genen in der Haut, die mit der IL-23/IL-17-Achse in Zusammenhang stehen, nach Einzeldosen von Risankizumab vermindert. Bei den psoriatischen Läsionen wurden auch eine Verringerung der Epidermisdicke, der Infiltration von Entzündungszellen und der Expression psoriatischer Krankheitsmarker beobachtet.
In einer Phase-II-Studie mit MC-Patienten war die Expression von Genen, die mit der IL-23/Th17-Achse assoziiert sind, im Darmgewebe nach Mehrfachgabe von Risankizumab vermindert. In Phase-III-Induktionsstudien bei Morbus Crohn wurde nach Mehrfachgabe auch eine Verringerung von fäkalem Calprotectin (FCP), C-reaktivem Protein (CRP) und IL-22 beobachtet. Die Verringerung von FCP, CRP und IL-22 im Serum wurde bis Woche 52 der Erhaltungsstudie beibehalten.
Klinische Wirksamkeit und Sicherheit
Morbus Crohn
Die Wirksamkeit und Sicherheit von Risankizumab wurden bei 1 419 Patienten mit mittelschwerem bis schwerem aktivem Morbus Crohn in drei multizentrischen, randomisierten, doppelblinden, placebokontrollierten klinischen Studien untersucht. Die aufgenommenen Studienteilnehmenden
waren mindestens 16 Jahre alt und wiesen einen Crohn’s Disease Activity Index (CDAI) von 220 bis 450, eine durchschnittliche tägliche Stuhlfrequenz (SF) von ≥ 4 und/oder einen durchschnittlichen täglichen Score für Bauchschmerzen (BS) von ≥ 2 sowie einen Simple Endoscopic Score for CD (SES-CD) von ≥ 6 (bzw. ≥ 4 bei isolierter Erkrankung des Ileums) auf, abgesehen von einer vorliegenden Verengungskomponente und von einem zentralen Prüfer bestätigt.
Es gab zwei 12-wöchige intravenöse Induktionsstudien (ADVANCE und MOTIVATE), die eine 12-wöchige Verlängerungsphase für Patienten umfassten, die in Woche 12 kein klinisches SF/BS-Ansprechen erreichten (≥ 30%ige Verringerung der SF und/oder ≥ 30%ige Verringerung der BS und beide nicht schlechter als bei Baseline). Auf ADVANCE und MOTIVATE folgte eine 52-wöchige randomisierte Absetzstudie mit subkutaner Erhaltungstherapie (FORTIFY), in die Patienten mit einem klinischen SF/BS-Ansprechen auf die intravenöse Induktionstherapie eingeschlossen wurden, die somit auf eine Behandlungsdauer von mindestens 64 Wochen kamen.
ADVANCE und MOTIVATE
In den Studien ADVANCE und MOTIVATE wurden die Studienteilnehmenden randomisiert und erhielten in Woche 0, Woche 4 und Woche 8 entweder Risankizumab in einer Dosis von 600 mg (empfohlene Dosis) oder 1 200 mg oder Placebo.
In ADVANCE hatten 58 % (491/850) der Studienteilnehmenden nicht auf eine Behandlung mit einem oder mehreren Biologika angesprochen oder diese nicht vertragen (vorheriges Versagen der Biologikatherapie) und 42 % (359/850) hatten nicht auf eine Behandlung mit konventionellen Therapien, aber nicht mit Biologika (kein vorheriges Versagen der Biologikatherapie) angesprochen oder diese nicht vertragen. In ADVANCE waren von den Studienteilnehmenden ohne vorheriges Versagen der Biologikatherapie 87 % (314/359) noch nicht mit einem Biologikum behandelt worden und die restlichen 13 % hatten ein Biologikum erhalten, wiesen jedoch kein Behandlungsversagen und keine Unverträglichkeit auf. Alle Patienten in MOTIVATE hatten ein vorheriges Versagen der Biologikatherapie.
In beiden Studien erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten in Woche 12 die koprimären Endpunkte einer klinischen Remission und eines endoskopischen Ansprechens als unter Placebo. Ein erweitertes klinisches SF/BS-Ansprechen und eine klinische Remission waren bei den mit Risankizumab behandelten Patienten bereits in Woche 4 signifikant und verbesserten sich bis Woche 12 weiter (Tabelle 2).
Tabelle 2. Wirksamkeitsergebnisse in den Studien ADVANCE und MOTIVATE
| ADVANCE | MOTIVATE | ||||||
Placebo intravenös (n = 175) % | Risankizumab 600 mg intravenös (n = 336) % | Behandlungs-unterschiedd (95 %-CI) | Placebo intravenö s (n = 187) % | Risankizumab 600 mg intravenös (n = 191) % | Behandlungs-unterschiedd (95 %-CI) | ||
| Koprimäre Endpunkte | |||||||
Klinische Remission in Woche 12e | 22 % | 43 % | 22 % [14 %, 30 %]a | 19 % | 35 % | 15 % [6 %, 24 %]b | |
| Endoskopisches Ansprechen in Woche 12f | 12 % | 40 % | 28 % [21 %, 35 %]a | 11 % | 29 % | 18 % [10 %, 25 %]a | |
| Weitere Endpunkte | |||||||
Erweitertes klinisches SF/BS- Ansprechen in Woche 4g | 31 % | 46 % | 15 % [6 %, 23 %]b | 32 % | 45 % | 14 % [4 %, 23 %]c | |
Erweitertes klinisches SF/BS- Ansprechen in Woche 12g | 42 % | 63 % | 21 % [12 %, 30 %]a | 39 % | 62 % | 23 % [13 %, 33 %]a | |
| CDAI < 150 in Woche 4 | 10 % | 18 % | 8 % [1 %, 14 %]c | 11 % | 21 % | 10 % [2 %, 17 %]c | |
| CDAI < 150 in Woche 12 | 25 % | 45 % | 21 % [12 %, 29 %]a | 20 % | 42 % | 22 % [13 %, 31 %]a | |
| Mukosaheilung in Woche 12h | (n = 173) 8 % | (n = 336) 21 % | 14 % [8 %, 19 %]a | (n = 186) 4 % | (n = 190) 14 % | 9 % [4 %, 15 %]b | |
| Endoskopische Remission in Woche 12i | 9 % | 24 % | 15 % [9 %, 21 %]a | 4 % | 19 % | 15 % [9 %, 21 %]a | |
a Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p < 0,001) b Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p ≤ 0,01) c Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo d Angepasster Behandlungsunterschied e Klinische Remission basierend auf SF/BS: durchschnittliche tägliche Stuhlfrequenz von ≤ 2,8 und nicht schlechter als bei Baseline und durchschnittlicher täglicher Score für Bauchschmerzen von ≤ 1 und nicht schlechter als bei Baseline f Endoskopisches Ansprechen: Verringerung des SES-CD um mehr als 50 % gegenüber Baseline oder Verringerung um mindestens 2 Punkte bei Patienten mit einem Baseline-Score von 4 und isolierter Erkrankung des Ileums g Erweitertes klinisches SF/BS-Ansprechen: ≥ 60%ige Verringerung der durchschnittlichen täglichen Stuhlfrequenz und/oder ≥ 35%ige Verringerung des durchschnittlichen täglichen Scores für Bauchschmerzen, beide nicht schlechter als bei Baseline, und/oder klinische Remission h Mukosaheilung: SES-CD-Subscore für Geschwüre auf der Oberfläche von 0 bei Patienten mit einem Subscore von ≥ 1 bei Baseline i Endoskopische Remission: SES-CD von ≤ 4 und mindestens 2 Punkte niedriger als bei Baseline und kein Subscore einer einzelnen Variable > 1. | |||||||
In Woche 12 erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten eine Verringerung des CDAI um mindestens 100 Punkte gegenüber Baseline als unter Placebo (ADVANCE: Risankizumab = 60 %, Placebo = 37 %, p < 0,001; MOTIVATE: Risankizumab = 60 %, Placebo = 30 %, p < 0,001).
In Woche 12 erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten sowohl ein erweitertes klinisches SF/BS-Ansprechen als auch ein endoskopisches Ansprechen als unter Placebo (ADVANCE: Risankizumab = 31 %, Placebo = 8 %, p < 0,001; MOTIVATE: Risankizumab = 21 %, Placebo = 7 %, p < 0,001).
Die Ergebnisse für die koprimären Endpunkte für die Untergruppen (ohne Berücksichtigung von Multiplizität) von Patienten mit und ohne vorheriges Versagen der Biologikatherapie sind in Tabelle 3 dargestellt.
Tabelle 3. Wirksamkeitsergebnisse in Woche 12 in den Untergruppen von Studienteilnehmenden mit vorherigem Versagen der Biologikatherapie und bei Patienten ohne vorheriges Versagen der Biologikatherapie in ADVANCE
| ADVANCE | |||
| Placebo intravenös | Risankizumab 600 mg | Behandlungsunterschied (95 %-CI) | |
| Klinische Remission gemäß SF/BS-Score | |||
| Vorheriges Versagen der Biologikatherapie | 23 % (n = 97) | 41 % (n = 195) | 18 % [7 %, 29 %] |
Kein vorheriges Versagen der Biologikatherapie | 21 % (n = 78) | 48 % (n = 141) | 27 % [15 %, 39 %] |
| Endoskopisches Ansprechen | |||
| Vorheriges Versagen der Biologikatherapie | 11 % (n = 97) | 33 % (n = 195) | 21 % [12 %, 31 %] |
Kein vorheriges Versagen der Biologikatherapie | 13 % (n = 78) | 50 % (n = 141) | 38 % [27 %, 49 %] |
In ADVANCE erreichte ein größerer Anteil der mit Risankizumab behandelten Patienten mit und ohne vorheriges Versagen einer Biologikatherapie einen CDAI < 150 als unter Placebo (mit vorherigem Versagen der Biologikatherapie: Risankizumab = 42 %, Placebo = 26 %; kein vorheriges Versagen der Biologikatherapie: Risankizumab = 49 %, Placebo = 23 %).
MC-bedingte Hospitalisierungen
Die Raten der MC-bedingten Hospitalisierungen bis Woche 12 waren bei den mit Risankizumab behandelten Studienteilnehmenden niedriger als unter Placebo (ADVANCE, Risankizumab = 3 %, Placebo = 12 %, p < 0,001; MOTIVATE, Risankizumab = 3 %, Placebo = 11 %, p ≤ 0,01).
FORTIFY
In der Erhaltungsstudie FORTIFY wurden 462 Studienteilnehmende mit klinischem SF/BS-Ansprechen auf eine 12-wöchige Induktionstherapie mit Risankizumab intravenös in den Studien ADVANCE und MOTIVATE untersucht. Die Studienteilnehmenden wurden randomisiert und erhielten entweder weiterhin ein Erhaltungsschema mit Risankizumab 360 mg subkutan (empfohlene Dosis) oder Risankizumab 180 mg subkutan alle 8 Wochen oder sie setzten die Induktionstherapie mit Risankizumab ab und erhielten bis zu 52 Wochen lang alle 8 Wochen Placebo subkutan.
Die koprimären Endpunkte waren die klinische Remission in Woche 52 und das endoskopische Ansprechen in Woche 52. Koprimäre Endpunkte wurden auch bei Studienteilnehmenden mit und ohne vorheriges Versagen einer Biologikatherapie beurteilt (siehe Tabelle 4).
Tabelle 4. Wirksamkeitsergebnisse in FORTIFY in Woche 52 (64 Wochen nach Einleitung der Induktionsdosis)
| FORTIFY | |||
Induktion mit Risankizumab intravenös/Placebo subkutanf (n = 164) % | Induktion mit Risankizumab intravenös/Risankizumab 360 mg subkutan (n = 141) % | Behandlungsunterschied (95 %-CI) | |
| Koprimäre Endpunkte | |||
| Klinische Remission | 40 % | 52 % | 15 % [5 %, 25 %]a,g |
| Vorheriges Versagen der Biologikatherapie | 34 % (n = 123) | 48 % (n = 102) | 14 % [1 %, 27 %] |
| Kein vorheriges Versagen der Biologikatherapie | 56 % (n = 41) | 62 % (n = 39) | 5 % [-16 %, 27 %] |
| Endoskopisches Ansprechen | 22 % | 47 % | 28 % [19 %, 37 %]b,g |
| Vorheriges Versagen der Biologikatherapie | 20 % (n = 123) | 44 % (n = 102) | 23 % [11 %, 35 %] |
| Kein vorheriges Versagen der Biologikatherapie | 27 % (n = 41) | 54 % (n = 39) | 27 % [6 %, 48 %] |
| Weitere Endpunkte | |||
| Erweitertes klinisches SF/BS-Ansprechen | 49 % | 59 % | 13 % [2 %, 23 %]e,g |
| Aufrechterhaltung der klinischen Remissionh | (n = 91) 51 % | (n = 72) 69 % | 21 % [6 %, 35 %]d,g |
| Endoskopische Remission | 13 % | 39 % | 28 % [20 %, 37 %]c,g |
| Mukosaheilung | (n = 162) 10 % | (n = 141) 31 % | 22 % [14 %, 30 %]c,g |
a Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p ≤ 0,01). b Statistisch signifikant unter Multiplizitätskontrolle für den Vergleich von Risankizumab mit Placebo (p < 0,001). c Nominal p < 0,001 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. d Nominal p ≤ 0,01 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. e Nominal p ≤ 0,05 Risankizumab im Vergleich zu Placebo ohne allgemeine Typ-I-Fehlerkontrolle. f Der Behandlungsarm, der nur die Induktionstherapie erhielt, bestand aus Studienteilnehmenden, die ein klinisches Ansprechen auf die Induktionstherapie mit Risankizumab erreichten und in der Erhaltungsstudie (FORTIFY) zu Placebo randomisiert wurden. g Angepasster Behandlungsunterschied h Aufrechterhaltung der klinischen Remission: klinische Remission in Woche 52 bei Studienteilnehmenden mit klinischer Remission in Woche 0 | |||
Eine tiefe Remission (klinische Remission und endoskopische Remission) wurde in Woche 52 bei den mit Risankizumab intravenös/Risankizumab subkutan behandelten Studienteilnehmenden häufiger beobachtet als bei Studienteilnehmenden, die Risankizumab intravenös/Placebo subkutan erhielten (28 % bzw. 10 %, nominal p < 0,001).
In Woche 52 erreichte ein größerer Anteil der mit Risankizumab intravenös/Risankizumab subkutan behandelten Patienten einen CDAI < 150 als unter Risankizumab intravenös/Placebo subkutan (52 % bzw. 41 %, nominal p ≤ 0,01). Ein größerer Anteil der mit Risankizumab intravenös/Risankizumab subkutan behandelten Studienteilnehmenden erreichte eine Verringerung des CDAI um mindestens 100 Punkte gegenüber Baseline im Vergleich zu den mit Risankizumab intravenös/Placebo subkutan behandelten Studienteilnehmenden (62 % bzw. 48 %, nominal p ≤ 0,01).
In den Studien ADVANCE und MOTIVATE erhielten 91 Patienten, die nach einer 12-wöchigen Induktionstherapie mit Risankizumab kein klinisches SF/BS-Ansprechen zeigten, in Woche 12 und Woche 20 eine Dosis Risankizumab 360 mg subkutan Von diesen Studienteilnehmenden erreichten 64 % (58/91) in Woche 24 ein klinisches SF/BS-Ansprechen. 33 der Studienteilnehmenden, die ein klinisches SF/BS-Ansprechen erreichten, wurden in FORTIFY aufgenommen und erhielten bis zu 52 Wochen lang alle 8 Wochen Risankizumab 360 mg subkutan. Von diesen Studienteilnehmenden erreichten 55 % (18/33) in Woche 52 eine klinische Remission und 45 % (15/33) ein endoskopisches Ansprechen.
Während FORTIFY hatten 30 Studienteilnehmende einen Verlust des Ansprechens auf die Behandlung mit Risankizumab 360 mg subkutan und erhielten eine Notfallbehandlung mit Risankizumab (eine Einmaldosis 1 200 mg intravenös, gefolgt von 360 mg subkutan alle 8 Wochen). Von diesen Studienteilnehmenden erreichten 57 % (17/30) in Woche 52 ein klinisches SF/BS-Ansprechen. Darüber hinaus erreichten 20 % (6/30) bzw. 34 % (10/29) der Studienteilnehmenden in Woche 52 eine klinische Remission bzw. ein endoskopisches Ansprechen.
Ergebnisse zur (gesundheitsbezogenen) Lebensqualität
Die gesundheitsbezogene Lebensqualität wurde anhand des Inflammatory Bowel Disease Questionnaire (IBDQ) und des SF-36-Fragebogens beurteilt. Die Verbesserung im Hinblick auf Fatigue wurde anhand der Skala des Functional Assessment of Chronic Illness Therapy-Fatigue (FACIT-F) gemessen. Die Arbeitsproduktivität wurde anhand des Work Productivity and Activity Impairment CD (WPAI-CD)-Fragebogens beurteilt.
In Woche 12 von ADVANCE und MOTIVATE erreichten die mit Risankizumab behandelten Studienteilnehmenden im Vergleich zu Placebo klinisch bedeutsame Verbesserungen gegenüber Baseline im Hinblick auf den IBDQ-Gesamtscore, alle IBDQ-Bereichsscores (Darmsymptome, systemische Funktion, emotionale Funktion und soziale Funktion), die körperlichen und psychischen Komponenten des SF-36, FACIT-F und WPAI-CD. Für WPAI-CD wurden größere Reduzierung der Beeinträchtigung während der Arbeit, der Beeinträchtigung der Arbeit insgesamt und der Beeinträchtigung der Aktivität in ADVANCE gezeigt. Eine stärkere Reduzierung der Beeinträchtigung der Aktivität wurde in MOTIVATE gezeigt. Diese Verbesserungen wurden bei den mit Risankizumab intravenös/Risankizumab subkutan behandelten Patienten in FORTIFY bis Woche 52 aufrechterhalten.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Skyrizi eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen zur Behandlung von Morbus Crohn gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Risankizumab war vergleichbar zwischen Patienten mit Plaque-Psoriasis und Patienten mit Psoriasis-Arthritis sowie zwischen Patienten mit Morbus Crohn und Patienten mit Colitis ulcerosa.
Resorption
Risankizumab zeigte eine lineare Pharmakokinetik mit dosisproportionalem Anstieg bei Exposition über den Dosisbereich von 18 bis 360 mg und 0,25 bis 1 mg/kg subkutan sowie 200 bis 1 800 mg und 0,01 bis 5 mg/kg intravenös.
Nach subkutaner Gabe von Risankizumab wurde die maximale Plasmakonzentration 3–14 Tage nach der Anwendung erreicht, mit einer geschätzten absoluten Bioverfügbarkeit von 74–89 %. Bei einer Dosierung von 150 mg in Woche 0, Woche 4 und danach alle 12 Wochen beträgt die geschätzte maximale Plasmakonzentration im Steady State 12 µg/ml und der Talspiegel 2 µg/ml.
Bei Studienteilnehmenden mit Morbus Crohn, die mit einer Induktionsdosis von 600 mg intravenös in Woche 0, 4 und 8, gefolgt von einer Erhaltungsdosis von 360 mg subkutan in Woche 12 und danach alle 8 Wochen behandelt wurden, werden die maximalen Peak- und Talkonzentrationen im Median während der Induktionsphase (Woche 8–12) auf 156 bzw. 38,8 µg/ml und die Peak- und Talkonzentrationen im Median im Steady State während der Erhaltungsphase (Woche 40–48) auf 28,0 bzw. 8,13 µg/ml geschätzt.
Verteilung
Das mittlere Verteilungsvolumen (± Standardabweichung) im Steady State (Vss) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Psoriasis 11,4 (± 2,7) l. Dies deutet darauf hin, dass die Verteilung von Risankizumab hauptsächlich auf den vaskulären und den interstitiellen Raum beschränkt ist. Bei einem typischen Morbus-Crohn-Patienten mit einem Körpergewicht von 70 kg lag das Vss bei 7,68 l.
Biotransformation
Therapeutische monoklonale IgG-Antikörper werden in der Regel analog zu endogenen IgGs über katabole Wege zu kleinen Peptiden und Aminosäuren abgebaut. Es ist nicht zu erwarten, dass Risankizumab durch Cytochrom-P450-Enzyme verstoffwechselt wird.
Elimination
Die mittlere (± Standardabweichung) systemische Clearance (CL) von Risankizumab betrug in Phase-III-Studien bei Patienten mit Psoriasis 0,3 (± 0,1) l/Tag. Die mittlere terminale Eliminationshalbwertszeit von Risankizumab lag in Phase-III-Studien bei Studienteilnehmenden mit Psoriasis zwischen 28 und 29 Tagen. Bei einem typischen Morbus-Crohn-Patienten mit einem Körpergewicht von 70 kg betrug die CL 0,30 l/Tag und die terminale Eliminationshalbwertszeit 21 Tage.
Es ist nicht zu erwarten, dass Risankizumab als monoklonaler IgG1-Antikörper durch glomeruläre Filtration in den Nieren filtriert oder als intaktes Molekül im Urin ausgeschieden wird.
Linearität/Nicht-Linearität
Risankizumab wies bei gesunden Probanden oder Studienteilnehmenden mit Psoriasis, Morbus Crohn oder Colitis ulcerosa eine lineare Pharmakokinetik mit annähernd dosisproportionalem Anstieg der systemischen Exposition (Cmax und area under the curve, AUC) im untersuchten Dosisbereich von 18 bis 360 mg bzw. 0,25 bis 1 mg/kg bei subkutaner Anwendung und 200 bis 1 800 mg bzw. 0,01 bis 5 mg/kg bei intravenöser Anwendung auf.
Wechselwirkungen
Es wurden Studien zu Wechselwirkungen bei Studienteilnehmenden mit Plaque-Psoriasis, Morbus Crohn und Colitis ulcerosa durchgeführt, um die Wirkung einer wiederholten Anwendung von Risankizumab auf die Pharmakokinetik von Cytochrom-P450(CYP)-sensitiven Prüfsubstraten zu untersuchen. Die Exposition von Koffein (CYP1A2-Substrat), Warfarin (CYP2C9-Substrat),
Omeprazol (CYP2C19-Substrat), Metoprolol (CYP2D6-Substrat) und Midazolam (CYP3A-Substrat) nach Behandlung mit Risankizumab war mit deren Exposition vor der Behandlung mit Risankizumab vergleichbar. Dies deutet auf keine klinisch bedeutsamen Wechselwirkungen durch diese Enzyme hin.
In populationspharmakokinetischen Analysen zeigte sich, dass die Risankizumab-Exposition nicht durch Begleitmedikationen, die einige Patienten mit Plaque-Psoriasis während der klinischen Studien anwendeten, beeinflusst wurde. Ein ähnlicher fehlender Effekt durch Begleitmedikationen wurde auch bei populationspharmakokinetischen Analysen bei Morbus Crohn beobachtet.
Besondere Patientengruppen
Kinder und Jugendliche
Die Pharmakokinetik von Risankizumab bei Kindern und Jugendlichen unter 16 Jahren wurde nicht untersucht. 12 der 1 574 Studienteilnehmenden mit Morbus Crohn, die mit Risankizumab behandelt wurden, waren 16 bis 17 Jahre alt. Die Risankizumab-Exposition war bei 16- bis 17-jährigen Patienten mit Morbus Crohn mit der von erwachsenen Patienten vergleichbar. Basierend auf den populationspharmakokinetischen Analysen wurde kein signifikanter Einfluss des Alters auf die Risankizumab-Exposition festgestellt.
Ältere Patienten
Von den 2 234 Studienteilnehmenden mit Plaque-Psoriasis, die Risankizumab erhielten, waren 243 ≥ 65 Jahre und 24 ≥ 75 Jahre alt. Von den 1 574 Studienteilnehmenden mit Morbus Crohn, die Risankizumab erhielten, waren 72 ≥ 65 Jahre und 5 ≥ 75 Jahre alt. Zwischen den älteren und den jüngeren Studienteilnehmenden, die Risankizumab erhielten, wurden insgesamt keine Unterschiede hinsichtlich der Risankizumab-Exposition beobachtet.
Patienten mit eingeschränkter Nieren- oder Leberfunktion
Es wurden keine spezifischen Studien zur Ermittlung der Auswirkungen einer eingeschränkten Nieren- oder Leberfunktion auf die Pharmakokinetik von Risankizumab durchgeführt. Auf Basis populationspharmakokinetischer Analysen hatten der Serumkreatininspiegel, die Kreatinin-Clearance oder die Leberfunktionsmarker (ALT/AST/Bilirubin) bei Studienteilnehmenden mit Psoriasis oder Morbus Crohn keinen bedeutsamen Einfluss auf die Risankizumab-Clearance.
Als monoklonaler IgG1-Antikörper erfolgt die Elimination von Risankizumab hauptsächlich über den intrazellulären Katabolismus und es ist nicht zu erwarten, dass Risankizumab durch hepatische Cytochrom-P450-Enzyme verstoffwechselt oder durch renale Elimination ausgeschieden wird.
Körpergewicht
Clearance und Verteilungsvolumen von Risankizumab steigen mit zunehmendem Körpergewicht. Dies kann bei Studienteilnehmenden mit einem hohen Körpergewicht (> 130 kg) zu einer verringerten Wirksamkeit führen. Allerdings beruht diese Beobachtung auf einer begrenzten Anzahl an Studienteilnehmenden mit Plaque-Psoriasis. Das Körpergewicht hatte bei Psoriasis-Arthritis oder Morbus Crohn keinen klinisch bedeutsamen Einfluss auf die Exposition oder Wirksamkeit von Risankizumab. Daher wird momentan eine Dosisanpassung aufgrund des Körpergewichts nicht empfohlen.
Geschlecht und ethnische Zugehörigkeit
Bei erwachsenen Patienten mit Plaque-Psoriasis oder Morbus Crohn hatte das Geschlecht oder die ethnische Abstammung keine bedeutenden Auswirkungen auf die Clearance von Risankizumab. In klinischen Studien zur Pharmakokinetik mit gesunden Probanden wurden zwischen chinesischen oder japanischen Probanden und kaukasischen Probanden keine klinisch bedeutsamen Unterschiede hinsichtlich der Risankizumab-Exposition beobachtet.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den Studien zur Toxizität bei wiederholter Gabe, einschließlich sicherheitspharmakologischer Untersuchungen und einer erweiterten Studie zur prä- und postnatalen Entwicklungstoxizität an Javaneraffen mit Dosen von bis zu 50 mg/kg/Woche, entsprechend einer Exposition in Höhe des 10-Fachen der klinischen Exposition während der Induktionsphase (600 mg intravenös alle 4 Wochen) und des 39-Fachen der klinischen Exposition in der Erhaltungsphase (360 mg subkutan alle 8 Wochen) für Morbus Crohn, ließen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Es wurden keine Studien zur Mutagenität oder Kanzerogenität von Risankizumab durchgeführt. In einer 26-wöchigen Studie zur chronischen Toxikologie an Javaneraffen wurden bei Dosierungen von bis zu 50 mg/kg/Woche (das 7-Fache der klinischen Exposition während der Induktionsphase (600 mg intravenös alle 4 Wochen) und das 28-Fache der klinischen Exposition in der Erhaltungsphase (360 mg subkutan alle 8 Wochen) für Morbus Crohn keine präneoplastischen oder neoplastischen Läsionen und keine unerwünschten immuntoxischen oder kardiovaskulären Wirkungen beobachtet.
6.1 Liste der sonstigen Bestandteile
Natriumsuccinat 6 H2O
Polysorbat 20 (E 432)
Sorbitol (E 420)
Bernsteinsäure (E 363)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Dieses Arzneimittel darf nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
2 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C). Nicht einfrieren.
Die Fertigspritzen können bis zu 24 Stunden außerhalb des Kühlschranks (bei bis zu maximal 25 °C) aufbewahrt werden.
Die Fertigspritzen im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
Fertigspritze aus Glas mit fester Nadel und Nadelkappe, versehen mit einem automatischen Nadelschutz.
Skyrizi ist in Packungen mit 4 Fertigspritzen erhältlich.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Vor der Injektion ist der Umkarton aus dem Kühlschrank zu nehmen und 15 bis 30 Minuten bei Raumtemperatur ohne direkte Sonneneinstrahlung liegen zu lassen, ohne die Fertigspritzen aus dem Umkarton zu entnehmen.
Vor der Anwendung der Fertigspritze empfiehlt es sich, diese visuell zu prüfen. Es können sich wenige durchscheinende bis weiße produktbezogene Partikel in der Lösung befinden. Skyrizi darf nicht angewendet werden, wenn die Lösung trüb oder verfärbt ist oder große Partikel enthält. Die Fertigspritze darf nicht geschüttelt werden.
Die Lösung muss farblos bis leicht gelblich und klar bis leicht opalisierend sein.
Generelle Vorsichtsmaßnahmen
Ausführliche Anweisungen zur Verabreichung sind in der Packungsbeilage enthalten.
Jede Fertigspritze ist nur zum einmaligen Gebrauch bestimmt.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
AbbVie Deutschland GmbH & Co. KG
Knollstraße
67061 Ludwigshafen
Deutschland
8. ZULASSUNGSNUMMERN
EU/1/19/1361/006
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 26. April 2019
Datum der letzten Verlängerung der Zulassung: 05. Januar 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.