


Fachinformation - Ocrevus
Ocrevus 300 mg Konzentrat zur Herstellung einer Infusionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
Ocrevus 300 mg Konzentrat zur Herstellung einer Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Durchstechflasche enthält 300 mg Ocrelizumab in 10 ml in einer Konzentration von 30 mg/ml. Die finale Wirkstoffkonzentration nach Verdünnung beträgt ungefähr 0,6 mg/ml oder 1,2 mg/ml (siehe Abschnitt 6.6).
Ocrelizumab ist ein humanisierter monoklonaler Antikörper, der in Ovarialzellen des chinesischen Hamsters mittels rekombinanter DNA-Technologie hergestellt wird.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Konzentrat zur Herstellung einer Infusionslösung.
Klare bis leicht opalisierende, farblose bis schwach braune Lösung mit einem pH-Wert von ca. 5,3 und einer Osmolalität von ca. 161 mOsm/kg.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
| Ocrevus ist angezeigt zur Behandlung von Erwachsenen sowie von Kindern und Jugendlichen ab | ||
| einem Alter von 10 Jahren mit schubförmiger Multipler Sklerose (RMS, relapsing | multiple sclerosis | ) |
| mit aktiver Erkrankung, definiert durch klinischen Befund oder Bildgebung (siehe Abschnitt 5.1). | ||
| Ocrevus ist angezeigt zur Behandlung erwachsener Patienten mit früher primär progredienter | ||
| Multipler Sklerose (PPMS, primary progressive multiple sclerosis), charakterisiert anhand der | ||
| Krankheitsdauer und dem Grad der Behinderung, sowie mit Bildgebungsmerkmalen, die typisch für | ||
| eine Entzündungsaktivität sind (siehe Abschnitt 5.1). | ||
4.2 Dosierung und Art der Anwendung
Die Behandlung ist von spezialisierten Ärzten mit Erfahrung in der Diagnose und Behandlung neurologischer Erkrankungen und mit Zugang zu einer angemessenen medizinischen Notfallversorgung zur Behandlung schwerer Nebenwirkungen, wie z. B. schwerwiegender infusionsbedingter Reaktionen (IRRs, infusion-related reactions), einzuleiten und zu überwachen.
Prämedikation gegen infusionsbedingte Reaktionen
Um die Häufigkeit und den Schweregrad von IRRs zu reduzieren, müssen die beiden folgenden Vorbehandlungen vor jeder Ocrelizumab-Infusion erfolgen (siehe Abschnitt 4.4 zu weiteren Maßnahmen zur Reduktion von IRRs) (Tabelle 1):
- intravenöses (i.v.) Methylprednisolon (oder ein Äquivalent)
- Antihistaminikum
Zusätzlich kann auch eine Vorbehandlung mit einem Antipyretikum (z. B. Paracetamol) vor jeder Infusion in Betracht gezogen werden.
Tabelle 1: Prämedikation vor der intravenösen Infusion von Ocrevus
| Prämedikation | Zeitpunkt |
| Methylprednisolon intravenös (oder ein Äquivalent) | ca. 30 Minuten vor der intravenösen Infusion von Ocrevus |
| Antihistaminikum (z. B. Diphenhydramin) | ca. 30 – 60 Minuten vor der intravenösen Infusion von Ocrevus |
| Antipyretikum (z. B. Acetaminophen/Paracetamol) kann in Betracht gezogen werden | ca. 30 – 60 Minuten vor der intravenösen Infusion von Ocrevus |
Dosierung
Initialdosis
Bei Erwachsenen wird die Initialdosis von 600 mg in Form von zwei getrennten intravenösen Infusionen gegeben; eine erste Infusion zu 300 mg, gefolgt von einer zweiten Infusion zu 300 mg, die 2 Wochen später gegeben wird (siehe Tabelle 2).
Bei Kindern und Jugendlichen (ab einem Alter von 10 Jahren) wird die Initialdosis entsprechend dem Körpergewicht des Patienten verabreicht (siehe Tabelle 3):
- Kinder und Jugendliche mit einem Körpergewicht unter 35 kg: Die Initialdosis von 300 mg wird in Form von zwei separaten intravenösen Infusionen verabreicht: zunächst als Infusion von 150 mg, gefolgt von einer zweiten Infusion von 150 mg 2 Wochen später.
Kinder und Jugendliche mit einem Körpergewicht ab 35 kg: Die Initialdosis von 600 mg wird in
Form von zwei separaten intravenösen Infusionen verabreicht: zunächst als Infusion von 300 mg, gefolgt von einer zweiten Infusion von 300 mg 2 Wochen später.
Folgedosen
Bei Erwachsenen werden Folgedosen von Ocrelizumab als intravenöse Einmalinfusionen zu 600 mg alle 6 Monate gegeben (siehe Tabelle 2).
Bei Kindern und Jugendlichen (ab einem Alter von 10 Jahren) werden nachfolgende Dosen von Ocrelizumab als einmalige intravenöse Infusion alle 6 Monate entsprechend dem Körpergewicht des Patienten verabreicht (siehe Tabelle 3):
- Kinder und Jugendliche mit einem Körpergewicht unter 35 kg: 300 mg.
- Kinder und Jugendliche mit einem Körpergewicht ab 35 kg: 600 mg.
Kinder und Jugendliche, die mit einer Dosis von 300 mg beginnen und anschließend ein stabiles Körpergewicht von 35 kg oder mehr erreichen, sind auf die Dosis von 600 mg umzustellen.
Die erste Folgedosis ist 6 Monate nach der ersten Infusion der Initialdosis zu verabreichen.
Zwischen jeder Dosis von Ocrelizumab ist ein Mindestabstand von 5 Monaten einzuhalten.
Dosisanpassungen im Falle von IRRs
Lebensbedrohliche IRRs
Wenn während einer Infusion Anzeichen einer lebensbedrohlichen oder zu bleibenden Behinderungen führenden IRR auftreten, wie z. B. akute Überempfindlichkeitsreaktionen oder ein akutes Atemnotsyndrom, muss die Infusion unverzüglich abgebrochen und der Patient angemessen behandelt werden. Die Infusion muss bei diesen Patienten endgültig abgesetzt werden (siehe Abschnitt 4.3).
Schwere IRRs
Tritt bei einem Patienten eine schwere IRR auf, wie z. B. Dyspnoe, oder ein Komplex von Symptomen, wie Flush, Fieber und Halsschmerzen, ist die Infusion unverzüglich zu unterbrechen und der Patient symptomatisch zu behandeln. Die Infusion darf nur und erst dann fortgesetzt werden, wenn alle Symptome abgeklungen sind. Die initiale Infusionsrate bei Wiederaufnahme der Infusion soll die Hälfte der Infusionsrate zum Zeitpunkt des Beginns der Reaktion betragen. Für nachfolgende Infusionen ist keine Infusionsanpassung notwendig, es sei denn, beim Patienten tritt eine IRR auf.
Leichte bis mittelschwere IRRs
Tritt bei einem Patienten eine leichte bis mittelschwere IRR auf (z. B. Kopfschmerzen), ist die Infusionsrate auf die Hälfte der Infusionsrate zum Zeitpunkt des Ereignisbeginns zu reduzieren. Diese reduzierte Infusionsrate ist über mindestens 30 Minuten beizubehalten. Wenn dies toleriert wird, kann anschließend die Infusionsrate auf die initiale Infusionsrate des Patienten erhöht werden. Für nachfolgende Infusionen ist keine Infusionsanpassung notwendig, es sei denn, beim Patienten tritt eine IRR auf.
Dosisanpassungen während der Behandlung
Die oben genannten Beispiele von Dosierungsunterbrechungen und -verlangsamungen bei leichten bis mittelschweren und schweren IRRs führen zu einer Änderung der Infusionsrate und verlängern die Gesamtdauer der Infusion, ändern aber nicht die Gesamtdosis. Eine Dosisreduktion wird nicht empfohlen.
Verspätete oder versäumte Dosen
Wenn eine Infusion versäumt wird, ist diese sobald wie möglich nachzuholen; warten Sie nicht bis zur nächsten geplanten Dosis. Das Behandlungsintervall von 6 Monaten (mit einem Minimum von 5 Monaten) zwischen den einzelnen Anwendungen soll eingehalten werden (siehe Tabelle 2).
Besondere Patientengruppen
Erwachsene über 55 Jahre
Den begrenzten verfügbaren Daten zufolge (siehe Abschnitte 5.1 und 5.2) ist bei Patienten über 55 Jahren keine Dosisanpassung erforderlich. Patienten, die an den laufenden klinischen Studien teilnehmen, erhalten auch nach Vollendung des 55. Lebensjahres weiterhin 600 mg Ocrelizumab alle 6 Monate.
Nierenfunktionsstörung
Die Sicherheit und Wirksamkeit von Ocrelizumab wurden bei Patienten mit Nierenfunktionsstörung nicht formal untersucht. Patienten mit leichter Nierenfunktionsstörung wurden in klinische Studien eingeschlossen. Es liegen keine Daten zu Patienten mit mittelschwerer und schwerer Nierenfunktionsstörung vor. Ocrelizumab ist ein monoklonaler Antikörper und wird katabolisiert (d. h. zu Peptiden und Aminosäuren abgebaut). Bei Patienten mit Nierenfunktionsstörung ist voraussichtlich keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Leberfunktionsstörung
Die Sicherheit und Wirksamkeit von Ocrelizumab wurden bei Patienten mit Leberfunktionsstörung nicht formal untersucht. Patienten mit leichter Leberfunktionsstörung wurden in klinische Studien eingeschlossen. Es liegen keine Daten zu Patienten mit mittelschwerer und schwerer Leberfunktionsstörung vor. Ocrelizumab ist ein monoklonaler Antikörper und wird katabolisiert (statt hepatisch metabolisiert). Bei Patienten mit Leberfunktionsstörung ist voraussichtlich keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Ocrelizumab bei Kindern und Jugendlichen im Alter unter 10 Jahren sind nicht erwiesen. Es liegen keine Daten vor.
Für Kinder und Jugendliche mit einem Körpergewicht unter 40 kg liegen nur begrenzte klinische Daten vor. Die empfohlene Dosierung basiert auf pharmakokinetischer Modellierung (siehe Abschnitt 5.2).
Art der Anwendung
Ocrevus 300 mg Konzentrat zur Herstellung einer Infusionslösung ist nicht zur subkutanen Anwendung vorgesehen und ist nur als intravenöse Infusion zu verabreichen.
Es ist wichtig, die Kennzeichnung des Arzneimittels zu überprüfen, um sicherzustellen, dass der Patient die korrekte Darreichungsform (intravenös oder subkutan) gemäß der Verschreibung erhält.
Erwachsene Patienten können die Behandlung mit intravenösem oder subkutanem Ocrelizumab beginnen. Kinder und Jugendliche (ab einem Alter von 10 Jahren) können nur mit intravenösem Ocrelizumab behandelt werden.
Nach der Verdünnung ist die Behandlung als intravenöse Infusion über einen hierfür geeigneten Zugang anzuwenden. Die Infusionen dürfen nicht als intravenöse Druck- oder Bolusinjektionen angewendet werden.
Wenn bei erwachsenen Patienten während der vorangegangenen Infusionen von Ocrelizumab keine schwere infusionsbedingte Reaktion (IRR) aufgetreten ist, können Folgedosen über eine kürzere Infusionszeit (2 Stunden) gegeben werden (siehe Tabelle 2, Option 2). Eine kürzere Infusionszeit (2 Stunden) wurde bei Kindern und Jugendlichen nicht untersucht.
Tabelle 2: Dosierungs- und Anwendungsschema für erwachsene Patienten
| Infusionsmenge Ocrelizumab | Infusionsanweisung | ||
Initialdosis (600 mg) aufgeteilt auf 2 Infusionen | Infusion 1 | 300 mg in 250 ml |
|
| Infusion 2 (2 Wochen später) | 300 mg in 250 ml | ||
Folgedosen (600 mg) Einmalinfusion einmal alle 6 Monate | Option 1 Infusion über eine Dauer von ca. 3,5 Stunden | 600 mg in 500 ml |
|
| ODER | |||
Option 2 Infusion über eine Dauer von ca. 2 Stunden | 600 mg in 500 ml |
| |
Tabelle 3: Dosierungs- und Anwendungsschema für Kinder und Jugendliche (ab einem Alter von 10 Jahren)
| Infusion | Infusionsmenge Ocrelizumab | Infusionsanweisung | |
| Körpergewicht < 35 kg | |||
Initialdosis aufgeteilt auf 2 Infusionen | Infusion 1 | 150 mg in 250 ml |
|
Infusion 2 (2 Wochen später) | 150 mg in 250 ml | ||
| Folgedosen | Einmalinfusion einmal alle 6 Monate | 300 mg in 250 ml | |
| Körpergewicht ≥ 35 kg | |||
Initialdosis aufgeteilt auf 2 Infusionen | Infusion 1 | 300 mg in 250 ml |
|
Infusion 2 (2 Wochen später) | 300 mg in 250 ml | ||
| Folgedosen | Einmalinfusion einmal alle 6 Monate | 600 mg in 500 ml |
|
Die Lösungen zur intravenösen Infusion werden durch Verdünnung des Konzentrates in einem Infusionsbeutel mit Natriumchlorid 9 mg/ml (0,9 %) Infusionslösung zu einer finalen Ocrelizumab-Konzentration von ungefähr 0,6 mg/ml oder 1,2 mg/ml zubereitet.
Zu Hinweisen zur Verdünnung des Arzneimittels vor der Anwendung siehe Abschnitt 6.6.
Die Patienten sind während der Infusion sowie für mindestens 1 Stunde nach Beendigung der Infusion zu beobachten (siehe Abschnitt 4.4).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen
Bestandteile.
- Aktuell vorliegende, aktive Infektion (siehe Abschnitt 4.4).
- Schwer immunsupprimierter Zustand des Patienten (siehe Abschnitt 4.4).
- Bekannte aktive Malignome (siehe Abschnitt 4.4).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Infusionsbedingte Reaktionen (IRRs)
Ocrelizumab kann zu IRRs führen, was mit der Freisetzung von Zytokinen und/oder anderen chemischen Mediatoren zusammenhängen kann.
Symptome von IRRs können während jeder Ocrelizumab-Infusion auftreten, wurden jedoch häufiger während der ersten Infusion berichtet. IRRs können innerhalb von 24 Stunden nach der Infusion auftreten (siehe Abschnitt 4.8). Diese Reaktionen können sich als Pruritus, Ausschlag, Urtikaria, Erythem, Rachenreizung, oropharyngeale Schmerzen, Dyspnoe, Pharynx- oder Larynxödeme, Flush, Hypotonie, Pyrexie, Fatigue, Kopfschmerzen, Schwindelgefühl, Übelkeit, Tachykardie und anaphylaktische Reaktionen äußern.
Vor der Infusion
Management schwerer Reaktionen
Für das Management schwerer Reaktionen wie z. B. schwerwiegender IRRs, Überempfindlichkeitsreaktionen und/oder anaphylaktischer Reaktionen muss eine angemessene Ausstattung zur Verfügung stehen.
Hypotonie
Während der Infusionen kann Hypotonie als Symptom einer IRR auftreten. Daher ist in Erwägung zu ziehen, blutdrucksenkende Arzneimittel 12 Stunden vor und während jeder Infusion abzusetzen. Patienten mit Herzinsuffizienz (New York Heart Association III & IV) in der Anamnese wurden nicht in klinischen Studien untersucht.
Prämedikation
Um die Häufigkeit und den Schweregrad von IRRs zu reduzieren, müssen die Patienten entsprechend vorbehandelt werden (siehe Abschnitt 4.2).
Während der Infusion
Folgende Maßnahmen müssen bei Patienten, bei denen schwere pulmonale Symptome wie z. B. Bronchospasmus oder Asthmaexazerbation auftreten, ergriffen werden:
- Die Infusion muss unverzüglich abgebrochen und endgültig abgesetzt werden;
- Eine symptomatische Behandlung ist einzuleiten;
- Der Patient muss beobachtet werden, bis die pulmonalen Symptome abgeklungen sind, da nach einer initialen Besserung der klinischen Symptome eine Verschlechterung eintreten könnte. Die Symptome einer Überempfindlichkeitsreaktion lassen sich gegebenenfalls klinisch nicht von denen einer IRR unterscheiden. Besteht während einer Infusion der Verdacht auf eine Überempfindlichkeitsreaktion, ist die Infusion unverzüglich abzubrechen und endgültig abzusetzen (siehe unter „Überempfindlichkeitsreaktionen“).
Nach der Infusion
Die Patienten sind nach Beendigung der Infusion für mindestens eine Stunde auf jegliche IRR-Symptome hin zu beobachten.
Ärzte sollen Patienten darauf hinweisen, dass auch in den 24 Stunden nach einer Infusion noch eine IRR auftreten kann.
Zu Hinweisen zur Anpassung der Infusion im Falle einer IRR siehe Abschnitt 4.2.
Überempfindlichkeitsreaktionen
Eine Überempfindlichkeitsreaktion (akute allergische Reaktion auf das Arzneimittel) kann ebenfalls auftreten. Es ist möglich, dass sich akute Überempfindlichkeitsreaktionen vom Typ 1 (IgE-vermittelt) klinisch nicht von IRR-Symptomen unterscheiden lassen.
Eine Überempfindlichkeitsreaktion kann während jeder Anwendung auftreten, obgleich eine solche Reaktion typischerweise nicht während der ersten Anwendung auftritt. Treten bei den nachfolgenden Gaben schwerere als die zuvor beobachteten Symptome oder neue schwere Symptome auf, muss eine mögliche Überempfindlichkeitsreaktion in Betracht gezogen werden. Patienten, bei denen eine IgE-vermittelte Überempfindlichkeit gegen Ocrelizumab oder einen der sonstigen Bestandteile bekannt ist, dürfen nicht behandelt werden (siehe Abschnitt 4.3).
Infektion
Die Anwendung von Ocrelizumab muss bei Patienten mit einer aktiven Infektion verschoben werden, bis die Infektion abgeklungen ist.
Es wird empfohlen, vor der Arzneimittelgabe den Immunstatus des Patienten zu überprüfen, da Patienten in schwer immunsupprimiertem Zustand (z. B. Patienten mit Lymphopenie, Neutropenie, Hypogammaglobulinämie) nicht behandelt werden dürfen (siehe Abschnitte 4.3 und 4.8).
Der Gesamtanteil an Patienten, bei denen eine schwerwiegende Infektion (SI, serious infection) auftrat, war ähnlich jenem bei Patienten, die eine Vergleichsbehandlung erhielten (siehe Abschnitt 4.8). Die Häufigkeit von Infektionen der Schweregrade 4 (lebensbedrohlich) und 5 (tödlich) war in allen Behandlungsgruppen gering. Bei PPMS war sie jedoch in der Ocrelizumab-Gruppe höher als in der Placebogruppe, sowohl hinsichtlich lebensbedrohlicher (1,6 % vs. 0,4 %) als auch hinsichtlich tödlicher Infektionen (0,6 % vs. 0 %). Alle lebensbedrohlichen Infektionen heilten aus, ohne dass Ocrevus abgesetzt wurde.
Bei PPMS haben Patienten mit Schluckbeschwerden ein höheres Risiko, eine Aspirationspneumonie zu entwickeln. Die Behandlung mit Ocrelizumab kann das Risiko einer schweren Pneumonie bei diesen Patienten weiter erhöhen. Bei Patienten, die eine Pneumonie entwickeln, sind deshalb umgehend entsprechende Gegenmaßnahmen zu ergreifen.
Progressive multifokale Leukoenzephalopathie (PML)
Fälle von PML im Rahmen einer John Cunningham-Virus (JCV)-Infektion wurden bei Patienten, die mit Anti-CD20-Antikörpern (CD20, cluster of differentiation 20) inkl. Ocrelizumab behandelt wurden, sehr selten beobachtet und waren meist mit bestimmten Risikofaktoren (Patientenpopulation, z. B. Lymphopenie, fortgeschrittenes Alter, Polytherapie mit Immunsuppressiva) assoziiert.
Ärzte sollen aufmerksam auf frühe Anzeichen und Symptome einer PML achten, die unter Umständen schwer von Symptomen der MS-Erkrankung zu unterscheiden sind, da sie sich sowohl durch das Neuauftreten als auch durch eine Verschlechterung vorbestehender neurologischer Anzeichen oder Symptome äußern können.
Besteht der Verdacht auf eine PML, muss die Anwendung von Ocrelizumab unterbrochen werden. Eine weitergehende Abklärung mittels vorzugsweise kontrast-verstärkter Magnetresonanztomographie (MRT)-Untersuchung (und Vergleich mit der MRT-Aufnahme, die vor der Behandlung erstellt wurde), konfirmatorischer Liquoruntersuchung auf JCV-Desoxyribonukleinsäure (DNA) und wiederholter neurologischer Kontrolluntersuchungen, ist in Erwägung zu ziehen. Wird eine PML bestätigt, muss die Behandlung endgültig abgesetzt werden.
Hepatitis-B-Reaktivierung
Eine Reaktivierung des Hepatitis-B-Virus (HBV), die in manchen Fällen zu fulminanter Hepatitis, Leberversagen und Tod führte, wurde bei Patienten, die mit Anti-CD20-Antikörpern behandelt wurden, berichtet.
Bei allen Patienten ist vor Beginn der Behandlung eine Hepatitis-B-Virus (HBV)-Serologie gemäß der lokalen Leitlinien durchzuführen. Patienten mit aktiver HBV-Erkrankung (d. h. einer aktiven Infektion, bestätigt durch positive Ergebnisse des HBsAg- und Anti-HB-Tests) dürfen nicht mit Ocrelizumab behandelt werden (siehe Abschnitt 4.3). Patienten mit positiver Serologie (d. h. HBsAg-negativ und HB-Kernantikörper-positiv [HBcAb+] oder HBV-Nachweis [Oberflächenantigen-positiv, HBsAg+]) sollen vor Behandlungsbeginn einen Spezialisten für Lebererkrankungen aufsuchen und gemäß lokaler medizinischer Standards überwacht und behandelt werden, um eine Hepatitis-B-Reaktivierung zu verhindern.
Späte Neutropenie
Es wurden Fälle von spät auftretenden Neutropenien mindestens 4 Wochen nach der letzten Infusion von Ocrelizumab berichtet (siehe Abschnitt 4.8). Obwohl einige Fälle dem Schweregrad 3 oder 4 entsprachen, handelte es sich bei der Mehrzahl der Fälle um Grad 1 oder 2. Bei Patienten mit Anzeichen und Symptomen einer Infektion wird die Bestimmung der neutrophilen Granulozyten im Blut empfohlen.
Malignome
In der kontrollierten Phase der zulassungsrelevanten klinischen Studien wurde bei erwachsenen Patienten, die mit Ocrelizumab behandelt wurden, eine erhöhte Anzahl maligner Erkrankungen (einschließlich Mammakarzinom) beobachtet, verglichen mit den Kontrollgruppen. Die Inzidenz lag innerhalb der für eine MS-Population erwarteten Hintergrundrate. Nach ungefähr 10‑jähriger kontinuierlicher Behandlung mit Ocrelizumab über die kontrollierte Phase und die Phase der offenen Verlängerung (OLE, Open-Label Extension) der zulassungsrelevanten klinischen Studien blieb die Inzidenz von Malignomen innerhalb der für eine MS-Population zu erwartenden Hintergrundrate. Patienten mit bekannter aktiver maligner Erkrankung dürfen nicht mit Ocrelizumab behandelt werden (siehe Abschnitt 4.3). Bei Patienten mit bekannten Risikofaktoren für das Auftreten von malignen Erkrankungen und bei Patienten, die aktiv auf das Wiederauftreten einer malignen Erkrankung hin überwacht werden, ist das individuelle Nutzen-Risiko-Verhältnis abzuwägen. Patienten sollen das Standard-Brustkrebs-Screening entsprechend der lokalen Leitlinien befolgen.
Behandlung von schwer immunsupprimierten Patienten
Patienten in schwer immunsupprimiertem Zustand dürfen erst behandelt werden, wenn die Immunsuppression behoben ist (siehe Abschnitt 4.3).
Bei anderen Autoimmunerkrankungen führte die gleichzeitige Anwendung von Ocrelizumab und Immunsuppressiva (z. B. Corticosteroid-Dauermedikation, Gabe nicht-biologischer und biologischer krankheitsmodifizierender Antirheumatika [disease-modifying antirheumatic drugs, DMARDS], Mycophenolatmofetil, Cyclophosphamid, Azathioprin) zu einem Anstieg von SIs, einschließlich opportunistischer Infektionen. Die Infektionen umfassten unter anderem atypische Pneumonie, Pneumocystis-jirovecii-Pneumonie, Varizellenpneumonie, Tuberkulose und Histoplasmose. In seltenen Fällen verliefen einzelne Infektionen tödlich. Eine explorative Analyse ergab folgende Faktoren, die mit einem Risiko für SIs einhergehen: höhere Dosierungen von Ocrelizumab als für die Therapie der MS empfohlen, andere Begleiterkrankungen und Langzeitanwendung von Immunsuppressiva/Corticosteroiden.
Mit Ausnahme von Corticosteroiden zur symptomatischen Behandlung von Schüben wird die gleichzeitige Gabe von Immunsuppressiva und Ocrelizumab nicht empfohlen. Es ist weitgehend unbekannt, ob die begleitende Anwendung von Corticosteroiden zur symptomatischen Behandlung von Schüben in der klinischen Praxis mit einem erhöhten Infektionsrisiko einhergeht. In den Zulassungsstudien von Ocrelizumab bei MS bei erwachsenen Patienten war die Anwendung von Corticosteroiden zur Schubbehandlung nicht mit einem erhöhten Risiko für SIs verbunden.
Bei Aufnahme einer Ocrelizumab Behandlung nach immunsuppressiver Therapie oder bei Beginn einer immunsuppressiven Therapie nach einer Behandlung mit Ocrelizumab soll das Potenzial für sich überlappende pharmakodynamische Wirkungen berücksichtigt werden (siehe Abschnitt 5.1). Bei der Verordnung von Ocrelizumab ist Vorsicht geboten und die Pharmakodynamik anderer krankheitsmodifizierender MS-Therapien zu berücksichtigen.
Immunisierung
Die Sicherheit einer Immunisierung mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen nach einer Therapie mit Ocrelizumab wurde nicht untersucht. Eine Impfung mit attenuierten Lebendimpfstoffen oder Lebendimpfstoffen wird während einer Behandlung und bis zur B-Zell-Repletion nicht empfohlen. In klinischen Studien bei erwachsenen Patienten betrug die mediane Zeit bis zur B-Zell-Repletion 72 Wochen (siehe Abschnitt 5.1).
In einer randomisierten offenen Studie waren erwachsene RMS-Patienten in der Lage, eine Immunantwort, wenn auch in abgeschwächter Form, gegen Tetanustoxoid, 23-valentes Pneumokokken-Polysaccharid mit oder ohne Booster-Impfstoff, Keyhole-Limpet-Hämocyanin-Neoantigen und saisonale Influenza-Impfstoffe aufzubauen (siehe Abschnitte 4.5 und 5.1).
Es wird empfohlen, mit Ocrelizumab behandelte Patienten mit einem inaktivierten saisonalen Influenza-Impfstoff zu impfen.
Ärzte sollen den Immunisierungsstatus von Patienten, die für eine Behandlung mit Ocrelizumab in Betracht gezogen werden, überprüfen. Für Patienten, die eine Impfung benötigen, soll die Immunisierung mindestens 6 Wochen vor der ersten Anwendung von Ocrelizumab abgeschlossen sein.
Ocrelizumab-Exposition in utero und Immunisierung von Neugeborenen und Säuglingen mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen
Aufgrund möglicher B-Zell-Depletion bei Säuglingen von Müttern, die während der Schwangerschaft mit Ocrelizumab behandelt wurden, wird empfohlen, dass Impfungen mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen aufgeschoben werden, bis eine Normalisierung der B-Zell-Spiegel erfolgt ist. Daher wird bei Neugeborenen und Säuglingen vor einer Impfung eine Überprüfung der CD19-positiven B-Zell-Spiegel empfohlen.
Es wird empfohlen, alle Impfungen, die keine Lebendimpfstoffe oder attenuierte Lebendimpfstoffe enthalten, gemäß lokalem Impfplan durchzuführen. Messungen der impfinduzierten Antworttiter zur Überprüfung der individuellen, protektiven Immunantwort sind in Erwägung zu ziehen, da die Wirksamkeit der Impfung verringert sein kann.
Sicherheit und Zeitpunkt der Immunisierung sind mit dem zuständigen Kinderarzt zu besprechen (siehe Abschnitt 4.6).
Arzneimittelbedingter Leberschaden
Arzneimittelbedingte Leberschäden, einschließlich schwerer und lebensbedrohlicher Fälle, wurden nach der Markteinführung bei Patienten beobachtet, die mit Ocrelizumab behandelt wurden. Anzeichen eines Leberschadens, einschließlich deutlich erhöhter Leberenzymwerte im Serum mit erhöhtem Gesamtbilirubin, traten Tage bis Monate nach Verabreichung der ersten Dosis auf.
Vor Beginn der Behandlung mit Ocrelizumab und vor der zweiten initialen Infusion sind Leberfunktionstests durchzuführen. Die Patienten sind während der Behandlung auf Anzeichen und Symptome eines Leberschadens zu überwachen. Leberfunktionstests sind bei Patienten durchzuführen, die über Symptome berichten, die auf einen Leberschaden hinweisen. Dazu gehören neu auftretende oder sich verschlechternde Fatigue (Ermüdung), Anorexie, Übelkeit, Erbrechen, Beschwerden im rechten oberen Abdominalbereich, dunkler Urin oder Ikterus.
Wenn ein Leberschaden bestätigt wird, ist Ocrelizumab abzusetzen. Die Behandlung ist nicht wieder aufzunehmen, es sei denn, es lässt sich eine plausible alternative Ursache für die Anzeichen und Symptome des Leberschadens feststellen.
Sonstige Bestandteile mit bekannter Wirkung
Natrium
Dieses Arzneimittel enthält Natrium, aber weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h. es ist nahezu natriumfrei. Das Arzneimittel wird für die Verabreichung mit einer natriumhaltigen Lösung zubereitet. Dies ist in Bezug auf die Gesamtnatriumaufnahme des Patienten pro Tag aus allen Quellen zu berücksichtigen.
Polysorbat 20
Dieses Arzneimittel enthält 2 mg Polysorbat 20 pro Durchstechflasche, entsprechend 0,2 mg/ml. Polysorbate können allergische Reaktionen hervorrufen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt, da keine Wechselwirkungen, die über die Cytochrom-P450-Enzyme, andere metabolisierende Enzyme oder Transporter vermittelt werden, zu erwarten sind.
Immunisierung
Die Sicherheit einer Immunisierung mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen nach einer Therapie mit Ocrelizumab wurde nicht untersucht.
Es liegen Daten zu den Auswirkungen von Tetanustoxoid, 23-valentem Pneumokokken-Polysaccharid, Keyhole-Limpet-Hämocyanin-Neoantigen und saisonalen Influenza-Impfstoffen bei mit Ocrelizumab behandelten Patienten vor (siehe Abschnitte 4.4 und 5.1).
Nach einer Behandlung über 2 Jahre war der Anteil der erwachsenen Patienten mit positiven Antikörpertitern gegen S. pneumoniae, Mumps, Röteln (Rubella) und Varizellen im Allgemeinen ähnlich hoch wie zu Beginn der Behandlung.
Immunsuppressiva
Mit Ausnahme von Corticosteroiden zur symptomatischen Behandlung von Schüben wird die gleichzeitige Gabe von Immunsuppressiva und Ocrelizumab nicht empfohlen (siehe Abschnitt 4.4).
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen während der Behandlung mit Ocrelizumab und für 4 Monate nach der letzten verabreichten Dosis von Ocrelizumab eine Empfängnisverhütung anwenden.
Schwangerschaft
Es gibt eine begrenzte Menge an Daten zur Anwendung von Ocrelizumab bei schwangeren Frauen. Ocrelizumab ist ein Immunglobulin G (IgG). IgG passieren bekanntermaßen die Plazenta. Bei Neugeborenen und Säuglingen, die im Mutterleib Ocrelizumab ausgesetzt waren, ist ein Aufschieben von Impfungen mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen in Erwägung zu ziehen. Zu Neugeborenen und Säuglingen, die Ocrelizumab ausgesetzt waren, liegen keine Daten zur B-Zell-Zahl vor und die eventuelle Dauer einer B-Zell-Depletion bei Neugeborenen und Säuglingen ist unbekannt (siehe Abschnitt 4.4).
Bei Kindern, deren Mütter während der Schwangerschaft anderen Anti-CD20-Antikörpern ausgesetzt waren, wurde über eine vorübergehende B-Zell-Depletion und Lymphozytopenie berichtet. Auch in tierexperimentellen Studien wurde eine B‑Zell-Depletion in utero festgestellt.
Tierexperimentelle Studien (embryo-fetale Toxizität) deuten auf keine teratogenen Effekte hin. Eine Reproduktionstoxizität wurde in prä- und postnatalen Entwicklungsstudien beobachtet (siehe Abschnitt 5.3).
Ocrelizumab soll während der Schwangerschaft nicht angewendet werden, es sei denn, der potenzielle Nutzen für die Mutter überwiegt das potenzielle Risiko für den Fötus.
Stillzeit
Es ist bekannt, dass humane IgGs in den ersten Tagen nach der Geburt (Kolostrumphase) in die Muttermilch übergehen, wobei die Konzentration bald darauf auf ein niedriges Niveau absinkt.
In einer prospektiven, multizentrischen, offenen Studie MN42989 (SOPRANINO) erhielten 13 stillende Frauen Ocrelizumab im Median 2,0 Monate nach der Geburt (Bereich 0,5 – 5,0 Monate). In der Muttermilch wurden über einen Zeitraum von 60 Tagen nach der ersten postpartalen Infusion, die die Mutter erhielt, geringe Konzentrationen von Ocrelizumab nachgewiesen (mittlere relative Säuglingsdosis von 0,27 % [Bereich 0,0 – 1,8 %]), was auf einen minimalen Übergang von Ocrelizumab in die Muttermilch hindeutet. 30 Tage nach der ersten postpartalen Infusion, die die Mutter erhielt, war Ocrelizumab in allen verfügbaren Serumproben von gestillten Säuglingen (n = 9) nicht nachweisbar, und die B-Zell-Spiegel der Säuglinge lagen bei allen verfügbaren Blutproben (n = 10) im Normbereich. Bei gestillten Säuglingen wurden über einen Nachbeobachtungszeitraum von 44,6 Wochen (Bereich 8,6 – 62,7 Wochen) keine Auswirkungen von Ocrelizumab auf die Gesundheit, das Wachstum und die Entwicklung beobachtet.
Obwohl keine klinischen Daten zu Säuglingen, die möglicherweise Ocrelizumab über die Muttermilch ausgesetzt sind und die Lebendimpfstoffe oder Lebendimpfstoffe mit abgeschwächten Erregern erhalten, vorliegen, werden aufgrund der normalen B-Zell-Spiegel und der nicht nachweisbaren Ocrelizumab-Spiegel im Serum, die bei diesen Säuglingen beobachtet wurden, keine Risiken erwartet.
In einer separaten prospektiven klinischen Prüfung wurden bei 29 stillenden Frauen, die Ocrelizumab im Median 4,3 Monate nach der Geburt (Bereich 0,1 – 36 Monate) erhielten, niedrige Ocrelizumab-Konzentrationen in der Muttermilch (mittlere relative Säuglingsdosis von 0,1 % [Bereich 0,07 – 0,7 %]) über einen Zeitraum von 90 Tagen nach der ersten postpartalen Infusion, die die Mutter erhielt, beobachtet. Die Nachbeobachtung von 21 Säuglingen, die mindestens 2 Wochen lang gestillt wurden, zeigte bis zu einem Jahr ein normales Wachstum und eine normale Entwicklung.
Ocrelizumab kann während der Stillzeit angewendet werden. Die Therapie kann ein paar Tage nach der Geburt begonnen werden.
Fertilität
Präklinische Daten basierend auf Studien zur männlichen und weiblichen Fertilität bei Cynomolgus-Affen lassen keine besonderen Gefahren für den Menschen erkennen.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Ocrevus hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die wichtigsten und am häufigsten berichteten Nebenwirkungen sind IRRs (34,3 % bei RMS bzw. 40,1 % bei PPMS) und Infektionen (58,5 % bei RMS bzw. 72,2 % bei PPMS) (siehe Abschnitt 4.4). Andere häufig berichtete Nebenwirkungen sind COVID-19 (16,0 % bei PPMS) und ein erniedrigter Immunglobulin M-Spiegel im Blut (16,5 % bei RMS bzw. 15,5 % bei PPMS).
Tabellarische Auflistung der Nebenwirkungen
In Tabelle 4 unten werden Nebenwirkungen aufgelistet, die in klinischen Studien und im Spontanmeldesystem berichtet wurden. Die Häufigkeiten der Nebenwirkungen basieren auf dem kontrollierten Zeitraum der Zulassungsstudien zu RMS und PPMS und dem kontrollierten Zeitraum der Studie WA40404 zu PPMS. Die Nebenwirkungen werden nach MedDRA-Systemorganklassen und Häufigkeitskategorien angegeben. Die Häufigkeiten sind wie folgt definiert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Die Nebenwirkungen werden innerhalb jeder Systemorganklasse nach absteigender Häufigkeit angegeben.
| Tabelle 4: Nebenwirkungen | |||||||||||||
MedDRA Systemorganklasse (SOC) | Sehr häufig | Häufig | Nicht bekannt | ||||||||||
Infektionen und parasitäre Erkrankungen | Infektion der oberen Atemwege, COVID-19, Nasopharyngitis, Grippe | Sinusitis, | |||||||||||
| Bronchitis, | |||||||||||||
| oraler Herpes, | |||||||||||||
| Gastroenteritis, | |||||||||||||
| Infektion der | |||||||||||||
| Atemwege, | |||||||||||||
| COVID-19- | |||||||||||||
| Lungenentzündung, | |||||||||||||
| Virusinfektion, | |||||||||||||
| Herpes zoster, | |||||||||||||
| Konjunktivitis, | |||||||||||||
| Zellulitis | |||||||||||||
| Erkrankungen des Blutes und des Lymphsystems | Neutropenie | Neutropenie mit | |||||||||||
| später Manifesta- | |||||||||||||
| tion2 | |||||||||||||
| Erkrankungen der | Husten, Katarrh | ||||||||||||
| Atemwege, des | |||||||||||||
| Brustraums und | |||||||||||||
| Mediastinums | |||||||||||||
Leber- und Gallenerkrankungen | Arzneimittel- | ||||||||||||
| bedingter | |||||||||||||
| Leberschaden2 | |||||||||||||
| Untersuchungen | Immunglobulin M | Immunglobulin G im | |||||||||||
| im Blut erniedrigt | Blut erniedrigt | ||||||||||||
| Verletzung, Vergiftung | Infusionsbedingte Reaktionen1 | ||||||||||||
| und durch Eingriffe | |||||||||||||
| bedingte Komplikationen | |||||||||||||
1 Siehe „Beschreibung ausgewählter Nebenwirkungen“.
2 Nach der Markteinführung beobachtet.
Beschreibung ausgewählter Nebenwirkungen
Erwachsene
Infusionsbedingte Reaktionen
Im Rahmen der RMS- und PPMS-Studien zählten zu den Symptomen, die mit IRRs in Verbindung gebracht wurden, unter anderem: Pruritus, Ausschlag, Urtikaria, Erythem, Flush, Hypotonie, Pyrexie, Fatigue, Kopfschmerzen, Schwindelgefühl, Rachenreizung, oropharyngeale Schmerzen, Dyspnoe, Pharynx- oder Larynxödeme, Übelkeit und Tachykardie. In den kontrollierten Studien traten keine tödlichen IRRs auf. Nach Markteinführung umfassten IRR-Symptome außerdem anaphylaktische Reaktionen.
In den aktiv kontrollierten klinischen Studien zu RMS waren in der Ocrelizumab-Behandlungsgruppe IRRs die häufigste Nebenwirkung. Die Gesamtinzidenz betrug 34,3 % im Vergleich zu 9,9 % in der Interferon beta-1a-Gruppe (Placebo-Infusion). Die IRR-Inzidenz war während der 1. Infusion der
- 1. Dosis am höchsten (27,5 %) und nahm im Laufe der Zeit auf < 10 % bei der 4. Dosis ab. Die Mehrheit der IRRs war in beiden Behandlungsgruppen leicht bis mittelschwer. 21,7 % bzw. 10,1 % der mit Ocrelizumab behandelten Patienten entwickelten leichte bzw. mittelschwere IRRs. 2,4 % entwickelten schwere IRRs und 0,1 % entwickelten lebensbedrohliche IRRs.
In der placebokontrollierten klinischen Zulassungsstudie zu PPMS waren in der Ocrelizumab-Behandlungsgruppe IRRs die häufigste Nebenwirkung. Die Gesamtinzidenz betrug 40,1 % im Vergleich zu 25,5 % in der Placebo-Gruppe. Die IRR-Inzidenz war während der 1. Infusion der
- 1. Dosis am höchsten (27,4 %) und ging bei den nachfolgenden Dosen bis auf < 10 % bei der 4. Dosis zurück. In allen Gruppen war der Anteil der Patienten, bei denen eine IRR auftrat, bei der ersten Infusion einer Dosis höher als bei der zweiten Infusion dieser Dosis. Die Mehrheit der IRRs war leicht bis mittelschwer. 26,7 % bzw. 11,9 % der mit Ocrelizumab behandelten Patienten entwickelten leichte bzw. mittelschwere IRRs; 1,4 % entwickelten schwere IRRs. Es traten keine lebensbedrohlichen IRRs auf. Siehe Abschnitt 4.4.
Über die kontrollierte Phase und die OLE-Phase der klinischen RMS- und PPMS-Zulassungsstudien erhielten die Patienten etwa 20 Dosen Ocrelizumab. Die Inzidenz von IRRs sank bei RMS-Patienten bis Dosis 4 der OLE-Phase auf < 4 % und bei PPMS-Patienten bis Dosis 5 der OLE-Phase auf < 5 %. Bei weiteren während der OLE-Phase verabreichten Dosen blieb die Inzidenz von IRRs niedrig. Die meisten während der OLE-Phase aufgetretenen IRRs waren leicht.
Alternative kürzere Infusion von Folgedosen
In einer Studie (MA30143, Substudie zu kürzerer Infusionsdauer), mit der das Sicherheitsprofil einer kürzeren Infusionsdauer (2 Stunden) von Ocrelizumab bei Patienten mit schubförmig remittierender Multipler Sklerose charakterisiert wurde, waren die Inzidenz, die Intensität und die Arten der Symptome der IRRs vergleichbar mit denen, die bei Infusionen auftraten, die über eine Dauer von 3,5 Stunden gegeben wurden (siehe Abschnitt 5.1). Die Gesamtzahl der erforderlichen Interventionsmaßnahmen war in beiden Infusionsgruppen gering, jedoch waren in der Gruppe mit der kürzeren (2-stündigen) Infusionsdauer mehr Maßnahmen (Verlangsamung oder vorübergehende Unterbrechungen) zur Beherrschung von IRRs erforderlich als in der Gruppe mit der 3,5-stündigen Infusion (8,7 % vs. 4,8 %).
Infektionen
In den aktiv kontrollierten Studien zu RMS traten bei 58,5 % der mit Ocrelizumab behandelten Patienten und bei 52,5 % der mit Interferon beta-1a behandelten Patienten Infektionen auf. Bei 1,3 % der mit Ocrelizumab behandelten Patienten und bei 2,9 % der mit Interferon beta-1a behandelten Patienten traten SIs auf. In der placebokontrollierten Zulassungsstudie zu PPMS traten bei 72,2 % der mit Ocrelizumab behandelten Patienten und bei 69,9 % der Patienten, die Placebo erhielten, Infektionen auf. Bei 6,2 % der mit Ocrelizumab behandelten Patienten und bei 6,7 % der Patienten, die Placebo erhielten, traten SIs auf.
Alle Patienten wurden während der OLE-Phase in den RMS- und in den PPMS-Zulassungsstudien auf Ocrelizumab umgestellt. In der OLE-Phase stieg das Gesamtrisiko für SIs bei RMS- und PPMS-Patienten im Vergleich zu dem in der kontrollierten Phase beobachteten Risiko nicht an. Wie auch in der kontrollierten Phase blieb die Rate von SIs bei PPMS-Patienten höher als bei RMS-Patienten.
In Übereinstimmung mit der vorherigen Analyse der Risikofaktoren für SIs bei anderen Autoimmunerkrankungen als MS (siehe Abschnitt 4.4) wurde eine multivariate Analyse der Risikofaktoren für SIs anhand der kumulativen Expositionsdaten über ca. 10 Jahre durchgeführt, die in der kontrollierten Phase und der OLE-Phase der zulassungsrelevanten klinischen Studien erhoben wurden. Risikofaktoren für SIs bei RMS-Patienten sind mindestens 1 Begleiterkrankung, kürzlich erlittener klinischer Schub und Expanded Disability Status Scale (EDSS) von ≥ 6,0. Risikofaktoren für SIs bei PPMS-Patienten sind Body-Mass-Index über 25 kg/m2, mindestens 2 Begleiterkrankungen, EDSS von ≥ 6,0 und IgM-Spiegel < unterer Normalwert (LLN, lower limit of normal). Zu den Begleiterkrankungen zählten unter anderem kardiovaskuläre, renale und Harnwegserkrankungen, frühere Infektionen und Depression.
Infektionen der Atemwege
Der Anteil an Infektionen der Atemwege war bei mit Ocrelizumab behandelten Patienten höher als bei Patienten, die mit Interferon beta-1a oder Placebo behandelt wurden.
In den klinischen Studien zu RMS entwickelten 39,9 % der mit Ocrelizumab behandelten Patienten und 33,2 % der mit Interferon beta-1a behandelten Patienten eine Infektion der oberen Atemwege. 7,5 % der mit Ocrelizumab behandelten Patienten und 5,2 % der mit Interferon beta-1a behandelten Patienten entwickelten eine Infektion der unteren Atemwege.
In der klinischen Zulassungsstudie zu PPMS entwickelten 48,8 % der mit Ocrelizumab behandelten Patienten und 42,7 % der Patienten, die Placebo erhielten, eine Infektion der oberen Atemwege. 9,9 % der mit Ocrelizumab behandelten Patienten und 9,2 % der Patienten, die Placebo erhielten, entwickelten eine Infektion der unteren Atemwege.
Die Infektionen der Atemwege, die bei mit Ocrelizumab behandelten Patienten berichtet wurden, waren überwiegend leicht bis mittelschwer (80 % – 90 %).
COVID-19 und COVID-19-Lungenentzündung
In einer placebokontrollierten Phase-IIIb-Studie bei Patienten mit PPMS (Studie WA40404) wurde COVID-19 bei mit Ocrelizumab behandelten Patienten häufiger beobachtet als bei Patienten, die Placebo erhielten. COVID-19 wurde bei 16,0 % der mit Ocrelizumab behandelten Patienten und bei 11,3 % der Patienten, die Placebo erhielten, beobachtet. Bei mit Ocrelizumab behandelten Patienten war COVID-19 überwiegend leicht bis mittelschwer (14,2 %).
Eine COVID-19-Lungenentzündung wurde bei mit Ocrelizumab behandelten Patienten häufiger beobachtet als bei Patienten, die Placebo erhielten. Eine COVID-19-Lungenentzündung wurde bei 3,2 % der mit Ocrelizumab behandelten Patienten und bei 1,8 % der Patienten, die Placebo erhielten, beobachtet. Die COVID-19-Lungenentzündung wurde überwiegend als schwerwiegende Infektion beobachtet, die bei 2,6 % der mit Ocrelizumab behandelten Patienten und bei 1,6 % der Patienten, die Placebo erhielten, auftrat. Todesfälle durch COVID-19-Lungenentzündung waren selten, traten bei 0,8 % der mit Ocrelizumab behandelten Patienten und bei 0,2 % der Patienten, die Placebo erhielten, auf und waren in beiden Armen mit bekannten Risikofaktoren assoziiert.
Herpes
In den aktiv kontrollierten klinischen Studien zu RMS wurden Herpesinfektionen häufiger bei mit Ocrelizumab behandelten Patienten als bei mit Interferon beta-1a behandelten Patienten berichtet. Die Herpesinfektionen beinhalteten Herpes zoster (2,1 % vs. 1,0 %), Herpes simplex (0,7 % vs. 0,1 %), oralen Herpes (3,0 % vs. 2,2 %), genitalen Herpes (0,1 % vs. 0 %) und Herpesvirusinfektion (0,1 % vs. 0 %). Alle Infektionen waren leicht bis mittelschwer, mit Ausnahme eines Grad-3-Ereignisses, und die Patienten erholten sich unter Behandlung mit Standardtherapien.
In der placebokontrollierten klinischen Zulassungsstudie zu PPMS wurde im Ocrelizumab-Behandlungsarm ein größerer Anteil an Patienten mit oralem Herpes (2,7 % vs. 0,8 %) beobachtet.
Arzneimittelbedingter Leberschaden
Arzneimittelbedingte Leberschäden und erhöhte Leberenzymwerte wurden nach Markteinführung berichtet (siehe Abschnitt 4.4).
Abweichende Laborwerte
Immunglobuline
Die Behandlung mit Ocrelizumab führte im Verlauf der kontrollierten Phase der zulassungsrelevanten klinischen Studien zu einer Verminderung der Gesamt-Immunglobuline, die vorrangig auf eine Reduktion des IgM-Spiegels zurückzuführen war.
Daten aus der kontrollierten Phase und der OLE-Phase der zulassungsrelevanten klinischen Studien zeigten einen Zusammenhang zwischen erniedrigten IgG-Spiegeln (weniger zwischen erniedrigten IgM- oder IgA-Spiegeln) und einer erhöhten Rate von SIs. 2,1 % der RMS-Patienten hatten in einem Zeitraum mit einem IgG-Spiegel < LLN eine SI, und 2,3 % der PPMS-Patienten hatten in einem Zeitraum mit einem IgG-Spiegel < LLN eine SI. Der Unterschied in der Rate von SIs zwischen Patienten mit IgG-Spiegel < LLN und Patienten mit IgG-Spiegel ≥ LLN wurde im Laufe der Zeit nicht größer. Art, Schweregrad, Latenz, Dauer und Ausgang der SIs, die bei Episoden mit Immunglobulinwerten unter dem LLN beobachtet wurden, stimmten mit den SIs insgesamt überein, die bei Patienten beobachtet wurden, die während der kontrollierten Phase und der OLE-Phase Ocrelizumab erhielten. Während der 10-jährigen kontinuierlichen Behandlung mit Ocrelizumab blieben die mittleren IgG-Spiegel von RMS- und PPMS-Patienten über dem LLN.
Lymphozyten
Bei RMS wurde bei 20,7 % der mit Ocrelizumab behandelten Patienten und bei 32,6 % der mit Interferon beta-1a behandelten Patienten eine Verminderung der Lymphozyten < LLN beobachtet. In der Zulassungsstudie zu PPMS wurde bei 26,3 % der mit Ocrelizumab behandelten Patienten und bei 11,7 % der Patienten, die Placebo erhielten, eine Verminderung der Lymphozyten < LLN beobachtet.
Die Mehrzahl dieser Zellverminderungen, die bei Patienten berichtet wurden, die Ocrelizumab erhielten, war vom Schweregrad 1 (< LLN – 800 Zellen/mm3) und 2 (zwischen 500 und 800 Zellen/mm3). Ca. 1 % der Patienten der Ocrelizumab-Gruppe hatte eine Grad-3-Lymphopenie (zwischen 200 und 500 Zellen/mm3). Kein Patient hatte eine Grad-4-Lymphopenie (< 200 Zellen/mm3).
Bei mit Ocrelizumab behandelten Patienten wurde in Zulassungsstudien während Phasen einer bestätigten Verminderung der Gesamtlymphozytenzahl eine erhöhte Rate von SIs beobachtet. Für abschließende Schlussfolgerungen war die Anzahl der SIs zu gering.
Neutrophile Granulozyten
Über den Zeitraum der aktiv kontrollierten Behandlung bei RMS wurde eine Verminderung der neutrophilen Granulozyten < LLN bei 14,7 % der mit Ocrelizumab behandelten Patienten und bei 40,9 % der mit Interferon beta-1a behandelten Patienten beobachtet. In der placebokontrollierten klinischen Zulassungsstudie zu PPMS war der Anteil der mit Ocrelizumab behandelten Patienten, die eine Verminderung der neutrophilen Granulozyten aufwiesen, höher (12,9 %) als bei Patienten, die mit Placebo behandelt wurden (10,0 %). Hierbei entwickelte ein höherer Anteil von Patienten (4,3 %) in der Ocrelizumab-Gruppe eine Neutropenie vom Grad 2 oder höher als in der Placebogruppe (1,3 %). Ca. 1 % der Patienten in der Ocrelizumab-Gruppe entwickelte eine Grad-4-Neutropenie, gegenüber 0 % in der Placebogruppe.
Die meisten Fälle mit verminderter Neutrophilenzahl waren vorübergehend (nur jeweils einmal beobachtet bei einem mit Ocrelizumab behandelten Patienten) und vom Schweregrad 1 (zwischen < LLN und 1 500 Zellen/mm3) und 2 (zwischen 1 000 und 1 500 Zellen/mm3). In der Ocrelizumab-Gruppe hatte ca. 1 % der Patienten eine Grad-3- oder -4-Neutropenie. Ein Patient mit Grad-3-Neutropenie (zwischen 500 und 1 000 Zellen/mm3) und ein Patient mit Grad-4-Neutropenie (< 500 Zellen/mm3) benötigten eine spezifische Behandlung mit einem Granulozytenkolonie-stimulierenden Faktor und konnten nach dieser Episode die Therapie mit Ocrelizumab fortsetzen. Eine Neutropenie kann mehrere Monate nach der Anwendung von Ocrelizumab auftreten (siehe Abschnitt 4.4).
Andere
Ein Patient, der 2 000 mg Ocrelizumab erhalten hatte, verstarb an einem systemischen inflammatorischen Response-Syndrom (SIRS) unbekannter Ätiologie nach einer Magnetresonanztomographie (MRT)-Untersuchung 12 Wochen nach der letzten Infusion. Eine anaphylaktoide Reaktion auf das MRT-Gadolinium-Kontrastmittel könnte zum SIRS beigetragen haben.
Kinder und Jugendliche
In einer randomisierten, doppelblinden, aktiv kontrollierten Studie mit flexibler Dauer (mindestens 24 Wochen; mediane Behandlungsdauer von 76,7 Wochen) wurden Kinder und Jugendliche mit RRMS im Alter von 10 bis unter 18 Jahren (n = 14 im Alter von 11 bis unter 14 Jahren und n = 79 im Alter von 14 bis unter 18 Jahren; insgesamt n = 93 im Ocrelizumab Arm) mit intravenösem Ocrelizumab mit einer Dosierung von 600 mg alle 24 Wochen behandelt (verabreicht als zwei intravenöse Infusionen von jeweils 300 mg im Abstand von 2 Wochen für Dosis 1, gefolgt von einzelnen intravenösen Infusionen von 600 mg für nachfolgende Dosen (siehe Abschnitt 5.1). Das Gesamtsicherheitsprofil bei pädiatrischen Patienten stimmt im Allgemeinen mit dem bei erwachsenen Patienten beobachteten überein.
Bei Kindern und Jugendlichen waren die häufigsten Symptome, die mit IRRs in Verbindung gebracht wurden, Kopfschmerzen, Rachenreizung, Pruritus, Ausschlag, Erythem und Übelkeit. IRRs waren die häufigsten Nebenwirkungen, die bei Kindern und Jugendlichen berichtet wurden. IRRs wurden bei 48,4 % der mit Ocrelizumab behandelten Patienten und 23,9 % der mit Fingolimod behandelten Patienten (Placebo-Infusion) berichtet. Die Inzidenz von IRRs war während Dosis 1, Infusion 1 am höchsten (31,2 %) und sank bei Dosis 1, Infusion 2 (an Tag 15) auf 8,6 %. Bei Dosis 2 hatten 16,3 % der Patienten eine IRR. Inzidenz und Intensität der IRRs nahmen mit nachfolgenden Infusionen ab. Die Mehrheit der IRRs war leicht bis mittelschwer. Eine IRR wurde als schwerwiegend berichtet (mit einer Intensität des Grads 3 bei Dosis 1).
Infektionen traten bei 73,1 % der mit Ocrelizumab behandelten Patienten (1,5 Infektionen pro Patientenjahr) und 58,7 % der mit Fingolimod behandelten Patienten auf (1,2 Infektionen pro Patientenjahr). Infektionen der oberen Atemwege, Nasopharyngitis und Influenza wurden bei den mit Ocrelizumab behandelten Patienten häufiger berichtet und waren alle leicht bis mittelschwer. Bei Kindern und Jugendlichen gab es keine Zunahme schwerwiegender Infektionen (SI) im Zusammenhang mit Ocrelizumab (die Rate der SI war ähnlich wie bei Fingolimod).
Die Behandlung mit Ocrelizumab führte im Verlauf der kontrollierten Phase der Studie zu einer Verminderung der Gesamt-Immunglobuline, die vorrangig auf eine Reduktion des IgM-Spiegels zurückzuführen war. Ähnlich dem Muster, das in der erwachsenen Population beobachtet wurde, trat die Reduktion des IgM-Spiegels im Vergleich zu den IgG- und IgA-Spiegeln früher und bei einem höheren Anteil der Patienten auf.
Bei den mit Ocrelizumab behandelten Patienten wurden keine verminderten Neutrophilenzahlen beobachtet, verglichen mit 3,3 % bei den mit Fingolimod behandelten Patienten.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über
| das in Anhang V aufgeführte nationale Meldesystem anzuzeigen |
.
4.9 Überdosierung
Es liegen begrenzte klinische Erfahrungen zu Dosierungen vor, die höher als die zugelassene Dosis von Ocrelizumab sind. Die höchste Dosis, die bisher bei MS-Patienten untersucht wurde, war 2 000 mg, gegeben als zwei getrennte intravenöse Infusionen von 1 000 mg im Abstand von 2 Wochen (Dosisfindungsstudie der Phase II bei RRMS), und 1 200 mg, gegeben als subkutane Injektion (Dosisfindungsstudie der Phase Ib). Die Nebenwirkungen entsprachen dem Sicherheitsprofil in den zulassungsrelevanten klinischen Studien.
Es gibt kein spezifisches Antidot bei Überdosierung; unterbrechen Sie unverzüglich die Infusion und beobachten Sie den Patienten hinsichtlich IRRs (siehe Abschnitt 4.4).
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, monoklonale Antikörper, ATC-Code: L04AG08.
Wirkmechanismus
Ocrelizumab ist ein rekombinanter humanisierter monoklonaler Antikörper, der selektiv gegen CD20-exprimierende B-Zellen gerichtet ist.
CD20 ist ein Zelloberflächenantigen, das auf Prä-B-Zellen, reifen B-Zellen und B-Gedächtniszellen, jedoch nicht auf lymphoiden Stammzellen und Plasmazellen exprimiert wird.
Auf welchen Wirkmechanismen der therapeutische Effekt von Ocrelizumab bei der MS beruht, ist noch nicht vollständig geklärt. Es wird jedoch angenommen, dass die Reduktion der Anzahl und Funktion der CD20-exprimierenden B-Zellen, d. h. eine Immunmodulation, eine Rolle spielt. Nach der Bindung an die Zelloberfläche depletiert Ocrelizumab selektiv CD20-exprimierende B-Zellen mittels Antikörper-abhängiger zellulärer Phagozytose (ADCP, antibody-dependent cellular phagocytosis), Antikörper-abhängiger zellulärer Zytotoxizität (ADCC, antibody-dependent cellular cytotoxicity), komplementabhängiger Zytotoxizität (CDC; complement-dependent cytotoxicity) und Apoptose. Die Fähigkeit der B-Zellen-Rekonstitution und die vorbestehende humorale Immunität bleiben erhalten. Des Weiteren werden die angeborene Immunität und die Anzahl der T-Zellen nicht beeinträchtigt.
Pharmakodynamische Wirkungen
Eine erwartete pharmakologische Wirkung von Ocrelizumab ist eine rasche Depletion von CD19+-B-Zellen im Blut innerhalb von 14 Tagen nach der Behandlung (erster Messzeitpunkt). Die Depletion hielt im Verlauf der gesamten Behandlungsphase an. Die B-Zell-Zahl wird anhand von CD19 ermittelt, da im Assay die Erkennung von CD20 in Gegenwart von Ocrelizumab beeinträchtigt wird.
In den Phase-III-Studien bei Erwachsenen wiesen bis zu 5 % der Patienten zwischen jeder Anwendung von Ocrelizumab mindestens zu einem Zeitpunkt eine B-Zell-Repletion auf (Wert > unterer Normalwert [LLN] oder Ausgangswert). Das Ausmaß und die Dauer der B-Zell-Depletion waren in den PPMS- und RMS-Studien konsistent.
Die längste Nachbeobachtungsdauer nach der letzten Infusion (Phase-II-Studie, WA21493, n = 51) weist darauf hin, dass die mediane Zeit bis zum Auftreten einer B-Zell-Repletion (Rückkehr zum Ausgangswert oder LLN, je nachdem was zuerst erfolgte) 72 Wochen betrug (Bereich 27 – 175 Wochen). Bei 90 % aller Patienten hatten sich die B-Zellen innerhalb von ca. 2,5 Jahren nach der letzten Infusion auf das Niveau des LLN oder des Ausgangswertes regeneriert.
Klinische Wirksamkeit und Sicherheit bei Erwachsenen
Schubförmige Formen der Multiplen Sklerose (RMS)
Die Wirksamkeit und Sicherheit von Ocrelizumab wurden in zwei randomisierten, doppelblinden, double-dummy, aktiv kontrollierten klinischen Studien (WA21092 und WA21093) mit identischem Design bei Patienten mit schubförmiger MS (gemäß den McDonald-Kriterien von 2010) und nachweisbarer Krankheitsaktivität (definiert durch klinischen Befund oder Bildgebung) innerhalb der letzten 2 Jahre untersucht. Das Studiendesign und die Ausgangscharakteristika der Studienpopulation sind in Tabelle 5 zusammengefasst.
Demographische und Ausgangscharakteristika waren zwischen den beiden Behandlungsgruppen ausgewogen. Die mit Ocrelizumab behandelten Patienten (Gruppe A) erhielten 600 mg alle 6 Monate (erste Dosis als 2 intravenöse Infusionen zu jeweils 300 mg im Abstand von 2 Wochen und Folgedosen als intravenöse Einmalinfusionen von 600 mg). Patienten der Gruppe B erhielten Interferon beta-1a in einer Dosierung von 44 Mikrogramm als subkutane Injektion 3-mal pro Woche.
Tabelle 5: Studiendesign, demographische und Ausgangscharakteristika
| Studie 1 | Studie 2 | |||
| Studienbezeichnung | WA21092 (OPERA I) (n = 821) | WA21093 (OPERA II) (n = 835) | ||
| Studiendesign | ||||
| Studienpopulation | Patienten mit schubförmiger MS | |||
| Krankheitsgeschichte bei der Voruntersuchung | Mindestens zwei Schübe innerhalb der letzten zwei Jahre oder ein Schub innerhalb des letzten Jahres; EDSS* zwischen 0 und 5,5 einschließlich | |||
| Studiendauer | 2 Jahre | |||
| Behandlungsgruppen | Gruppe A: Ocrelizumab 600 mg Gruppe B: Interferon beta-1a, 44 Mikrogramm s.c. (IFN) | |||
| Ausgangscharakteristika | Ocrelizumab 600 mg (n = 410) | IFN 44 Mikrogramm (n = 411) | Ocrelizumab 600 mg (n = 417) | IFN 44 Mikrogramm (n = 418) |
| Mittleres Alter (Jahre) | 37,1 | 36,9 | 37,2 | 37,4 |
| Altersbereich (Jahre) bei Einschluss | 18 – 56 | 18 – 55 | 18 – 55 | 18 – 55 |
| Geschlechterverteilung (% männlich/% weiblich) | 34,1/65,9 | 33,8/66,2 | 35,0/65,0 | 33,0/67,0 |
Mittlere/Mediane Krankheitsdauer seit der Diagnosestellung (Jahre) | 3,82/1,53 | 3,71/1,57 | 4,15/2,10 | 4,13/1,84 |
| DMT-naive Patienten (%)** | 73,4 | 71,0 | 72,7 | 74,9 |
| Mittlere Anzahl der Schübe im letzten Jahr | 1,31 | 1,33 | 1,32 | 1,34 |
| Anteil an Patienten mit Gd-aufnehmenden T1-Läsionen | 42,5 | 38,1 | 39,0 | 41,4 |
| Mittlerer EDSS* | 2,82 | 2,71 | 2,73 | 2,79 |
* Expanded Disability Status Scale
** Patienten, die in den 2 vorausgegangenen Jahren vor Randomisierung nicht mit einer
krankheitsmodifizierenden Therapie (DMT, disease-modifying therapy) behandelt wurden.
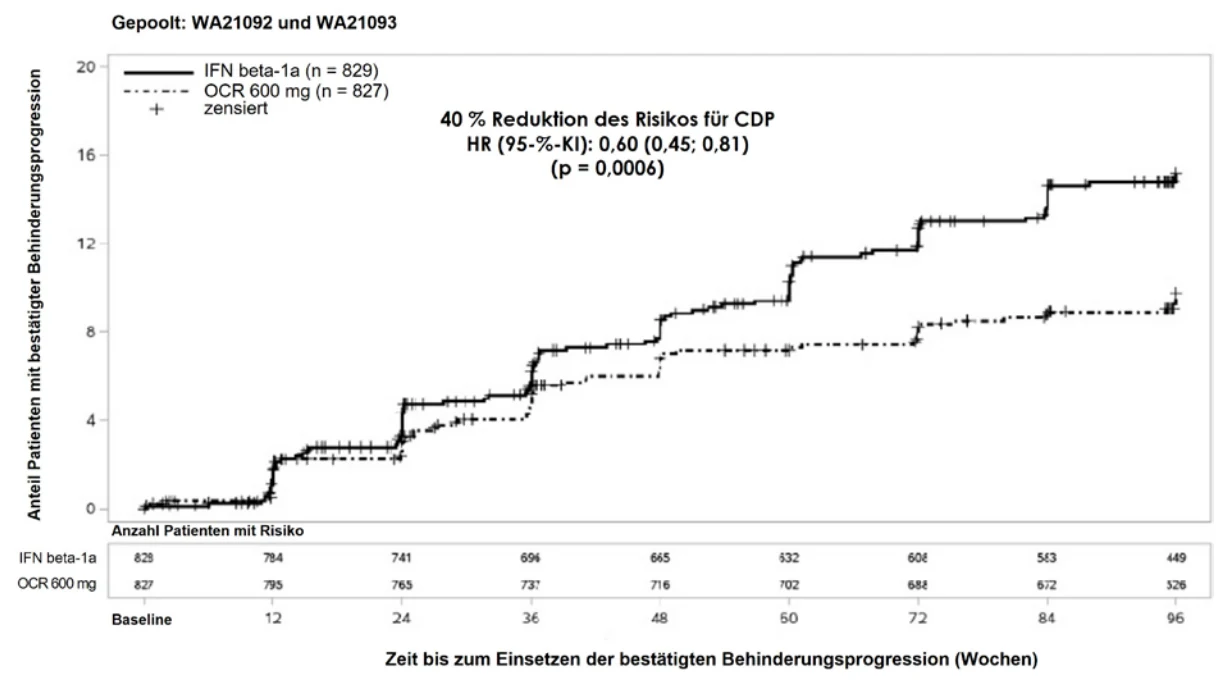
Wesentliche klinische und MRT-Wirksamkeitsergebnisse sind in Tabelle 6 und Abbildung 1 zusammengefasst.
Die Ergebnisse dieser Studien zeigen, dass Ocrelizumab im Vergleich zu Interferon beta-1a 44 Mikrogramm subkutan die Schübe, die mittels MRT gemessene subklinische Krankheitsaktivität und die Krankheitsprogression signifikant unterdrückt.
Tabelle 6: Wesentliche klinische und MRT-Endpunkte der Studien WA21092 und WA21093 (RMS)
| Endpunkte | Studie 1: WA21092 (OPERA I) | Studie 2: WA21093 (OPERA II) | ||
Ocrelizumab 600 mg (n = 410) | IFN 44 Mikro-gramm (n = 411) | Ocrelizumab 600 mg (n = 417) | IFN 44 Mikro-gramm (n = 418) | |
| Klinische Endpunkte | ||||
Jährliche Schubrate (ARR) (primärer Endpunkt)8 Relative Reduktion | 0,156 | 0,292 | 0,155 | 0,290 |
| 46 % (p < 0,0001) | 47 % (p < 0,0001) | |||
Anteil der Patienten mit 12-wöchiger bestätigter Behinderungsprogression (Confirmed Disability Progression = CDP)3 Risikoreduktion (gepoolte Analyse1) Risikoreduktion (einzelne Studien2) | 9,8 % Ocrelizumab vs. 15,2 % IFN | |||
| 40 % (p = 0,0006)7 | ||||
| 43 % (p = 0,0139)7 | 37 % (p = 0,0169)7 | |||
Anteil an Patienten mit 24-wöchiger bestätigter Behinderungsprogression3 Risikoreduktion (gepoolte Analyse1) Risikoreduktion (einzelne Studien2) | 7,6 % Ocrelizumab vs. 12,0 % IFN | |||
| 40 % (p = 0,0025)7 | ||||
| 43 % (p = 0,0278)7 | 37 % (p = 0,0370)7 | |||
| Anteil an Patienten mit mindestens 12-wöchiger bestätigter Verbesserung der Behinderung (Confirmed Disability Improvement = CDI)4 Relativer Anstieg (gepoolte Analyse1) Relativer Anstieg (einzelne Studien2) | 20,7 % Ocrelizumab vs. 15,6 % IFN | |||
| 33 % (p = 0,0194) | ||||
| 61 % (p = 0,0106) | 14 % (p = 0,4019) | |||
| Anteil schubfreier Patienten nach 96 Wochen2 | 80,4 % | 66,7 % | 78,9 % | 64,3 % |
| (p < 0,0001) | (p < 0,0001) | |||
Anteil an Patienten ohne Hinweis auf Krankheitsaktivität (No Evidence of Disease Activity = NEDA)5 Relativer Anstieg2 | 48 % | 29 % | 48 % | 25 % |
| 64 % (p < 0,0001) | 89 % (p < 0,0001) | |||
| MRT-Endpunkte | ||||
| Mittlere Anzahl der Gd-aufnehmenden T1-Läsionen gemäß MRT-Bildgebung Relative Reduktion | 0,016 | 0,286 | 0,021 | 0,416 |
| 94 % (p < 0,0001) | 95 % (p < 0,0001) | |||
| Mittlere Anzahl der neu aufgetretenen und/oder sich vergrößernden T2-hyperintensen Läsionen gemäß MRT-Bildgebung | 0,323 | 1,413 | 0,325 | 1,904 |
| Relative Reduktion | 77 % (p < 0,0001) | 83 % (p < 0,0001) | ||
Prozentuale Veränderung des Hirnvolumens von Woche 24 bis Woche 96 Relative Reduktion im Hirnvolumenverlust | -0,572 | -0,741 | -0,638 | -0,750 |
| 22,8 % (p = 0,0042)6 | 14,9 % (p = 0,0900) | |||
1 Prospektiv gepoolte Daten aus Studien 1 und 2
2 Nicht konfirmatorische p-Wert-Analyse; nicht Teil der zuvor festgelegten Testhierarchie 3 CDP definiert als: Anstieg von ≥ 1,0 Punkten im Expanded Disability Status Scale (EDSS) gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert ≤ 5,5) oder von ≥ 0,5 Punkten gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert > 5,5), Kaplan-Meier-Schätzer in Woche 96 4 Definiert als Rückgang von ≥ 1,0 Punkten in der EDSS-Skala gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert ≥ 2 und ≤ 5,5) oder von ≥ 0,5 Punkten gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert > 5,5). Patienten mit einem Ausgangswert < 2 wurden in die Analyse nicht eingeschlossen. 5 NEDA definiert als: keine Anzeichen von Krankheitsaktivität gemessen anhand von im Prüfplan definierten Schüben, der 12-wöchigen CDP und jeglicher MRT-Aktivität (Gd-aufnehmende T1-Läsionen oder neu aufgetretene oder sich vergrößernde T2-Läsionen) während der gesamten 96-wöchigen Behandlung. Exploratives Ergebnis basierend auf der gesamten ITT-Population.
6 Nicht konfirmatorischer p-Wert; hierarchisches Testverfahren wurde vor dem Erreichen des Endpunktes beendet.
7 Log-Rank-Test
8 Bestätigte Schübe (begleitet durch klinisch relevante Änderung im EDSS).
Abbildung 1: Kaplan-Meier-Kurve der Zeit bis zum Auftreten einer mindestens 12-wöchigen bestätigten Behinderungsprogression, mit dem ersten Ereignis einer neurologischen Verschlechterung während der doppelblinden Behandlungsphase (gepoolte WA21092- und WA21093-ITT-Population)*
*Zuvor festgelegte gepoolte Analyse von WA21092 und WA21093
Die Ergebnisse der vordefinierten, gepoolten Analysen der Zeit bis zu einer mindestens 12-wöchigen CDP (40 % Risikoreduktion unter Ocrelizumab verglichen mit Interferon beta-1a [p = 0,0006]) stimmten weitgehend mit den Ergebnissen der Analyse der mindestens 24-wöchigen CDP überein (40 % Risikoreduktion unter Ocrelizumab verglichen mit Interferon beta-1a [p = 0,0025]).
In die Studien wurden Patienten mit aktiver Erkrankung eingeschlossen. Hierbei handelte es sich sowohl um nicht mit einer aktiven Behandlungsoption vorbehandelte Patienten als auch um vorbehandelte Patienten mit unzureichendem Therapieansprechen, definiert durch klinischen Befund oder Bildgebung. Die Analyse von Patientenpopulationen mit verschiedenen Ausgangswerten der Krankheitsaktivität, einschließlich aktiver und hochaktiver Erkrankung, zeigte, dass die Wirksamkeit von Ocrelizumab hinsichtlich der jährlichen Schubrate und der 12-wöchigen CDP mit der Gesamtpopulation übereinstimmte.
Primär progrediente Multiple Sklerose (PPMS)
Die Wirksamkeit und Sicherheit von Ocrelizumab wurde ebenfalls in einer randomisierten, doppelblinden, placebokontrollierten klinischen Studie bei Patienten mit primär progredienter MS (Studie WA25046) untersucht. Die Patienten befanden sich gemäß der Haupteinschlusskriterien in einem frühen Krankheitsstadium, d. h. sie waren 18 bis einschließlich 55 Jahre alt, hatten zum Zeitpunkt des Screenings einen EDSS von 3,0 bis 6,5 und eine Dauer der Erkrankung seit dem Auftreten der ersten MS-Symptome von weniger als 10 Jahren (bei Patienten mit einem EDSS von ≤ 5,0 beim Screening) oder von weniger als 15 Jahren (bei Patienten mit einem EDSS von > 5,0 beim Screening). Hinsichtlich der Krankheitsaktivität können entzündungstypische Merkmale, selbst bei progredienter MS, in der Bildgebung sichtbar sein (d. h. Gd-aufnehmende T1-Läsionen und/oder aktive [neue oder sich vergrößernde] T2-Läsionen). Der Nachweis einer Entzündungsaktivität soll bei allen Patienten mittels MRT erfolgen. Patienten über 55 Jahre wurden nicht in klinischen Studien untersucht. Das Studiendesign und die Ausgangscharakteristika der Studienpopulation sind in Tabelle 7 dargestellt.
Die beiden Behandlungsgruppen waren hinsichtlich Demographie und der bei Studieneintritt vorliegenden Patientenmerkmale ausgewogen. Kraniale MRT-Aufnahmen zeigten die für eine Entzündungsaktivität charakteristischen Läsionsmuster (Gd-aufnehmenden T1-Läsionen oder T2-Läsionen).
Während der PPMS-Studie der Phase III erhielten die Patienten 600 mg Ocrelizumab alle 6 Monate über den gesamten Behandlungszeitraum hinweg als zwei getrennte Infusionen von 300 mg im Abstand von zwei Wochen. Die Infusionen von einmalig 600 mg bei RMS und 2 x 300 mg bei PPMS wiesen konsistente PK/PD-Profile auf. Die IRR-Profile pro Infusion waren bei den beiden Anwendungsschemata ähnlich, unabhängig davon, ob eine einmalige Infusion von 600 mg erfolgte oder zwei Infusionen von 300 mg mit einem Abstand von zwei Wochen gegeben wurden (siehe Abschnitte 4.8 und 5.2), jedoch war die Gesamtanzahl der IRRs aufgrund der insgesamt größeren Anzahl an Infusionen beim 2 x 300-mg-Schema höher. Um die Gesamtanzahl der Infusionen (und die damit einhergehende Gabe von prophylaktischem Methylprednisolon und einem Antihistaminikum) und der damit verbundenen IRRs zu reduzieren, wird empfohlen, Ocrelizumab nach der Initialdosis als Einmalinfusion von 600 mg anzuwenden (siehe Abschnitt 4.2).
Tabelle 7: Studiendesign, demographische und Ausgangscharakteristika der Studie WA25046
| Studienbezeichnung | Studie WA25046 ORATORIO (n = 732) | ||
| Studiendesign | |||
| Studienpopulation | Patienten mit primär progredienter Form der MS | ||
| Studiendauer | Ereignisgesteuert (mindestens 120 Wochen und 253 CDP-Ereignisse) (Mediane Nachbeobachtungszeit: Ocrelizumab 3,0 Jahre, Placebo 2,8 Jahre) | ||
| Krankheitsgeschichte bei der Voruntersuchung | Alter 18 – 55 Jahre, EDSS von 3,0 bis 6,5 | ||
| Behandlungsgruppen | Gruppe A: Ocrelizumab 600 mg Gruppe B: Placebo, Randomisierung 2:1 | ||
| Ausgangscharakteristika | Ocrelizumab 600 mg (n = 488) | Placebo (n = 244) | |
| Mittleres Alter (Jahre) | 44,7 | 44,4 | |
| Altersbereich (Jahre) bei Einschluss | 20 – 56 | 18 – 56 | |
| Geschlechterverteilung (% männlich/% weiblich) | 51,4/48,6 | 49,2/50,8 | |
| Mittlere/Mediane Krankheitsdauer seit der Diagnosestellung der PPMS (Jahre) | 2,9/1,6 | 2,8/1,3 | |
| Mittlerer EDSS | 4,7 | 4,7 | |
Die wesentlichen klinischen und MRT-Wirksamkeitsergebnisse sind in Tabelle 8 und Abbildung 2 dargestellt.
Die Ergebnisse dieser Studie zeigen, dass Ocrelizumab im Vergleich zu Placebo die Krankheitsprogression signifikant verzögert und die Abnahme der Gehgeschwindigkeit verringert.
Tabelle 8: Wesentliche klinische und MRT-Endpunkte der Studie WA25046 (PPMS)
| Studie 3 | ||
| Endpunkte | WA25046 (Oratorio) | |
| Ocrelizumab 600 mg (n = 488) | Placebo (n = 244) | |
| Klinische Endpunkte | ||
Primärer Wirksamkeitsendpunkt Anteil an Patienten mit 12-wöchiger bestätigter Behinderungsprogression1 (primärer Endpunkt) Risikoreduktion | 30,2 % | 34,0 % |
24 % (p = 0,0321) | ||
Anteil an Patienten mit 24-wöchiger bestätigter Behinderungsprogression1 Risikoreduktion | 28,3 % | 32,7 % |
25 % (p = 0,0365) | ||
Prozentuale Veränderung des Timed 25-Foot Walk vom Studienbeginn bis Woche 120 Relative Reduktion der Progressionsrate der Gehgeschwindigkeit | 38,9 | 55,1 |
29,4 % (p = 0,0404) | ||
| MRT-Endpunkte | ||
| Prozentuale Veränderung des Volumens T2-hyperintenser Läsionen vom Studienbeginn bis Woche 120 | -3,4 | 7,4 |
| (p < 0,0001) | ||
Prozentuale Veränderung des Hirnvolumens von Woche 24 bis Woche 120 Relative Reduktion des Hirnvolumenverlustes | -0,902 | -1,093 |
17,5 % (p = 0,0206) | ||
1 Definiert als ein Anstieg des EDSS um ≥ 1,0 Punkte gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert von ≤ 5,5) oder um ≥ 0,5 Punkte (für Patienten mit einem Ausgangswert von > 5,5); Kaplan-Meier-Schätzer in Woche 120.
Abbildung 2: Kaplan-Meier-Kurve der Zeit bis zum Auftreten einer mindestens 12-wöchigen bestätigten Behinderungsprogression, mit dem ersten Ereignis einer neurologischen Verschlechterung während der doppelblinden Behandlungsphase (WA25046-ITT-Population)*
* Alle in diese Analyse eingeschlossen Patienten wurden mindestens 120 Wochen nachbeobachtet.
Die Primäranalyse basiert auf allen aufgetretenen Ereignissen.
Eine vordefinierte, nicht-gepowerte Subgruppenanalyse des primären Endpunktes deutet darauf hin, dass der Behandlungserfolg bei jüngeren Patienten oder bei Patienten mit Gd-aufnehmenden T1-Läsionen bei Studienbeginn größer ist als bei älteren Patienten oder bei Patienten ohne Gd-aufnehmende T1-Läsionen (≤ 45 Jahre: HR 0,64 [0,45; 0,92] und > 45 Jahre: HR 0,88 [0,62; 1,26]; mit Gd-aufnehmenden T1-Läsionen bei Studienbeginn: HR 0,65 [0,40; 1,06] und ohne Gd-aufnehmende T1-Läsionen bei Studienbeginn: HR 0,84 [0,62; 1,13]).
Darüber hinaus deutet eine Post-hoc-Analyse darauf hin, dass der Behandlungseffekt bei jüngeren Patienten mit Gd-aufnehmenden T1-Läsionen bei Studienbeginn besser ist (≤ 45 Jahre: HR 0,52 [0,27; 1,00] und ≤ 46 Jahre [medianes Alter in der Studie WA25046]: HR 0,48 [0,25; 0,92] und < 51 Jahre: HR 0,53 [0,31; 0,89]).
In der verlängerten Kontrollperiode (extended controlled period, ECP), die eine doppelt verblindete Behandlung und ca. 9 zusätzliche Monate kontrollierte Nachbeobachtung vor der Fortsetzung in der Open-Label Extension (OLE) oder bis zum Abbruch der Studienbehandlung beinhaltet, wurden Post-hoc-Analysen durchgeführt. Der Anteil der Patienten mit einer 24-wöchigen bestätigten Behinderungsprogression von EDSS ≥ 7,0 (24W-CDP von EDSS ≥ 7,0; Zeit bis zur Rollstuhlpflicht) betrug 9,1 % in der Placebo-Gruppe im Vergleich zu 4,8 % in der Ocrelizumab-Gruppe in Woche 144, was zu einer 47%igen Risikoreduktion der Zeit bis zur Rollstuhlpflicht (HR 0,53, [0,31; 0,92]) während der ECP führte. Da diese Ergebnisse explorativer Natur waren und Daten nach Entblindung einschlossen, sollen die Ergebnisse mit Vorsicht interpretiert werden.
Substudie zu kürzerer Infusionsdauer
Die Sicherheit der kürzeren (2-stündigen) Infusion von Ocrelizumab wurde in einer prospektiven, multizentrischen, randomisierten, doppelblinden, kontrollierten Substudie (zur Studie MA30143 [Ensemble]) mit parallelen Armen bei Patienten mit schubförmig remittierender Multipler Sklerose untersucht, die noch keine anderen krankheitsmodifizierenden Behandlungen erhalten hatten. Die erste Dosis wurde als zwei Infusionen à 300 mg (insgesamt 600 mg) im Abstand von 14 Tagen gegeben. 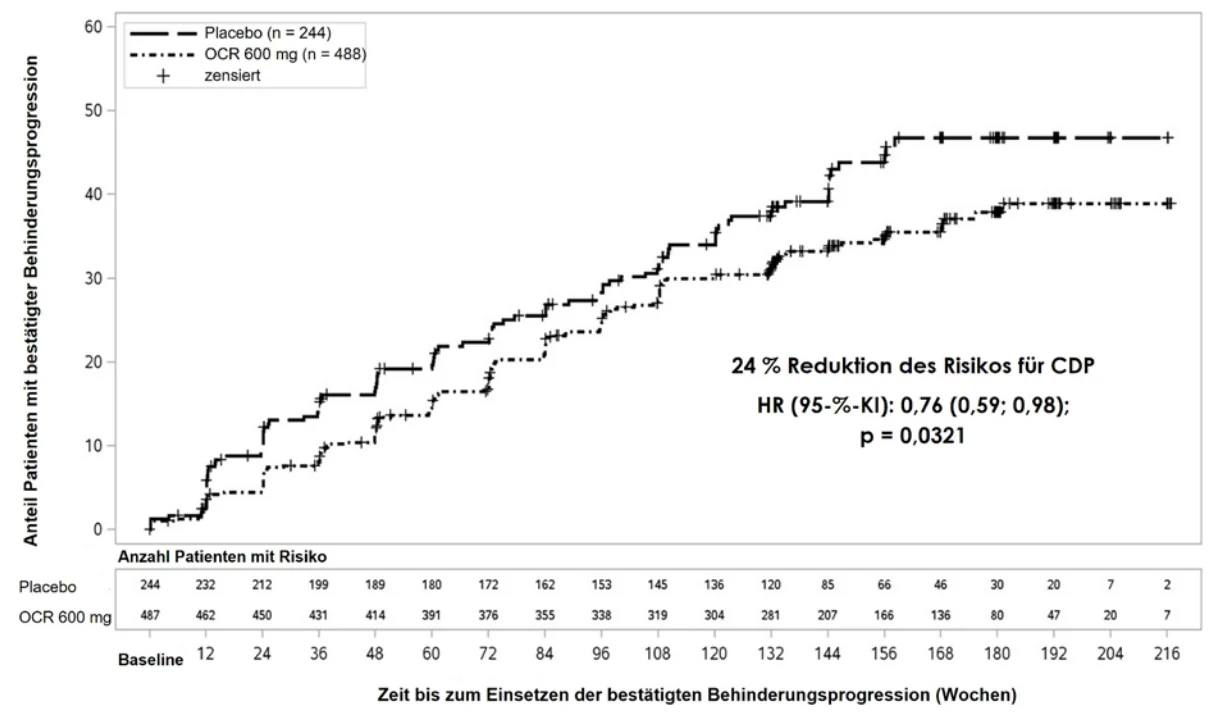 Die Patienten wurden ab der zweiten Dosis (Dosen 2 bis 6) in einem Verhältnis von 1:1 randomisiert. Entweder kamen sie in die konventionelle Infusionsgruppe mit Ocrelizumab, die alle 24 Wochen die Infusion über eine Dauer von etwa 3,5 Stunden erhielt, oder in die Gruppe mit der kürzeren Infusionsdauer, die die Infusion von Ocrelizumab alle 24 Wochen über eine Dauer von etwa 2 Stunden erhielt. Die Randomisierung wurde nach Region und der Dosis, mit der die Patienten zuerst randomisiert wurden, stratifiziert.
Der primäre Endpunkt war der Anteil der Patienten mit IRRs, die während oder innerhalb von 24 Stunden nach der ersten randomisierten Infusion auftraten. Die Primäranalyse wurde durchgeführt, nachdem 580 Patienten randomisiert waren. Der Anteil der Patienten mit IRRs, die während oder innerhalb von 24 Stunden nach der ersten randomisierten Infusion auftraten, betrug in der Gruppe mit der kürzeren Infusionsdauer 24,6 % im Vergleich zu 23,1 % in der konventionellen Infusionsgruppe. Der stratifizierte Unterschied der Gruppen war ähnlich. Insgesamt war bei allen randomisierten Dosen die Mehrheit der IRRs leicht oder mäßig und nur zwei IRRs waren von schwerer Intensität, wobei in jeder Gruppe eine schwere IRR auftrat. Es gab keine lebensbedrohlichen, tödlichen oder schwerwiegenden IRRs.
Immunogenität
Patienten in den MS-Studien (WA21092, WA21093 und WA25046) wurden zu verschiedenen Zeitpunkten (bei Studienbeginn und alle 6 Monate nach der Anwendung während des gesamten Studienverlaufs) auf Antikörper gegen das Arzneimittel (anti-drug antibodies, ADAs) hin getestet. 12 von 1 311 Patienten (~ 1 %), die mit Ocrelizumab behandelt wurden, wurden positiv auf therapiebedingte ADAs getestet, und 2 von diesen 12 Patienten wurden positiv auf neutralisierende Antikörper getestet. Zwei von 90 pädiatrischen Patienten in der Studie WN42086 (2,2 %) hatten therapiebedingte ADAs. Die Auswirkung der therapiebedingten ADAs auf die Sicherheit und Wirksamkeit kann aufgrund der niedrigen Inzidenz der mit Ocrelizumab im Zusammenhang stehenden ADAs nicht beurteilt werden.
Immunisierungen
In einer randomisierten offenen Studie mit RMS-Patienten (n = 102) betrug der Prozentsatz der Patienten mit positiver Antwort auf eine Tetanusimpfung in Woche 8 nach der Impfung in der Ocrelizumab-Gruppe 23,9 %, verglichen mit 54,5 % in der Kontrollgruppe (keine krankheitsmodifizierende Therapie oder Therapie mit Interferon-beta). Das geometrische Mittel der spezifischen Antikörpertiter gegen das Tetanustoxoid in Woche 8 betrug 3,74 IE/ml bzw. 9,81 IE/ml. Eine positive Antwort auf ≥ 5 Serotypen bei 23-valentem Pneumokokken-Polysaccharid-Vakzin (23-PPV) lag in Woche 4 nach der Impfung bei 71,6 % der Patienten in der Ocrelizumab-Gruppe und bei 100 % der Patienten in der Kontrollgruppe vor. Bei Patienten, die mit Ocrelizumab behandelt wurden, führte eine Booster-Impfung (13-PCV) 4 Wochen nach der 23-PPV-Impfung nicht zu einer merklichen Verbesserung der Antwort auf 12 der mit 23-PPV gemeinsamen Serotypen. Seroprotektive Titer gegen fünf Influenza-Stämme hatten vor der Impfung 20,0 % – 60,0 % der mit Ocrelizumab behandelten Patienten bzw. 16,7 % – 43,8 % der Patienten der Kontrollgruppe und in Woche 4 nach der Impfung 55,6 % – 80,0 % der mit Ocrelizumab behandelten Patienten bzw. 75,0 % – 97,0 % der Patienten der Kontrollgruppe. Siehe Abschnitte 4.4 und 4.5.
Kinder und Jugendliche
Die Wirksamkeit und Sicherheit von Ocrelizumab wurden in einer randomisierten, doppelblinden, double-dummy, aktiv kontrollierten klinischen Studie (WN42086) bei Kindern und Jugendlichen ab einem Alter von 10 Jahren mit schubförmig remittierender Multipler Sklerose (gemäß den McDonald-Kriterien von 2017) und nachweisbarer Krankheitsaktivität (definiert durch klinischen Befund oder Bildgebung) innerhalb der letzten zwei Jahre untersucht. Das Studiendesign und die Ausgangscharakteristika der Studienpopulation sind in Tabelle 9 zusammengefasst.
Demographische und Ausgangscharakteristika waren zwischen den beiden Behandlungsgruppen ausgewogen. Die mit Ocrelizumab behandelten Patienten erhielten 600 mg alle 6 Monate (erste Dosis als 2 intravenöse Infusionen zu jeweils 300 mg im Abstand von 2 Wochen und Folgedosen als intravenöse Einmalinfusionen von 600 mg). Patienten, die mit Fingolimod behandelt wurden, erhielten eine orale tägliche Dosis von 0,5 mg.
Tabelle 9: Studiendesign, demographische und Ausgangscharakteristika
| Studienbezeichnung | Studie WN42086 (Operetta 2) | |
| Studiendesign | ||
| Studienpopulation | Kinder und Jugendliche im Alter von ≥ 10 bis < 18 Jahren mit schubförmig remittierender Multipler Sklerose (RRMS) | |
| Krankheitsgeschichte bei der Voruntersuchung | Mindestens zwei Schübe innerhalb der letzten zwei Jahre oder ein Schub innerhalb des letzten Jahres oder Nachweis von mindestens einer Gd-anreichernden Läsion im MRT innerhalb von 6 Monaten vor der Randomisierung (einschließlich MRT bei der Voruntersuchung); EDSS1 zwischen 0 und 5,5 einschließlich | |
| Studiendauer | Flexible Dauer bis zum Abschluss von mindestens 24 Wochen Behandlung durch den letzten eingeschlossenen Patienten2 | |
| Behandlungsgruppen | Gruppe A: Ocrelizumab 600 mg Gruppe B: Fingolimod 0,5 mg | |
| Ausgangscharakteristika | Ocrelizumab 600 mg (n = 93) | Fingolimod 0,5 mg (n = 94) |
| Mittleres Alter (Jahre) | 15,0 | 15,0 |
| Altersbereich (Jahre) bei Einschluss | 11,0 – 17,0 | 12,0 – 17,0 |
| Geschlechterverteilung (% männlich/% weiblich) | 28,0/72,0 | 34,0/66,0 |
| Medianes Gewicht, kg (Bereich) | 63,1 (50,0 – 154,2) | 63,5 (42,3 – 123,0) |
Mittlere/mediane Krankheitsdauer seit der RRMS-Diagnose (Jahre) | 0,6/0,4 | 0,7/0,5 |
| Mittlere Anzahl der Schübe im letzten Jahr | 1,4 | 1,5 |
| Anteil an Patienten mit Gd-aufnehmenden T1-Läsionen | 47,3 % | 46,8 % |
| Mittlere Anzahl der T2-Läsionen | 57,4 | 57,4 |
1 Expanded Disability Status Scale
2 Die mediane Behandlungsdauer in Wochen (Bereich) betrug 76,7 (32,1 – 159,7) bei Patienten, die Ocrelizumab erhielten, und 73,9 (11,0 – 145,0) bei Patienten, die Fingolimod erhielten.
Die wesentlichen klinischen und MRT-Wirksamkeitsergebnisse sind in Tabelle 10 dargestellt.
Die Ergebnisse der Studie zeigten eine Nichtunterlegenheit von Ocrelizumab im Vergleich zu Fingolimod in Bezug auf die Verringerung der jährlichen Schubrate und die Verringerung der jährlichen Rate neuer/sich vergrößernder T2-Läsionen über die doppelblinde Behandlungsphase sowie in Bezug auf die Verringerung der Anzahl von Gd-anreichernden T1-Läsionen in Woche 12 im Vergleich zu Fingolimod.
Tabelle 10: Wesentliche klinische und MRT-Endpunkte der Studie WN42086 (RRMS)
| Endpunkte | Studie WN42086 (Operetta 2) | |
Ocrevus 600 mg (n = 93) | Fingolimod 0,5 mg (n = 94) | |
| Klinische Endpunkte | ||
Jährliche Schubrate (primärer Endpunkt)1 Relative Reduktion Inzidenzquotient (Rate Ratio) | 0,070 | 0,135 |
| 48,3 % | ||
| 0,517 (95-%-Kl: 0,193 – 1,329)2 | ||
| MRT-Endpunkte | ||
Jährliche Rate der neu aufgetretenen und/oder sich vergrößernden T2-hyperintensen Läsionen gemäß MRT-Bildgebung1 Relative Reduktion | 3,827 | 7,275 |
| 47,8 % | ||
Mittlere Anzahl der Gd-aufnehmenden T1-Läsionen in Woche 12 Relative Reduktion | 0,054 | 0,375 |
| 87,2 % | ||
1 Während der doppelblinden Behandlungsphase
2 Die obere Grenze des 95-%-KI lag unter der vordefinierten Nichtunterlegenheitsgrenze von 3.
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Ocrelizumab wurde in den MS-Studien mittels eines Zwei-Kompartiment-Modells, bestehend aus einer zeitabhängigen Clearance und PK-Parametern, die für einen monoklonalen IgG1-Antikörper typisch sind, beschrieben.
Die Gesamtexposition (area under the curve [AUC] über die 24-wöchigen Dosierungsintervalle) war bei der Dosierung von 2 × 300 mg in der PPMS-Studie und bei der Dosierung von 1 × 600 mg in den RMS-Studien identisch, was zu erwarten war, da identische Dosen angewendet wurden. Die area under the curve (AUCτ) betrug nach der 4. Gabe von 600 mg Ocrelizumab 3 510 μg/ml · Tag und die mittlere maximale Konzentration (Cmax) lag bei 212 μg/ml (RMS; 600-mg-Infusion) und 141 μg/ml (PPMS; 300-mg-Infusionen).
Resorption
Ocrelizumab wird als intravenöse Infusion verabreicht.
Verteilung
Die populationspharmakokinetische Schätzung des zentralen Verteilungsvolumens betrug 2,78 l. Das periphere Verteilungsvolumen und die Interkompartiment-Clearance wurden auf 2,68 l bzw. 0,294 l/Tag geschätzt.
Biotransformation
Der Metabolismus von Ocrelizumab wurde nicht direkt untersucht, da Antikörper durch Abbau in Peptide und Aminosäuren vorwiegend über den katabolischen Stoffwechsel ausgeschieden werden.
Elimination
Die konstante Clearance wurde auf 0,17 l/Tag und die initiale zeitabhängige Clearance, deren Halbwertszeit 33 Wochen betrug, auf 0,0489 l/Tag geschätzt. Die terminale Halbwertszeit von Ocrelizumab betrug 26 Tage.
Spezielle Populationen
Kinder und Jugendliche
Die mediane AUC über das erste 24-wöchige Dosierungsintervall betrug bei Kindern und Jugendlichen ab einem Alter von 10 Jahren mit RRMS, die Ocrelizumab 600 mg (Körpergewicht 35 kg oder mehr) oder 300 mg (Körpergewicht unter 35 kg) erhielten, 3 130 µg/ml•Tag und die Cmax 147 µg/ml.
Die empfohlene Dosierung leitet sich vom PK-Modell ab, das auf klinischen Daten von 110 Patienten mit einem Körpergewicht von 40 kg oder mehr, die 600 mg Ocrelizumab erhielten, und 6 Patienten aus der Phase-II-Studie, die weniger als 40 kg wogen und 300 mg Ocrelizumab erhielten, basierte (siehe Abschnitt 4.2).
Zur Untersuchung der Pharmakokinetik von Ocrelizumab bei Kindern und Jugendlichen unter einem Alter von 10 Jahren wurden keine Studien durchgeführt.
Ältere Patienten
Bei Patienten ≥ 55 Jahren wurden aufgrund der begrenzten klinischen Erfahrung (siehe Abschnitt 4.2) keine speziellen pharmakokinetischen Studien durchgeführt.
Nierenfunktionsstörung
Es wurde keine formale pharmakokinetische Studie durchgeführt. Patienten mit leichter Nierenfunktionsstörung wurden in die klinischen Studien eingeschlossen. Bei diesen wurde keine Veränderung der Pharmakokinetik von Ocrelizumab beobachtet. Für Patienten mit mittelschwerer oder schwerer Nierenfunktionsstörung liegen keine Informationen zur Pharmakokinetik vor.
Leberfunktionsstörung
Es wurde keine formale pharmakokinetische Studie durchgeführt. Patienten mit leichter Leberfunktionsstörung wurden in die klinischen Studien eingeschlossen. Bei diesen wurde keine Veränderung der Pharmakokinetik beobachtet. Für Patienten mit mittelschwerer oder schwerer Leberfunktionsstörung liegen keine Informationen zur Pharmakokinetik vor.
5.3 Präklinische Daten zur Sicherheit
Nicht-klinische Daten, die auf konventionellen Studien zur Sicherheitspharmakologie, zur Toxizität nach wiederholter Verabreichung und zur embryo-fetalen Entwicklung basieren, lassen keine besonderen Gefahren für den Menschen erkennen. Weder Karzinogenitäts- noch Mutagenitätsstudien mit Ocrelizumab wurden durchgeführt.
In zwei prä- und postnatalen Entwicklungsstudien an Cynomolgus-Affen traten unter Gabe von Ocrelizumab vom 20. Trächtigkeitstag bis mindestens zur Geburt Glomerulopathie, lymphoide Follikelbildung im Knochenmark, lymphoplasmozytische Nierenentzündung und ein vermindertes testikuläres Gewicht bei Neugeborenen auf. Die in diesen Studien verabreichten maternalen Dosen führten zu maximalen mittleren Serumkonzentrationen (Cmax), die das 4,5- bis 21-Fache der Konzentrationen, die im klinischen Setting erwartet werden, betrugen.
Es wurden fünf letale Fälle bei Neugeborenen beobachtet. Ein Fall war auf eine frühgeburtsbedingte Schwäche mit opportunistischer bakterieller Infektion zurückzuführen und ein Fall erfolgte aufgrund einer infektiösen Meningoenzephalitis (mit Kleinhirnbeteiligung) des Neugeborenen, die auf einer aktiven bakteriellen Infektion (Mastitis) des Muttertieres beruhte. Bei drei weiteren Fällen lagen Anzeichen von Gelbsucht und Leberschäden vor, bei denen eine virale Ätiologie vermutet wird, möglicherweise ein Polyomavirus. Der Verlauf dieser fünf bestätigten oder vermuteten Infektionen könnte potentiell von einer B-Zell-Depletion beeinflusst worden sein. Bei neugeborenen Nachkommen von mit Ocrelizumab behandelten Weibchen wurde während der postnatalen Phase eine B-Zell-Depletion nachgewiesen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumacetat-Trihydrat (E 262)
Essigsäure 99 %
Trehalose-Dihydrat (Ph.Eur.)
Polysorbat 20 (E 432)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Das Arzneimittel darf nicht mit anderen Arzneimitteln, außer mit den unter Abschnitt 6.6 aufgeführten, gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflasche
2 Jahre
Verdünnte Lösung zur intravenösen Infusion
Die chemische und physikalische Anbruchstabilität wurde für 24 Stunden bei 2 °C – 8 °C und anschließend für 8 Stunden bei Raumtemperatur nachgewiesen.
Aus mikrobiologischer Sicht soll die zubereitete Infusion unmittelbar verwendet werden. Falls die Lösung nicht unmittelbar verwendet wird, liegen die Lagerzeiten und Lagerbedingungen nach Anbruch in der Verantwortung des Anwenders und sollen im Normalfall 24 Stunden bei 2 °C – 8 °C und anschließend 8 Stunden bei Raumtemperatur nicht überschreiten, es sei denn, die Verdünnung wurde unter kontrollierten und validierten aseptischen Bedingungen durchgeführt.
Kann eine intravenöse Infusion nicht am selben Tag beendet werden, ist die restliche Lösung zu entsorgen.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
Durchstechflaschen im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Zu Aufbewahrungsbedingungen nach Verdünnung des Arzneimittels siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
10 ml Konzentrat in einer Durchstechflasche (farbloses Glas, Typ I).
Packungsgröße: 1 oder 2 Durchstechflaschen. Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Hinweise zur Verdünnung
Das Arzneimittel soll von medizinischem Fachpersonal unter aseptischen Bedingungen zubereitet werden. Durchstechflasche nicht schütteln. Für die Zubereitung der verdünnten Infusionslösung sind eine sterile Nadel und eine sterile Spritze zu verwenden.
Das Arzneimittel ist nur zum einmaligen Gebrauch bestimmt.
Wenden Sie das Konzentrat nicht an, wenn es verfärbt ist oder einzelne Fremdpartikel enthält (siehe Abschnitt 3).
Das Arzneimittel muss vor der Anwendung verdünnt werden. Lösungen zur intravenösen Anwendung sind durch Verdünnung des Konzentrats in einem Infusionsbeutel mit Natriumchlorid 9 mg/ml (0,9 %) Infusionslösung, gemäß Tabelle 11.
Entsorgen Sie in der Durchstechflasche verbleibende Reste der Lösung.
Es wurden keine Inkompatibilitäten zwischen diesem Arzneimittel und Polyvinylchlorid(PVC)- oder Polyolefin(PO)-Beuteln und intravenösen Infusions-Sets beobachtet.
Die verdünnte Infusionslösung muss unter Verwendung eines Infusionssets mit einem 0,2- oder 0,22-Mikron-In-line-Filter verabreicht werden.
Vor Beginn der intravenösen Infusion soll der Inhalt des Infusionsbeutels Raumtemperatur erreichen.
Tabelle 11: Verdünnung von Ocrevus
| Dosis von Ocrevus | Volumen von Ocrevus | Volumen von 0,9 % Natriumchlorid | Finale Konzentration |
| 150 mg | 5 ml | 250 ml | 0,6 mg/ml |
| 300 mg | 10 ml | 250 ml | 1,2 mg/ml |
| 600 mg | 20 ml | 500 ml | 1,2 mg/ml |
Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Roche Registration GmbH
Emil-Barell-Straße 1
79639 Grenzach-Wyhlen
Deutschland
8. ZULASSUNGSNUMMERN
EU/1/17/1231/001
EU/1/17/1231/002
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 8. Januar 2018
Datum der letzten Verlängerung: 21. September 2022
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Ocrevus 920 mg Injektionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
Ocrevus 920 mg Injektionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Durchstechflasche enthält 920 mg Ocrelizumab in 23 ml (40 mg/ml).
Ocrelizumab ist ein humanisierter monoklonaler Antikörper, der in Ovarialzellen des chinesischen Hamsters mittels rekombinanter DNA-Technologie hergestellt wird.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung
Klare bis leicht opalisierende, farblose bis schwach braune Lösung mit einem pH-Wert von ca. 5,3 und einer Osmolalität von ca. 328 mOsm/kg.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Ocrevus ist angezeigt zur Behandlung erwachsener Patienten mit schubförmiger Multipler Sklerose (RMS, relapsing multiple sclerosis) mit aktiver Erkrankung, definiert durch klinischen Befund oder Bildgebung (siehe Abschnitt 5.1).
Ocrevus ist angezeigt zur Behandlung erwachsener Patienten mit früher primär progredienter Multipler Sklerose (PPMS, primary progressive multiple sclerosis), charakterisiert anhand der Krankheitsdauer und dem Grad der Behinderung, sowie mit Bildgebungsmerkmalen, die typisch für eine Entzündungsaktivität sind (siehe Abschnitt 5.1).
4.2 Dosierung und Art der Anwendung
Die Behandlung ist von spezialisierten Ärzten mit Erfahrung in der Diagnose und Behandlung neurologischer Erkrankungen einzuleiten und zu überwachen. Die erste Anwendung soll unter klinischer Beobachtung mit geeigneter medizinischer Betreuung erfolgen, um schwere Reaktionen wie schwere Injektionsreaktionen, Überempfindlichkeitsreaktionen und/oder anaphylaktische Reaktionen zu beherrschen (siehe Abschnitt 4.4).
Prämedikation gegen injektionsbedingte Reaktionen
Um das Risiko für lokale und systemische injektionsbedingte Reaktionen (injection reactions, IRs) zu reduzieren, müssen kurz vor jeder Ocrelizumab-Injektion die beiden folgenden Vorbehandlungen erfolgen:
- 20 mg orales Dexamethason (oder Äquivalent)
- Orales Antihistaminikum (z. B. Desloratadin oder Äquivalent)
Zusätzlich kann auch eine Vorbehandlung mit einem Antipyretikum (z. B. Paracetamol) kurz vor jeder Verabreichung in Betracht gezogen werden.
Dosierung
Die empfohlene Dosis beträgt 920 mg alle 6 Monate.
Es ist keine Aufteilung der Initialdosis oder der Folgedosen auf getrennte Gaben erforderlich. Zwischen jeder Dosis von Ocrelizumab ist ein Mindestabstand von 5 Monaten einzuhalten.
Abbruch der Injektion oder der Behandlung bei injektionsbedingten Reaktionen (IRs)
Lebensbedrohliche IRs
Wenn Anzeichen einer lebensbedrohlichen IR auftreten, muss die Injektion unverzüglich abgebrochen und der Patient entsprechend behandelt werden. Die Behandlung muss bei diesen Patienten endgültig abgesetzt werden (siehe Abschnitt 4.3).
Schwere IRs
Tritt bei einem Patienten eine schwere IR auf, ist die Injektion unverzüglich zu unterbrechen und der Patient symptomatisch zu behandeln. Die Injektion sollte erst abgeschlossen werden, wenn alle Symptome abgeklungen sind (siehe Abschnitt 4.4).
Verspätete oder versäumte Dosen
Wenn eine Injektion versäumt wird, ist diese sobald wie möglich nachzuholen; warten Sie nicht bis zur nächsten geplanten Dosis. Das Behandlungsintervall von 6 Monaten (mit einem Minimum von 5 Monaten) zwischen den einzelnen Anwendungen soll eingehalten werden.
Besondere Patientengruppen
Erwachsene über 55 Jahre
Den begrenzten verfügbaren Daten zur intravenösen Anwendung von Ocrelizumab zufolge (siehe Abschnitte 5.1 und 5.2) ist bei Patienten über 55 Jahren keine Dosisanpassung erforderlich. Patienten, die an den laufenden klinischen Studien teilnehmen, erhalten auch nach Vollendung des
- 55. Lebensjahres weiterhin intravenös 600 mg Ocrelizumab alle 6 Monate. Die Anwendung von subkutan verabreichtem Ocrelizumab wurde bei Patienten im Alter von über 65 Jahren nicht untersucht.
Nierenfunktionsstörung
Die Sicherheit und Wirksamkeit von Ocrelizumab wurden bei Patienten mit Nierenfunktionsstörung nicht formal untersucht. Patienten mit leichter Nierenfunktionsstörung wurden in klinische Studien eingeschlossen. Es liegen keine Daten zu Patienten mit mittelschwerer und schwerer Nierenfunktionsstörung vor. Ocrelizumab ist ein monoklonaler Antikörper und wird katabolisiert (d. h. zu Peptiden und Aminosäuren abgebaut). Bei Patienten mit Nierenfunktionsstörung ist voraussichtlich keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Leberfunktionsstörung
Die Sicherheit und Wirksamkeit von Ocrelizumab wurden bei Patienten mit Leberfunktionsstörung nicht formal untersucht. Patienten mit leichter Leberfunktionsstörung wurden in klinische Studien eingeschlossen. Es liegen keine Daten zu Patienten mit mittelschwerer und schwerer Leberfunktionsstörung vor. Ocrelizumab ist ein monoklonaler Antikörper und wird katabolisiert (statt hepatisch metabolisiert). Bei Patienten mit Leberfunktionsstörung ist voraussichtlich keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von subkutan verabreichtem Ocrelizumab bei Kindern und Jugendlichen im Alter unter 18 Jahren sind nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Ocrevus 920 mg Injektionslösung ist nicht für die intravenöse Anwendung vorgesehen und muss immer als subkutane Injektion durch medizinisches Fachpersonal angewendet werden. Es ist wichtig, die Kennzeichnung des Arzneimittels zu überprüfen, um sicherzustellen, dass der Patient die korrekte Darreichungsform (intravenös oder subkutan) gemäß der Verschreibung erhält.
Die Patienten können die Behandlung mit intravenösem oder subkutanem Ocrelizumab beginnen und Patienten, die aktuell intravenöses Ocrelizumab erhalten, können die Behandlung mit intravenösem Ocrelizumab fortsetzen oder auf Ocrevus 920 mg Injektionslösung umgestellt werden.
Die 920-mg-Dosis ist als subkutane Injektion über einen Zeitraum von etwa 10 Minuten in das Abdomen zu verabreichen. Die Verwendung eines subkutanen Infusionssets (z. B. Flügelkanüle/Butterfly) wird empfohlen. Im subkutanen Infusionsset verbliebenes Restvolumen darf dem Patienten nicht verabreicht werden.
Die Injektionsstelle sollte das Abdomen sein, mit Ausnahme des Bereichs von 5 cm um den Bauchnabel. Die Injektionen dürfen niemals in Bereichen erfolgen, in denen die Haut gerötet, verletzt, empfindlich oder verhärtet ist, oder in Bereichen, in denen sich Leberflecken oder Narben befinden.
Ocrevus Injektionslösung muss immer als subkutane Injektion durch medizinisches Fachpersonal angewendet werden. Für die Initialdosis wird nach der Injektion eine mindestens einstündige Überwachung, mit Zugang zu geeigneter medizinischer Betreuung zur Beherrschung schwerer Reaktionen wie IRs, empfohlen. Für die Folgedosen liegt die Notwendigkeit einer Überwachung nach der Injektion im Ermessen des behandelnden Arztes (siehe Abschnitt 4.4).
Hinweise zum Gebrauch und Handhabung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen
Bestandteile.
- Aktuell vorliegende, aktive Infektion (siehe Abschnitt 4.4).
- Schwer immunsupprimierter Zustand des Patienten (siehe Abschnitt 4.4).
- Bekannte aktive Malignome (siehe Abschnitt 4.4).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Injektionsbedingte Reaktionen (IRs)
Die Behandlung mit subkutanem Ocrelizumab ist mit IRs verbunden, was mit der Freisetzung von Zytokinen und/oder anderen chemischen Mediatoren zusammenhängen kann. Ärzte sollen die Patienten darauf hinweisen, dass während oder innerhalb von 24 Stunden nach der Verabreichung IRs auftreten können. Symptome von IRs wurden häufiger bei der ersten Injektion berichtet. IRs können lokale oder systemische IRs sein. Häufige Symptome lokaler IRs an der Injektionsstelle sind Erythem, Schmerzen, Schwellung und Pruritus. Häufige Symptome systemischer IRs sind Kopfschmerzen und Übelkeit (siehe Abschnitt 4.8).
Kurz vor der Injektion müssen die Patienten eine Prämedikation erhalten, um das Risiko für IRs zu reduzieren (siehe Abschnitt 4.2). Die Patienten sollen nach der Initialdosis des Arzneimittels mindestens eine Stunde lang auf Symptome einer schweren IR überwacht werden. Bei der Initialdosis des Arzneimittels müssen geeignete Mittel zur Behandlung von schweren IRs, Überempfindlichkeitsreaktionen und/oder anaphylaktischen Reaktionen bereitstehen. Für die Folgedosen liegt die Notwendigkeit einer Überwachung nach der Injektion im Ermessen des behandelnden Arztes. Falls IRs auftreten, können sie symptomatisch behandelt werden.
Wenn Anzeichen einer lebensbedrohlichen IR auftreten, muss die Injektion unverzüglich abgebrochen und der Patient entsprechend behandelt werden. Die Behandlung mit Ocrelizumab muss bei diesen Patienten endgültig abgesetzt werden.
Tritt bei einem Patienten eine schwere IR auf, ist die Injektion unverzüglich zu unterbrechen und der Patient symptomatisch zu behandeln. Die Injektion soll erst abgeschlossen werden, wenn alle Symptome abgeklungen sind.
Intravenös verabreichtes Ocrelizumab kann zu infusionsbedingten Reaktionen (IRRs) führen, was ebenfalls mit der Freisetzung von Zytokinen und/oder anderen chemischen Mediatoren zusammenhängen kann. IRRs können sich als Pruritus, Ausschlag, Urtikaria, Erythem, Rachenreizung, oropharyngeale Schmerzen, Dyspnoe, Pharynx- oder Larynxödeme, Flush, Hypotonie, Pyrexie, Fatigue, Kopfschmerzen, Schwindelgefühl, Übelkeit, Tachykardie und anaphylaktische Reaktionen äußern.
Bei der Anwendung von intravenös verabreichtem Ocrelizumab wurden schwerwiegende IRRs berichtet, von denen einige einen Krankenhausaufenthalt erforderlich machten.
Eine Überempfindlichkeit kann klinisch hinsichtlich der Symptome nicht von einer IR oder einer IRR zu unterscheiden sein. Bei Verdacht auf eine Überempfindlichkeitsreaktion ist die Injektion unverzüglich abzubrechen und endgültig abzusetzen (siehe „Überempfindlichkeitsreaktionen“ weiter unten).
Überempfindlichkeitsreaktionen
Eine Überempfindlichkeitsreaktion (akute allergische Reaktion auf das Arzneimittel) kann ebenfalls auftreten. Es ist möglich, dass sich akute Überempfindlichkeitsreaktionen vom Typ 1 (IgE-vermittelt) klinisch nicht von IR-Symptomen unterscheiden lassen.
Eine Überempfindlichkeitsreaktion kann während jeder Anwendung auftreten, obgleich eine solche Reaktion typischerweise nicht während der ersten Gabe auftritt. Treten bei den nachfolgenden Anwendungen schwerere als die zuvor beobachteten Symptome oder neue schwere Symptome auf, muss eine mögliche Überempfindlichkeitsreaktion in Betracht gezogen werden. Patienten, bei denen eine IgE-vermittelte Überempfindlichkeit gegen Ocrelizumab oder einen der sonstigen Bestandteile bekannt ist, dürfen nicht behandelt werden (siehe Abschnitt 4.3).
Infektion
Die Anwendung von Ocrelizumab muss bei Patienten mit einer aktiven Infektion verschoben werden, bis die Infektion abgeklungen ist.
Es wird empfohlen, vor der Arzneimittelgabe den Immunstatus des Patienten zu überprüfen, da Patienten in schwer immunsupprimiertem Zustand (z. B. Patienten mit Lymphopenie, Neutropenie, Hypogammaglobulinämie) nicht behandelt werden dürfen (siehe Abschnitte 4.3 und 4.8).
In Studien zur intravenösen Anwendung von Ocrelizumab war der Gesamtanteil an Patienten, bei denen eine schwerwiegende Infektion (SI, serious infection) auftrat, ähnlich jenem bei Patienten, die eine Vergleichsbehandlung erhielten (siehe Abschnitt 4.8). Die Häufigkeit von Infektionen der Schweregrade 4 (lebensbedrohlich) und 5 (tödlich) war in allen Behandlungsgruppen gering. Bei PPMS war sie jedoch in der Gruppe mit intravenös angewendetem Ocrelizumab höher als in der Placebogruppe, sowohl hinsichtlich lebensbedrohlicher (1,6 % vs. 0,4 %) als auch hinsichtlich tödlicher Infektionen (0,6 % vs. 0 %). Alle lebensbedrohlichen Infektionen heilten aus, ohne dass Ocrevus abgesetzt wurde.
Bei PPMS haben Patienten mit Schluckbeschwerden ein höheres Risiko, eine Aspirationspneumonie zu entwickeln. Die Behandlung mit Ocrelizumab kann das Risiko einer schweren Pneumonie bei diesen Patienten weiter erhöhen. Bei Patienten, die eine Pneumonie entwickeln, sind deshalb umgehend entsprechende Gegenmaßnahmen zu ergreifen.
Progressive multifokale Leukoenzephalopathie (PML)
Fälle von PML im Rahmen einer John Cunningham-Virus (JCV)-Infektion wurden bei Patienten, die mit Anti-CD20-Antikörpern (cluster of differentiation 20, CD20) inkl. Ocrelizumab behandelt wurden, sehr selten beobachtet und waren meist mit bestimmten Risikofaktoren (Patientenpopulation, z. B. Lymphopenie, fortgeschrittenes Alter, Polytherapie mit Immunsuppressiva) assoziiert.
Ärzte sollen aufmerksam auf frühe Anzeichen und Symptome einer PML achten, die unter Umständen schwer von Symptomen der MS-Erkrankung zu unterscheiden sind, da sie sich sowohl durch das Neuauftreten als auch durch eine Verschlechterung vorbestehender neurologischer Anzeichen oder Symptome äußern können.
Besteht der Verdacht auf eine PML, muss die Anwendung von Ocrelizumab unterbrochen werden. Eine weitergehende Abklärung mittels vorzugsweise kontrast-verstärkter Magnetresonanztomographie (MRT)-Untersuchung (und Vergleich mit der MRT-Aufnahme, die vor der Behandlung erstellt wurde), konfirmatorischer Liquoruntersuchung auf JCV-Desoxyribonukleinsäure (DNA) und wiederholter neurologischer Kontrolluntersuchungen, ist in Erwägung zu ziehen. Wird eine PML bestätigt, muss die Behandlung endgültig abgesetzt werden.
Hepatitis-B-Reaktivierung
Eine Reaktivierung des Hepatitis-B-Virus (HBV), die in manchen Fällen zu fulminanter Hepatitis, Leberversagen und Tod führte, wurde bei Patienten, die mit Anti-CD20-Antikörpern behandelt wurden, berichtet.
Bei allen Patienten ist vor Beginn der Behandlung eine Hepatitis-B-Virus (HBV)-Serologie gemäß der lokalen Leitlinien durchzuführen. Patienten mit aktiver HBV-Erkrankung (d. h. einer aktiven Infektion, bestätigt durch positive Ergebnisse des HBsAg- und Anti-HB-Tests) dürfen nicht mit Ocrelizumab behandelt werden (siehe Abschnitt 4.3). Patienten mit positiver Serologie (d. h. HBsAg-negativ und HB-Kernantikörper-positiv [HBcAb+] oder HBV-Nachweis [Oberflächenantigen-positiv, HBsAg+]) sollen vor Behandlungsbeginn einen Spezialisten für Lebererkrankungen aufsuchen und gemäß lokaler medizinischer Standards überwacht und behandelt werden, um eine Hepatitis-B-Reaktivierung zu verhindern.
Späte Neutropenie
Es wurden Fälle von spät auftretenden Neutropenien mindestens 4 Wochen nach der letzten intravenösen Infusion von Ocrelizumab berichtet (siehe Abschnitt 4.8). Obwohl einige Fälle dem Schweregrad 3 oder 4 entsprachen, handelte es sich bei der Mehrzahl der Fälle um Grad 1 oder 2. Bei Patienten mit Anzeichen und Symptomen einer Infektion wird die Bestimmung der neutrophilen Granulozyten im Blut empfohlen.
Malignome
In der kontrollierten Phase der zulassungsrelevanten klinischen Studien wurde bei Patienten, die mit intravenös verabreichtem Ocrelizumab behandelt wurden, eine erhöhte Anzahl maligner Erkrankungen (einschließlich Mammakarzinom) beobachtet, verglichen mit den Kontrollgruppen. Die Inzidenz lag innerhalb der für eine MS-Population erwarteten Hintergrundrate. Nach ungefähr 10‑jähriger kontinuierlicher Behandlung mit Ocrelizumab über die kontrollierte Phase und die Phase der offenen Verlängerung (OLE, Open-Label Extension) der zulassungsrelevanten klinischen Studien blieb die Inzidenz von Malignomen innerhalb der für eine MS-Population zu erwartenden Hintergrundrate. Patienten mit bekannter aktiver maligner Erkrankung dürfen nicht mit Ocrelizumab behandelt werden (siehe Abschnitt 4.3). Bei Patienten mit bekannten Risikofaktoren für das Auftreten von malignen Erkrankungen und bei Patienten, die aktiv auf das Wiederauftreten einer malignen Erkrankung hin überwacht werden, ist das individuelle Nutzen-Risiko-Verhältnis abzuwägen. Patienten sollen das Standard-Brustkrebs-Screening entsprechend der lokalen Leitlinien befolgen.
Behandlung von schwer immunsupprimierten Patienten
Patienten in schwer immunsupprimiertem Zustand dürfen erst behandelt werden, wenn die Immunsuppression behoben ist (siehe Abschnitt 4.3).
Bei anderen Autoimmunerkrankungen führte die gleichzeitige Anwendung von Ocrelizumab und Immunsuppressiva (z. B. Corticosteroid-Dauermedikation, Gabe nicht-biologischer und biologischer krankheitsmodifizierender Antirheumatika [disease-modifying antirheumatic drugs, DMARDS], Mycophenolatmofetil, Cyclophosphamid, Azathioprin) zu einem Anstieg von SIs, einschließlich opportunistischer Infektionen. Die Infektionen umfassten unter anderem atypische Pneumonie, Pneumocystis-jirovecii-Pneumonie, Varizellenpneumonie, Tuberkulose und Histoplasmose. In seltenen Fällen verliefen einzelne Infektionen tödlich. Eine explorative Analyse ergab folgende Faktoren, die mit einem Risiko für SIs einhergehen: höhere Dosierungen von Ocrelizumab als für die Therapie der MS empfohlen, andere Begleiterkrankungen und Langzeitanwendung von Immunsuppressiva/Corticosteroiden.
Mit Ausnahme von Corticosteroiden zur symptomatischen Behandlung von Schüben wird die gleichzeitige Gabe von Immunsuppressiva und Ocrelizumab nicht empfohlen. Es ist weitgehend unbekannt, ob die begleitende Anwendung von Corticosteroiden zur symptomatischen Behandlung von Schüben in der klinischen Praxis mit einem erhöhten Infektionsrisiko einhergeht. In den Zulassungsstudien zu intravenös verabreichtem Ocrelizumab bei MS war die Anwendung von Corticosteroiden zur Schubbehandlung nicht mit einem erhöhten Risiko für SIs verbunden.
Bei Aufnahme einer Ocrelizumab Behandlung nach immunsuppressiver Therapie oder bei Beginn einer immunsuppressiven Therapie nach einer Behandlung mit Ocrelizumab soll das Potenzial für sich überlappende pharmakodynamische Wirkungen berücksichtigt werden (siehe Abschnitt 5.1). Bei der Verordnung von Ocrelizumab ist Vorsicht geboten und die Pharmakodynamik anderer krankheitsmodifizierender MS-Therapien zu berücksichtigen.
Immunisierung
Die Sicherheit einer Immunisierung mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen nach einer Therapie mit Ocrelizumab wurde nicht untersucht. Eine Impfung mit attenuierten Lebendimpfstoffen oder Lebendimpfstoffen wird während einer Behandlung und bis zur B-Zell-Repletion nicht empfohlen. In klinischen Studien betrug die mediane Zeit bis zur B-Zell-Repletion 72 Wochen (siehe Abschnitt 5.1).
In einer randomisierten offenen Studie waren intravenös mit Ocrelizumab behandelte RMS-Patienten in der Lage, eine Immunantwort, wenn auch in abgeschwächter Form, gegen Tetanustoxoid, 23-valentes Pneumokokken-Polysaccharid mit oder ohne Booster-Impfstoff, Keyhole-Limpet-Hämocyanin-Neoantigen und saisonale Influenza-Impfstoffe aufzubauen (siehe Abschnitte 4.5 und 5.1).
Es wird empfohlen, mit Ocrelizumab behandelte Patienten mit einem inaktivierten saisonalen Influenza-Impfstoff zu impfen.
Ärzte sollen den Immunisierungsstatus von Patienten, die für eine Behandlung mit Ocrelizumab in Betracht gezogen werden, überprüfen. Für Patienten, die eine Impfung benötigen, soll die Immunisierung mindestens 6 Wochen vor dem Beginn der Behandlung mit Ocrelizumab abgeschlossen sein.
Ocrelizumab-Exposition in utero und Immunisierung von Neugeborenen und Säuglingen mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen
Aufgrund möglicher B-Zell-Depletion bei Säuglingen von Müttern, die während der Schwangerschaft mit Ocrelizumab behandelt wurden, wird empfohlen, dass Impfungen mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen aufgeschoben werden, bis eine Normalisierung der B-Zell-Spiegel erfolgt ist. Daher wird bei Neugeborenen und Säuglingen vor einer Impfung eine Überprüfung der CD19-positiven B-Zell-Spiegel empfohlen.
Es wird empfohlen, alle Impfungen, die keine Lebendimpfstoffe oder attenuierte Lebendimpfstoffe enthalten, gemäß lokalem Impfplan durchzuführen. Messungen der impfinduzierten Antworttiter zur Überprüfung der individuellen, protektiven Immunantwort sind in Erwägung zu ziehen, da die Wirksamkeit der Impfung verringert sein kann.
Sicherheit und Zeitpunkt der Immunisierung sind mit dem zuständigen Kinderarzt zu besprechen (siehe Abschnitt 4.6).
Arzneimittelbedingter Leberschaden
Arzneimittelbedingte Leberschäden, einschließlich schwerer und lebensbedrohlicher Fälle, wurden nach der Markteinführung bei Patienten beobachtet, die mit Ocrelizumab behandelt wurden. Anzeichen eines Leberschadens, einschließlich deutlich erhöhter Leberenzymwerte im Serum mit erhöhtem Gesamtbilirubin, traten Tage bis Monate nach Verabreichung der ersten Dosis auf.
Vor Beginn der Behandlung mit Ocrelizumab sind Leberfunktionstests durchzuführen. Die Patienten sind während der Behandlung auf Anzeichen und Symptome eines Leberschadens zu überwachen. Leberfunktionstests sind bei Patienten durchzuführen, die über Symptome berichten, die auf einen Leberschaden hinweisen. Dazu gehören neu auftretende oder sich verschlechternde Fatigue (Ermüdung), Anorexie, Übelkeit, Erbrechen, Beschwerden im rechten oberen Abdominalbereich, dunkler Urin oder Ikterus.
Wenn ein Leberschaden bestätigt wird, ist Ocrelizumab abzusetzen. Die Behandlung ist nicht wieder aufzunehmen, es sei denn, es lässt sich eine plausible alternative Ursache für die Anzeichen und Symptome des Leberschadens feststellen.
Sonstige Bestandteile mit bekannter Wirkung
Natrium
Dieses Arzneimittel enthält Natrium, aber weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h. es ist nahezu natriumfrei.
Polysorbat 20
Dieses Arzneimittel enthält 13,8 mg Polysorbat 20 pro Durchstechflasche, entsprechend 0,6 mg/ml. Polysorbate können allergische Reaktionen hervorrufen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt, da keine Wechselwirkungen, die über die Cytochrom-P450-Enzyme, andere metabolisierende Enzyme oder Transporter vermittelt werden, zu erwarten sind.
Immunisierung
Die Sicherheit einer Immunisierung mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen nach einer Therapie mit Ocrelizumab wurde nicht untersucht.
Es liegen Daten zu den Auswirkungen von Tetanustoxoid, 23-valentem Pneumokokken-Polysaccharid, Keyhole-Limpet-Hämocyanin-Neoantigen und saisonalen Influenza-Impfstoffen bei intravenös mit Ocrelizumab behandelten Patienten vor (siehe Abschnitte 4.4 und 5.1).
Nach einer intravenösen Behandlung mit Ocrelizumab über 2 Jahre war der Anteil der Patienten mit positiven Antikörpertitern gegen S. pneumoniae, Mumps, Röteln (Rubella) und Varizellen im Allgemeinen ähnlich hoch wie zu Beginn der Behandlung.
Immunsuppressiva
Mit Ausnahme von Corticosteroiden zur symptomatischen Behandlung von Schüben wird die gleichzeitige Gabe von Immunsuppressiva und Ocrelizumab nicht empfohlen (siehe Abschnitt 4.4).
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen während der Behandlung mit Ocrelizumab und für 4 Monate nach der letzten verabreichten Dosis von Ocrelizumab eine Empfängnisverhütung anwenden.
Schwangerschaft
Es gibt eine begrenzte Menge an Daten zur Anwendung von Ocrelizumab bei schwangeren Frauen. Ocrelizumab ist ein Immunglobulin G (IgG). IgG passieren bekanntermaßen die Plazenta. Bei Neugeborenen und Säuglingen, die im Mutterleib Ocrelizumab ausgesetzt waren, ist ein Aufschieben von Impfungen mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen in Erwägung zu ziehen. Zu Neugeborenen und Säuglingen, die Ocrelizumab ausgesetzt waren, liegen keine Daten zur B-Zell-Zahl vor und die eventuelle Dauer einer B-Zell-Depletion bei Neugeborenen und Säuglingen ist unbekannt (siehe Abschnitt 4.4).
Bei Kindern, deren Mütter während der Schwangerschaft anderen Anti-CD20-Antikörpern ausgesetzt waren, wurde über eine vorübergehende B-Zell-Depletion und Lymphozytopenie berichtet. Auch in tierexperimentellen Studien wurde eine B‑Zell-Depletion in utero festgestellt.
Tierexperimentelle Studien (embryo-fetale Toxizität) deuten auf keine teratogenen Effekte hin. Eine Reproduktionstoxizität wurde in prä- und postnatalen Entwicklungsstudien beobachtet (siehe Abschnitt 5.3).
Ocrelizumab soll während der Schwangerschaft nicht angewendet werden, es sei denn, der potenzielle Nutzen für die Mutter überwiegt das potenzielle Risiko für den Fötus.
Stillzeit
Es ist bekannt, dass humane IgGs in den ersten Tagen nach der Geburt (Kolostrumphase) in die Muttermilch übergehen, wobei die Konzentration bald darauf auf ein niedriges Niveau absinkt.
In einer prospektiven, multizentrischen, offenen Studie MN42989 (SOPRANINO) erhielten 13 stillende Frauen Ocrelizumab im Median 2,0 Monate nach der Geburt (Bereich 0,5 – 5,0 Monate). In der Muttermilch wurden über einen Zeitraum von 60 Tagen nach der ersten postpartalen Infusion, die die Mutter erhielt, geringe Konzentrationen von Ocrelizumab nachgewiesen (mittlere relative Säuglingsdosis von 0,27 % [Bereich 0,0 – 1,8 %]), was auf einen minimalen Übergang von Ocrelizumab in die Muttermilch hindeutet. 30 Tage nach der ersten postpartalen Infusion, die die Mutter erhielt, war Ocrelizumab in allen verfügbaren Serumproben von gestillten Säuglingen (n = 9) nicht nachweisbar, und die B-Zell-Spiegel der Säuglinge lagen bei allen verfügbaren Blutproben (n = 10) im Normbereich. Bei gestillten Säuglingen wurden über einen Nachbeobachtungszeitraum von 44,6 Wochen (Bereich 8,6 – 62,7 Wochen) keine Auswirkungen von Ocrelizumab auf die Gesundheit, das Wachstum und die Entwicklung beobachtet.
Obwohl keine klinischen Daten zu Säuglingen, die möglicherweise Ocrelizumab über die Muttermilch ausgesetzt sind und die Lebendimpfstoffe oder Lebendimpfstoffe mit abgeschwächten Erregern erhalten, vorliegen, werden aufgrund der normalen B-Zell-Spiegel und der nicht nachweisbaren Ocrelizumab-Spiegel im Serum, die bei diesen Säuglingen beobachtet wurden, keine Risiken erwartet.
In einer separaten prospektiven klinischen Prüfung wurden bei 29 stillenden Frauen, die Ocrelizumab im Median 4,3 Monate nach der Geburt (Bereich 0,1 – 36 Monate) erhielten, niedrige Ocrelizumab-Konzentrationen in der Muttermilch (mittlere relative Säuglingsdosis von 0,1 % [Bereich 0,07 – 0,7 %]) über einen Zeitraum von 90 Tagen nach der ersten postpartalen Infusion, die die Mutter erhielt, beobachtet. Die Nachbeobachtung von 21 Säuglingen, die mindestens 2 Wochen lang gestillt wurden, zeigte bis zu einem Jahr ein normales Wachstum und eine normale Entwicklung.
Ocrelizumab kann während der Stillzeit angewendet werden. Die Therapie kann ein paar Tage nach der Geburt begonnen werden.
Fertilität
Präklinische Daten basierend auf Studien zur männlichen und weiblichen Fertilität bei Cynomolgus-Affen, die Ocrelizumab ausgesetzt waren, lassen keine besonderen Gefahren für den Menschen erkennen.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Ocrevus hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die wichtigsten und am häufigsten berichteten Nebenwirkungen sind IRRs (34,3 % bei RMS bzw. 40,1 % bei PPMS) und Infektionen (58,5 % bei RMS bzw. 72,2 % bei PPMS) (siehe Abschnitt 4.4). Andere häufig berichtete Nebenwirkungen sind COVID-19 (16,0 % bei PPMS) und ein erniedrigter Immunglobulin M-Spiegel im Blut (16,5 % bei RMS bzw. 15,5 % bei PPMS. )
Das unter Ocrevus Injektionslösung beobachtete Sicherheitsprofil stimmte mit dem bekannten, in Tabelle 1 aufgeführten Sicherheitsprofil von intravenös verabreichtem Ocrelizumab überein, mit Ausnahme der sehr häufigen Nebenwirkungen IRs.
Tabellarische Auflistung der Nebenwirkungen
In Tabelle 1 unten werden Nebenwirkungen aufgelistet, die in den klinischen Studien mit intravenös verabreichtem Ocrelizumab und im Spontanmeldesystem berichtet wurden. Die Häufigkeiten der Nebenwirkungen basieren auf dem kontrollierten Zeitraum der Zulassungsstudien zu RMS und PPMS und dem kontrollierten Zeitraum der Studie WA40404 zu PPMS. Die Nebenwirkungen werden nach MedDRA-Systemorganklassen und Häufigkeitskategorien angegeben. Die Häufigkeiten sind wie folgt definiert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Die Nebenwirkungen werden innerhalb jeder Systemorganklasse nach absteigender Häufigkeit angegeben.
Tabelle 1: Nebenwirkungen
MedDRA Systemorganklasse (SOC) | Sehr häufig | Häufig | Nicht bekannt | |||||||||
Infektionen und parasitäre Erkrankungen | Infektion der oberen Atemwege, COVID-19, Nasopharyngitis, Grippe | Sinusitis, | ||||||||||
| Bronchitis, | ||||||||||||
| oraler Herpes, | ||||||||||||
| Gastroenteritis, | ||||||||||||
| Infektion der | ||||||||||||
| Atemwege, | ||||||||||||
| COVID-19- | ||||||||||||
| Lungenentzündung, | ||||||||||||
| Virusinfektion, | ||||||||||||
| Herpes zoster, | ||||||||||||
| Konjunktivitis, | ||||||||||||
| Zellulitis | ||||||||||||
| Erkrankungen des Blutes und des Lymphsystems | Neutropenie | Neutropenie mit | ||||||||||
| später | ||||||||||||
| Manifestation3 | ||||||||||||
| Erkrankungen der | Husten, Katarrh | |||||||||||
| Atemwege, des | ||||||||||||
| Brustraums und | ||||||||||||
| Mediastinums | ||||||||||||
Leber- und Gallenerkrankungen | Arzneimittel- | |||||||||||
| bedingter | ||||||||||||
| Leberschaden3 | ||||||||||||
| Untersuchungen | Immunglobulin M im | Immunglobulin G im | ||||||||||
| Blut erniedrigt | Blut erniedrigt | |||||||||||
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | Infusionsbedingte | |||||||||||
| Reaktionen1, | ||||||||||||
| injektionsbedingte | ||||||||||||
| Reaktionen2,3 | ||||||||||||
1 Nur im gepoolten Datensatz von intravenös verabreichtem Ocrelizumab beobachtet. 2 Nur in einer Studie außerhalb des gepoolten Datensatzes von intravenös verabreichtem Ocrelizumab (in Verbindung mit subkutaner Anwendung) beobachtet.
3 Nach der Markteinführung beobachtet.
Beschreibung ausgewählter Nebenwirkungen
Injektionsbedingte Reaktionen
Basierend auf den beobachteten Symptomen werden IRs in systemische IRs und lokale IRs eingeteilt.
In der Studie OCARINA II erhielten 118 (Ocrelizumab-naive) Patienten die erste Injektion des Arzneimittels. Die häufigsten Symptome, die als systemische IRs und lokale IRs angegeben wurden, umfassten: Kopfschmerzen (2,5 %), Übelkeit (1,7 %), Erythem an der Injektionsstelle (29,7 %), Schmerzen an der Injektionsstelle (14,4 %), Schwellung an der Injektionsstelle (8,5 %) und Juckreiz an der Injektionsstelle (6,8 %). Die IRs traten bei 48,3 % dieser Patienten nach der ersten Injektion auf. Von den 118 Patienten hatten 11,0 % bzw. 45,8 % mindestens eine systemische IR bzw. lokale IR. Bei den Patienten mit IR traten bei der Mehrzahl der Patienten (82,5 %) die IR innerhalb von 24 Stunden nach dem Ende der Injektion und nicht während der Injektion auf. Alle IRs waren nicht schwerwiegend und von leichtem (71,9 %) oder mittlerem (28,1 %) Schweregrad. Die mediane Dauer der IRs betrug 3 Tage für systemische IRs und 4 Tage für lokale IRs. Alle Patienten erholten sich von den IRs, wobei 26,3 % dieser Patienten eine symptomatische Behandlung benötigten.
In der Studie OCARINA I erhielten 125 Patienten eine oder mehrere subkutane Injektionen mit 1 200 mg Ocrelizumab. Von den 125 Patienten, die die erste Injektion erhielten, hatten 16,0 % mindestens ein systemisches IR-Ereignis bzw. 64,0 % mindestens ein lokales IR-Ereignis. Bei den 104 Patienten, die die zweite Injektion erhielten, nahm die Inzidenz von systemischen IRs und lokalen IRs auf 7,7 % bzw. 37,5 % ab. Bei der ersten Injektion waren alle IRs nicht schwerwiegend und alle außer einer IR waren von leichtem oder mittlerem Schweregrad. Bei der zweiten Injektion waren alle IRs nicht schwerwiegend und von leichtem oder mittlerem Schweregrad. Bei 21,2 % bzw. 17,9 % der Patienten mit IR war nach der ersten bzw. zweiten Injektion eine symptomatische Behandlung erforderlich.
Die Anwendung von intravenös verabreichtem Ocrelizumab ist mit infusionsbedingten Reaktionen (IRRs) verbunden, was ebenfalls mit der Freisetzung von Zytokinen und/oder anderen chemischen Mediatoren zusammenhängen kann. IRRs können sich in Form von Pruritus, Ausschlag, Urtikaria, Erythem, Rachenreizung, oropharyngealen Schmerzen, Dyspnoe, pharyngealem oder laryngealem Ödem, Flush, Hypotonie, Pyrexie, Fatigue, Kopfschmerzen, Schwindelgefühl, Übelkeit, Tachykardie und Anaphylaxie äußern. Bei der Anwendung von intravenös verabreichtem Ocrelizumab wurden schwerwiegende IRRs berichtet, von denen einige einen Krankenhausaufenthalt erforderlich machten.
Infektionen
In den aktiv kontrollierten Studien zu RMS traten bei 58,5 % der intravenös mit Ocrelizumab behandelten Patienten und bei 52,5 % der mit Interferon beta-1a behandelten Patienten Infektionen auf. Bei 1,3 % der intravenös mit Ocrelizumab behandelten Patienten und bei 2,9 % der mit Interferon beta-1a behandelten Patienten traten SIs auf. In der placebokontrollierten Zulassungsstudie zu PPMS traten bei 72,2 % der intravenös mit Ocrelizumab behandelten Patienten und bei 69,9 % der Patienten, die Placebo erhielten, Infektionen auf. Bei 6,2 % der intravenös mit Ocrelizumab behandelten Patienten und bei 6,7 % der Patienten, die Placebo erhielten, traten SIs auf.
Alle Patienten wurden während der OLE-Phase in den beiden zulassungsrelevanten Studien zu intravenösem Ocrelizumab bei RMS und PPMS auf intravenös verabreichtes Ocrelizumab umgestellt. In der OLE-Phase stieg das Gesamtrisiko für SIs bei RMS- und PPMS-Patienten in den Zulassungsstudien im Vergleich zu dem in der kontrollierten Phase beobachteten Risiko nicht an. Wie auch in der kontrollierten Phase blieb die Rate von SIs bei PPMS-Patienten höher als bei RMS-Patienten.
In Übereinstimmung mit der vorherigen Analyse der Risikofaktoren für SIs bei anderen Autoimmunerkrankungen als MS (siehe Abschnitt 4.4) wurde eine multivariate Analyse der Risikofaktoren für SIs anhand der kumulativen Expositionsdaten über ca. 10 Jahre durchgeführt, die in der kontrollierten Phase und der OLE-Phase der zulassungsrelevanten klinischen Studien erhoben wurden. Risikofaktoren für SIs bei RMS-Patienten sind mindestens 1 Begleiterkrankung, kürzlich erlittener klinischer Schub und Expanded Disability Status Scale (EDSS) von ≥ 6,0. Risikofaktoren für SIs bei PPMS-Patienten sind Body-Mass-Index über 25 kg/m2, mindestens 2 Begleiterkrankungen, EDSS von ≥ 6,0 und IgM-Spiegel < unterer Normalwert (LLN, lower limit of normal). Zu den Begleiterkrankungen zählten unter anderem kardiovaskuläre, renale und Harnwegserkrankungen, frühere Infektionen und Depression.
Infektionen der Atemwege
Der Anteil an Infektionen der Atemwege war bei intravenös mit Ocrelizumab behandelten Patienten höher als bei Patienten, die mit Interferon beta-1a oder Placebo behandelt wurden. In den klinischen Studien zu RMS entwickelten 39,9 % der intravenös mit Ocrelizumab behandelten Patienten und 33,2 % der mit Interferon beta-1a behandelten Patienten eine Infektion der oberen Atemwege. 7,5 % der intravenös mit Ocrelizumab behandelten Patienten und 5,2 % der mit Interferon beta-1a behandelten Patienten entwickelten eine Infektion der unteren Atemwege. In der klinischen Zulassungsstudie zu PPMS entwickelten 48,8 % der intravenös mit Ocrelizumab behandelten Patienten und 42,7 % der Patienten, die Placebo erhielten, eine Infektion der oberen Atemwege. 9,9 % der intravenös mit Ocrelizumab behandelten Patienten und 9,2 % der Patienten, die Placebo erhielten, entwickelten eine Infektion der unteren Atemwege.
Die Infektionen der Atemwege, die bei intravenös mit Ocrelizumab behandelten Patienten berichtet wurden, waren überwiegend leicht bis mittelschwer (80 % – 90 %).
COVID-19 und COVID-19-Lungenentzündung
In einer placebokontrollierten Phase-IIIb-Studie bei Patienten mit PPMS (Studie WA40404) wurde COVID-19 bei mit intravenösem Ocrelizumab behandelten Patienten häufiger beobachtet als bei Patienten, die Placebo erhielten. COVID-19 wurde bei 16,0 % der mit intravenösem Ocrelizumab behandelten Patienten und bei 11,3 % der Patienten, die Placebo erhielten, beobachtet. Bei Patienten, die mit intravenös verabreichtem Ocrelizumab behandelt wurden, war COVID-19 vorwiegend leicht bis mittelschwer (14,2 %).
Eine COVID-19-Lungenentzündung wurde bei mit intravenös verabreichtem Ocrelizumab behandelten Patienten häufiger beobachtet als bei Patienten, die Placebo erhielten. Eine COVID-19-Lungenentzündung wurde bei 3,2 % der mit intravenös verabreichtem Ocrelizumab behandelten Patienten und bei 1,8 % der Patienten, die Placebo erhielten, beobachtet. Die COVID-19-Lungenentzündung wurde überwiegend als schwerwiegende Infektion beobachtet, die bei 2,6 % der mit intravenösem Ocrelizumab behandelten Patienten und bei 1,6 % der Patienten, die Placebo erhielten, auftrat. Todesfälle durch COVID-19-Lungenentzündung waren selten, traten bei 0,8 % der mit intravenösem Ocrelizumab behandelten Patienten und bei 0,2 % der Patienten, die Placebo erhielten, auf und waren in beiden Armen mit bekannten Risikofaktoren assoziiert.
Herpes
In den aktiv kontrollierten klinischen Studien zu RMS wurden Herpesinfektionen häufiger bei intravenös mit Ocrelizumab behandelten Patienten als bei mit Interferon beta-1a behandelten Patienten berichtet. Die Herpesinfektionen beinhalteten Herpes zoster (2,1 % vs. 1,0 %), Herpes simplex (0,7 % vs. 0,1 %), oralen Herpes (3,0 % vs. 2,2 %), genitalen Herpes (0,1 % vs. 0 %) und Herpesvirusinfektion (0,1 % vs. 0 %). Alle Infektionen waren leicht bis mittelschwer, mit Ausnahme eines Grad-3-Ereignisses, und die Patienten erholten sich unter Behandlung mit Standardtherapien.
In der placebokontrollierten klinischen Zulassungsstudie zu PPMS wurde im Behandlungsarm mit intravenöser Anwendung von Ocrelizumab ein größerer Anteil an Patienten mit oralem Herpes (2,7 % vs. 0,8 %) beobachtet.
Arzneimittelbedingter Leberschaden
Arzneimittelbedingte Leberschäden und erhöhte Leberenzymwerte wurden nach Markteinführung berichtet (siehe Abschnitt 4.4).
Abweichende Laborwerte
Immunglobuline
Die Behandlung mit Ocrelizumab führte im Verlauf der kontrollierten Phase der zulassungsrelevanten klinischen Studien zu intravenös verabreichtem Ocrelizumab zu einer Verminderung der Gesamt-Immunglobuline, die vorrangig auf eine Reduktion des IgM-Spiegels zurückzuführen war.
Daten aus der kontrollierten Phase und der OLE-Phase der zulassungsrelevanten klinischen Studien zeigten einen Zusammenhang zwischen erniedrigten IgG-Spiegeln (weniger zwischen erniedrigten IgM- oder IgA-Spiegeln) und einer erhöhten Rate von SIs. 2,1 % der RMS-Patienten hatten in einem Zeitraum mit einem IgG-Spiegel < LLN eine SI, und 2,3 % der PPMS-Patienten hatten in einem Zeitraum mit einem IgG-Spiegel < LLN eine SI. Der Unterschied in der Rate von SIs zwischen Patienten mit IgG-Spiegel < LLN und Patienten mit IgG-Spiegel ≥ LLN wurde im Laufe der Zeit nicht größer. Art, Schweregrad, Latenz, Dauer und Ausgang der SIs, die bei Episoden mit Immunglobulinwerten unter dem LLN beobachtet wurden, stimmten mit den SIs insgesamt überein, die bei Patienten beobachtet wurden, die während der kontrollierten Phase und der OLE-Phase Ocrelizumab erhielten. Während der 10-jährigen kontinuierlichen Behandlung mit Ocrelizumab blieben die mittleren IgG-Spiegel von RMS- und PPMS-Patienten über dem LLN.
Lymphozyten
Bei RMS wurde bei 20,7 % der intravenös mit Ocrelizumab behandelten Patienten und bei 32,6 % der mit Interferon beta-1a behandelten Patienten eine Verminderung der Lymphozyten < LLN beobachtet. In der Zulassungsstudie zu PPMS wurde bei 26,3 % der intravenös mit Ocrelizumab behandelten Patienten und bei 11,7 % der Patienten, die Placebo erhielten, eine Verminderung der Lymphozyten < LLN beobachtet.
Die Mehrzahl dieser Zellverminderungen, die bei Patienten berichtet wurden, die intravenös Ocrelizumab erhielten, war vom Schweregrad 1 (< LLN – 800 Zellen/mm3) und 2 (zwischen 500 und 800 Zellen/mm3). Ca. 1 % der Patienten der Gruppe mit intravenöser Anwendung von Ocrelizumab hatte eine Grad-3-Lymphopenie (zwischen 200 und 500 Zellen/mm3). Kein Patient hatte eine Grad-4-Lymphopenie (< 200 Zellen/mm3).
Bei intravenös mit Ocrelizumab behandelten Patienten wurde in den Zulassungsstudien während Phasen einer bestätigten Verminderung der Gesamtlymphozytenzahl eine erhöhte Rate von SIs beobachtet. Für abschließende Schlussfolgerungen war die Anzahl der SIs zu gering.
Neutrophile Granulozyten
Über den Zeitraum der aktiv kontrollierten Behandlung bei RMS wurde eine Verminderung der neutrophilen Granulozyten < LLN bei 14,7 % der intravenös mit Ocrelizumab behandelten Patienten und bei 40,9 % der mit Interferon beta-1a behandelten Patienten beobachtet. In der placebokontrollierten klinischen Zulassungsstudie zu PPMS war der Anteil der intravenös mit Ocrelizumab behandelten Patienten, die eine Verminderung der neutrophilen Granulozyten aufwiesen, höher (12,9 %) als bei Patienten, die mit Placebo behandelt wurden (10,0 %). Hierbei entwickelte ein höherer Anteil von Patienten (4,3 %) in der Gruppe mit intravenöser Anwendung von Ocrelizumab eine Neutropenie vom Grad 2 oder höher als in der Placebogruppe (1,3 %). Ca. 1 % der Patienten in der Gruppe mit intravenöser Anwendung von Ocrelizumab entwickelte eine Grad-4-Neutropenie, gegenüber 0 % in der Placebogruppe.
Die meisten Fälle mit verminderter Neutrophilenzahl waren vorübergehend (nur jeweils einmal beobachtet bei einem mit Ocrelizumab behandelten Patienten) und vom Schweregrad 1 (zwischen < LLN und 1 500 Zellen/mm3) und 2 (zwischen 1 000 und 1 500 Zellen/mm3). In der Gruppe mit intravenöser Anwendung von Ocrelizumab hatte ca. 1 % der Patienten eine Grad-3- oder -4-Neutropenie. Ein Patient mit Grad-3-Neutropenie (zwischen 500 und 1 000 Zellen/mm3) und ein Patient mit Grad-4-Neutropenie (< 500 Zellen/mm3) benötigten eine spezifische Behandlung mit einem Granulozytenkolonie-stimulierenden Faktor und konnten nach dieser Episode die Therapie mit Ocrelizumab fortsetzen. Eine Neutropenie kann mehrere Monate nach der Anwendung von Ocrelizumab auftreten (siehe Abschnitt 4.4).
Andere
Ein Patient, der intravenös 2 000 mg Ocrelizumab erhalten hatte, verstarb an einem systemischen inflammatorischen Response-Syndrom (SIRS) unbekannter Ätiologie nach einer Magnetresonanztomographie (MRT)-Untersuchung 12 Wochen nach der letzten Infusion. Eine anaphylaktoide Reaktion auf das MRT-Gadolinium-Kontrastmittel könnte zum SIRS beigetragen haben.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen begrenzte klinische Erfahrungen zu Dosierungen vor, die höher als die zugelassene Dosis von Ocrelizumab sind. Die höchste Dosis, die bisher bei MS-Patienten untersucht wurde, war 2 000 mg, gegeben als zwei getrennte intravenöse Infusionen von 1 000 mg im Abstand von 2 Wochen (Dosisfindungsstudie der Phase II bei RRMS), und 1 200 mg, gegeben als subkutane Injektion (Dosisfindungsstudie der Phase Ib). Die Nebenwirkungen entsprachen dem Sicherheitsprofil in den zulassungsrelevanten klinischen Studien.
Es gibt kein spezifisches Antidot bei Überdosierung; unterbrechen Sie unverzüglich die Injektion und beobachten Sie den Patienten hinsichtlich IRs (siehe Abschnitt 4.4).
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, monoklonale Antikörper, ATC-Code: L04AG08.
Wirkmechanismus
Ocrelizumab ist ein rekombinanter humanisierter monoklonaler Antikörper, der selektiv gegen CD20-exprimierende B-Zellen gerichtet ist.
CD20 ist ein Zelloberflächenantigen, das auf Prä-B-Zellen, reifen B-Zellen und B-Gedächtniszellen, jedoch nicht auf lymphoiden Stammzellen und Plasmazellen exprimiert wird.
Auf welchen Wirkmechanismen der therapeutische Effekt von Ocrelizumab bei der MS beruht, ist noch nicht vollständig geklärt. Es wird jedoch angenommen, dass die Reduktion der Anzahl und Funktion der CD20-exprimierenden B-Zellen, d. h. eine Immunmodulation, eine Rolle spielt. Nach der Bindung an die Zelloberfläche depletiert Ocrelizumab selektiv CD20-exprimierende B-Zellen mittels Antikörper-abhängiger zellulärer Phagozytose (ADCP, antibody-dependent cellular phagocytosis), Antikörper-abhängiger zellulärer Zytotoxizität (ADCC, antibody-dependent cellular cytotoxicity), komplementabhängiger Zytotoxizität (CDC, complement-dependent cytotoxicity) und Apoptose. Die Fähigkeit der B-Zellen-Rekonstitution und die vorbestehende humorale Immunität bleiben erhalten. Des Weiteren werden die angeborene Immunität und die Anzahl der T-Zellen nicht beeinträchtigt.
Subkutan zu verabreichendes Ocrelizumab enthält rekombinante humane Hyaluronidase (rHuPH20), ein Enzym, das bei subkutaner Anwendung zur Steigerung der Dispersion und Resorption von co-formulierten Wirkstoffen verwendet wird.
Pharmakodynamische Wirkungen
Eine erwartete pharmakologische Wirkung von Ocrelizumab ist eine rasche Depletion von CD19+-B-Zellen im Blut innerhalb von 14 Tagen nach der Behandlung (erster Messzeitpunkt). Die Depletion hielt im Verlauf der gesamten Behandlungsphase mit intravenös verabreichtem Ocrelizumab an. Die B-Zell-Zahl wird anhand von CD19 ermittelt, da im Assay die Erkennung von CD20 in Gegenwart von Ocrelizumab beeinträchtigt wird.
In den Phase-III-Studien wiesen bis zu 5 % der Patienten zwischen jeder intravenösen Anwendung von Ocrelizumab mindestens zu einem Zeitpunkt eine B-Zell-Repletion auf (Wert > unterer Normalwert [LLN] oder Ausgangswert). Das Ausmaß und die Dauer der B-Zell-Depletion waren in den PPMS- und RMS-Studien konsistent.
Die längste Nachbeobachtungsdauer nach der letzten intravenösen Infusion (Phase-II-Studie, WA21493, n = 51) weist darauf hin, dass die mediane Zeit bis zum Auftreten einer B-Zell-Repletion (Rückkehr zum Ausgangswert oder LLN, je nachdem was zuerst erfolgte) 72 Wochen betrug (Bereich 27 - 175 Wochen). Bei 90 % aller Patienten hatten sich die B-Zellen innerhalb von ca. 2,5 Jahren nach der letzten Infusion auf das Niveau des LLN oder des Ausgangswertes regeneriert.
Klinische Wirksamkeit und Sicherheit
Subkutane Darreichungsform
OCARINA II
Bei der Studie CN42097 (OCARINA II) handelte es sich um eine multizentrische, randomisierte, offene Parallelgruppenstudie zur Untersuchung der Pharmakokinetik, Pharmakodynamik, Sicherheit, Immunogenität, radiologischen und klinischen Wirkungen von subkutan verabreichtem Ocrelizumab im Vergleich zu intravenös verabreichtem Ocrelizumab bei Patienten mit RMS oder PPMS. OCARINA II wurde konzipiert, um die Nichtunterlegenheit der Behandlung mit subkutan verabreichtem Ocrelizumab gegenüber intravenös verabreichtem Ocrelizumab auf der Grundlage des primären pharmakokinetischen Endpunkts Fläche unter der Konzentrations-Zeit-Kurve (AUC, area under the concentration time curve) bis Woche 12 nach der Injektion/Infusion (AUCW1‑12) nachzuweisen.
Insgesamt wurden 236 Patienten mit RMS oder PPMS (213 Patienten mit RMS, 23 Patienten mit PPMS) im Verhältnis 1:1 entweder in den Arm mit subkutaner Behandlung oder in den Arm mit intravenöser Behandlung randomisiert zugeteilt. Während der kontrollierten Phase (Tag 0 bis Woche 24) erhielten die Patienten entweder eine einzelne subkutane Injektion von 920 mg an Studientag 1 oder zwei intravenöse Infusionen von 300 mg an den Studientagen 1 und 14. Nach der kontrollierten Phase hatten alle Patienten die Möglichkeit, weitere subkutane Injektionen von Ocrelizumab 920 mg in Woche 24 und 48 (Dosis 2 bzw. 3) zu erhalten. Die Patienten wurden ausgeschlossen, wenn sie innerhalb der letzten 24 Monate eine Behandlung mit Anti‑CD20-Antikörpern einschließlich Ocrelizumab erhalten hatten.
Die Patienten waren 18 – 65 Jahre alt und hatten beim Screening einen EDSS-Grad zwischen 0 und 6,5. Die demographischen Daten waren in beiden Behandlungsgruppen ähnlich und die Ausgangscharakteristika waren zwischen beiden Behandlungsgruppen ausgewogen. Das Durchschnittsalter betrug 39,9 Jahre im Arm mit subkutaner Behandlung und 40,0 Jahre im Arm mit intravenöser Behandlung. 34,7 % der Patienten im Arm mit subkutaner Behandlung und 40,7 % der Patienten im Arm mit intravenöser Behandlung waren männlich. Die mittlere/mediane Dauer seit der MS‑Diagnose betrug 5,70/3,10 Jahre im Arm mit subkutaner Behandlung und 4,78/2,35 Jahre im Arm mit intravenöser Behandlung.
Die Nichtunterlegenheit der Exposition gegenüber Ocrelizumab nach Anwendung von 920 mg subkutan verabreichtem Ocrelizumab im Vergleich zu 600 mg intravenös verabreichtem Ocrelizumab wurde anhand des primären pharmakokinetischen Endpunkts, AUC bis Woche 12 (AUCW1‑12) nach der Injektion, nachgewiesen (siehe Abschnitt 5.2).
Intravenöse Darreichungsform
Schubförmige Formen der Multiplen Sklerose (RMS)
Die Wirksamkeit und Sicherheit von Ocrelizumab wurden in zwei randomisierten, doppelblinden, double-dummy, aktiv kontrollierten klinischen Studien (WA21092 und WA21093) mit identischem Design bei Patienten mit schubförmiger MS (gemäß den McDonald-Kriterien von 2010) und nachweisbarer Krankheitsaktivität (definiert durch klinischen Befund oder Bildgebung) innerhalb der letzten 2 Jahre untersucht. Das Studiendesign und die Ausgangscharakteristika der Studienpopulation sind in Tabelle 2 zusammengefasst.
Demographische und Ausgangscharakteristika waren zwischen den beiden Behandlungsgruppen ausgewogen. Die mit Ocrelizumab behandelten Patienten (Gruppe A) erhielten 600 mg alle 6 Monate (erste Dosis als 2 intravenöse Infusionen zu jeweils 300 mg im Abstand von 2 Wochen und Folgedosen als intravenöse Einmalinfusionen von 600 mg). Patienten der Gruppe B erhielten Interferon beta-1a in einer Dosierung von 44 Mikrogramm als subkutane Injektion 3-mal pro Woche.
Tabelle 2: Studiendesign, demographische und Ausgangscharakteristika
| Studie 1 | Studie 2 | |||
| Studienbezeichnung | WA21092 (OPERA I) (n = 821) | WA21093 (OPERA II) (n = 835) | ||
| Studiendesign | ||||
| Studienpopulation | Patienten mit schubförmiger MS | |||
| Krankheitsgeschichte bei der Voruntersuchung | Mindestens zwei Schübe innerhalb der letzten zwei Jahre oder ein Schub innerhalb des letzten Jahres; EDSS* zwischen 0 und 5,5 einschließlich | |||
| Studiendauer | 2 Jahre | |||
| Behandlungsgruppen | Gruppe A: Ocrelizumab 600 mg Gruppe B: Interferon beta-1a, 44 Mikrogramm s.c. (IFN) | |||
| Ausgangscharakteristika | Ocrelizumab 600 mg (n = 410) | IFN 44 Mikrogramm (n = 411) | Ocrelizumab 600 mg (n = 417) | IFN 44 Mikrogramm (n = 418) |
| Mittleres Alter (Jahre) | 37,1 | 36,9 | 37,2 | 37,4 |
| Altersbereich (Jahre) bei Einschluss | 18 – 56 | 18 – 55 | 18 – 55 | 18 – 55 |
| Geschlechterverteilung (% männlich/% weiblich) | 34,1/65,9 | 33,8/66,2 | 35,0/65,0 | 33,0/67,0 |
Mittlere/Mediane Krankheitsdauer seit der Diagnosestellung (Jahre) | 3,82/1,53 | 3,71/1,57 | 4,15/2,10 | 4,13/1,84 |
| DMT-naive Patienten (%)** | 73,4 | 71,0 | 72,7 | 74,9 |
| Mittlere Anzahl der Schübe im letzten Jahr | 1,31 | 1,33 | 1,32 | 1,34 |
| Anteil an Patienten mit Gd-aufnehmenden T1-Läsionen | 42,5 | 38,1 | 39,0 | 41,4 |
| Mittlerer EDSS* | 2,82 | 2,71 | 2,73 | 2,79 |
* Expanded Disability Status Scale
** Patienten, die in den 2 vorausgegangenen Jahren vor Randomisierung nicht mit einer krankheitsmodifizierenden Therapie (DMT, disease-modifying therapy) behandelt wurden.
Wesentliche klinische und MRT-Wirksamkeitsergebnisse sind in Tabelle 3 und Abbildung 1 zusammengefasst.
Die Ergebnisse dieser Studien zeigen, dass Ocrelizumab im Vergleich zu Interferon beta-1a 44 Mikrogramm subkutan die Schübe, die mittels MRT gemessene subklinische Krankheitsaktivität und die Krankheitsprogression signifikant unterdrückt.
Tabelle 3: Wesentliche klinische und MRT-Endpunkte der Studien WA21092 und WA21093 (RMS)
| Endpunkte | Studie 1: WA21092 (OPERA I) | Studie 2: WA21093 (OPERA II) | ||
Ocrelizumab 600 mg (n = 410) | IFN 44 Mikro-gramm (n = 411) | Ocrelizumab 600 mg (n = 417) | IFN 44 Mikro-gramm (n = 418) | |
| Klinische Endpunkte | ||||
Jährliche Schubrate (ARR) (primärer Endpunkt)8 Relative Reduktion | 0,156 | 0,292 | 0,155 | 0,290 |
| 46 % (p < 0,0001) | 47 % (p < 0,0001) | |||
Anteil der Patienten mit 12-wöchiger bestätigter Behinderungsprogression (Confirmed Disability Progression = CDP)3 Risikoreduktion (gepoolte Analyse1) Risikoreduktion (einzelne Studien2) | 9,8 % Ocrelizumab vs. 15,2 % IFN | |||
| 40 % (p = 0,0006)7 | ||||
| 43 % (p = 0,0139)7 | 37 % (p = 0,0169)7 | |||
Anteil an Patienten mit 24-wöchiger bestätigter Behinderungsprogression3 Risikoreduktion (gepoolte Analyse1) Risikoreduktion (einzelne Studien2) | 7,6 % Ocrelizumab vs. 12,0 % IFN | |||
| 40 % (p = 0,0025)7 | ||||
| 43 % (p = 0,0278)7 | 37 % (p = 0,0370)7 | |||
| Anteil an Patienten mit mindestens 12-wöchiger bestätigter Verbesserung der Behinderung (Confirmed Disability Improvement = CDI)4 Relativer Anstieg (gepoolte Analyse1) Relativer Anstieg (einzelne Studien2) | 20,7 % Ocrelizumab vs. 15,6 % IFN | |||
| 33 % (p = 0,0194) | ||||
| 61 % (p = 0,0106) | 14 % (p = 0,4019) | |||
| Anteil schubfreier Patienten nach 96 Wochen2 | 80,4 % | 66,7 % | 78,9 % | 64,3 % |
| (p < 0,0001) | (p < 0,0001) | |||
Anteil an Patienten ohne Hinweis auf Krankheitsaktivität (No Evidence of Disease Activity = NEDA)5 Relativer Anstieg2 | 48 % | 29 % | 48 % | 25 % |
| 64 % (p < 0,0001) | 89 % (p < 0,0001) | |||
| MRT-Endpunkte | ||||
| Mittlere Anzahl der Gd-aufnehmenden T1-Läsionen gemäß MRT-Bildgebung Relative Reduktion | 0,016 | 0,286 | 0,021 | 0,416 |
| 94 % (p < 0,0001) | 95 % (p < 0,0001) | |||
| Mittlere Anzahl der neu aufgetretenen und/oder sich vergrößernden T2-hyperintensen Läsionen gemäß MRT-Bildgebung | 0,323 | 1,413 | 0,325 | 1,904 |
| Relative Reduktion | 77 % (p < 0,0001) | 83 % (p < 0,0001) | ||
Prozentuale Veränderung des Hirnvolumens von Woche 24 bis Woche 96 Relative Reduktion im Hirnvolumenverlust |
|
|
|
|
| 22,8 % (p = 0,0042)6 | 14,9 % (p = 0,0900) | |||
1 Prospektiv gepoolte Daten aus Studien 1 und 2
2 Nicht konfirmatorische p-Wert-Analyse; nicht Teil der zuvor festgelegten Testhierarchie 3 CDP definiert als: Anstieg von ≥ 1,0 Punkten im Expanded Disability Status Scale (EDSS) gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert ≤ 5,5) oder von ≥ 0,5 Punkten gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert > 5,5), Kaplan-Meier-Schätzer in Woche 96 4 Definiert als Rückgang von ≥ 1,0 Punkten in der EDSS-Skala gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert ≥ 2 und ≤ 5,5) oder von ≥ 0,5 Punkten gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert > 5,5). Patienten mit einem Ausgangswert < 2 wurden in die Analyse nicht eingeschlossen. 5 NEDA definiert als: keine Anzeichen von Krankheitsaktivität gemessen anhand von im Prüfplan definierten Schüben, der 12-wöchigen CDP und jeglicher MRT-Aktivität (Gd-aufnehmende T1-Läsionen oder neu aufgetretene oder sich vergrößernde T2-Läsionen) während der gesamten 96-wöchigen Behandlung. Exploratives Ergebnis basierend auf der gesamten ITT-Population.
6 Nicht konfirmatorischer p-Wert; hierarchisches Testverfahren wurde vor dem Erreichen des Endpunktes beendet.
7 Log-Rank-Test
8 Bestätigte Schübe (begleitet durch klinisch relevante Änderung im EDSS).
Abbildung 1: Kaplan-Meier-Kurve der Zeit bis zum Auftreten einer mindestens 12-wöchigen bestätigten Behinderungsprogression, mit dem ersten Ereignis einer neurologischen Verschlechterung während der doppelblinden Behandlungsphase (gepoolte WA21092- und WA21093-ITT-Population)*
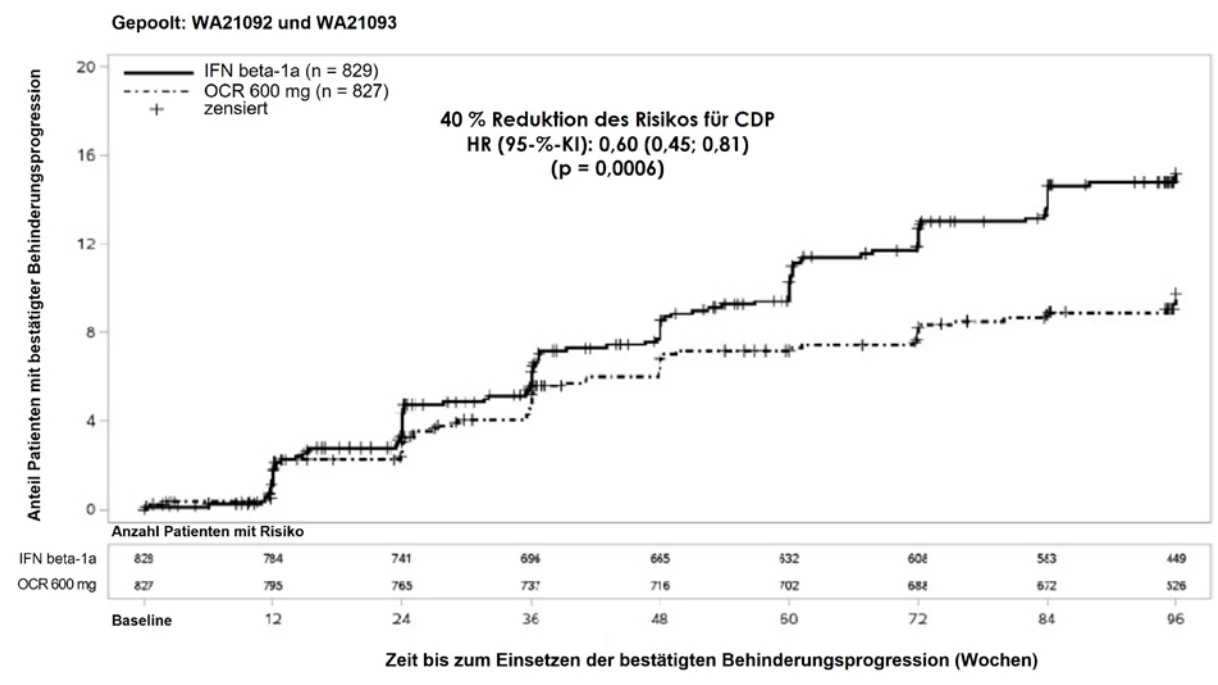
*Zuvor festgelegte gepoolte Analyse von WA21092 und WA21093
Die Ergebnisse der vordefinierten, gepoolten Analysen der Zeit bis zu einer mindestens 12-wöchigen CDP (40 % Risikoreduktion unter Ocrelizumab verglichen mit Interferon beta-1a [p = 0,0006]) stimmten weitgehend mit den Ergebnissen der Analyse der mindestens 24-wöchigen CDP überein (40 % Risikoreduktion unter Ocrelizumab verglichen mit Interferon beta-1a [p = 0,0025]).
In die Studien wurden Patienten mit aktiver Erkrankung eingeschlossen. Hierbei handelte es sich sowohl um nicht mit einer aktiven Behandlungsoption vorbehandelte Patienten als auch um vorbehandelte Patienten mit unzureichendem Therapieansprechen, definiert durch klinischen Befund oder Bildgebung. Die Analyse von Patientenpopulationen mit verschiedenen Ausgangswerten der Krankheitsaktivität, einschließlich aktiver und hochaktiver Erkrankung, zeigte, dass die Wirksamkeit von Ocrelizumab hinsichtlich der jährlichen Schubrate und der 12-wöchigen CDP mit der Gesamtpopulation übereinstimmte.
Primär progrediente Multiple Sklerose (PPMS)
Die Wirksamkeit und Sicherheit von Ocrelizumab wurde ebenfalls in einer randomisierten, doppelblinden, placebokontrollierten klinischen Studie bei Patienten mit primär progredienter MS (Studie WA25046) untersucht. Die Patienten befanden sich gemäß der Haupteinschlusskriterien in einem frühen Krankheitsstadium, d. h. sie waren 18 bis einschließlich 55 Jahre alt, hatten zum Zeitpunkt des Screenings einen EDSS von 3,0 bis 6,5 und eine Dauer der Erkrankung seit dem Auftreten der ersten MS-Symptome von weniger als 10 Jahren (bei Patienten mit einem EDSS von ≤ 5,0 beim Screening) oder von weniger als 15 Jahren (bei Patienten mit einem EDSS von > 5,0 beim Screening). Hinsichtlich der Krankheitsaktivität können entzündungstypische Merkmale, selbst bei progredienter MS, in der Bildgebung sichtbar sein (d. h. Gd-aufnehmende T1-Läsionen und/oder aktive [neue oder sich vergrößernde] T2-Läsionen). Der Nachweis einer Entzündungsaktivität soll bei allen Patienten mittels MRT erfolgen. Patienten über 55 Jahre wurden nicht in klinischen Studien untersucht. Das Studiendesign und die Ausgangscharakteristika der Studienpopulation sind in Tabelle 4 dargestellt.
Die beiden Behandlungsgruppen waren hinsichtlich Demographie und der bei Studieneintritt vorliegenden Patientenmerkmale ausgewogen. Kraniale MRT-Aufnahmen zeigten die für eine Entzündungsaktivität charakteristischen Läsionsmuster (Gd-aufnehmenden T1-Läsionen oder T2-Läsionen).
Während der PPMS-Studie der Phase III erhielten die Patienten 600 mg Ocrelizumab alle 6 Monate über den gesamten Behandlungszeitraum hinweg als zwei getrennte Infusionen von 300 mg im Abstand von zwei Wochen. Die Infusionen von einmalig 600 mg bei RMS und 2 x 300 mg bei PPMS wiesen konsistente PK/PD-Profile auf. Die IRR-Profile pro Infusion waren bei den beiden Anwendungsschemata ähnlich, unabhängig davon, ob eine einmalige Infusion von 600 mg erfolgte oder zwei Infusionen von 300 mg mit einem Abstand von zwei Wochen gegeben wurden (siehe Abschnitte 4.8 und 5.2), jedoch war die Gesamtanzahl der IRRs aufgrund der insgesamt größeren Anzahl an Infusionen beim 2 x 300-mg-Schema höher. Um die Gesamtanzahl der Infusionen (und die damit einhergehende Gabe von prophylaktischem Methylprednisolon und einem Antihistaminikum) und der damit verbundenen IRRs zu reduzieren, wird empfohlen, Ocrelizumab nach der Initialdosis als Einmalinfusion von 600 mg anzuwenden (siehe Abschnitt 4.2).
Tabelle 4: Studiendesign, demographische und Ausgangscharakteristika der Studie WA25046
| Studienbezeichnung | Studie WA25046 ORATORIO (n = 732) | |
| Studiendesign | ||
| Studienpopulation | Patienten mit primär progredienter Form der MS | |
| Studiendauer | Ereignisgesteuert (mindestens 120 Wochen und 253 CDP-Ereignisse) (Mediane Nachbeobachtungszeit: Ocrelizumab 3,0 Jahre, Placebo 2,8 Jahre) | |
| Krankheitsgeschichte bei der Voruntersuchung | Alter 18 – 55 Jahre, EDSS von 3,0 bis 6,5 | |
| Behandlungsgruppen | Gruppe A: Ocrelizumab 600 mg Gruppe B: Placebo, Randomisierung 2:1 | |
| Ausgangscharakteristika | Ocrelizumab 600 mg (n = 488) | Placebo (n = 244) |
| Mittleres Alter (Jahre) | 44,7 | 44,4 |
| Altersbereich (Jahre) bei Einschluss | 20 – 56 | 18 – 56 |
| Geschlechterverteilung (% männlich/% weiblich) | 51,4/48,6 | 49,2/50,8 |
| Mittlere/Mediane Krankheitsdauer seit der Diagnosestellung der PPMS (Jahre) | 2,9/1,6 | 2,8/1,3 |
| Mittlerer EDSS | 4,7 | 4,7 |
Die wesentlichen klinischen und MRT-Wirksamkeitsergebnisse sind in Tabelle 5 und Abbildung 2 dargestellt.
Die Ergebnisse dieser Studie zeigen, dass Ocrelizumab im Vergleich zu Placebo die Krankheitsprogression signifikant verzögert und die Abnahme der Gehgeschwindigkeit verringert.
Tabelle 5: Wesentliche klinische und MRT-Endpunkte der Studie WA25046 (PPMS)
| Studie 3 | ||
| Endpunkte | WA25046 (Oratorio) | |
| Ocrelizumab 600 mg (n = 488) | Placebo (n = 244) | |
| Klinische Endpunkte | ||
Primärer Wirksamkeitsendpunkt Anteil an Patienten mit 12-wöchiger bestätigter Behinderungsprogression1 (primärer Endpunkt) Risikoreduktion | 30,2 % | 34,0 % |
24 % (p = 0,0321) | ||
Anteil an Patienten mit 24-wöchiger bestätigter Behinderungsprogression1 Risikoreduktion | 28,3 % | 32,7 % |
25 % (p = 0,0365) | ||
Prozentuale Veränderung des Timed 25-Foot Walk vom Studienbeginn bis Woche 120 Relative Reduktion der Progressionsrate der Gehgeschwindigkeit | 38,9 | 55,1 |
29,4 % (p = 0,0404) | ||
| MRT-Endpunkte | ||
| Prozentuale Veränderung des Volumens T2-hyperintenser Läsionen vom Studienbeginn bis Woche 120 | -3,4 | 7,4 |
| (p < 0,0001) | ||
Prozentuale Veränderung des Hirnvolumens von Woche 24 bis Woche 120 Relative Reduktion des Hirnvolumenverlustes | -0,902 | -1,093 |
17,5 % (p = 0,0206) | ||
1 Definiert als ein Anstieg des EDSS um ≥ 1,0 Punkte gegenüber dem Ausgangswert (für Patienten mit einem Ausgangswert von ≤ 5,5) oder um ≥ 0,5 Punkte (für Patienten mit einem Ausgangswert von > 5,5); Kaplan-Meier-Schätzer in Woche 120.
Abbildung 2: Kaplan-Meier-Kurve der Zeit bis zum Auftreten einer mindestens 12-wöchigen bestätigten Behinderungsprogression, mit dem ersten Ereignis einer neurologischen Verschlechterung während der doppelblinden Behandlungsphase (WA25046-ITT-Population)*
* Alle in diese Analyse eingeschlossen Patienten wurden mindestens 120 Wochen nachbeobachtet. Die Primäranalyse basiert auf allen aufgetretenen Ereignissen.
Eine vordefinierte, nicht-gepowerte Subgruppenanalyse des primären Endpunktes deutet darauf hin, dass der Behandlungserfolg bei jüngeren Patienten oder bei Patienten mit Gd-aufnehmenden T1-Läsionen bei Studienbeginn größer ist als bei älteren Patienten oder bei Patienten ohne Gd-aufnehmende T1-Läsionen (≤ 45 Jahre: HR 0,64 [0,45; 0,92] und > 45 Jahre: HR 0,88 [0,62; 1,26]; mit Gd-aufnehmenden T1-Läsionen bei Studienbeginn: HR 0,65 [0,40; 1,06] und ohne Gd-aufnehmende T1-Läsionen bei Studienbeginn: HR 0,84 [0,62; 1,13]).
Darüber hinaus deutet eine Post-hoc-Analyse darauf hin, dass der Behandlungseffekt bei jüngeren Patienten mit Gd-aufnehmenden T1-Läsionen bei Studienbeginn besser ist (≤ 45 Jahre: HR 0,52 [0,27; 1,00] und ≤ 46 Jahre [medianes Alter in der Studie WA25046]: HR 0,48 [0,25; 0,92] und < 51 Jahre: HR 0,53 [0,31; 0,89]).
In der verlängerten Kontrollperiode (ECP, Extended Controlled Period), die eine doppelt verblindete Behandlung und ca. 9 zusätzliche Monate kontrollierte Nachbeobachtung vor der Fortsetzung in der open-label extension (OLE) oder bis zum Abbruch der Studienbehandlung beinhaltet, wurden Post-hoc-Analysen durchgeführt. Der Anteil der Patienten mit einer 24-wöchigen bestätigten Behinderungsprogression von EDSS ≥ 7,0 (24W-CDP von EDSS ≥ 7,0; Zeit bis zur Rollstuhlpflicht) betrug 9,1 % in der Placebo-Gruppe im Vergleich zu 4,8 % in der Ocrelizumab-Gruppe in Woche 144, was zu einer 47%igen Risikoreduktion der Zeit bis zur Rollstuhlpflicht (HR 0,53, [0,31; 0,92]) während der ECP führte. Da diese Ergebnisse explorativer Natur waren und Daten nach Entblindung einschlossen, sollen die Ergebnisse mit Vorsicht interpretiert werden.
Immunogenität
Subkutane Darreichungsform
Sowohl in der Studie OCARINA I als auch in der Studie OCARINA II traten bei keinem Patienten therapiebedingte Anti-Drug-Antikörper (ADAs, anti drug antibodies) gegen Ocrelizumab auf. Die Patienten in OCARINA II wurden zu Studienbeginn und alle 6 Monate nach der Behandlung während der gesamten Studiendauer auf ADAs gestestet. Transiente ADAs werden daher zwischen den untersuchten Zeitpunkten möglicherweise nicht nachgewiesen.
Die Inzidenz therapiebedingter Anti-rHuPH20(Hyaluronidase)-Antikörper bei Patienten, die in der Studie OCARINA I mit subkutan verabreichtem Ocrelizumab behandelt wurden, betrug 2,3 % (3/132). Bei keinem Patienten der Studie OCARINA II wurden therapiebedingte Anti-rHuPH20-Antikörper nachgewiesen.
Intravenöse Darreichungsform
Patienten in den MS-Studien (WA21092, WA21093 und WA25046) wurden zu verschiedenen Zeitpunkten (bei Studienbeginn und alle 6 Monate nach der Anwendung während des gesamten Studienverlaufs) auf ADAs getestet. 12 von 1 311 Patienten (~ 1 %), die mit Ocrelizumab behandelt wurden, wurden positiv auf therapiebedingte ADAs getestet, und 2 von diesen 12 Patienten wurden positiv auf neutralisierende Antikörper getestet. Die Auswirkung der therapiebedingten ADAs auf die Sicherheit und Wirksamkeit kann aufgrund der niedrigen Inzidenz der mit Ocrelizumab im Zusammenhang stehenden ADAs nicht beurteilt werden.
Immunisierungen
In einer randomisierten offenen Studie mit RMS-Patienten (n = 102) betrug der Prozentsatz der Patienten mit positiver Antwort auf eine Tetanusimpfung in Woche 8 nach der Impfung in der Gruppe mit intravenös verabreichtem Ocrelizumab 23,9 %, verglichen mit 54,5 % in der Kontrollgruppe (keine krankheitsmodifizierende Therapie oder Therapie mit Interferon-beta). Das geometrische Mittel der spezifischen Antikörpertiter gegen das Tetanustoxoid in Woche 8 betrug 3,74 IE/ml bzw. 9,81 IE/ml. Eine positive Antwort auf ≥ 5 Serotypen bei 23-valentem Pneumokokken-Polysaccharid-Vakzin (23-PPV) lag in Woche 4 nach der Impfung bei 71,6 % der Patienten in der Gruppe mit intravenös verabreichtem Ocrelizumab und bei 100 % der Patienten in der Kontrollgruppe vor. Bei Patienten, die intravenös mit Ocrelizumab behandelt wurden, führte eine Booster-Impfung (13-PCV) 4 Wochen nach der 23-PPV-Impfung nicht zu einer merklichen Verbesserung der Antwort auf 12 der mit 23-PPV gemeinsamen Serotypen. Seroprotektive Titer gegen fünf Influenza-Stämme hatten vor der Impfung 20,0 % - 60,0 % bzw. 16,7 % - 43,8 % der Patienten und in Woche 4 nach der Impfung 55,6 % - 80,0 % der intravenös mit Ocrelizumab behandelten Patienten bzw. 75,0 % - 97,0 % der Patienten der Kontrollgruppe. Siehe Abschnitte 4.4 und 4.5.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Ocrevus eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen zur Behandlung von Multipler Sklerose gewährt. Siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen.
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Ocrelizumab wurde in den MS-Studien mittels eines Zwei-Kompartiment-Modells, bestehend aus einer zeitabhängigen Clearance und PK-Parametern, die für einen monoklonalen IgG1-Antikörper typisch sind, beschrieben.
Nach Gabe von 920 mg subkutan verabreichtem Ocrelizumab betrug die vorhergesagte mittlere Exposition (AUC über das 24-wöchige Dosierungsintervall) 3 730 µg/ml•Tag. Der primäre pharmakokinetische Endpunkt in der Studie OCARINA II, AUCW1‑12, war nach Gabe von 920 mg subkutan verabreichtem Ocrelizumab nachweislich 600 mg intravenös verabreichtem Ocrelizumab nicht unterlegen. Das Verhältnis der geometrischen Mittelwerte der AUCW1‑12 betrug 1,29 (90-%-Konfidenzintervall: 1,23 ‑ 1,35).
Resorption
Die geschätzte Bioverfügbarkeit nach subkutaner Gabe von 920 mg Ocrelizumab betrug 81 %. Die mittlere Cmax lag bei 132 µg/ml und die tmax wurde nach etwa 4 Tagen (Bereich 2 ‑ 13 Tage) erreicht.
Verteilung
Die populationspharmakokinetische Schätzung des zentralen Verteilungsvolumens betrug 2,78 l. Das periphere Verteilungsvolumen und die Interkompartiment-Clearance wurden auf 2,68 l bzw. 0,294 l/Tag geschätzt.
Biotransformation
Der Metabolismus von Ocrelizumab wurde nicht direkt untersucht, da Antikörper durch Abbau in Peptide und Aminosäuren vorwiegend über den katabolischen Stoffwechsel ausgeschieden werden.
Elimination
Die konstante Clearance wurde auf 0,17 l/Tag und die initiale zeitabhängige Clearance, deren Halbwertszeit 33 Wochen betrug, auf 0,0489 l/Tag geschätzt. Die terminale Halbwertszeit von Ocrelizumab betrug 26 Tage.
Spezielle Populationen
Kinder und Jugendliche
Zur Untersuchung der Pharmakokinetik von subkutan verabreichtem Ocrelizumab bei Kindern und Jugendlichen unter 18 Jahren wurden keine Studien durchgeführt.
Ältere Patienten
Bei Patienten ≥ 55 Jahren wurden aufgrund der begrenzten klinischen Erfahrung (siehe Abschnitt 4.2) keine speziellen pharmakokinetischen Studien durchgeführt.
Nierenfunktionsstörung
Es wurde keine formale pharmakokinetische Studie durchgeführt. Patienten mit leichter Nierenfunktionsstörung wurden in die klinischen Studien eingeschlossen. Bei diesen wurde keine Veränderung der Pharmakokinetik von Ocrelizumab beobachtet. Für Patienten mit mittelschwerer oder schwerer Nierenfunktionsstörung liegen keine Informationen zur Pharmakokinetik vor.
Leberfunktionsstörung
Es wurde keine formale pharmakokinetische Studie durchgeführt. Patienten mit leichter Leberfunktionsstörung wurden in die klinischen Studien eingeschlossen. Bei diesen wurde keine Veränderung der Pharmakokinetik beobachtet. Für Patienten mit mittelschwerer oder schwerer Leberfunktionsstörung liegen keine Informationen zur Pharmakokinetik vor.
5.3 Präklinische Daten zur Sicherheit
Nicht-klinische Daten, die auf konventionellen Studien zur Sicherheitspharmakologie, zur Toxizität nach wiederholter Verabreichung und zur embryo-fetalen Entwicklung basieren, lassen keine besonderen Gefahren für den Menschen erkennen. Weder Karzinogenitäts- noch Mutagenitätsstudien mit Ocrelizumab wurden durchgeführt.
In zwei prä- und postnatalen Entwicklungsstudien an Cynomolgus-Affen traten unter intravenöser Gabe von Ocrelizumab vom 20. Trächtigkeitstag bis mindestens zur Geburt Glomerulopathie, lymphoide Follikelbildung im Knochenmark, lymphoplasmozytische Nierenentzündung und ein vermindertes testikuläres Gewicht bei Neugeborenen auf. Die in diesen Studien verabreichten maternalen Dosen führten zu maximalen mittleren Serumkonzentrationen (Cmax), die das 4,5- bis 21-Fache der Konzentrationen, die im klinischen Setting erwartet werden, betrugen.
Es wurden fünf letale Fälle bei Neugeborenen beobachtet. Ein Fall war auf eine frühgeburtsbedingte Schwäche mit opportunistischer bakterieller Infektion zurückzuführen und ein Fall erfolgte aufgrund einer infektiösen Meningoenzephalitis (mit Kleinhirnbeteiligung) des Neugeborenen, die auf einer aktiven bakteriellen Infektion (Mastitis) des Muttertieres beruhte. Bei drei weiteren Fällen lagen Anzeichen von Gelbsucht und Leberschäden vor, bei denen eine virale Ätiologie vermutet wird, möglicherweise ein Polyomavirus. Der Verlauf dieser fünf bestätigten oder vermuteten Infektionen könnte potentiell von einer B-Zell-Depletion beeinflusst worden sein. Bei neugeborenen Nachkommen von mit Ocrelizumab behandelten Weibchen wurde während der postnatalen Phase eine B-Zell-Depletion nachgewiesen.
Hyaluronidase
Basierend auf den konventionellen Studien zur Toxizität bei wiederholter Gabe einschließlich der Endpunkte zur Sicherheitspharmakologie lassen die präklinischen Daten zur rekombinanten humanen Hyaluronidase keine besonderen Gefahren für den Menschen erkennen.
Hyaluronidase (rHuPH20) kommt in den meisten Geweben des menschlichen Körpers vor. Die subkutane Gabe von Ocrelizumab mit Hyaluronidase wurde in lokalen Verträglichkeitsstudien von Ratten und Minischweinen gut vertragen.
Studien zur Reproduktionstoxizität mit rHuPH20 ergaben embryofetale Toxizität bei Mäusen, wobei die niedrigste Konzentration, bei der keine Wirkung beobachtet wurde, mehr als 1 100-mal höher war als die empfohlene klinische Dosis, es gab jedoch keine Hinweise auf Teratogenität.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Rekombinante humane Hyaluronidase (rHuPH20)
Natriumacetat-Trihydrat (E 262)
Essigsäure 99 %
Trehalose-Dihydrat (Ph.Eur.)
Polysorbat 20 (E 432)
Methionin
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflasche
2 Jahre
Vorbereitete Spritze
- Die chemische und physikalische Anbruchstabilität wurde für 30 Tage bei 2 °C bis 8 °C und zusätzlich für 8 Stunden ohne Lichtschutz bei ≤ 30 °C nachgewiesen.
Aus mikrobiologischer Sicht soll das Arzneimittel unmittelbar nach dem Transfer aus der
Durchstechflasche in die Spritze verwendet werden. Wenn die vorbereitete Spritze nicht sofort verwendet wird, liegen die Aufbewahrungszeiten und -bedingungen vor der Verwendung in der Verantwortung des Anwenders und sollen normalerweise nicht mehr als 24 Stunden bei 2 °C bis 8 °C betragen, es sei denn, die Vorbereitung erfolgte unter kontrollierten und validierten aseptischen Bedingungen.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren. Nicht schütteln.
Durchstechflaschen im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Falls erforderlich, kann die ungeöffnete Durchstechflasche für bis zu 12 Stunden außerhalb des Kühlschranks bei Temperaturen ≤ 25 °C aufbewahrt werden.
Die Durchstechflaschen können entnommen und wieder in den Kühlschrank zurückgestellt werden, aber die Gesamtzeit der ungeöffneten Durchstechflaschen außerhalb des Kühlschranks darf 12 Stunden bei ≤ 25 °C nicht überschreiten.
Aufbewahrungsbedingungen nach Vorbereitung der Spritze, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
23 ml Injektionslösung in einer Durchstechflasche (farbloses Glas, Typ I).
Packungsgröße: 1 Durchstechflasche.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Das Arzneimittel muss vor der Anwendung visuell überprüft werden, um sicherzustellen, dass keine Partikel oder Verfärbungen vorhanden sind.
Das Arzneimittel ist nur zur einmaligen Anwendung bestimmt und muss von medizinischem Fachpersonal unter aseptischen Bedingungen vorbereitet werden.
Es wurden keine Inkompatibilitäten zwischen diesem Arzneimittel und Polypropylen (PP), Polycarbonat (PC), Polyethylen (PE), Polyvinylchlorid (PVC), Polyurethan (PUR) und Edelstahl beobachtet.
Vorbereitung der Spritze
- Vor der Anwendung soll die Durchstechflasche aus dem Kühlschrank genommen werden, damit die Lösung Raumtemperatur annehmen kann.
- Ziehen Sie den gesamten Inhalt der subkutanen Injektionslösung von Ocrevus mit einer Spritze und einer Transfernadel (21G empfohlen) aus der Durchstechflasche auf.
Entfernen Sie die Transfernadel und bringen Sie ein subkutanes Infusionsset (z. B. mit
Flügelkanüle/Butterfly) an, das eine 24 – 26G‑Injektionsnadel enthält. Verwenden Sie für die Verabreichung ein subkutanes Infusionsset mit einem Restvolumen von NICHT mehr als 0,8 ml.
Füllen Sie die subkutane Infusionsleitung mit der Injektionslösung, um die Luft aus der
Infusionsleitung zu entfernen, und beenden Sie den Vorgang, bevor die Flüssigkeit die Nadel erreicht.
Stellen Sie sicher, dass die Spritze nach dem Entlüften und dem Entfernen von überschüssigem
Volumen genau 23 ml der Lösung enthält.
- Verabreichen Sie die Lösung sofort, um ein Verstopfen der Nadel zu vermeiden. Bewahren Sie die vorbereitete Spritze, die an das bereits vorbereitete subkutane Infusionsset angeschlossen wurde, nicht auf.
Wenn die Dosis nicht sofort verabreicht wird, siehe „Aufbewahrung der Spritze“ weiter unten.
Aufbewahrung der Spritze
- Wenn die Dosis nicht sofort verabreicht werden soll, ziehen Sie den gesamten Inhalt der subkutanen Injektionslösung von Ocrevus unter aseptischen Bedingungen aus der Durchstechflasche in die Spritze auf, um das Dosisvolumen (23 ml) und das Entlüftungsvolumen für das subkutane Infusionsset zu berücksichtigen. Ersetzen Sie die Transfernadel durch eine Verschlusskappe. Schließen Sie für die Aufbewahrung kein subkutanes Infusionsset an.
Wenn die Spritze im Kühlschrank aufbewahrt wurde, muss sie vor der Anwendung
Raumtemperatur angenommen haben.
Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Roche Registration GmbH
Emil-Barell-Straße 1
79639 Grenzach-Wyhlen
Deutschland
8. ZULASSUNGSNUMMER
EU/1/17/1231/003
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 8. Januar 2018
Datum der letzten Verlängerung: 21. September 2022
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.