


Fachinformation - Benlysta
Benlysta 200 mg Injektionslösung im Fertigpen.
1. BEZEICHNUNG DES ARZNEIMITTELS
Benlysta 200 mg Injektionslösung im Fertigpen.
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jeder 1 ml Fertigpen enthält 200 mg Belimumab.
Belimumab ist ein humaner monoklonaler IgG1λ-Antikörper, der mittels rekombinanter DNA-Technologie in einer Säugerzelllinie (NS0) hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung
Jeder Fertigpen enthält 0,1 mg Polysorbat 80.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung im Fertigpen (Injektion)
Klare bis opaleszente, farblose bis hellgelbe Lösung mit pH 6 und einer Osmolalität von 270 – 320 mosmol/kg.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Benlysta ist indiziert als Zusatztherapie bei Patienten ab 5 Jahren mit aktivem, Autoantikörper-positivem systemischem Lupus erythematodes (SLE), die trotz Standardtherapie eine hohe Krankheitsaktivität (z. B. positiver Test auf Anti-dsDNA-Antikörper und niedriges Komplement) aufweisen (siehe Abschnitt 5.1).
Benlysta ist in Kombination mit immunsuppressiven Basistherapien zur Behandlung von erwachsenen Patienten mit aktiver Lupusnephritis indiziert (siehe Abschnitte 4.2 und 5.1).
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Benlysta soll von einem entsprechend qualifizierten Arzt mit Erfahrung in der Diagnose und Behandlung des SLE eingeleitet und überwacht werden. Es wird empfohlen, dass die erste subkutane Injektion von Benlysta unter Aufsicht von medizinischem Fachpersonal in einem gegebenenfalls für den Umgang mit Überempfindlichkeitsreaktionen ausreichend qualifizierten Umfeld stattfindet. Das medizinische Fachpersonal muss dem Patienten eine geeignete Schulung in subkutaner Injektionstechnik und zu Anzeichen und Symptomen von Überempfindlichkeitsreaktionen (siehe Abschnitt 4.4) anbieten. Die Injektion von Benlysta kann durch den Patienten selbst oder durch eine den Patienten betreuende Person durchgeführt werden nachdem das medizinische Fachpersonal entschieden hat, dass dies angemessen ist.
Bei Patienten unter 10 Jahren muss der Benlysta Fertigpen durch medizinisches Fachpersonal oder eine geschulte Betreuungsperson verabreicht werden.
Dosierung
SLE
Der Zustand des Patienten soll kontinuierlich überwacht werden. Wenn nach 6-monatiger Behandlung keine Verbesserung der Krankheitsaktivität erreicht werden kann, ist ein Abbruch der Behandlung mit Benlysta in Erwägung zu ziehen.
Erwachsene
Die empfohlene Dosis beträgt 200 mg einmal wöchentlich und wird subkutan verabreicht. Die Dosierung ist gewichtsunabhängig (siehe Abschnitt 5.2).
Kinder und Jugendliche (im Alter von 5 bis unter 18 Jahren)
Die empfohlene subkutane Dosis richtet sich nach dem Körpergewicht (siehe Abschnitte 5.1 und 5.2).
| Körpergewicht | Empfohlene Dosis |
| ≥ 50 kg | 200 mg einmal wöchentlich |
| 30 bis < 50 kg | 200 mg alle 10 Tage |
| 15 bis < 30 kg | 200 mg alle 2 Wochen |
Lupusnephritis
Erwachsene
Bei Patienten, die zur Behandlung einer aktiven Lupusnephritis eine Therapie mit Benlysta neu beginnen, lautet das empfohlene Dosierungsschema eine 400-mg-Dosis (zwei 200-mg-Injektionen) einmal wöchentlich für 4 Wochen, danach 200 mg einmal wöchentlich. Für Patienten, die zur Behandlung einer aktiven Lupusnephritis eine bereits begonnene Therapie mit Benlysta fortsetzen, ist die empfohlene Dosierung 200 mg einmal wöchentlich. Benlysta ist in Kombination mit Corticosteroiden und Mycophenolat oder Cyclophosphamid zur Induktions- bzw. Mycophenolat oder Azathioprin zur Erhaltungstherapie zu verabreichen. Der Zustand des Patienten soll kontinuierlich überwacht werden.
Versäumte Dosen
Wenn eine Dosis versäumt wurde, wird empfohlen diese so bald wie möglich nachzuholen. Danach können die Patienten die Gabe an ihrem üblichen Injektionstag fortführen oder ab dem Tag, an dem die versäumte Dosis verabreicht wurde, einen neuen Zeitplan beginnen.
Änderung des geplanten Injektionstags
Wollen Patienten ihren geplanten Injektionstag ändern, kann eine neue Dosis am gewünschten Wochentag gegeben werden. Danach kann der Patient mit dem neuen Zeitplan fortfahren, auch wenn das Dosisintervall vorübergehend kleiner als gewohnt ist.
Umstellung von intravenöser auf subkutane Gabe
SLE
Falls ein SLE-Patient von intravenöser auf subkutane Gabe von Benlysta umgestellt wird, muss die erste subkutane Injektion 1 bis 4 Wochen nach der letzten intravenösen Dosis verabreicht werden (siehe Abschnitt 5.2).
Lupusnephritis
Wenn ein Patient mit Lupusnephritis von intravenöser auf subkutane Gabe von Benlysta umgestellt wird, wird empfohlen die erste Dosis von 200 mg als subkutane Injektion 1 bis 2 Wochen nach der letzten intravenösen Dosis zu verabreichen. Diese Umstellung kann jederzeit, nachdem der Patient die ersten 2 intravenösen Dosen erhalten hat, durchgeführt werden (siehe Abschnitt 5.2).
Besondere Patientengruppen
Ältere Patienten
Die Daten zu Patienten ≥ 65 Jahre sind begrenzt (siehe Abschnitt 5.1). Benlysta ist bei älteren Patienten mit Vorsicht anzuwenden. Eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Beeinträchtigung der Nierenfunktion
Belimumab wurde an einer begrenzten Anzahl von SLE-Patienten mit eingeschränkter Nierenfunktion untersucht. Auf Grundlage der vorliegenden Daten ist bei Patienten mit leichter, mittelschwerer oder schwerer Beeinträchtigung der Nierenfunktion keine Dosisanpassung erforderlich. Allerdings ist bei Patienten mit Niereninsuffizienz aufgrund mangelnder Daten Vorsicht geboten (siehe Abschnitt 5.2).
Beeinträchtigung der Leberfunktion
Es wurden keine speziellen Studien mit Benlysta bei Patienten mit einer Beeinträchtigung der Leberfunktion durchgeführt. Eine Dosisanpassung ist bei Patienten mit beeinträchtigter Leberfunktion wahrscheinlich nicht erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
SLE
Die Sicherheit und Wirksamkeit der subkutanen Verabreichung von Benlysta wurden bei Kindern unter 5 Jahren oder mit einem Körpergewicht unter 15 kg nicht nachgewiesen. Es liegen keine Daten vor.
Lupusnephritis
Die Sicherheit und Wirksamkeit der subkutanen Verabreichung von Benlysta wurden bei Kindern und Jugendlichen unter 18 Jahren nicht nachgewiesen. Es liegen keine Daten vor.
Art der Anwendung
Der Fertigpen darf nur subkutan injiziert werden. Die empfohlenen Injektionsbereiche sind Bauch oder Oberschenkel. Der Patient muss darauf hingewiesen werden für jede Injektion eine andere Injektionsstelle zu verwenden, wenn im selben Bereich injiziert wird; es darf nie in einen empfindlichen, verletzten, geröteten oder harten Hautbereich injiziert werden. Wenn eine 400-mg-Dosis an derselben Stelle verabreicht wird, wird empfohlen, die 2 einzelnen 200-mg-Injektionen im Abstand von mindestens 5 cm zu verabreichen.
Ausführliche Hinweise zur subkutanen Gabe von Benlysta im Fertigpen werden am Ende der Packungsbeilage gegeben (Schritt-für-Schritt-Anleitung).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Benlysta wurde in den folgenden Patientengruppen nicht untersucht und wird nicht empfohlen bei:
- schwerem aktiven Lupus des Zentralnervensystems
- HIV
- früherer oder aktueller Hepatitis B oder C
- Hypogammaglobulinämie (IgG < 400 mg/dl) oder IgA-Mangel (IgA < 10 mg/dl)
größerer Organtransplantation oder hämatopoetischer Stammzell-/
Knochenmarktransplantation oder Nierentransplantation in der Vorgeschichte.
Gleichzeitige Anwendung mit einer auf die B-Zellen gerichteten Therapie
Die verfügbaren Daten unterstützen nicht die gemeinsame Verabreichung von Rituximab mit Benlysta bei SLE-Patienten (siehe Abschnitt 5.1). Bei gemeinsamer Verabreichung von Benlysta mit anderen auf die B-Zellen abzielenden Therapien ist Vorsicht geboten.
Überempfindlichkeit
Die subkutane oder intravenöse Gabe von Benlysta kann zu Überempfindlichkeitsreaktionen führen, die schwer und tödlich sein können. Bei einer schweren Reaktion muss die Verabreichung von Benlysta unterbrochen und eine geeignete medikamentöse Therapie verabreicht werden (siehe Abschnitt 4.2). Das Risiko von Überempfindlichkeitsreaktionen ist bei den ersten beiden Dosierungen am größten; das Risiko muss jedoch für jede Gabe berücksichtigt werden. Patienten mit multiplen Arzneimittelallergien oder signifikanter Überempfindlichkeit in der Vorgeschichte können ein erhöhtes Risiko haben. Auch das Wiederauftreten von klinisch signifikanten Reaktionen nach initialer angemessener symptomatischer Behandlung ist beobachtet worden (siehe Abschnitte 4.2 und 4.8).
Patienten müssen darauf hingewiesen werden, dass Überempfindlichkeitsreaktionen am Tag der Anwendung oder mehrere Tage danach möglich sind, und über mögliche Anzeichen und Symptome sowie über die Möglichkeit des Wiederauftretens informiert werden. Patienten müssen angewiesen werden, unmittelbaren ärztlichen Rat einzuholen, wenn sie eines dieser Symptome bemerken. Die Packungsbeilage muss für den Patienten verfügbar sein. Es wurden auch nicht-akute Überempfindlichkeitsreaktionen vom verzögerten Typ beobachtet. Diese beinhalteten Symptome wie Ausschlag, Übelkeit, Ermüdung/Fatigue, Myalgie, Kopfschmerz und faziales Ödem.
Bei den intravenösen klinischen Studien beinhalteten schwerwiegende Infusions- und Überempfindlichkeitsreaktionen anaphylaktische Reaktionen, Bradykardie, Hypotonie, Angioödem und Dyspnoe. Näheres enthält die Fachinformation (Zusammenfassung der Merkmale des Arzneimittels) von Benlysta Pulver für ein Konzentrat zur Herstellung einer Infusionslösung (Abschnitt 4.4).
Infektionen
Der Wirkmechanismus von Belimumab könnte bei Erwachsenen und Kindern mit Lupus das Risiko für das Auftreten von Infektionen, einschließlich opportunistischer Infektionen, erhöhen, wobei bei jüngeren Kindern ein noch höheres Risiko bestehen kann. In kontrollierten klinischen Studien war die Inzidenz schwerer Infektionen in den Benlysta- und Placebogruppen ähnlich, jedoch traten tödliche Infektionen (z. B. Pneumonien und Sepsis) häufiger bei Patienten auf, die Benlysta erhielten, als bei Patienten, die Placebo erhielten (siehe Abschnitt 4.8). Vor Beginn der Behandlung mit Benlysta ist eine Impfung gegen Pneumokokken in Betracht zu ziehen. Benlysta darf nicht bei Patienten mit aktiven schweren Infektionen (einschließlich schwerer chronischer Infektionen) eingesetzt werden. Wenn Ärzte in Erwägung ziehen, Benlysta bei Patienten mit rezidivierenden Infektionen in der Vorgeschichte anzuwenden, müssen sie Vorsicht walten lassen und sorgfältig abwägen, ob der erwartete Nutzen die Risiken überwiegt. Ärzte müssen den Patienten raten, sich an ihren Arzt zu wenden, wenn sie Symptome einer Infektion entwickeln. Patienten, bei denen während der Behandlung mit Benlysta eine Infektion auftritt, müssen engmaschig überwacht werden und eine Unterbrechung der immunsuppressiven Therapie einschließlich Benlysta muss sorgfältig abgewogen werden, bis die Infektion überwunden ist. Das Risiko der Anwendung von Benlysta bei Patienten mit aktiver oder latenter Tuberkulose ist unbekannt.
Depressionen und Suizidalität
In kontrollierten klinischen intravenösen und subkutanen Studien wurden psychiatrische Erkrankungen (Depressionen, Suizidgedanken und -verhalten, einschließlich Suizid) häufiger bei Patienten berichtet, die Benlysta erhielten (siehe Abschnitt 4.8). Ärzte sollen das Risiko für Depressionen und Suizid unter Berücksichtigung der Krankengeschichte und des aktuellen psychiatrischen Zustands vor Behandlung mit Benlysta bewerten und die Patienten während der Behandlung weiterhin überwachen. Ärzte müssen den Patienten (und gegebenenfalls den Betreuern) raten, sich im Falle von neuen oder sich verschlimmernden psychiatrischen Symptomen an ihren Arzt zu wenden. Bei Patienten, bei denen derartige Symptome auftreten, ist ein Abbruch der Behandlung in Betracht zu ziehen.
Schwerwiegende Nebenwirkungen der Haut
Im Zusammenhang mit der Behandlung mit Benlysta wurden das Stevens-Johnson-Syndrom (SJS) und die toxische epidermale Nekrolyse (TEN) berichtet, die lebensbedrohlich oder tödlich sein können. Patienten sind über die Anzeichen und Symptome von SJS und TEN aufzuklären und engmaschig auf Reaktionen der Haut zu überwachen. Wenn Anzeichen und Symptome auftreten, die auf diese Reaktionen hindeuten, ist Benlysta sofort abzusetzen und eine alternative Behandlung in Betracht zu ziehen. Wenn der Patient bei der Anwendung von Benlysta ein SJS oder eine TEN entwickelt hat, darf die Behandlung mit Benlysta bei diesem Patienten zu keinem Zeitpunkt wieder aufgenommen werden.
Progressive multifokale Leukenzephalopathie
Progressive multifokale Leukenzephalopathie (PML) wurde unter der Behandlung des SLE mit Benlysta berichtet. Ärzte müssen besonders wachsam sein für Symptome, die auf eine PML hinweisen, von Patienten jedoch möglicherweise nicht bemerkt werden (z. B. kognitive, neurologische oder psychiatrische Symptome oder Anzeichen). Patienten sollen bezüglich jeglicher dieser neu auftretenden oder sich verschlechternden Symptome oder Anzeichen überwacht werden und falls solche Symptome/Anzeichen auftreten, müssen eine Überweisung an einen Neurologen und geeignete diagnostische Maßnahmen für die PML in Erwägung gezogen werden, sofern dies klinisch angezeigt ist. Falls eine PML vermutet wird, muss die immunsuppressive Therapie, einschließlich Benlysta, ausgesetzt werden, bis die PML ausgeschlossen wurde. Falls eine PML bestätigt wird, muss die immunsuppressive Therapie, einschließlich Benlysta, abgesetzt werden.
Immunisierung
In den letzten 30 Tagen vor sowie während der Anwendung von Benlysta sollen keine Lebendimpfstoffe verabreicht werden, da die klinische Sicherheit nicht belegt ist. Es liegen keine Daten zur Möglichkeit einer sekundären Übertragung von Infektionen von mit Lebendimpfstoff geimpften Personen auf mit Benlysta behandelte Patienten vor.
Aufgrund seines Wirkmechanismus kann Belimumab die Immunantwort auf Impfungen beeinträchtigen. Allerdings war in einer kleinen Studie, die die Immunantwort auf einen 23-valenten Pneumokokken-Impfstoff untersuchte, die allgemeine Immunantwort auf die unterschiedlichen Serotypen bei SLE-Patienten, die Benlysta erhielten, ähnlich der von Patienten, die zur Zeit der Impfung eine immunsuppressive Standardtherapie erhielten. Es liegen keine ausreichenden Daten vor, um Rückschlüsse in Bezug auf die Immunantwort auf andere Impfstoffe zu ziehen.
Begrenzte Daten weisen darauf hin, dass Benlysta den Impfschutz von Impfungen, die vor Verabreichung von Benlysta durchgeführt wurden, nicht signifikant beeinflusst. In einer Substudie bei einer kleinen Gruppe von Patienten, die zuvor eine Tetanus-, Pneumokokken- oder Influenza-Impfung erhalten hatten, blieben nach der Behandlung mit Benlysta protektive Impftiter bestehen.
Malignome und lymphoproliferative Erkrankungen
Arzneimittel aus der Gruppe der Immunmodulatoren, einschließlich Benlysta, können das Malignomrisiko erhöhen. Vorsicht ist geboten, wenn bei Patienten mit einer Malignom-Anamnese die Behandlung mit Benlysta erwogen wird oder wenn bei Patienten mit neu aufgetretenem Malignom die Fortsetzung der Benlysta-Therapie in Betracht gezogen wird. Es wurden keine Patienten untersucht, bei denen in den vorangegangenen 5 Jahren eine maligne Neoplasie aufgetreten war; eine Ausnahme bildeten Patienten mit Basalzell- oder Plattenepithelkarzinomen der Haut und Patientinnen mit Gebärmutterhalskrebs, die entweder operativ vollständig entfernt oder anderweitig ausreichend behandelt worden waren.
Polysorbat 80
Dieses Arzneimittel enthält Polysorbat 80 (siehe Abschnitt 2), das allergische Reaktionen hervorrufen kann.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine in vivo Studien zur Erfassung von Wechselwirkungen durchgeführt. Bei chronischer Entzündung ist die Bildung einiger CYP450-Enzyme durch die Erhöhung bestimmter Zytokin-Spiegel unterdrückt. Es ist nicht bekannt, ob Belimumab ein indirekter Modulator solcher Zytokine sein könnte. Das Risiko einer indirekten Abnahme der CYP-Aktivität durch Belimumab kann nicht ausgeschlossen werden. Bei Patienten unter CYP-Substraten mit enger therapeutischer Breite und individuell angepasster Dosis (z. B. Warfarin), ist bei Initiierung oder Absetzen von Belimumab eine Überwachung der Therapie in Erwägung zu ziehen.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Kontrazeption bei Männern und Frauen
Frauen im gebärfähigen Alter müssen während der Behandlung mit Benlysta und mindestens 4 Monate nach der letzten Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen nur sehr begrenzte Erfahrungen mit der Anwendung von Benlysta bei Schwangeren vor. Tierexperimentelle Studien an Affen ergaben neben der erwarteten pharmakologischen Wirkung, d. h. einer Reduktion der B-Zellen, keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf eine Reproduktionstoxizität (siehe Abschnitt 5.3). Benlysta soll während der Schwangerschaft nicht angewendet werden, es sei denn, der potenzielle Nutzen rechtfertigt das potenzielle Risiko für das ungeborene Kind.
Stillzeit
Es ist nicht bekannt, ob Benlysta in die Muttermilch übergeht oder nach oraler Aufnahme systemisch resorbiert wird. Allerdings wurde Belimumab in der Milch von Affenweibchen nachgewiesen, die alle 2 Wochen eine Dosis von 150 mg/kg Körpergewicht erhielten.
Da mütterliche Antikörper (IgG) in die Muttermilch übergehen, wird empfohlen, eine Entscheidung darüber zu treffen, ob das Stillen zu unterbrechen ist oder ob auf die Behandlung mit Benlysta verzichtet werden soll. Dabei soll sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Mutter berücksichtigt werden.
Fertilität
Es liegen keine Daten zu den Auswirkungen von Belimumab auf die Fertilität beim Menschen vor. In tierexperimentellen Studien wurden die Auswirkungen auf die männliche und weibliche Fertilität nicht formell untersucht (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Es wurden keine Studien zu den Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen durchgeführt. Aufgrund der Pharmakologie von Belimumab sind keine negativen Auswirkungen auf diese Tätigkeiten zu erwarten. Bei der Beurteilung der Fähigkeit des Patienten, Aufgaben zu erfüllen, die uneingeschränktes Urteilsvermögen oder motorische bzw. kognitive Fertigkeiten erfordern, wird empfohlen, den klinischen Zustand des Patienten und das Nebenwirkungsprofil von Benlysta zu berücksichtigen.
4.8 Nebenwirkungen
Übersicht über das Sicherheitsprofil
Die Sicherheit von Belimumab bei SLE-Patienten wurde in drei placebokontrollierten intravenösen Studien vor Zulassung und einer anschließenden regionalen placebokontrollierten intravenösen Studie, einer placebokontrollierten subkutanen Studie und zwei placebokontrollierten intravenösen Studien nach Markteinführung untersucht. Die Sicherheit bei Patienten mit aktiver Lupusnephritis wurde in einer placebokontrollierten intravenösen Studie untersucht.
Die Daten in der folgenden Tabelle spiegeln die Exposition bei 674 SLE-Patienten aus den drei klinischen Studien vor Zulassung und von 470 Patienten aus der anschließenden placebokontrollierten Studie wider, die Benlysta intravenös erhielten (10 mg/kg Körpergewicht über einen Zeitraum von 1 Stunde an den Tagen 0, 14, 28 und anschließend alle 28 Tage für bis zu 52 Wochen), sowie bei 556 SLE-Patienten, die Benlysta subkutan erhielten (einmal wöchentlich 200 mg für bis zu 52 Wochen). Die angeführten Sicherheitsdaten schließen bei einigen SLE-Patienten Daten nach Woche 52 ein. Die Daten spiegeln zusätzlich die Exposition bei 224 Patienten mit aktiver Lupusnephritis wider, die Benlysta intravenös erhielten (10 mg/kg Körpergewicht für bis zu 104 Wochen). Daten aus Berichten nach Markteinführung sind ebenfalls enthalten.
Die Mehrzahl der Patienten erhielt darüber hinaus gleichzeitig eine oder mehrere der folgenden SLE-Therapeutika: Corticosteroide, Immunmodulatoren, Antimalariamittel, nicht-steroidale Antirheumatika.
Nebenwirkungen wurden bei 84 % der mit Benlysta und 87 % der mit Placebo behandelten Patienten berichtet. Die am häufigsten beschriebene Nebenwirkung (die bei ≥ 5 % der SLE-Patienten unter Benlysta plus Standardtherapie und ≥ 1 % häufiger als unter Placebo auftrat) war Nasopharyngitis. Der Anteil der Patienten, die die Behandlung aufgrund von Nebenwirkungen abbrachen, betrug unter Benlysta 7 % und unter Placebo 8 %.
Die am häufigsten berichteten Nebenwirkungen (> 5 % der mit Benlysta plus Standardtherapie behandelten Patienten mit aktiver Lupusnephritis) waren Infektionen der oberen Atemwege, Harnwegsinfektionen und Herpes Zoster. Der Anteil der Patienten, die die Behandlung aufgrund von Nebenwirkungen abbrachen, betrug 12,9 % unter den mit Benlysta behandelten Patienten und 12,9 % unter den mit Placebo behandelten Patienten.
Schwerwiegende Nebenwirkungen der Haut: Das Stevens-Johnson-Syndrom (SJS) und die toxische epidermale Nekrolyse (TEN) wurden im Zusammenhang mit der Behandlung mit Benlysta berichtet (siehe Abschnitt 4.4).
Tabellarische Übersicht über die Nebenwirkungen
Die Nebenwirkungen sind im Folgenden nach MedDRA-Systemorganklasse und Häufigkeit angegeben. Es wurden die folgenden Häufigkeitskategorien verwendet:
Sehr häufig ≥ 1/10
Häufig ≥ 1/100, < 1/10
Gelegentlich ≥ 1/1 000, < 1/100
Selten ≥ 1/10 000, < 1/1 000
Nicht bekannt Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar.
Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad geordnet. Die angegebene Häufigkeit ist die höchste, die unter einer der Formulierungen beobachtet wurde.
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
| Infektionen und parasitäre Erkrankungen1 | Sehr häufig | Bakterielle Infektionen, z. B. Bronchitis, Harnwegsinfekt |
| Häufig | Virale Gastroenteritis, Pharyngitis, Nasopharyngitis, virale Infektion der oberen Atemwege | |
| Erkrankungen des Blutes und des Lymphsystems | Häufig | Leukopenie |
| Erkrankungen des Immunsystems | Häufig | Überempfindlichkeitsreaktionen2 |
| Gelegentlich | Anaphylaktische Reaktion | |
| Selten | Nicht-akute Überempfindlichkeitsreaktionen vom verzögerten Typ | |
| Psychiatrische Erkrankungen | Häufig | Depression |
| Gelegentlich | Suizidverhalten, Suizidgedanken | |
| Erkrankungen des Nervensystems | Häufig | Migräne |
| Erkrankungen des Gastrointestinaltrakts | Häufig | Diarrhö, Übelkeit |
| Erkrankungen der Haut und des Unterhautgewebes | Häufig | Reaktionen an der Injektionsstelle3, Urtikaria, Ausschlag |
| Gelegentlich | Angioödem | |
| Nicht bekannt | Stevens-Johnson-Syndrom, toxische epidermale Nekrolyse | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Häufig | Schmerzen in den Extremitäten |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion2, Fieber |
1 Siehe „Beschreibung ausgewählter Nebenwirkungen“ und Abschnitt 4.4 „Infektionen“ für weitere Informationen.
2 Der Begriff „Überempfindlichkeitsreaktionen“ umfasst eine Gruppe von Reaktionen einschließlich Anaphylaxie, die mit unterschiedlichen Symptomen, wie z. B. Hypotonie, Angioödem, Urtikaria oder anderen Formen von Ausschlag, Pruritus und Dyspnoe, einhergehen. Als „systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion“ bezeichnet man eine Gruppe von Reaktionen, die sich in unterschiedlichen Symptomen, wie z. B. Bradykardie, Myalgie, Kopfschmerzen, Ausschlag, Urtikaria, Fieber, Hypotonie, Hypertonie, Schwindelgefühl und Arthralgie manifestieren. Wegen der Überschneidungen bei den Anzeichen und Symptomen lassen sich Überempfindlichkeitsreaktionen und systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion nicht immer voneinander abgrenzen.
3 Gilt nur für die subkutane Formulierung.
Beschreibung ausgewählter Nebenwirkungen
Die nachfolgend aufgeführten Daten wurden aus den drei intravenösen klinischen Studien vor Zulassung (nur intravenöse Gaben von 10 mg/kg Körpergewicht) und der subkutanen klinischen Studie zusammengefasst. „Infektionen“ und „Psychiatrische Erkrankungen“ schließen außerdem Daten aus einer Studie nach Markteinführung ein.
Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion und Überempfindlichkeitsreaktionen: Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion und Überempfindlichkeitsreaktionen wurden im Allgemeinen am Tag der Verabreichung beobachtet, aber akute Überempfindlichkeitsreaktionen können auch einige Tage nach der Gabe auftreten. Patienten mit multiplen Arzneimittelallergien oder signifikanten
Überempfindlichkeitsreaktionen in der Vorgeschichte können ein erhöhtes Risiko haben.
Die Inzidenz von Infusions- und Überempfindlichkeitsreaktionen innerhalb von 3 Tagen nach einer intravenösen Verabreichung betrug in der Gruppe mit Benlysta 12 % und in der Placebogruppe 10 %. Bei 1,2 % bzw. 0,3 % der Patienten musste die Behandlung auf Dauer abgesetzt werden.
Die Inzidenz der systemischen Reaktionen nach Injektion und der Überempfindlichkeitsreaktionen innerhalb von drei Tagen nach subkutaner Verabreichung betrug 7 % in der Benlysta-Gruppe und 9 % in der Placebogruppe. Klinisch signifikante Überempfindlichkeitsreaktionen nach subkutaner Gabe von Benlysta, die ein dauerhaftes Absetzen der Behandlung erforderten, wurden bei 0,2 % der Patienten in der Benlysta-Gruppe und keinem Patienten der Placebogruppe berichtet.
Infektionen: Die Gesamtinzidenz von Infektionen in intravenösen und subkutanen SLE-Studien vor Zulassung betrug in beiden Gruppen unter Benlysta oder Placebo jeweils 63 %. Infektionen, die in der Benlysta-Gruppe bei mindestens 3 % der Patienten und um mindestens 1 % häufiger auftraten als in der Placebogruppe, waren virale Infektionen der oberen Atemwege, Bronchitis und bakterielle Harnwegsinfektionen. Schwerwiegende Infektionen traten bei 5 % der mit Benlysta oder Placebo behandelten Patienten auf, schwerwiegende opportunistische Infektionen bei 0,4 % der Patienten unter Benlysta bzw. 0 % in der Placebogruppe. Infektionen, die einen Abbruch der Behandlung zur Folge hatten, traten bei 0,7 % der mit Benlysta behandelten Patienten und 1,5 % der Placebo-Patienten auf. Einige Infektionen verliefen schwer oder tödlich.
Für Informationen zu den bei pädiatrischen SLE-Patienten beobachteten Infektionen, siehe den untenstehenden Abschnitt zu Kindern und Jugendlichen.
In der Lupusnephritis-Studie erhielten die Patienten als Basistherapie ein Standardregime (siehe Abschnitt 5.1) und die Gesamtinzidenz von Infektionen betrug 82 % bei Patienten, die Benlysta erhielten, gegenüber 76 % bei Patienten, die Placebo erhielten. Schwere Infektionen traten bei 13,8 % der Patienten, die Benlysta erhielten, und bei 17,0 % der Patienten, die Placebo erhielten, auf. Tödliche Infektionen traten bei 0,9 % (2/224) der Patienten, die Benlysta erhielten, und bei 0,9 % (2/224) der Patienten, die Placebo erhielten, auf.
In einer 52-wöchigen randomisierten, doppelblinden Unbedenklichkeitsstudie bei SLE nach Markteinführung (BEL115467), welche die Mortalität und spezifische unerwünschte Ereignisse bei Erwachsenen untersuchte, traten schwere Infektionen bei 3,7 % der Patienten, die Benlysta (intravenös 10 mg/kg Körpergewicht) erhielten, und bei 4,1 % der Patienten, die Placebo erhielten, auf. Jedoch traten tödliche Infektionen (z. B. Pneumonien und Sepsis) bei 0,45 % (9/2 002) der mit Benlysta behandelten Patienten und bei 0,15 % (3/2 001) der Patienten, die Placebo erhielten, auf, während die Gesamtmortalität 0,50 % (10/2 002) bzw. 0,40 % (8/2 001) betrug. Die meisten tödlichen Infektionen wurden in den ersten 20 Wochen der Behandlung mit Benlysta beobachtet.
Psychiatrische Erkrankungen: In den intravenösen klinischen Studien bei SLE vor Zulassung wurden bei 1,2 % (8/674) der Patienten, die 10 mg/kg Körpergewicht Benlysta erhielten, und bei 0,4 % (3/675) der Patienten, die Placebo erhielten, schwerwiegende psychiatrische Ereignisse berichtet. Schwere Depressionen wurden bei 0,6 % (4/674) der Patienten, die 10 mg/kg Körpergewicht Benlysta erhielten, und bei 0,3 % (2/675) der Patienten, die Placebo erhielten, berichtet. Es gab zwei Suizide bei den mit Benlysta behandelten Patienten (einschließlich einem Patienten, der 1 mg/kg Körpergewicht Benlysta erhielt).
In einer SLE-Studie nach Markteinführung wurden bei 1,0 % (20/2 002) der Patienten, die Benlysta erhielten, und bei 0,3 % (6/2 001) der Patienten, die Placebo erhielten, schwerwiegende psychiatrische Ereignisse berichtet. Schwere Depressionen wurden bei 0,3 % (7/2 002) der Patienten, die Benlysta erhielten, und bei < 0,1 % (1/2 001) der Patienten, die Placebo erhielten, berichtet. Die Häufigkeit von schwerwiegenden Suizidgedanken, -verhalten oder Selbstverletzung ohne Suizidabsicht betrug insgesamt 0,7 % (15/2 002) der Patienten, die Benlysta erhielten, und 0,2 % (5/2 001) in der Placebogruppe. In keiner der beiden Gruppen wurde ein Suizid berichtet.
Patienten mit psychiatrischen Erkrankungen in der Vorgeschichte wurden von den oben genannten intravenösen SLE-Studien nicht ausgeschlossen.
In der subkutanen klinischen Studie bei SLE, die Patienten mit psychiatrischen Erkrankungen in der Vorgeschichte ausschloss, wurden bei 0,2 % (1/556) der Patienten, die Benlysta erhielten, schwerwiegende psychiatrische Ereignisse gemeldet und bei keinem Patienten, der Placebo erhielt. Es gab in keiner der beiden Gruppen schwerwiegende Depressions-bezogene Ereignisse oder Suizide.
Leukopenie: Die Inzidenz von Leukopenien, die bei SLE-Patienten als unerwünschtes Ereignis gemeldet wurden, betrug in der Benlysta-Gruppe 3 % und in der Placebogruppe 2 %.
Reaktionen an der Injektionsstelle: In der subkutanen SLE-Studie betrug die Häufigkeit der Reaktionen an der Injektionsstelle 6,1 % (34/556) in der Benlysta-Gruppe und 2,5 % (7/280) in der Placebogruppe. Diese Reaktionen an der Injektionsstelle (am häufigsten Schmerz, Erythem, Hämatom, Pruritus und Induration) waren von leichtem bis mittlerem Schweregrad. Die Mehrheit musste die Behandlung nicht abbrechen.
Kinder und Jugendliche
Das Nebenwirkungsprofil bei pädiatrischen Patienten basiert auf einer Studie zur subkutanen und einer Studie zur intravenösen Verabreichung.
In einer 52-wöchigen unverblindeten Studie, in der 25 pädiatrische SLE-Patienten (im Alter von 10 bis 17 Jahren) Benlysta subkutan in einer mit Erwachsenen vergleichbaren Exposition (200 mg in einem festgelegten Dosierungsintervall basierend auf dem Körpergewicht, zusätzlich zur Komedikation) erhielten, entsprach das Sicherheitsprofil bei pädiatrischen Patienten, die Benlysta subkutan erhielten, dem bekannten Sicherheitsprofil von Belimumab.
In einer 52-wöchigen placebokontrollierten Studie, in der 53 SLE-Patienten (im Alter von 6 bis 17 Jahren) Benlysta (intravenös 10 mg/kg Körpergewicht an den Tagen 0, 14, 28 und anschließend alle 28 Tage, zusätzlich zur Komedikation) erhielten, wurden bei Jugendlichen ab 12 Jahren keine neuen Sicherheitssignale beobachtet (n = 43). Die Daten zur Sicherheit bei Kindern unter 12 Jahren (n = 10) sind begrenzt.
Infektionen
Gruppe der 5- bis 11-Jährigen: Infektionen wurden bei 8/10 Patienten, die Benlysta intravenös erhielten, und bei 3/3 Patienten, die Placebo erhielten, berichtet. Schwerwiegende Infektionen wurden bei 1/10 Patienten, die Benlysta intravenös erhielten, und bei 2/3 Patienten, die Placebo erhielten, berichtet (siehe Abschnitt 4.4).
Gruppe der 12- bis 17-Jährigen: Infektionen wurden bei 22/43 Patienten, die Benlysta intravenös erhielten, und bei 25/37 Patienten, die Placebo erhielten, berichtet. Schwerwiegende Infektionen wurden bei 3/43 Patienten, die Benlysta intravenös erhielten, und bei 3/37 Patienten, die Placebo erhielten, berichtet. In der unverblindeten Erweiterungsphase gab es eine tödlich verlaufene Infektion bei einem Patienten, der Benlysta intravenös erhielt.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen begrenzte klinische Erfahrungen mit der Überdosierung von Benlysta vor. Nebenwirkungen, die im Zusammenhang mit Fällen von Überdosierung berichtet wurden, stimmen mit den für Belimumab erwarteten überein.
Zwei Dosen von bis zu 20 mg/kg Körpergewicht wurden im Abstand von 21 Tagen als intravenöse Infusionen an Menschen verabreicht, ohne dass die Inzidenz oder der Schweregrad von Nebenwirkungen gegenüber Dosen von 1, 4 oder 10 mg/kg Körpergewicht anstieg.
Bei versehentlicher Überdosierung muss der Patient sorgfältig überwacht und eine geeignete supportive Behandlung verabreicht werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, monoklonale Antikörper, ATC-Code: L04AG04
Wirkmechanismus
Belimumab ist ein humaner monoklonaler IgG1λ-Antikörper mit Spezifität für das lösliche humane B-Lymphozyten-Stimulator-Protein (BLyS, auch BAFF oder TNFSF13B genannt). Belimumab blockiert die Bindung von löslichem BLyS, einem B-Zell-Überlebensfaktor, an seinen Rezeptor auf den B-Zellen. Belimumab bindet nicht direkt an B-Zellen, sondern hemmt durch Bindung an BLyS das Überleben dieser Zellen, einschließlich der autoreaktiven B-Zellen, und reduziert die Ausdifferenzierung von B-Zellen zu Immunglobulin-bildenden Plasmazellen.
Patienten mit SLE oder anderen Autoimmunerkrankungen weisen erhöhte BLyS-Spiegel auf. Es besteht ein Zusammenhang zwischen den BLyS-Plasmaspiegeln und der Krankheitsaktivität des SLE. Der relative Beitrag der BLyS-Spiegel zur Pathophysiologie des SLE ist nicht vollständig bekannt.
Pharmakodynamische Wirkungen
Die medianen IgG-Spiegel waren in Woche 52 bei mit Benlysta behandelten SLE-Patienten um 11 % reduziert verglichen mit einem Anstieg von 0,7 % bei Patienten der Placebogruppe.
Bei Patienten mit Anti-dsDNA-Antikörpern zu Studienbeginn waren die medianen Anti-dsDNA-Antikörperspiegel in Woche 52 bei mit Benlysta behandelten Patienten um 56 % reduziert verglichen mit 41 % bei Patienten mit Placebo-Gabe. Unter den Patienten mit Anti-dsDNA-Antikörpern zu Studienbeginn waren in Woche 52 18 % der mit Benlysta behandelten Patienten Anti-dsDNA-Antikörper-negativ gegenüber 15 % der Patienten mit Placebo-Gabe.
Bei SLE-Patienten mit niedrigen Komplement-Konzentrationen wurde eine Normalisierung der Werte für C3 und C4 in Woche 52 bei 42 % bzw. 53 % der mit Benlysta und bei 21 % bzw. 20 % der mit Placebo behandelten Patienten beobachtet.
Benlysta reduzierte signifikant die zirkulierenden Gesamt-B-Zellen, sowie transitionale, naive und SLE-B-Zellen sowie Plasmazellen in Woche 52. Reduktionen der naiven und B-Transitional-Zellen sowie der SLE-B-Zell-Subtypen wurden bereits in Woche 8 beobachtet. Gedächtniszellen waren anfangs erhöht und sanken bis Woche 52 langsam auf das Niveau zu Studienbeginn.
Die B-Zell- und IgG-Antwort auf eine langfristige intravenöse Benlysta-Behandlung wurde in einer unkontrollierten Verlängerungsstudie bei SLE untersucht. Nach einer Behandlung von siebeneinhalb Jahren (inklusive der parentalen Studie über 72 Wochen) wurde eine erhebliche und anhaltende Abnahme verschiedener B-Zell-Subtypen beobachtet, mit einer medianen Reduktion von naiven B-Zellen um 87 %, von B-Gedächtniszellen um 67 %, von aktivierten B-Zellen um 99 % und von Plasmazellen um 92 % nach einer Behandlungsdauer über mehr als 7 Jahre. Nach etwa 7 Jahren wurde eine mediane Reduktion der IgG-Spiegel um 28 % beobachtet, wobei 1,6 % der Studienteilnehmer eine Abnahme der IgG-Spiegel auf unter 400 mg/dl aufwiesen. Im Verlauf der Studie blieb die berichtete Inzidenz unerwünschter Ereignisse generell stabil oder nahm ab.
Bei Patienten mit aktiver Lupusnephritis kam es unter der Behandlung mit Benlysta (intravenös 10 mg/kg Körpergewicht) oder Placebo zu einem Anstieg der IgG-Spiegel im Serum, der mit einer verminderten Proteinurie einherging. Wie aufgrund des bekannten Wirkmechanismus von Belimumab zu erwarten, wurde in der Benlysta-Gruppe im Vergleich zu Placebo ein geringerer Anstieg der Serum-IgG-Spiegel beobachtet. In Woche 104 betrug der mediane prozentuale Anstieg des IgG im Vergleich zum Studienbeginn 17 % für Benlysta und 37 % für Placebo. Die Beobachtungen zur Reduktion der Autoantikörper, zum Anstieg des Komplementsystems und zur Reduktion der zirkulierenden Gesamt-B-Zellen und B-Zell-Subtypen entsprachen den Ergebnissen der SLE-Studien.
In einer intravenösen Studie mit pädiatrischen SLE-Patienten (6 bis 17 Jahre) und einer subkutanen Studie mit pädiatrischen SLE-Patienten (10 bis 17 Jahre) entsprach das pharmakodynamische Ansprechen den Daten bei Erwachsenen.
Immunogenität
In der subkutanen Studie, in der Serumproben von mehr als 550 erwachsenen SLE-Patienten untersucht wurden, wurden während oder nach subkutaner Therapie mit 200 mg Belimumab keine Anti-Belimumab-Antikörper gefunden. In der Lupusnephritis-Studie, in der 224 erwachsene Patienten intravenös 10 mg/kg Körpergewicht Benlysta erhielten, wurden keine Anti-Belimumab-Antikörper nachgewiesen.
In einer intravenösen Studie mit 6 bis 17-jährigen pädiatrischen SLE-Patienten (n = 53) und einer subkutanen Studie mit 10 bis 17-jährigen pädiatrischen SLE-Patienten (n = 25) entwickelte keiner der Patienten Anti-Belimumab-Antikörper.
Klinische Wirksamkeit und Sicherheit
SLE
Subkutane Injektion
Die Wirksamkeit von subkutan verabreichtem Benlysta wurde in einer randomisierten, doppelblinden, placebokontrollierten 52-wöchigen Phase-III-Studie (HGS1006-C1115, BEL112341) bei 836 erwachsenen Patienten mit der klinischen Diagnose SLE gemäß der Kriterien des American College of Rheumatology untersucht. Geeignete Patienten hatten einen aktiven SLE, definiert als SELENA SLEDAI-Score von ≥ 8 und beim Screening positive Testergebnisse auf anti-nukleäre Antikörper (ANA, Titer ≥ 1:80 und/oder positives Ergebnis auf Anti-dsDNA-Antikörper [≥ 30 Einheiten/ml]). Die Patienten erhielten eine stabile SLE-Behandlung (Standardtherapie), bestehend aus (allein oder in Kombination): Corticosteroiden, Antimalariamitteln, NSARs oder anderen Immunsuppressiva. Patienten waren von der Studie ausgeschlossen, wenn sie einen schweren aktiven Lupus des Zentralnervensystems (ZNS) oder eine schwere aktive Lupusnephritis hatten.
Die Studie wurde in den Vereinigten Staaten, Südamerika, Europa und Asien durchgeführt. Das Medianalter der Patienten betrug 37 Jahre (Bereich: 18 bis 77 Jahre) und die Mehrzahl (94 %) waren Frauen. Hintergrundtherapien umfassten Corticosteroide (86 %; > 7,5 mg/Tag Prednison-Äquivalent 60 %), Immunsuppressiva (46 %) und Antimalariamittel (69 %). Die Patienten wurden in einem Verhältnis von 2:1 randomisiert und erhielten einmal wöchentlich für 52 Wochen 200 mg Belimumab oder Placebo subkutan.
Bei Studienbeginn zeigten 62,2 % der Patienten eine hohe Krankheitsaktivität (SELENA-SLEDAI-Score ≥ 10), 88 % der Patienten hatten eine mukokutane, 78 % eine muskuloskelettale, 8 % eine hämatologische, 12 % eine renale und 8 % eine vaskuläre Organbeteiligung.
Der primäre Wirksamkeitsendpunkt war ein zusammengesetzter Endpunkt (SLE-Responder-Index), bei dem diejenigen Patienten als Responder definiert waren, die in Woche 52 gegenüber dem Studienbeginn alle der folgenden Kriterien erfüllten:
- Reduktion des SELENA-SLEDAI-Score um ≥ 4 Punkte und
- keine neuen British Isles Lupus Assessment Group (BILAG) A-Organsystembeteiligungen oder keine 2 neuen BILAG B-Organsystembeteiligungen sowie
keine Verschlechterung (Anstieg um < 0,30 Punkte) des Physician Global Assessment Score
(PGA-Score)
Mithilfe des SLE-Responder-Index wird die Verbesserung der SLE-Krankheitsaktivität ohne Verschlechterung eines Organsystems oder des Allgemeinbefindens des Patienten beurteilt.
Tabelle 1. Ansprechrate in Woche 52
| Ansprechen1 | Placebo2 (n = 279) | Benlysta2 200 mg pro Woche (n = 554) |
SLE-Responder-Index Beobachteter Unterschied zu Placebo Odds-Ratio (95 %-KI) vs. Placebo | 48,4 % | 61,4 % (p = 0,0006) 12,98 % 1,68 (1,25; 2,25) |
| Einzelkomponenten des SLE-Responder-Index | ||
| Prozentsatz der Patienten mit Reduktion des SELENA-SLEDAI-Score um ≥ 4 Punkte | 49,1 % | 62,3 % (p = 0,0005) |
| Prozentsatz der Patienten ohne Verschlechterung im BILAG-Index | 74,2 % | 80,9 % (p = 0,0305) |
| Prozentsatz der Patienten ohne Verschlechterung im PGA-Score | 72,8 % | 81,2 % (p = 0,0061) |
1 Bei den Analysen wurden alle Patienten ausgeschlossen, bei denen die Bewertung einer der Komponenten zu Studienbeginn fehlte (1 für Placebo; 2 für Benlysta).
2 Alle Patienten erhielten eine Standardtherapie.
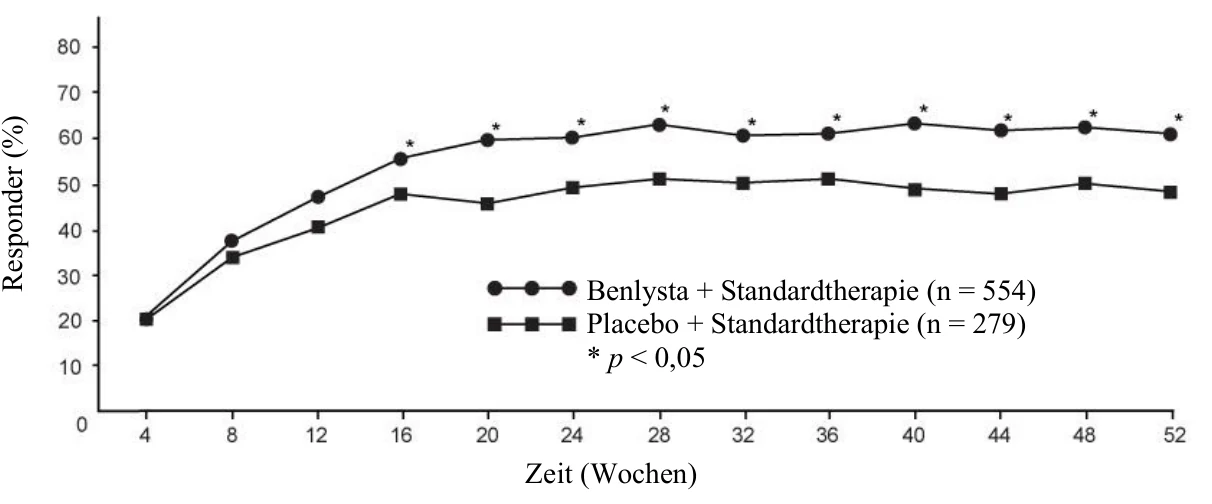
Die Unterschiede zwischen den Behandlungsgruppen waren in Woche 16 offensichtlich und blieben bis Woche 52 erhalten (Abbildung 1).
Abbildung 1. Anteil der SRI-Responder pro Visite
SLE-Schübe wurden anhand des modifizierten SELENA-SLEDAI-SLE-Flare-Index erfasst. Das Risiko des ersten Schubs wurde über den Beobachtungszeitraum von 52 Wochen in der Benlysta-Gruppe gegenüber der Placebogruppe um 22 % reduziert (Hazard-Ratio = 0,78; p = 0,0061). Die mediane Zeit bis zum ersten Schub bei Patienten mit einem Schub war bei den mit Benlysta behandelten Patienten länger als unter Placebo (190 vs. 141 Tage). Schwere Schübe wurden über den Beobachtungszeitraum von 52 Wochen in der Benlysta-Gruppe bei 10,6 % beobachtet gegenüber 18,2 % in der Placebogruppe (beobachteter Behandlungsunterschied = -7,6 %). Das Risiko für schwere Schübe wurde über den Beobachtungszeitraum von 52 Wochen in der Benlysta-Gruppe um 49 % reduziert verglichen mit der Placebogruppe (Hazard-Ratio = 0,51; p = 0,0004). Die mediane Zeit bis zum ersten schweren Schub der Patienten mit einem schweren Schub war bei mit Benlysta behandelten Patienten länger als in der Placebogruppe (171 vs. 118 Tage).
Der prozentuale Anteil der Patienten, die bei Studienbeginn > 7,5 mg/Tag Prednison (oder ein Äquivalent) erhalten hatten und deren durchschnittliche Corticosteroid-Dosis in den Wochen 40 bis 52 um mindestens 25 % auf ein Dosisäquivalent von ≤ 7,5 mg Prednison/Tag verringert wurde, betrug unter Benlysta 18,2 % und unter Placebo 11,9 % (p = 0,0732).
Benlysta zeigte gegenüber Placebo anhand der FACIT-Fatigue-Skala eine Besserung der Fatigue. Die adjustierte mittlere Änderung des Scores zwischen Studienbeginn und Woche 52 fiel unter Benlysta signifikant höher aus als unter Placebo (4,4 vs. 2,7; p = 0,0130).
Die Subgruppen-Analyse des primären Endpunkts zeigte, dass der größte Nutzen bei Patienten mit höherer Krankheitsaktivität bei Studienbeginn erzielt wurde, einschließlich Patienten mit einem SELENA-SLEDAI-Score von ≥ 10 oder Patienten, die zur Kontrolle ihrer Erkrankung Steroide benötigten oder Patienten mit niedrigen Komplement-Konzentrationen.
Eine zusätzliche, zuvor identifizierte serologisch aktive Gruppe von Patienten mit niedrigen Komplement-Konzentrationen und positivem Anti-dsDNA-Test bei Studienbeginn, zeigte ebenfalls eine größere relative Antwort. Siehe Tabelle 2 für Ergebnisse dieser exemplarischen Gruppe mit höherer Krankheitsaktivität.
Tabelle 2. Patienten mit niedrigem Komplement und positivem Anti-dsDNA-Test bei Studienbeginn
| Untergruppe | Anti-dsDNA UND niedriges Komplement | |
| Placebo | Benlysta 200 mg pro Woche | |
Ansprechrate im SRI in Woche 521 (%) Beobachteter Behandlungsunterschied zu Placebo (%) | (n = 108) 47,2 | (n = 246) 64,6 (p = 0,0014) 17,41 |
Schwere Schübe im Verlauf von 52 Wochen: Patienten mit schwerem Schub (%) Beobachteter Behandlungsunterschied zu Placebo (%) Zeit bis zu einem schweren Schub [Hazard-Ratio (95 %-KI)] | (n = 108) 31,5 | (n = 248) 14,1 17,4 0,38 (0,24; 0,61) (p < 0,0001) |
Prednison-Reduktion um ≥ 25 % gegenüber Studienbeginn auf ≤ 7,5 mg/Tag in den Wochen 24 bis 522 (%) Beobachteter Behandlungsunterschied zu Placebo (%) | (n = 70) 11,4 | (n = 164) 20,7 (p = 0,0844) 9,3 |
Verbesserung des FACIT-Fatigue-Scores zwischen Studienbeginn und Woche 52 (Mittelwert) Beobachteter Behandlungsunterschied zu Placebo (medianer Unterschied) | (n = 108) 2,4 | (n = 248) 4,6 (p = 0,0324) 2,1 |
1 Bei der Analyse der Ansprechrate im SRI in Woche 52 wurden alle Patienten ausgeschlossen, bei denen die Bewertung zu Studienbeginn fehlte (2 für Benlysta).
2 Bei Patienten mit einer Prednison-Dosis von > 7,5 mg/Tag bei Studienbeginn.
Die Wirksamkeit und Sicherheit von Benlysta in Kombination mit einem einzigen Zyklus Rituximab wurde in einer 104-wöchigen randomisierten, doppelblinden, placebokontrollierten Phase-III-Studie mit 292 Patienten (BLISS-BELIEVE) untersucht. Der primäre Endpunkt war der Anteil an Patienten mit dem Status einer kontrollierten Erkrankung, definiert als SLEDAI-2K-Score ≤ 2, der ohne Immunsuppressiva und mit Corticosteroiden in einer Dosis äquivalent zu ≤ 5 mg Prednison pro Tag in Woche 52 erreicht wurde. Dies wurde bei 19,4 % (n = 28/144) der mit Benlysta in Kombination mit Rituximab behandelten Patienten und bei 16,7 % (n = 12/72) der mit Benlysta in Kombination mit Placebo behandelten Patienten erreicht (Odds-Ratio 1,27; 95 %-KI: 0,60; 2,71; p = 0,5342). Bei Patienten, die mit Benlysta in Kombination mit Rituximab behandelt wurden, wurden Nebenwirkungen (91,7 % vs. 87,5 %), schwere Nebenwirkungen (22,2 % vs. 13,9 %) und schwere Infektionen (9,0 % vs. 2,8 %) häufiger beobachtet als bei Patienten, die mit Benlysta in Kombination mit Placebo behandelt wurden.
Lupusnephritis
Subkutane Injektion
Die Wirksamkeit und Sicherheit der subkutanen Verabreichung von 200 mg Benlysta bei Patienten mit aktiver Lupusnephritis basiert auf Daten zur intravenösen Verabreichung von 10 mg/kg Körpergewicht Benlysta sowie pharmakokinetischer Modellierung und Simulation (siehe Abschnitt 5.2).
In der oben beschriebenen subkutanen SLE-Studie waren Patienten mit schwerer aktiver Lupusnephritis ausgeschlossen. Dennoch hatten 12 % der Patienten zu Studienbeginn eine Beteiligung der Nieren (basierend auf der Bewertung des SELENA-SLEDAI-Scores). Die folgende Studie wurde bei aktiver Lupusnephritis durchgeführt.
Intravenöse Infusion
Die Wirksamkeit und Sicherheit der intravenösen Verabreichung von 10 mg/kg Körpergewicht Benlysta über einen Zeitraum von 1 Stunde an den Tagen 0, 14, 28 und anschließend alle 28 Tage, wurde in einer 104-wöchigen randomisierten (1:1), doppelblinden, placebokontrollierten Phase-III-Studie (BEL114054) bei 448 Patienten mit aktiver Lupusnephritis untersucht. Die Patienten hatten eine klinische SLE-Diagnose gemäß der ACR-Klassifikationskriterien, eine durch Biopsie nachgewiesene Lupusnephritis der Klasse III, IV und/oder V und wiesen beim Screening eine aktive renale Erkrankung auf, die eine Standardtherapie erforderte. Die Standardtherapie umfasste Corticosteroide, 0 bis 3 intravenöse Gaben Methylprednisolon (500 bis 1 000 mg pro Gabe), gefolgt von oralem Prednison 0,5 bis 1 mg/kg/Tag mit einer täglichen Gesamtdosis von ≤ 60 mg/Tag, welche bis Woche 24 auf ≤ 10 mg/Tag herabtitriert wurde, mit:
- Mycophenolat-Mofetil 1 bis 3 g/Tag oral oder Mycophenolat-Natrium 720 bis 2 160 mg/Tag oral zur Induktions- und Erhaltungstherapie oder
- Cyclophosphamid 500 mg intravenös alle 2 Wochen für 6 Infusionen zur Induktionstherapie, gefolgt von oralem Azathioprin in einer Ziel-Dosis von 2 mg/kg/Tag zur Erhaltungstherapie.
Diese Studie wurde in Asien, Nordamerika, Südamerika und Europa durchgeführt. Das mediane Alter der Patienten betrug 31 Jahre (Bereich: 18 bis 77 Jahre). Die Mehrheit (88 %) war weiblich.
Der primäre Wirksamkeitsendpunkt war das primäre renale Ansprechen (Primary Efficacy Renal Response, PERR) in Woche 104, definiert als ein Ansprechen in Woche 100, das durch eine erneute Messung der folgenden Parameter in Woche 104 bestätigt wurde: Urinprotein:Kreatinin-Verhältnis (urinary protein:creatinine ratio, uPCR) ≤ 700 mg/g (79,5 mg/mmol) und eine geschätzte glomeruläre Filtrationsrate (eGFR) ≥ 60 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 20 % gegenüber dem Wert vor dem Schub.
Zu den wichtigsten sekundären Endpunkten gehörten:
- Vollständiges renales Ansprechen (Complete Renal Response, CRR), definiert als ein Ansprechen in Woche 100, das durch eine erneute Messung der folgenden Parameter in Woche 104 bestätigt wurde: uPCR < 500 mg/g (56,8 mg/mmol) und eGFR ≥ 90 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 10 % gegenüber dem Wert vor dem Schub.
- PERR in Woche 52.
- Zeit bis zum Nieren-bezogenen Ereignis oder Tod (Nieren-bezogenes Ereignis ist definiert als erstes Ereignis einer terminalen Niereninsuffizienz, Verdoppelung des Serumkreatinins, Verschlechterung der Nierenfunktion [definiert als zunehmende Proteinurie und/oder eingeschränkte Nierenfunktion] oder der Erhalt einer unzulässigen Therapie zur Behandlung von Nierenerkrankungen).
Für die Endpunkte PERR und CRR musste die Steroidtherapie ab Woche 24 auf ≤ 10 mg/Tag reduziert werden, um als Responder zu gelten. Für diese Endpunkte wurden Patienten, die die Behandlung vorzeitig beendeten, unzulässige Medikamente erhielten oder frühzeitig aus der Studie austraten, als Non-Responder gewertet.
Der Anteil der Patienten, die den Endpunkt PERR in Woche 104 erreichten, war unter den Patienten, die Benlysta erhielten, signifikant höher als unter den Patienten, die Placebo erhielten. Die wichtigsten sekundären Endpunkte zeigten ebenfalls eine signifikante Verbesserung mit Benlysta im Vergleich zu Placebo (Tabelle 3).
Tabelle 3. Ergebnisse zur Wirksamkeit bei erwachsenen Patienten mit Lupusnephritis
| Wirksamkeitsendpunkt | Placebo (n = 223) | Benlysta 10 mg/kg (n = 223) | beobachteter Unterschied vs. Placebo | Odds- /Hazard-Ratio vs. Placebo (95 %-KI) | p-Wert |
PERR in Woche 1041 Responder | 32,3 % | 43,0 % | 10,8 % | OR 1,55 (1,04; 2,32) | 0,0311 |
| Einzelkomponenten des PERR | |||||
| Urinprotein:Kreatinin-Verhältnis ≤ 700 mg/g (79,5 mg/mmol) | 33,6 % | 44,4 % | 10,8 % | OR 1,54 (1,04; 2,29) | 0,0320 |
| eGFR ≥ 60 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 20 % gegenüber dem Wert vor dem Schub | 50,2 % | 57,4 % | 7,2 % | OR 1,32 (0,90; 1,94) | 0,1599 |
| kein Therapieversagen³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03; 2,63) | 0,0364 |
CRR in Woche 1041 Responder | 19,7 % | 30,0 % | 10,3 % | OR 1,74 (1,11; 2,74) | 0,0167 |
| Einzelkomponenten des CRR | |||||
| Urinprotein:Kreatinin-Verhältnis < 500 mg/g (56,8 mg/mmol) | 28,7 % | 39,5 % | 10,8 % | OR 1,58 (1,05; 2,38) | 0,0268 |
| eGFR ≥ 90 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 10 % gegenüber dem Wert vor dem Schub | 39,9 % | 46,6 % | 6,7 % | OR 1,33 (0,90; 1,96) | 0,1539 |
| kein Therapieversagen³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03; 2,63) | 0,0364 |
PERR in Woche 521 Responder | 35,4 % | 46,6 % | 11,2 % | OR 1,59 (1,06; 2,38) | 0,0245 |
Zeit bis zum Nieren-bezogenen Ereignis oder Tod1 Prozentsatz der Patienten mit einem Ereignis2 Zeit bis zum Ereignis [Hazard-Ratio (95 %-KI)] | 28,3 % | 15,7 % | – – | HR 0,51 (0,34; 0,77) | 0,0014 |
1 Das PERR in Woche 104 war die primäre Wirksamkeitsanalyse. Das CRR in Woche 104, das PERR in Woche 52 und die Zeit bis zum Nieren-bezogenen Ereignis oder Tod waren in der zuvor festgelegten Testhierarchie enthalten.
2 Nach Ausschluss der Todesfälle aus der Analyse (1 für Benlysta; 2 für Placebo) betrug der Prozentsatz der Patienten mit einem Nieren-bezogenen Ereignis 15,2 % für Benlysta gegenüber 27,4 % für Placebo (HR = 0,51; 95 %-KI: 0,34; 0,78).
³ Therapieversagen: Patienten, die Medikamente einnahmen, die gemäß Prüfplan unzulässig waren.
Im Vergleich zu Placebo erreichte ein numerisch höherer Prozentsatz der Patienten, die Benlysta erhielten, ab Woche 24 ein PERR und dieser Behandlungsunterschied blieb bis Woche 104 bestehen. Ab Woche 12 erreichte, im Vergleich zu Placebo, ein numerisch höherer Prozentsatz der Patienten, die Benlysta erhielten, ein CRR und dieser numerische Unterschied blieb bis Woche 104 bestehen (Abbildung 2).
Abbildung 2. Ansprechraten bei Erwachsenen mit Lupusnephritis pro Visite
Primäres renales Ansprechen (Primary Efficacy Renal Response, PERR) 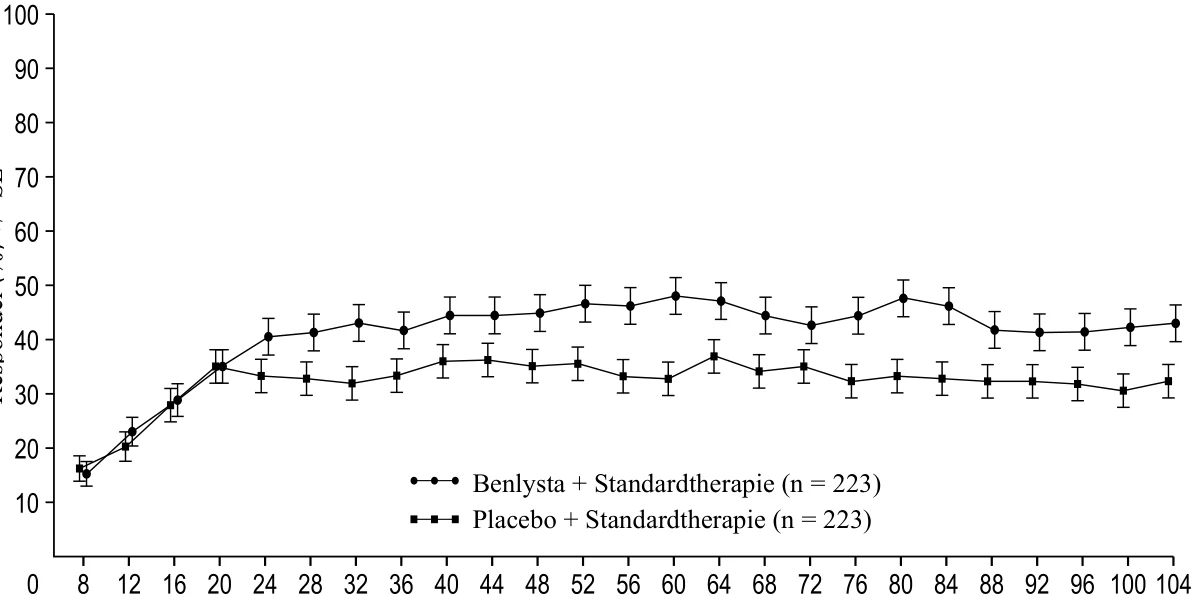
Resp
o
n
d
er
(
%)
+/
-
SE 
Zeit (Wochen)
Vollständiges renales Ansprechen (Complete Renal Response, CRR) 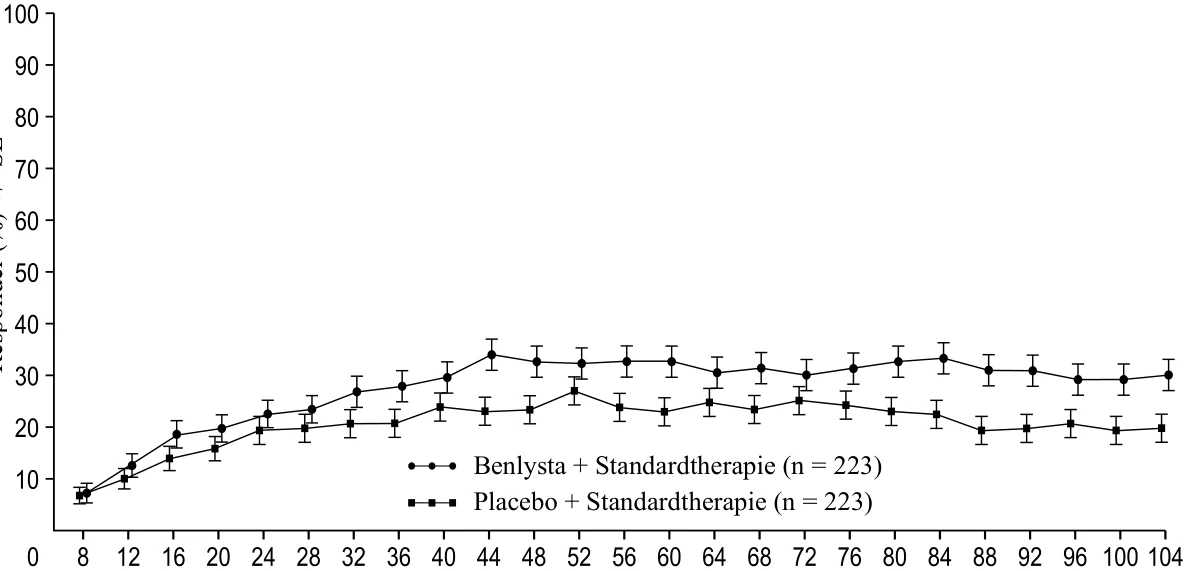
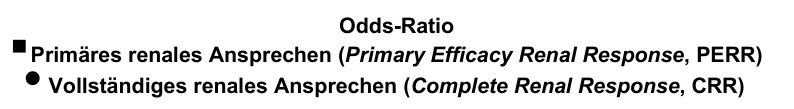
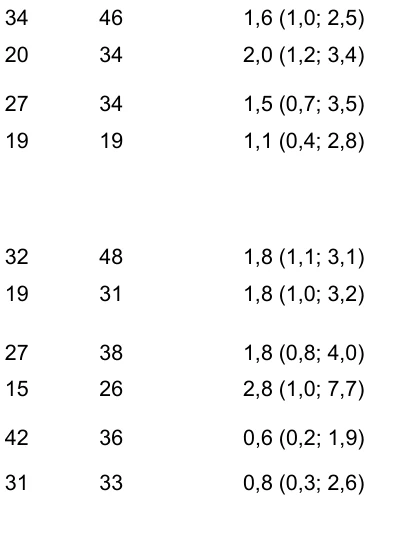
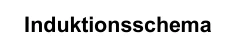
In deskriptiven Subgruppenanalysen wurden die wichtigsten Wirksamkeitsendpunkte (PERR und CRR) nach Induktionsschema (Mycophenolat oder Cyclophosphamid) und Biopsieklasse (Klasse III oder IV, Klasse III + V oder Klasse IV + V oder Klasse V) untersucht (Abbildung 3).
Abbildung 3. Odds-Ratio für PERR und CRR in Woche 104 in den verschiedenen Subgruppen 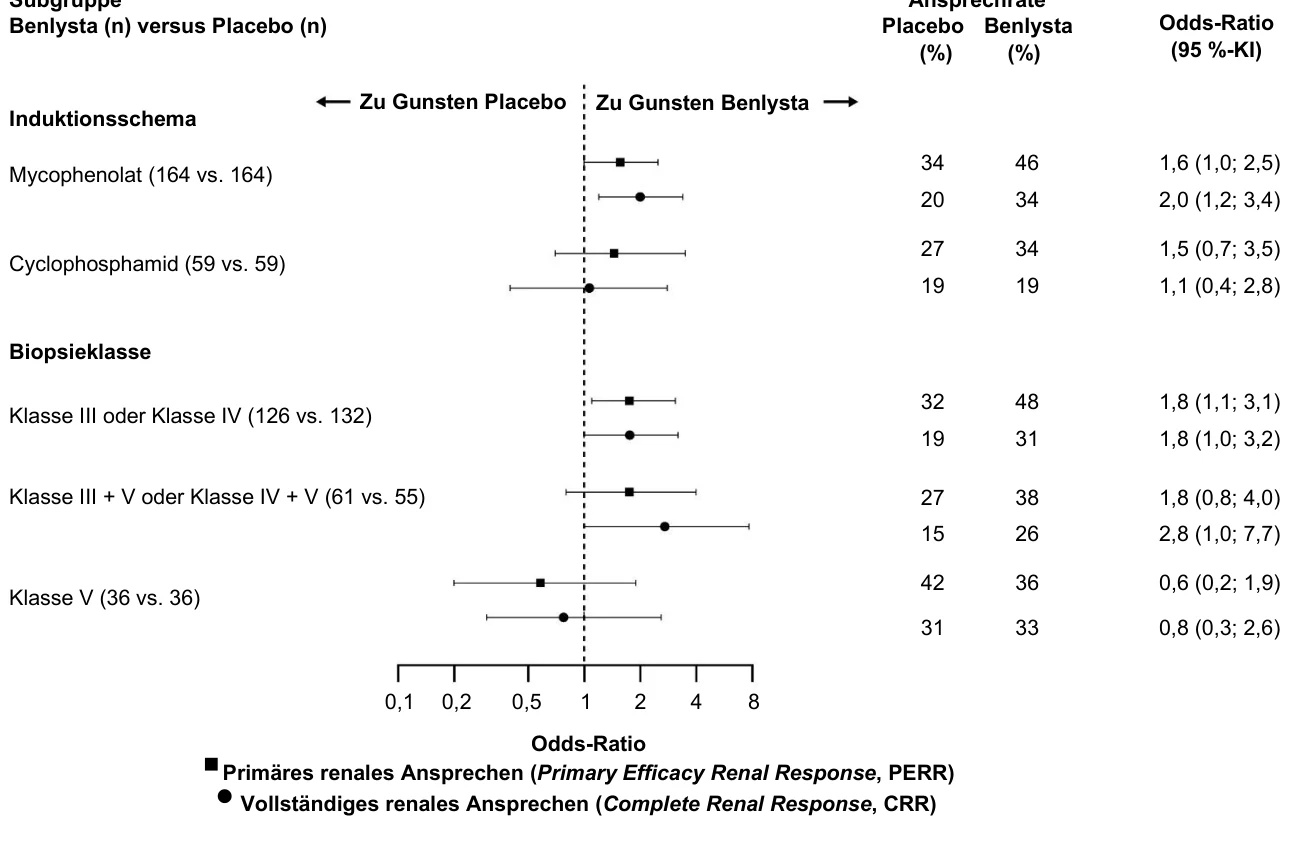
Zeit (Wochen)
Resp
o
n
d
er
(
%)
+/
-
SE 

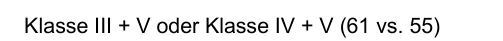
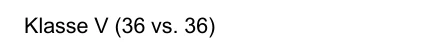

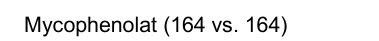
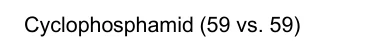
Ansprechrate  Subgruppe
Alter und ethnische Zugehörigkeit
Alter
In placebokontrollierten Studien wurden bei SLE-Patienten ≥ 65 Jahre, die Benlysta intravenös oder subkutan erhielten, keine Unterschiede in der Wirksamkeit oder Sicherheit gegenüber der Gesamtpopulation beobachtet. Jedoch ist die Anzahl der Patienten im Alter von ≥ 65 Jahren (62 Patienten für die Wirksamkeit und 219 Patienten für die Sicherheit) nicht ausreichend um zu beurteilen, ob sie anders ansprechen als jüngere Patienten.
Patienten mit schwarzer Hautfarbe
An den placebokontrollierten Studien mit subkutan verabreichtem Benlysta nahmen zu wenige Patienten mit schwarzer Hautfarbe teil, um aussagekräftige Schlussfolgerungen bezüglich der Auswirkungen der ethnischen Zugehörigkeit auf den klinischen Behandlungserfolg zu ziehen.
Die Sicherheit und Wirksamkeit von intravenös verabreichtem Benlysta wurde bei Patienten mit schwarzer Hautfarbe untersucht. Die derzeit verfügbaren Daten sind in der Fachinformation (Zusammenfassung der Merkmale des Arzneimittels) von Benlysta 120 mg und 400 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung beschrieben.
Kinder und Jugendliche
SLE
Subkutane Injektion
Die Sicherheit und Wirksamkeit von Benlysta, das pädiatrischen Patienten im Alter von 5 bis < 18 Jahren mit aktivem SLE verabreicht wird, werden unterstützt durch ein populationspharmakokinetisches Modell und eine Simulation, in die Daten einer unverblindeten pharmakokinetischen Studie mit 25 pädiatrischen Patienten mit aktivem SLE und subkutaner Verabreichung von Benlysta (200908) integriert wurden, sowie durch eine unten beschriebene Studie mit pädiatrischen Patienten mit aktivem SLE und intravenös verabreichtem Benlysta (PLUTO) (siehe Abschnitt 5.2).
Intravenöse Infusion
Die Sicherheit und Wirksamkeit von Benlysta wurden in einer randomisierten, doppelblinden, placebokontrollierten 52-wöchigen Studie (PLUTO) bei 93 pädiatrischen Patienten mit der klinischen Diagnose SLE gemäß der ACR-Klassifikationskriterien untersucht. Die Patienten hatten eine aktive SLE-Erkrankung, definiert als SELENA-SLEDAI-Score von ≥ 6 und positive Testergebnisse auf Auto-Antikörper beim Screening, wie bei den Studien mit Erwachsenen beschrieben. Die Patienten waren auf eine stabile SLE-Behandlung (Standardtherapie) eingestellt, und es galten ähnliche Einschlusskriterien wie bei den Studien mit Erwachsenen. Patienten mit einer schweren aktiven Lupusnephritis, einem schweren aktiven Lupus des Zentralnervensystems (ZNS), einer primären Immundefizienz, einem IgA-Mangel oder mit akuten oder chronischen Infektionen, die eine Behandlung erfordern, wurden von der Studie ausgeschlossen. Die Studie wurde in den USA, Südamerika, Europa und Asien durchgeführt. Das mittlere Alter der Patienten betrug 15 Jahre (Spanne von 6 bis 17 Jahren). In der Gruppe der 5- bis 11-Jährigen (n = 13) lag der SELENA-SLEDAI-Score bei 4 bis 13 und in der Gruppe der 12- bis 17-Jährigen (n = 79) lag der SELENA-SLEDAI-Score bei 4 bis 20. Die Mehrheit (94,6 %) der Patienten war weiblich. Die Studie war nicht auf statistische Vergleiche ausgelegt, und alle Daten sind deskriptiv.
Der primäre Wirksamkeitsendpunkt war der SLE-Responder-Index (SRI) in Woche 52, wie bei den intravenösen Studien bei Erwachsenen beschrieben. Der Anteil an pädiatrischen Patienten, die ein SRI-Ansprechen erreichten, war bei den Patienten, die Benlysta erhielten, größer als bei den Patienten, die Placebo erhielten. Das Ansprechen in den Einzelkomponenten des Endpunkts war konsistent mit dem des SRI (Tabelle 4).
Tabelle 4. Ansprechrate bei Kindern und Jugendlichen in Woche 52
| Ansprechen1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
SLE-Responder-Index (%) Odds-Ratio (95 %-KI) vs. Placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Einzelkomponenten des SLE-Responder-Index | ||
Prozentsatz der Patienten mit Reduktion des SELENA-SLEDAI-Score um ≥ 4 Punkte (%) Odds-Ratio (95 %-KI) vs. Placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Prozentsatz der Patienten ohne Verschlechterung im BILAG-Index (%) Odds-Ratio (95 %-KI) vs. Placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Prozentsatz der Patienten ohne Verschlechterung im PGA-Score (%) Odds-Ratio (95 %-KI) vs. Placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Bei den Analysen wurden alle Patienten ausgeschlossen, bei denen die Bewertung einer der Komponenten zu Studienbeginn fehlte (1 für Placebo).
Bei den Patienten, die einen schweren Schub erlitten, war der mittlere (mediane) Tag der Studie, an dem der erste schwere Schub auftrat, in der Benlysta-Gruppe Tag 150 und in der Placebogruppe Tag 113. Während der Beobachtungsdauer von 52 Wochen wurden schwere Schübe bei 17,0 % der Benlysta-Gruppe gegenüber 35,0 % der Placebogruppe beobachtet (beobachteter Behandlungsunterschied = 18,0 %; Hazard-Ratio = 0,36, 95 %-KI: 0,15; 0,86). Dies war konsistent mit den Ergebnissen der intravenösen klinischen Studien bei Erwachsenen.
Unter Verwendung der Paediatric Rheumatology International Trials Organisation / American College of Rheumatology (PRINTO/ACR) Kriterien zur Bewertung des jugendlichen SLE-Ansprechens zeigte gegenüber Placebo ein größerer Anteil der pädiatrischen Patienten, die Benlysta erhielten, eine Verbesserung (Tabelle 5).
Tabelle 5. PRINTO/ACR Ansprechen in Woche 52
Anteil der Patienten mit wenigstens 50 % Verbesserung in 2 der 5 Komponenten1 und einer Verschlechterung um mehr als 30 % in höchstens einer verbleibenden Komponente | Anteil der Patienten mit wenigstens 30 % Verbesserung in 3 der 5 Komponenten1 und einer Verschlechterung um mehr als 30 % in höchstens einer verbleibenden Komponente | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Ansprechen, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Beobachteter Unterschied vs. Placebo | 25,38 | 25,33 | ||
| Odds-Ratio (95 %-KI) vs. Placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 Die fünf PRINTO/ACR Komponenten waren die prozentuale Änderung in Woche 52 bezogen auf: Parent’s Global Assessment (Parent GA), PGA-Score, SELENA-SLEDAI-Score, 24-Stunden-Proteinurie und Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC) physical functioning domain score.
5.2 Pharmakokinetische Eigenschaften
Die folgenden Angaben zu subkutanen pharmakokinetischen Parametern basieren auf Populationsschätzungen von 661 Studienteilnehmern, bestehend aus 554 SLE-Patienten und 107 gesunden Studienteilnehmern, die Benlysta subkutan erhielten.
Resorption
Benlysta im Fertigpen wird über eine subkutane Injektion verabreicht.
Nach subkutaner Verabreichung betrug die Bioverfügbarkeit von Belimumab etwa 74 %. Die Steady-State-Exposition wurde bei subkutaner Gabe nach etwa 11 Wochen erreicht. Die maximale Serumkonzentration (Cmax) von Belimumab im Steady-State betrug 108 µg/ml.
Verteilung
Belimumab wurde mit einem Steady-State-Gesamtverteilungsvolumen (Vss) von etwa 5 Litern in die Gewebe verteilt.
Biotransformation
Belimumab ist ein Protein, dessen Verstoffwechselung vermutlich durch weit verbreitete proteolytische Enzyme über den Abbau zu kleinen Peptiden und einzelnen Aminosäuren erfolgt. Es wurden keine klassischen Biotransformationsstudien durchgeführt.
Elimination
Nach subkutaner Verabreichung hatte Belimumab eine terminale Halbwertzeit von 18,3 Tagen. Die systemische Clearance betrug 204 ml/Tag.
Lupusnephritis-Studie
Bei 224 erwachsenen Patienten mit Lupusnephritis, die intravenös 10 mg/kg Körpergewicht Benlysta erhielten (Tage 0, 14, 28 und anschließend alle 28 Tage für bis zu 104 Wochen), wurde eine populationspharmakokinetische Analyse durchgeführt. Bei Patienten mit Lupusnephritis war die Belimumab-Clearance aufgrund der Aktivität der Nierenerkrankung anfänglich höher als es in den SLE-Studien beobachtet wurde. Nach 24 Wochen der Behandlung und während der gesamten restlichen Studiendauer waren die Belimumab-Clearance und die Exposition jedoch ähnlich wie bei erwachsenen SLE-Patienten, die intravenös 10 mg/kg Körpergewicht Belimumab erhielten.
Basierend auf populationspharmakokinetischer Modellierung und Simulation wird erwartet, dass die durchschnittlichen Steady-State-Konzentrationen nach subkutaner Verabreichung von 200 mg Belimumab einmal wöchentlich bei Erwachsenen mit Lupusnephritis ähnlich derer sind, die bei Erwachsenen mit Lupusnephritis beobachtet werden, die intravenös 10 mg/kg Körpergewicht Belimumab alle 4 Wochen erhalten.
Besondere Patientengruppen
Kinder und Jugendliche: Die pharmakokinetischen Parameter von subkutan verabreichtem Belimumab basieren auf einer populationspharmakokinetischen Analyse von 25 Patienten aus einer Phase-II-Pharmakokinetik-Studie mit pädiatrischen SLE-Patienten, die Belimumab subkutan erhielten, und der Phase-II-Studie mit pädiatrischen SLE-Patienten, die Belimumab intravenös erhielten. Nach subkutaner Verabreichung von 200 mg Belimumab bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren [wöchentlich (Patienten mit einem Körpergewicht ≥ 50 kg), alle 10 Tage (Patienten mit einem Körpergewicht zwischen 30 und < 50 kg) oder alle 2 Wochen (Patienten mit einem Körpergewicht von 15 bis < 30 kg)], wird die durchschnittliche Belimumab-Konzentration im Steady-State als ähnlich derer bei erwachsenen SLE-Patienten nach subkutaner Verabreichung von 200 mg Belimumab wöchentlich eingeschätzt und als ähnlich derer bei pädiatrischen SLE-Patienten nach intravenöser Verabreichung von 10 mg/kg Körpergewicht Belimumab an den Tagen 0, 14 und 28 und in 4-wöchigen Abständen danach. Die simulierten geometrischen Mittelwerte von Cmax, Cavg, Cmin und AUC (berechnet über das Dosierungsintervall) im Steady-State werden auf 124 µg/ml, 119 µg/ml, 111 µg/ml und 834 Tage•µg/ml für pädiatrische Patienten mit einem Körpergewicht von ≥ 50 kg, die Belimumab einmal wöchentlich erhalten, auf 114 µg/ml, 105 µg/ml, 91 µg/ml und 1051 Tage•µg/ml für pädiatrische Patienten mit einem Körpergewicht zwischen 30 und < 50 kg, die Belimumab alle 10 Tage erhalten, und auf 119 µg/ml, 103 µg/ml, 79 µg/ml und 1438 Tage•µg/ml für pädiatrische Patienten mit einem Körpergewicht zwischen 15 und < 30 kg, die Belimumab alle 2 Wochen erhalten, geschätzt.
Ältere Patienten: Benlysta wurde bei einer begrenzten Anzahl älterer Patienten untersucht. Der Faktor Lebensalter hatte der subkutanen populationspharmakokinetischen Analyse zufolge keinen Einfluss auf die Belimumab-Exposition. Allerdings kann ein Einfluss des Faktors Alter aufgrund der geringen Anzahl von Patienten ab 65 Jahren nicht vollständig ausgeschlossen werden.
Beeinträchtigung der Nierenfunktion: Es wurden keine speziellen Studien zu den Auswirkungen einer Beeinträchtigung der Nierenfunktion auf die Pharmakokinetik von Belimumab durchgeführt. Im Rahmen seiner klinischen Entwicklung wurde Benlysta bei einer begrenzten Patientenanzahl mit SLE und leichter (Kreatinin-Clearance [KrCl] zwischen ≥ 60 und < 90 ml/min), mittelschwerer (KrCl zwischen ≥ 30 und < 60 ml/min) oder schwerer (KrCl zwischen ≥ 15 und < 30 ml/min) Beeinträchtigung der Nierenfunktion untersucht: 121 Patienten mit leichter und 30 Patienten mit mittelschwerer Beeinträchtigung der Nierenfunktion erhielten Benlysta subkutan; 770 Patienten mit leichter, 261 Patienten mit mittelschwerer und 14 Patienten mit schwerer Beeinträchtigung der Nierenfunktion erhielten Benlysta intravenös.
Es wurde keine klinisch signifikante Reduktion der systemischen Clearance als Folge der Beeinträchtigung der Nierenfunktion beobachtet. Daher wird bei Patienten mit Beeinträchtigung der Nierenfunktion keine Dosisanpassung empfohlen.
Beeinträchtigung der Leberfunktion: Es wurden keine speziellen Studien zu den Auswirkungen einer Beeinträchtigung der Leberfunktion auf die Pharmakokinetik von Belimumab durchgeführt. IgG1-Moleküle wie Belimumab werden durch weit verbreitete proteolytische Enzyme abgebaut, die nicht auf das Lebergewebe beschränkt sind. Daher ist nicht zu erwarten, dass Veränderungen der Leberfunktion Auswirkungen auf die Elimination von Belimumab haben.
Körpergewicht/Body Mass Index (BMI)
Die Effekte von Körpergewicht und BMI auf die Belimumab-Exposition nach subkutaner Verabreichung bei Erwachsenen wurden als klinisch nicht bedeutsam betrachtet. Das Gewicht hatte keinen signifikanten Einfluss auf Wirksamkeit und Sicherheit. Daher wird bei Erwachsenen keine Dosisanpassung empfohlen.
Die Auswirkungen des Körpergewichts auf die Belimumab-Exposition nach subkutaner Verabreichung bei pädiatrischen Patienten wurden mithilfe eines populationspharmakokinetischen Modells ermittelt. Pädiatrische Patienten mit geringerem Körpergewicht haben eine geringere Belimumab-Clearance und ein geringeres Verteilungsvolumen, was zu einer erhöhten Exposition führt. Um sicherzustellen, dass die Belimumab-Exposition innerhalb akzeptabler Grenzen bleibt und über den gesamten pädiatrischen Gewichtsbereich hinweg konsistent ist, wird Belimumab bei Patienten mit geringerem Körpergewicht seltener verabreicht (siehe Abschnitt 4.2).
Umstellung von intravenöser auf subkutane Gabe
SLE
SLE-Patienten, die mit einem Wechselintervall von 1 bis 4 Wochen von der intravenösen Gabe von 10 mg/kg Körpergewicht alle 4 Wochen auf ein Schema mit subkutaner Verabreichung von 200 mg umgestellt wurden, hatten vor ihrer ersten subkutanen Dosis eine Belimumab-Serumkonzentration nahe ihrer letztendlichen subkutanen Steady-State-Trough-Konzentration (siehe Abschnitt 4.2). Auf Basis von Simulationen mit populationspharmakokinetischen Parametern waren die durchschnittlichen Belimumab Steady-State-Konzentrationen bei subkutaner Verabreichung von 200 mg einmal wöchentlich (bei erwachsenen Patienten und bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht von ≥ 50 kg), alle 10 Tage (bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht zwischen 30 und < 50 kg) oder alle 2 Wochen (bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht zwischen 15 und < 30 kg) vergleichbar mit der intravenösen Verabreichung von 10 mg/kg Körpergewicht alle 4 Wochen.
Lupusnephritis
Ein bis zwei Wochen nach den ersten beiden intravenösen Dosen wird bei Patienten mit Lupusnephritis, die von 10 mg/kg Körpergewicht intravenös auf 200 mg subkutan wöchentlich umgestellt werden, auf der Grundlage von populationspharmakokinetischen Simulationen erwartet, dass die durchschnittlichen Belimumab-Serumkonzentrationen ähnlich derer von Patienten, die alle 4 Wochen mit 10 mg/kg Körpergewicht intravenös behandelt werden, sind (siehe Abschnitt 4.2).
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Toxizität bei wiederholter Gabe und zur Reproduktionstoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Die intravenöse und subkutane Verabreichung an Affen führte zu der erwarteten Reduktion der peripheren B-Zellen und der B-Zellen im lymphatischen Gewebe; auffällige toxikologische Befunde wurden im Zusammenhang damit nicht beobachtet.
Es wurden Reproduktionsstudien an trächtigen Cynomolgus-Affenweibchen durchgeführt, die über 21 Wochen alle 2 Wochen 150 mg/kg Körpergewicht Belimumab als intravenöse Infusion erhielten (etwa das 9-Fache der erwarteten maximalen klinischen Exposition beim Menschen). Die Behandlung mit Belimumab war nicht mit direkten oder indirekten gesundheitsschädlichen Wirkungen im Sinne einer Toxizität beim Muttertier, Entwicklungstoxizität oder Teratogenität verbunden.
Behandlungsabhängige Befunde waren auf die erwartete reversible Reduktion der B-Zellen sowohl bei den Muttertieren als auch bei den Nachkommen und die reversible Reduktion von IgM bei den Affenjungen beschränkt. Die Anzahl der B-Zellen normalisierte sich bei den erwachsenen Affen nach Beendigung der Belimumab-Therapie etwa 1 Jahr nach der Geburt und bei den Affenjungen im
- 3. Lebensmonat. Die IgM-Spiegel der Affenjungen, die in utero Belimumab-exponiert gewesen waren, normalisierten sich im 6. Lebensmonat.
Die Auswirkungen auf die männliche und weibliche Fertilität wurden in den 6-monatigen Studien an Affen zur Toxikologie nach wiederholter Gabe unter Belimumab-Dosen von bis zu 50 mg/kg Körpergewicht untersucht. Es wurden keine behandlungsabhängigen Veränderungen an den männlichen und weiblichen Fortpflanzungsorganen sexuell reifer Tiere beobachtet. Eine informelle Beurteilung des Menstruationszyklus bei den weiblichen Tieren ergab keine Belimumab-abhängigen Veränderungen.
Da Belimumab ein monoklonaler Antikörper ist, wurde auf Studien zur Genotoxizität verzichtet. Auch wurden keine Studien zum kanzerogenen Potential oder zur Fertilität (männlich oder weiblich) durchgeführt.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Argininhydrochlorid
Histidin
Histidinmonohydrochlorid
Polysorbat 80 (E 433)
Natriumchlorid
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Keine bekannt.
6.3 Dauer der Haltbarkeit
3 Jahre.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Ein einzelner Benlysta Fertigpen kann bei Temperaturen bis zu maximal 25 °C für bis zu 12 Stunden aufbewahrt werden. Der Fertigpen muss vor Licht geschützt und verworfen werden, wenn er nicht innerhalb von 12 Stunden verwendet wurde.
6.5 Art und Inhalt des Behältnisses
1 ml Lösung in einer Typ-1-Glasspritze mit einer befestigten Nadel (Edelstahl) in einem Fertigpen.
Erhältlich in Packungsgrößen zu 1 oder 4 Fertigpens in jeder Packung und als Mehrfachpackungen mit 12 Einzeldosis-Fertigpens (3 Packungen mit je 4 Fertigpens).
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Ausführliche Hinweise zur subkutanen Gabe von Benlysta im Fertigpen werden am Ende der Packungsbeilage gegeben (Schritt-für-Schritt-Anleitung).
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irland
8. ZULASSUNGSNUMMERN
EU/1/11/700/003
| 1 Fertigpen | |||
| EU/1/11/700/004 | 4 Fertigpens | ||
| EU/1/11/700/005 | 12 (3 x 4) Fertigpens (Mehrfachpackung) | ||
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 13. Juli 2011
Datum der letzten Verlängerung der Zulassung: 18. Februar 2016
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Benlysta 200 mg Injektionslösung in einer Fertigspritze.
1. BEZEICHNUNG DES ARZNEIMITTELS
Benlysta 200 mg Injektionslösung in einer Fertigspritze.
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede 1 ml Fertigspritze enthält 200 mg Belimumab.
Belimumab ist ein humaner monoklonaler IgG1λ-Antikörper, der mittels rekombinanter DNA-Technologie in einer Säugerzelllinie (NS0) hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Fertigspritze enthält 0,1 mg Polysorbat 80.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung in einer Fertigspritze (Injektion)
Klare bis opaleszente, farblose bis hellgelbe Lösung mit pH 6 und einer Osmolalität von 270 – 320 mosmol/kg.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Benlysta ist indiziert als Zusatztherapie bei erwachsenen Patienten mit aktivem, Autoantikörper-positivem systemischem Lupus erythematodes (SLE), die trotz Standardtherapie eine hohe Krankheitsaktivität (z. B. positiver Test auf Anti-dsDNA-Antikörper und niedriges Komplement) aufweisen (siehe Abschnitt 5.1).
Benlysta ist in Kombination mit immunsuppressiven Basistherapien zur Behandlung von erwachsenen Patienten mit aktiver Lupusnephritis indiziert (siehe Abschnitte 4.2 und 5.1).
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Benlysta soll von einem entsprechend qualifizierten Arzt mit Erfahrung in der Diagnose und Behandlung des SLE eingeleitet und überwacht werden. Es wird empfohlen, dass die erste subkutane Injektion von Benlysta unter Aufsicht von medizinischem Fachpersonal in einem gegebenenfalls für den Umgang mit Überempfindlichkeitsreaktionen ausreichend qualifizierten Umfeld stattfindet. Das medizinische Fachpersonal muss dem Patienten eine geeignete Schulung in subkutaner Injektionstechnik und zu Anzeichen und Symptomen von Überempfindlichkeitsreaktionen (siehe Abschnitt 4.4) anbieten. Die Injektion von Benlysta kann durch den Patienten selbst oder durch eine den Patienten betreuende Person durchgeführt werden nachdem das medizinische Fachpersonal entschieden hat, dass dies angemessen ist.
Dosierung
SLE
Die empfohlene Dosis beträgt 200 mg einmal wöchentlich und wird subkutan verabreicht. Die Dosierung ist gewichtsunabhängig (siehe Abschnitt 5.2). Der Zustand des Patienten soll kontinuierlich überwacht werden. Wenn nach 6-monatiger Behandlung keine Verbesserung der Krankheitsaktivität erreicht werden kann, ist ein Abbruch der Behandlung mit Benlysta in Erwägung zu ziehen.
Lupusnephritis
Bei Patienten, die zur Behandlung einer aktiven Lupusnephritis eine Therapie mit Benlysta neu beginnen, lautet das empfohlene Dosierungsschema eine 400-mg-Dosis (zwei 200-mg-Injektionen) einmal wöchentlich für 4 Wochen, danach 200 mg einmal wöchentlich. Für Patienten, die zur Behandlung einer aktiven Lupusnephritis eine bereits begonnene Therapie mit Benlysta fortsetzen, ist die empfohlene Dosierung 200 mg einmal wöchentlich. Benlysta ist in Kombination mit Corticosteroiden und Mycophenolat oder Cyclophosphamid zur Induktions- bzw. Mycophenolat oder Azathioprin zur Erhaltungstherapie zu verabreichen. Der Zustand des Patienten soll kontinuierlich überwacht werden.
Versäumte Dosen
Wenn eine Dosis versäumt wurde, wird empfohlen diese so bald wie möglich nachzuholen. Danach können die Patienten die Gabe an ihrem üblichen Injektionstag fortführen oder ab dem Tag, an dem die versäumte Dosis verabreicht wurde, einen neuen Zeitplan beginnen.
Änderung des geplanten Injektionstags
Wollen Patienten ihren geplanten Injektionstag ändern, kann eine neue Dosis am gewünschten Wochentag gegeben werden. Danach kann der Patient mit dem neuen Zeitplan fortfahren, auch wenn das Dosisintervall vorübergehend kleiner als gewohnt ist.
Umstellung von intravenöser auf subkutane Gabe
SLE
Falls ein SLE-Patient von intravenöser auf subkutane Gabe von Benlysta umgestellt wird, muss die erste subkutane Injektion 1 bis 4 Wochen nach der letzten intravenösen Dosis verabreicht werden (siehe Abschnitt 5.2).
Lupusnephritis
Wenn ein Patient mit Lupusnephritis von intravenöser auf subkutane Gabe von Benlysta umgestellt wird, wird empfohlen die erste Dosis von 200 mg als subkutane Injektion 1 bis 2 Wochen nach der letzten intravenösen Dosis zu verabreichen. Diese Umstellung kann jederzeit, nachdem der Patient die ersten 2 intravenösen Dosen erhalten hat, durchgeführt werden (siehe Abschnitt 5.2).
Besondere Patientengruppen
Ältere Patienten
Die Daten zu Patienten ≥ 65 Jahre sind begrenzt (siehe Abschnitt 5.1). Benlysta ist bei älteren Patienten mit Vorsicht anzuwenden. Eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Beeinträchtigung der Nierenfunktion
Belimumab wurde an einer begrenzten Anzahl von SLE-Patienten mit eingeschränkter Nierenfunktion untersucht. Auf Grundlage der vorliegenden Daten ist bei Patienten mit leichter, mittelschwerer oder schwerer Beeinträchtigung der Nierenfunktion keine Dosisanpassung erforderlich. Allerdings ist bei Patienten mit Niereninsuffizienz aufgrund mangelnder Daten Vorsicht geboten (siehe Abschnitt 5.2).
Beeinträchtigung der Leberfunktion
Es wurden keine speziellen Studien mit Benlysta bei Patienten mit einer Beeinträchtigung der Leberfunktion durchgeführt. Eine Dosisanpassung ist bei Patienten mit beeinträchtigter Leberfunktion wahrscheinlich nicht erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
SLE
Bei Patienten im Alter von 5 bis unter 18 Jahren wurde die subkutane Verabreichung von Benlysta mit der Fertigspritze nicht untersucht und die subkutane Verabreichung von Benlysta mit dem Fertigpen wird empfohlen. Derzeit verfügbare Daten sind in den Abschnitten 4.8, 5.1 und 5.2 beschrieben, aber es kann keine Empfehlung zur Dosierung von Benlysta in einer Fertigspritze gegeben werden.
Die Sicherheit und Wirksamkeit der subkutanen Verabreichung von Benlysta wurden bei Kindern unter 5 Jahren oder mit einem Körpergewicht unter 15 kg nicht nachgewiesen. Es liegen keine Daten vor.
Lupusnephritis
Die Sicherheit und Wirksamkeit der subkutanen Verabreichung von Benlysta wurden bei Kindern und Jugendlichen unter 18 Jahren nicht nachgewiesen. Es liegen keine Daten vor.
Art der Anwendung
Die Fertigspritze darf nur subkutan injiziert werden. Die empfohlenen Injektionsbereiche sind Bauch oder Oberschenkel. Der Patient muss darauf hingewiesen werden für jede Injektion eine andere Injektionsstelle zu verwenden, wenn im selben Bereich injiziert wird; es darf nie in einen empfindlichen, verletzten, geröteten oder harten Hautbereich injiziert werden. Wenn eine 400-mg-Dosis an derselben Stelle verabreicht wird, wird empfohlen, die 2 einzelnen 200-mg-Injektionen im Abstand von mindestens 5 cm zu verabreichen.
Ausführliche Hinweise zur subkutanen Gabe von Benlysta in einer Fertigspritze werden am Ende der Packungsbeilage gegeben (Schritt-für-Schritt-Anleitung).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Benlysta wurde in den folgenden Patientengruppen nicht untersucht und wird nicht empfohlen bei:
- schwerem aktiven Lupus des Zentralnervensystems
- HIV
- früherer oder aktueller Hepatitis B oder C
- Hypogammaglobulinämie (IgG < 400 mg/dl) oder IgA-Mangel (IgA < 10 mg/dl)
größerer Organtransplantation oder hämatopoetischer Stammzell-/
Knochenmarktransplantation oder Nierentransplantation in der Vorgeschichte.
Gleichzeitige Anwendung mit einer auf die B-Zellen gerichteten Therapie
Die verfügbaren Daten unterstützen nicht die gemeinsame Verabreichung von Rituximab mit Benlysta bei SLE-Patienten (siehe Abschnitt 5.1). Bei gemeinsamer Verabreichung von Benlysta mit anderen auf die B-Zellen abzielenden Therapien ist Vorsicht geboten.
Überempfindlichkeit
Die subkutane oder intravenöse Gabe von Benlysta kann zu Überempfindlichkeitsreaktionen führen, die schwer und tödlich sein können. Bei einer schweren Reaktion muss die Verabreichung von Benlysta unterbrochen und eine geeignete medikamentöse Therapie verabreicht werden (siehe Abschnitt 4.2). Das Risiko von Überempfindlichkeitsreaktionen ist bei den ersten beiden Dosierungen am größten; das Risiko muss jedoch für jede Gabe berücksichtigt werden. Patienten mit multiplen Arzneimittelallergien oder signifikanter Überempfindlichkeit in der Vorgeschichte können ein erhöhtes Risiko haben. Auch das Wiederauftreten von klinisch signifikanten Reaktionen nach initialer angemessener symptomatischer Behandlung ist beobachtet worden (siehe Abschnitte 4.2 und 4.8).
Patienten müssen darauf hingewiesen werden, dass Überempfindlichkeitsreaktionen am Tag der Anwendung oder mehrere Tage danach möglich sind, und über mögliche Anzeichen und Symptome sowie über die Möglichkeit des Wiederauftretens informiert werden. Patienten müssen angewiesen werden, unmittelbaren ärztlichen Rat einzuholen, wenn sie eines dieser Symptome bemerken. Die Packungsbeilage muss für den Patienten verfügbar sein. Es wurden auch nicht-akute Überempfindlichkeitsreaktionen vom verzögerten Typ beobachtet. Diese beinhalteten Symptome wie Ausschlag, Übelkeit, Ermüdung/Fatigue, Myalgie, Kopfschmerz und faziales Ödem.
Bei den intravenösen klinischen Studien beinhalteten schwerwiegende Infusions- und Überempfindlichkeitsreaktionen anaphylaktische Reaktionen, Bradykardie, Hypotonie, Angioödem und Dyspnoe. Näheres enthält die Fachinformation (Zusammenfassung der Merkmale des Arzneimittels) von Benlysta Pulver für ein Konzentrat zur Herstellung einer Infusionslösung (Abschnitt 4.4).
Infektionen
Der Wirkmechanismus von Belimumab könnte bei Erwachsenen und Kindern mit Lupus das Risiko für das Auftreten von Infektionen, einschließlich opportunistischer Infektionen, erhöhen, wobei bei jüngeren Kindern ein noch höheres Risiko bestehen kann. In kontrollierten klinischen Studien war die Inzidenz schwerer Infektionen in den Benlysta- und Placebogruppen ähnlich, jedoch traten tödliche Infektionen (z. B. Pneumonien und Sepsis) häufiger bei Patienten auf, die Benlysta erhielten, als bei Patienten, die Placebo erhielten (siehe Abschnitt 4.8). Vor Beginn der Behandlung mit Benlysta ist eine Impfung gegen Pneumokokken in Betracht zu ziehen. Benlysta darf nicht bei Patienten mit aktiven schweren Infektionen (einschließlich schwerer chronischer Infektionen) eingesetzt werden. Wenn Ärzte in Erwägung ziehen, Benlysta bei Patienten mit rezidivierenden Infektionen in der Vorgeschichte anzuwenden, müssen sie Vorsicht walten lassen und sorgfältig abwägen, ob der erwartete Nutzen die Risiken überwiegt. Ärzte müssen den Patienten raten, sich an ihren Arzt zu wenden, wenn sie Symptome einer Infektion entwickeln. Patienten, bei denen während der Behandlung mit Benlysta eine Infektion auftritt, müssen engmaschig überwacht werden und eine Unterbrechung der immunsuppressiven Therapie einschließlich Benlysta muss sorgfältig abgewogen werden, bis die Infektion überwunden ist. Das Risiko der Anwendung von Benlysta bei Patienten mit aktiver oder latenter Tuberkulose ist unbekannt.
Depressionen und Suizidalität
In kontrollierten klinischen intravenösen und subkutanen Studien wurden psychiatrische Erkrankungen (Depressionen, Suizidgedanken und -verhalten, einschließlich Suizid) häufiger bei Patienten berichtet, die Benlysta erhielten (siehe Abschnitt 4.8). Ärzte sollen das Risiko für Depressionen und Suizid unter Berücksichtigung der Krankengeschichte und des aktuellen psychiatrischen Zustands vor Behandlung mit Benlysta bewerten und die Patienten während der Behandlung weiterhin überwachen. Ärzte müssen den Patienten (und gegebenenfalls den Betreuern) raten, sich im Falle von neuen oder sich verschlimmernden psychiatrischen Symptomen an ihren Arzt zu wenden. Bei Patienten, bei denen derartige Symptome auftreten, ist ein Abbruch der Behandlung in Betracht zu ziehen.
Schwerwiegende Nebenwirkungen der Haut
Im Zusammenhang mit der Behandlung mit Benlysta wurden das Stevens-Johnson-Syndrom (SJS) und die toxische epidermale Nekrolyse (TEN) berichtet, die lebensbedrohlich oder tödlich sein können. Patienten sind über die Anzeichen und Symptome von SJS und TEN aufzuklären und engmaschig auf Reaktionen der Haut zu überwachen. Wenn Anzeichen und Symptome auftreten, die auf diese Reaktionen hindeuten, ist Benlysta sofort abzusetzen und eine alternative Behandlung in Betracht zu ziehen. Wenn der Patient bei der Anwendung von Benlysta ein SJS oder eine TEN entwickelt hat, darf die Behandlung mit Benlysta bei diesem Patienten zu keinem Zeitpunkt wieder aufgenommen werden.
Progressive multifokale Leukenzephalopathie
Progressive multifokale Leukenzephalopathie (PML) wurde unter der Behandlung des SLE mit Benlysta berichtet. Ärzte müssen besonders wachsam sein für Symptome, die auf eine PML hinweisen, von Patienten jedoch möglicherweise nicht bemerkt werden (z. B. kognitive, neurologische oder psychiatrische Symptome oder Anzeichen). Patienten sollen bezüglich jeglicher dieser neu auftretenden oder sich verschlechternden Symptome oder Anzeichen überwacht werden und falls solche Symptome/Anzeichen auftreten, müssen eine Überweisung an einen Neurologen und geeignete diagnostische Maßnahmen für die PML in Erwägung gezogen werden, sofern dies klinisch angezeigt ist. Falls eine PML vermutet wird, muss die immunsuppressive Therapie, einschließlich Benlysta, ausgesetzt werden, bis die PML ausgeschlossen wurde. Falls eine PML bestätigt wird, muss die immunsuppressive Therapie, einschließlich Benlysta, abgesetzt werden.
Immunisierung
In den letzten 30 Tagen vor sowie während der Anwendung von Benlysta sollen keine Lebendimpfstoffe verabreicht werden, da die klinische Sicherheit nicht belegt ist. Es liegen keine Daten zur Möglichkeit einer sekundären Übertragung von Infektionen von mit Lebendimpfstoff geimpften Personen auf mit Benlysta behandelte Patienten vor.
Aufgrund seines Wirkmechanismus kann Belimumab die Immunantwort auf Impfungen beeinträchtigen. Allerdings war in einer kleinen Studie, die die Immunantwort auf einen 23-valenten Pneumokokken-Impfstoff untersuchte, die allgemeine Immunantwort auf die unterschiedlichen Serotypen bei SLE-Patienten, die Benlysta erhielten, ähnlich der von Patienten, die zur Zeit der Impfung eine immunsuppressive Standardtherapie erhielten. Es liegen keine ausreichenden Daten vor, um Rückschlüsse in Bezug auf die Immunantwort auf andere Impfstoffe zu ziehen.
Begrenzte Daten weisen darauf hin, dass Benlysta den Impfschutz von Impfungen, die vor Verabreichung von Benlysta durchgeführt wurden, nicht signifikant beeinflusst. In einer Substudie bei einer kleinen Gruppe von Patienten, die zuvor eine Tetanus-, Pneumokokken- oder Influenza-Impfung erhalten hatten, blieben nach der Behandlung mit Benlysta protektive Impftiter bestehen.
Malignome und lymphoproliferative Erkrankungen
Arzneimittel aus der Gruppe der Immunmodulatoren, einschließlich Benlysta, können das Malignomrisiko erhöhen. Vorsicht ist geboten, wenn bei Patienten mit einer Malignom-Anamnese die Behandlung mit Benlysta erwogen wird oder wenn bei Patienten mit neu aufgetretenem Malignom die Fortsetzung der Benlysta-Therapie in Betracht gezogen wird. Es wurden keine Patienten untersucht, bei denen in den vorangegangenen 5 Jahren eine maligne Neoplasie aufgetreten war; eine Ausnahme bildeten Patienten mit Basalzell- oder Plattenepithelkarzinomen der Haut und Patientinnen mit Gebärmutterhalskrebs, die entweder operativ vollständig entfernt oder anderweitig ausreichend behandelt worden waren.
Polysorbat 80
Dieses Arzneimittel enthält Polysorbat 80 (siehe Abschnitt 2), das allergische Reaktionen hervorrufen kann.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine in vivo Studien zur Erfassung von Wechselwirkungen durchgeführt. Bei chronischer Entzündung ist die Bildung einiger CYP450-Enzyme durch die Erhöhung bestimmter Zytokin-Spiegel unterdrückt. Es ist nicht bekannt, ob Belimumab ein indirekter Modulator solcher Zytokine sein könnte. Das Risiko einer indirekten Abnahme der CYP-Aktivität durch Belimumab kann nicht ausgeschlossen werden. Bei Patienten unter CYP-Substraten mit enger therapeutischer Breite und individuell angepasster Dosis (z. B. Warfarin), ist bei Initiierung oder Absetzen von Belimumab eine Überwachung der Therapie in Erwägung zu ziehen.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Kontrazeption bei Männern und Frauen
Frauen im gebärfähigen Alter müssen während der Behandlung mit Benlysta und mindestens 4 Monate nach der letzten Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen nur sehr begrenzte Erfahrungen mit der Anwendung von Benlysta bei Schwangeren vor. Tierexperimentelle Studien an Affen ergaben neben der erwarteten pharmakologischen Wirkung, d. h. einer Reduktion der B-Zellen, keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf eine Reproduktionstoxizität (siehe Abschnitt 5.3). Benlysta soll während der Schwangerschaft nicht angewendet werden, es sei denn, der potenzielle Nutzen rechtfertigt das potenzielle Risiko für das ungeborene Kind.
Stillzeit
Es ist nicht bekannt, ob Benlysta in die Muttermilch übergeht oder nach oraler Aufnahme systemisch resorbiert wird. Allerdings wurde Belimumab in der Milch von Affenweibchen nachgewiesen, die alle 2 Wochen eine Dosis von 150 mg/kg Körpergewicht erhielten.
Da mütterliche Antikörper (IgG) in die Muttermilch übergehen, wird empfohlen, eine Entscheidung darüber zu treffen, ob das Stillen zu unterbrechen ist oder ob auf die Behandlung mit Benlysta verzichtet werden soll. Dabei soll sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Mutter berücksichtigt werden.
Fertilität
Es liegen keine Daten zu den Auswirkungen von Belimumab auf die Fertilität beim Menschen vor. In tierexperimentellen Studien wurden die Auswirkungen auf die männliche und weibliche Fertilität nicht formell untersucht (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Es wurden keine Studien zu den Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen durchgeführt. Aufgrund der Pharmakologie von Belimumab sind keine negativen Auswirkungen auf diese Tätigkeiten zu erwarten. Bei der Beurteilung der Fähigkeit des Patienten, Aufgaben zu erfüllen, die uneingeschränktes Urteilsvermögen oder motorische bzw. kognitive Fertigkeiten erfordern, wird empfohlen, den klinischen Zustand des Patienten und das Nebenwirkungsprofil von Benlysta zu berücksichtigen.
4.8 Nebenwirkungen
Übersicht über das Sicherheitsprofil
Die Sicherheit von Belimumab bei SLE-Patienten wurde in drei placebokontrollierten intravenösen Studien vor Zulassung und einer anschließenden regionalen placebokontrollierten intravenösen Studie, einer placebokontrollierten subkutanen Studie und zwei placebokontrollierten intravenösen Studien nach Markteinführung untersucht. Die Sicherheit bei Patienten mit aktiver Lupusnephritis wurde in einer placebokontrollierten intravenösen Studie untersucht.
Die Daten in der folgenden Tabelle spiegeln die Exposition bei 674 SLE-Patienten aus den drei klinischen Studien vor Zulassung und von 470 Patienten aus der anschließenden placebokontrollierten Studie wider, die Benlysta intravenös erhielten (10 mg/kg Körpergewicht über einen Zeitraum von 1 Stunde an den Tagen 0, 14, 28 und anschließend alle 28 Tage für bis zu 52 Wochen), sowie bei 556 SLE-Patienten, die Benlysta subkutan erhielten (einmal wöchentlich 200 mg für bis zu 52 Wochen). Die angeführten Sicherheitsdaten schließen bei einigen SLE-Patienten Daten nach Woche 52 ein. Die Daten spiegeln zusätzlich die Exposition bei 224 Patienten mit aktiver Lupusnephritis wider, die Benlysta intravenös erhielten (10 mg/kg Körpergewicht für bis zu 104 Wochen). Daten aus Berichten nach Markteinführung sind ebenfalls enthalten.
Die Mehrzahl der Patienten erhielt darüber hinaus gleichzeitig eine oder mehrere der folgenden SLE-Therapeutika: Corticosteroide, Immunmodulatoren, Antimalariamittel, nicht-steroidale Antirheumatika.
Nebenwirkungen wurden bei 84 % der mit Benlysta und 87 % der mit Placebo behandelten Patienten berichtet. Die am häufigsten beschriebene Nebenwirkung (die bei ≥ 5 % der SLE-Patienten unter Benlysta plus Standardtherapie und ≥ 1 % häufiger als unter Placebo auftrat) war Nasopharyngitis. Der Anteil der Patienten, die die Behandlung aufgrund von Nebenwirkungen abbrachen, betrug unter Benlysta 7 % und unter Placebo 8 %.
Die am häufigsten berichteten Nebenwirkungen (> 5 % der mit Benlysta plus Standardtherapie behandelten Patienten mit aktiver Lupusnephritis) waren Infektionen der oberen Atemwege, Harnwegsinfektionen und Herpes Zoster. Der Anteil der Patienten, die die Behandlung aufgrund von Nebenwirkungen abbrachen, betrug 12,9 % unter den mit Benlysta behandelten Patienten und 12,9 % unter den mit Placebo behandelten Patienten.
Schwerwiegende Nebenwirkungen der Haut: Das Stevens-Johnson-Syndrom (SJS) und die toxische epidermale Nekrolyse (TEN) wurden im Zusammenhang mit der Behandlung mit Benlysta berichtet (siehe Abschnitt 4.4).
Tabellarische Übersicht über die Nebenwirkungen
Die Nebenwirkungen sind im Folgenden nach MedDRA-Systemorganklasse und Häufigkeit angegeben. Es wurden die folgenden Häufigkeitskategorien verwendet:
Sehr häufig ≥ 1/10
Häufig ≥ 1/100, < 1/10
Gelegentlich ≥ 1/1 000, < 1/100
Selten ≥ 1/10 000, < 1/1 000
Nicht bekannt Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar.
Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad geordnet. Die angegebene Häufigkeit ist die höchste, die unter einer der Formulierungen beobachtet wurde.
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
| Infektionen und parasitäre Erkrankungen1 | Sehr häufig | Bakterielle Infektionen, z. B. Bronchitis, Harnwegsinfekt |
| Häufig | Virale Gastroenteritis, Pharyngitis, Nasopharyngitis, virale Infektion der oberen Atemwege | |
| Erkrankungen des Blutes und des Lymphsystems | Häufig | Leukopenie |
| Erkrankungen des Immunsystems | Häufig | Überempfindlichkeitsreaktionen2 |
| Gelegentlich | Anaphylaktische Reaktion | |
| Selten | Nicht-akute Überempfindlichkeitsreaktionen vom verzögerten Typ | |
| Psychiatrische Erkrankungen | Häufig | Depression |
| Gelegentlich | Suizidverhalten, Suizidgedanken | |
| Erkrankungen des Nervensystems | Häufig | Migräne |
| Erkrankungen des Gastrointestinaltrakts | Häufig | Diarrhö, Übelkeit |
| Erkrankungen der Haut und des Unterhautgewebes | Häufig | Reaktionen an der Injektionsstelle3, Urtikaria, Ausschlag |
| Gelegentlich | Angioödem | |
| Nicht bekannt | Stevens-Johnson-Syndrom, toxische epidermale Nekrolyse | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Häufig | Schmerzen in den Extremitäten |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion2, Fieber |
1 Siehe „Beschreibung ausgewählter Nebenwirkungen“ und Abschnitt 4.4 „Infektionen“ für weitere Informationen.
2 Der Begriff „Überempfindlichkeitsreaktionen“ umfasst eine Gruppe von Reaktionen einschließlich Anaphylaxie, die mit unterschiedlichen Symptomen, wie z. B. Hypotonie, Angioödem, Urtikaria oder anderen Formen von Ausschlag, Pruritus und Dyspnoe, einhergehen. Als „systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion“ bezeichnet man eine Gruppe von Reaktionen, die sich in unterschiedlichen Symptomen, wie z. B. Bradykardie, Myalgie, Kopfschmerzen, Ausschlag, Urtikaria, Fieber, Hypotonie, Hypertonie, Schwindelgefühl und Arthralgie manifestieren. Wegen der Überschneidungen bei den Anzeichen und Symptomen lassen sich Überempfindlichkeitsreaktionen und systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion nicht immer voneinander abgrenzen.
3 Gilt nur für die subkutane Formulierung.
Beschreibung ausgewählter Nebenwirkungen
Die nachfolgend aufgeführten Daten wurden aus den drei intravenösen klinischen Studien vor Zulassung (nur intravenöse Gaben von 10 mg/kg Körpergewicht) und der subkutanen klinischen Studie zusammengefasst. „Infektionen“ und „Psychiatrische Erkrankungen“ schließen außerdem Daten aus einer Studie nach Markteinführung ein.
Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion und Überempfindlichkeitsreaktionen: Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion und Überempfindlichkeitsreaktionen wurden im Allgemeinen am Tag der Verabreichung beobachtet, aber akute Überempfindlichkeitsreaktionen können auch einige Tage nach der Gabe auftreten. Patienten mit multiplen Arzneimittelallergien oder signifikanten
Überempfindlichkeitsreaktionen in der Vorgeschichte können ein erhöhtes Risiko haben.
Die Inzidenz von Infusions- und Überempfindlichkeitsreaktionen innerhalb von 3 Tagen nach einer intravenösen Verabreichung betrug in der Gruppe mit Benlysta 12 % und in der Placebogruppe 10 %. Bei 1,2 % bzw. 0,3 % der Patienten musste die Behandlung auf Dauer abgesetzt werden.
Die Inzidenz der systemischen Reaktionen nach Injektion und der Überempfindlichkeitsreaktionen innerhalb von drei Tagen nach subkutaner Verabreichung betrug 7 % in der Benlysta-Gruppe und 9 % in der Placebogruppe. Klinisch signifikante Überempfindlichkeitsreaktionen nach subkutaner Gabe von Benlysta, die ein dauerhaftes Absetzen der Behandlung erforderten, wurden bei 0,2 % der Patienten in der Benlysta-Gruppe und keinem Patienten der Placebogruppe berichtet.
Infektionen: Die Gesamtinzidenz von Infektionen in intravenösen und subkutanen SLE-Studien vor Zulassung betrug in beiden Gruppen unter Benlysta oder Placebo jeweils 63 %. Infektionen, die in der Benlysta-Gruppe bei mindestens 3 % der Patienten und um mindestens 1 % häufiger auftraten als in der Placebogruppe, waren virale Infektionen der oberen Atemwege, Bronchitis und bakterielle Harnwegsinfektionen. Schwerwiegende Infektionen traten bei 5 % der mit Benlysta oder Placebo behandelten Patienten auf, schwerwiegende opportunistische Infektionen bei 0,4 % der Patienten unter Benlysta bzw. 0 % in der Placebogruppe. Infektionen, die einen Abbruch der Behandlung zur Folge hatten, traten bei 0,7 % der mit Benlysta behandelten Patienten und 1,5 % der Placebo-Patienten auf. Einige Infektionen verliefen schwer oder tödlich.
Für Informationen zu den bei pädiatrischen SLE-Patienten beobachteten Infektionen, siehe den untenstehenden Abschnitt zu Kindern und Jugendlichen.
In der Lupusnephritis-Studie erhielten die Patienten als Basistherapie ein Standardregime (siehe Abschnitt 5.1) und die Gesamtinzidenz von Infektionen betrug 82 % bei Patienten, die Benlysta erhielten, gegenüber 76 % bei Patienten, die Placebo erhielten. Schwere Infektionen traten bei 13,8 % der Patienten, die Benlysta erhielten, und bei 17,0 % der Patienten, die Placebo erhielten, auf. Tödliche Infektionen traten bei 0,9 % (2/224) der Patienten, die Benlysta erhielten, und bei 0,9 % (2/224) der Patienten, die Placebo erhielten, auf.
In einer 52-wöchigen randomisierten, doppelblinden Unbedenklichkeitsstudie bei SLE nach Markteinführung (BEL115467), welche die Mortalität und spezifische unerwünschte Ereignisse bei Erwachsenen untersuchte, traten schwere Infektionen bei 3,7 % der Patienten, die Benlysta (intravenös 10 mg/kg Körpergewicht) erhielten, und bei 4,1 % der Patienten, die Placebo erhielten, auf. Jedoch traten tödliche Infektionen (z. B. Pneumonien und Sepsis) bei 0,45 % (9/2 002) der mit Benlysta behandelten Patienten und bei 0,15 % (3/2 001) der Patienten, die Placebo erhielten, auf, während die Gesamtmortalität 0,50 % (10/2 002) bzw. 0,40 % (8/2 001) betrug. Die meisten tödlichen Infektionen wurden in den ersten 20 Wochen der Behandlung mit Benlysta beobachtet.
Psychiatrische Erkrankungen: In den intravenösen klinischen Studien bei SLE vor Zulassung wurden bei 1,2 % (8/674) der Patienten, die 10 mg/kg Körpergewicht Benlysta erhielten, und bei 0,4 % (3/675) der Patienten, die Placebo erhielten, schwerwiegende psychiatrische Ereignisse berichtet. Schwere Depressionen wurden bei 0,6 % (4/674) der Patienten, die 10 mg/kg Körpergewicht Benlysta erhielten, und bei 0,3 % (2/675) der Patienten, die Placebo erhielten, berichtet. Es gab zwei Suizide bei den mit Benlysta behandelten Patienten (einschließlich einem Patienten, der 1 mg/kg Körpergewicht Benlysta erhielt).
In einer SLE-Studie nach Markteinführung wurden bei 1,0 % (20/2 002) der Patienten, die Benlysta erhielten, und bei 0,3 % (6/2 001) der Patienten, die Placebo erhielten, schwerwiegende psychiatrische Ereignisse berichtet. Schwere Depressionen wurden bei 0,3 % (7/2 002) der Patienten, die Benlysta erhielten, und bei < 0,1 % (1/2 001) der Patienten, die Placebo erhielten, berichtet. Die Häufigkeit von schwerwiegenden Suizidgedanken, -verhalten oder Selbstverletzung ohne Suizidabsicht betrug insgesamt 0,7 % (15/2 002) der Patienten, die Benlysta erhielten, und 0,2 % (5/2 001) in der Placebogruppe. In keiner der beiden Gruppen wurde ein Suizid berichtet.
Patienten mit psychiatrischen Erkrankungen in der Vorgeschichte wurden von den oben genannten intravenösen SLE-Studien nicht ausgeschlossen.
In der subkutanen klinischen Studie bei SLE, die Patienten mit psychiatrischen Erkrankungen in der Vorgeschichte ausschloss, wurden bei 0,2 % (1/556) der Patienten, die Benlysta erhielten, schwerwiegende psychiatrische Ereignisse gemeldet und bei keinem Patienten, der Placebo erhielt. Es gab in keiner der beiden Gruppen schwerwiegende Depressions-bezogene Ereignisse oder Suizide.
Leukopenie: Die Inzidenz von Leukopenien, die bei SLE-Patienten als unerwünschtes Ereignis gemeldet wurden, betrug in der Benlysta-Gruppe 3 % und in der Placebogruppe 2 %.
Reaktionen an der Injektionsstelle: In der subkutanen SLE-Studie betrug die Häufigkeit der Reaktionen an der Injektionsstelle 6,1 % (34/556) in der Benlysta-Gruppe und 2,5 % (7/280) in der Placebogruppe. Diese Reaktionen an der Injektionsstelle (am häufigsten Schmerz, Erythem, Hämatom, Pruritus und Induration) waren von leichtem bis mittlerem Schweregrad. Die Mehrheit musste die Behandlung nicht abbrechen.
Kinder und Jugendliche
Das Nebenwirkungsprofil bei pädiatrischen Patienten basiert auf einer Studie zur subkutanen und einer Studie zur intravenösen Verabreichung.
In einer 52-wöchigen unverblindeten Studie, in der 25 pädiatrische SLE-Patienten (im Alter von 10 bis 17 Jahren) Benlysta subkutan in einer mit Erwachsenen vergleichbaren Exposition (200 mg in einem festgelegten Dosierungsintervall basierend auf dem Körpergewicht, zusätzlich zur Komedikation) erhielten, entsprach das Sicherheitsprofil bei pädiatrischen Patienten, die Benlysta subkutan erhielten, dem bekannten Sicherheitsprofil von Belimumab.
In einer 52-wöchigen placebokontrollierten Studie, in der 53 SLE-Patienten (im Alter von 6 bis 17 Jahren) Benlysta (intravenös 10 mg/kg Körpergewicht an den Tagen 0, 14, 28 und anschließend alle 28 Tage, zusätzlich zur Komedikation) erhielten, wurden bei Jugendlichen ab 12 Jahren keine neuen Sicherheitssignale beobachtet (n = 43). Die Daten zur Sicherheit bei Kindern unter 12 Jahren (n = 10) sind begrenzt.
Infektionen
Gruppe der 5- bis 11-Jährigen: Infektionen wurden bei 8/10 Patienten, die Benlysta intravenös erhielten, und bei 3/3 Patienten, die Placebo erhielten, berichtet. Schwerwiegende Infektionen wurden bei 1/10 Patienten, die Benlysta intravenös erhielten, und bei 2/3 Patienten, die Placebo erhielten, berichtet (siehe Abschnitt 4.4).
Gruppe der 12- bis 17-Jährigen: Infektionen wurden bei 22/43 Patienten, die Benlysta intravenös erhielten, und bei 25/37 Patienten, die Placebo erhielten, berichtet. Schwerwiegende Infektionen wurden bei 3/43 Patienten, die Benlysta intravenös erhielten, und bei 3/37 Patienten, die Placebo erhielten, berichtet. In der unverblindeten Erweiterungsphase gab es eine tödlich verlaufene Infektion bei einem Patienten, der Benlysta intravenös erhielt.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen begrenzte klinische Erfahrungen mit der Überdosierung von Benlysta vor. Nebenwirkungen, die im Zusammenhang mit Fällen von Überdosierung berichtet wurden, stimmen mit den für Belimumab erwarteten überein.
Zwei Dosen von bis zu 20 mg/kg Körpergewicht wurden im Abstand von 21 Tagen als intravenöse Infusionen an Menschen verabreicht, ohne dass die Inzidenz oder der Schweregrad von Nebenwirkungen gegenüber Dosen von 1, 4 oder 10 mg/kg Körpergewicht anstieg.
Bei versehentlicher Überdosierung muss der Patient sorgfältig überwacht und eine geeignete supportive Behandlung verabreicht werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, monoklonale Antikörper, ATC-Code: L04AG04
Wirkmechanismus
Belimumab ist ein humaner monoklonaler IgG1λ-Antikörper mit Spezifität für das lösliche humane B-Lymphozyten-Stimulator-Protein (BLyS, auch BAFF oder TNFSF13B genannt). Belimumab blockiert die Bindung von löslichem BLyS, einem B-Zell-Überlebensfaktor, an seinen Rezeptor auf den B-Zellen. Belimumab bindet nicht direkt an B-Zellen, sondern hemmt durch Bindung an BLyS das Überleben dieser Zellen, einschließlich der autoreaktiven B-Zellen, und reduziert die Ausdifferenzierung von B-Zellen zu Immunglobulin-bildenden Plasmazellen.
Patienten mit SLE oder anderen Autoimmunerkrankungen weisen erhöhte BLyS-Spiegel auf. Es besteht ein Zusammenhang zwischen den BLyS-Plasmaspiegeln und der Krankheitsaktivität des SLE. Der relative Beitrag der BLyS-Spiegel zur Pathophysiologie des SLE ist nicht vollständig bekannt.
Pharmakodynamische Wirkungen
Die medianen IgG-Spiegel waren in Woche 52 bei mit Benlysta behandelten SLE-Patienten um 11 % reduziert verglichen mit einem Anstieg von 0,7 % bei Patienten der Placebogruppe.
Bei Patienten mit Anti-dsDNA-Antikörpern zu Studienbeginn waren die medianen Anti-dsDNA-Antikörperspiegel in Woche 52 bei mit Benlysta behandelten Patienten um 56 % reduziert verglichen mit 41 % bei Patienten mit Placebo-Gabe. Unter den Patienten mit Anti-dsDNA-Antikörpern zu Studienbeginn waren in Woche 52 18 % der mit Benlysta behandelten Patienten Anti-dsDNA-Antikörper-negativ gegenüber 15 % der Patienten mit Placebo-Gabe.
Bei SLE-Patienten mit niedrigen Komplement-Konzentrationen wurde eine Normalisierung der Werte für C3 und C4 in Woche 52 bei 42 % bzw. 53 % der mit Benlysta und bei 21 % bzw. 20 % der mit Placebo behandelten Patienten beobachtet.
Benlysta reduzierte signifikant die zirkulierenden Gesamt-B-Zellen, sowie transitionale, naive und SLE-B-Zellen sowie Plasmazellen in Woche 52. Reduktionen der naiven und B-Transitional-Zellen sowie der SLE-B-Zell-Subtypen wurden bereits in Woche 8 beobachtet. Gedächtniszellen waren anfangs erhöht und sanken bis Woche 52 langsam auf das Niveau zu Studienbeginn.
Die B-Zell- und IgG-Antwort auf eine langfristige intravenöse Benlysta-Behandlung wurde in einer unkontrollierten Verlängerungsstudie bei SLE untersucht. Nach einer Behandlung von siebeneinhalb Jahren (inklusive der parentalen Studie über 72 Wochen) wurde eine erhebliche und anhaltende Abnahme verschiedener B-Zell-Subtypen beobachtet, mit einer medianen Reduktion von naiven B-Zellen um 87 %, von B-Gedächtniszellen um 67 %, von aktivierten B-Zellen um 99 % und von Plasmazellen um 92 % nach einer Behandlungsdauer über mehr als 7 Jahre. Nach etwa 7 Jahren wurde eine mediane Reduktion der IgG-Spiegel um 28 % beobachtet, wobei 1,6 % der Studienteilnehmer eine Abnahme der IgG-Spiegel auf unter 400 mg/dl aufwiesen. Im Verlauf der Studie blieb die berichtete Inzidenz unerwünschter Ereignisse generell stabil oder nahm ab.
Bei Patienten mit aktiver Lupusnephritis kam es unter der Behandlung mit Benlysta (intravenös 10 mg/kg Körpergewicht) oder Placebo zu einem Anstieg der IgG-Spiegel im Serum, der mit einer verminderten Proteinurie einherging. Wie aufgrund des bekannten Wirkmechanismus von Belimumab zu erwarten, wurde in der Benlysta-Gruppe im Vergleich zu Placebo ein geringerer Anstieg der Serum-IgG-Spiegel beobachtet. In Woche 104 betrug der mediane prozentuale Anstieg des IgG im Vergleich zum Studienbeginn 17 % für Benlysta und 37 % für Placebo. Die Beobachtungen zur Reduktion der Autoantikörper, zum Anstieg des Komplementsystems und zur Reduktion der zirkulierenden Gesamt-B-Zellen und B-Zell-Subtypen entsprachen den Ergebnissen der SLE-Studien.
In einer intravenösen Studie mit pädiatrischen SLE-Patienten (6 bis 17 Jahre) und einer subkutanen Studie mit pädiatrischen SLE-Patienten (10 bis 17 Jahre) entsprach das pharmakodynamische Ansprechen den Daten bei Erwachsenen (siehe Abschnitt 4.2).
Immunogenität
In der subkutanen Studie, in der Serumproben von mehr als 550 erwachsenen SLE-Patienten untersucht wurden, wurden während oder nach subkutaner Therapie mit 200 mg Belimumab keine Anti-Belimumab-Antikörper gefunden. In der Lupusnephritis-Studie, in der 224 erwachsene Patienten intravenös 10 mg/kg Körpergewicht Benlysta erhielten, wurden keine Anti-Belimumab-Antikörper nachgewiesen.
In einer intravenösen Studie mit 6 bis 17-jährigen pädiatrischen SLE-Patienten (n = 53) und einer subkutanen Studie mit 10 bis 17-jährigen pädiatrischen SLE-Patienten (n = 25) entwickelte keiner der Patienten Anti-Belimumab-Antikörper (siehe Abschnitt 4.2).
Klinische Wirksamkeit und Sicherheit
SLE
Subkutane Injektion
Die Wirksamkeit von subkutan verabreichtem Benlysta wurde in einer randomisierten, doppelblinden, placebokontrollierten 52-wöchigen Phase-III-Studie (HGS1006-C1115, BEL112341) bei 836 erwachsenen Patienten mit der klinischen Diagnose SLE gemäß der Kriterien des American College of Rheumatology untersucht. Geeignete Patienten hatten einen aktiven SLE, definiert als SELENA SLEDAI-Score von ≥ 8 und beim Screening positive Testergebnisse auf anti-nukleäre Antikörper (ANA, Titer ≥ 1:80 und/oder positives Ergebnis auf Anti-dsDNA-Antikörper [≥ 30 Einheiten/ml]). Die Patienten erhielten eine stabile SLE-Behandlung (Standardtherapie), bestehend aus (allein oder in Kombination): Corticosteroiden, Antimalariamitteln, NSARs oder anderen Immunsuppressiva. Patienten waren von der Studie ausgeschlossen, wenn sie einen schweren aktiven Lupus des Zentralnervensystems (ZNS) oder eine schwere aktive Lupusnephritis hatten.
Die Studie wurde in den Vereinigten Staaten, Südamerika, Europa und Asien durchgeführt. Das Medianalter der Patienten betrug 37 Jahre (Bereich: 18 bis 77 Jahre) und die Mehrzahl (94 %) waren Frauen. Hintergrundtherapien umfassten Corticosteroide (86 %; > 7,5 mg/Tag Prednison-Äquivalent 60 %), Immunsuppressiva (46 %) und Antimalariamittel (69 %). Die Patienten wurden in einem Verhältnis von 2:1 randomisiert und erhielten einmal wöchentlich für 52 Wochen 200 mg Belimumab oder Placebo subkutan.
Bei Studienbeginn zeigten 62,2 % der Patienten eine hohe Krankheitsaktivität (SELENA-SLEDAI-Score ≥ 10), 88 % der Patienten hatten eine mukokutane, 78 % eine muskuloskelettale, 8 % eine hämatologische, 12 % eine renale und 8 % eine vaskuläre Organbeteiligung.
Der primäre Wirksamkeitsendpunkt war ein zusammengesetzter Endpunkt (SLE-Responder-Index), bei dem diejenigen Patienten als Responder definiert waren, die in Woche 52 gegenüber dem Studienbeginn alle der folgenden Kriterien erfüllten:
- Reduktion des SELENA-SLEDAI-Score um ≥ 4 Punkte und
- keine neuen British Isles Lupus Assessment Group (BILAG) A-Organsystembeteiligungen oder keine 2 neuen BILAG B-Organsystembeteiligungen sowie
keine Verschlechterung (Anstieg um < 0,30 Punkte) des Physician Global Assessment Score
(PGA-Score)
Mithilfe des SLE-Responder-Index wird die Verbesserung der SLE-Krankheitsaktivität ohne Verschlechterung eines Organsystems oder des Allgemeinbefindens des Patienten beurteilt.
Tabelle 1. Ansprechrate in Woche 52
| Ansprechen1 | Placebo2 (n = 279) | Benlysta2 200 mg pro Woche (n = 554) |
SLE-Responder-Index Beobachteter Unterschied zu Placebo Odds-Ratio (95 %-KI) vs. Placebo | 48,4 % | 61,4 % (p = 0,0006) 12,98 % 1,68 (1,25; 2,25) |
| Einzelkomponenten des SLE-Responder-Index | ||
| Prozentsatz der Patienten mit Reduktion des SELENA-SLEDAI-Score um ≥ 4 Punkte | 49,1 % | 62,3 % (p = 0,0005) |
| Prozentsatz der Patienten ohne Verschlechterung im BILAG-Index | 74,2 % | 80,9 % (p = 0,0305) |
| Prozentsatz der Patienten ohne Verschlechterung im PGA-Score | 72,8 % | 81,2 % (p = 0,0061) |
1 Bei den Analysen wurden alle Patienten ausgeschlossen, bei denen die Bewertung einer der Komponenten zu Studienbeginn fehlte (1 für Placebo; 2 für Benlysta).
2 Alle Patienten erhielten eine Standardtherapie.
Die Unterschiede zwischen den Behandlungsgruppen waren in Woche 16 offensichtlich und blieben bis Woche 52 erhalten (Abbildung 1).
Abbildung 1. Anteil der SRI-Responder pro Visite
SLE-Schübe wurden anhand des modifizierten SELENA-SLEDAI-SLE-Flare-Index erfasst. Das Risiko des ersten Schubs wurde über den Beobachtungszeitraum von 52 Wochen in der Benlysta-Gruppe gegenüber der Placebogruppe um 22 % reduziert (Hazard-Ratio = 0,78; p = 0,0061). Die mediane Zeit bis zum ersten Schub bei Patienten mit einem Schub war bei den mit Benlysta behandelten Patienten länger als unter Placebo (190 vs. 141 Tage). Schwere Schübe wurden über den Beobachtungszeitraum von 52 Wochen in der Benlysta-Gruppe bei 10,6 % beobachtet gegenüber 18,2 % in der Placebogruppe (beobachteter Behandlungsunterschied = -7,6 %). Das Risiko für schwere Schübe wurde über den Beobachtungszeitraum von 52 Wochen in der Benlysta-Gruppe um 49 % reduziert verglichen mit der Placebogruppe (Hazard-Ratio = 0,51; p = 0,0004). Die mediane Zeit bis zum ersten schweren Schub der Patienten mit einem schweren Schub war bei mit Benlysta behandelten Patienten länger als in der Placebogruppe (171 vs. 118 Tage).
Der prozentuale Anteil der Patienten, die bei Studienbeginn > 7,5 mg/Tag Prednison (oder ein Äquivalent) erhalten hatten und deren durchschnittliche Corticosteroid-Dosis in den Wochen 40 bis 52 um mindestens 25 % auf ein Dosisäquivalent von ≤ 7,5 mg Prednison/Tag verringert wurde, betrug unter Benlysta 18,2 % und unter Placebo 11,9 % (p = 0,0732).
Benlysta zeigte gegenüber Placebo anhand der FACIT-Fatigue-Skala eine Besserung der Fatigue. Die adjustierte mittlere Änderung des Scores zwischen Studienbeginn und Woche 52 fiel unter Benlysta signifikant höher aus als unter Placebo (4,4 vs. 2,7; p = 0,0130).
Die Subgruppen-Analyse des primären Endpunkts zeigte, dass der größte Nutzen bei Patienten mit höherer Krankheitsaktivität bei Studienbeginn erzielt wurde, einschließlich Patienten mit einem SELENA-SLEDAI-Score von ≥ 10 oder Patienten, die zur Kontrolle ihrer Erkrankung Steroide benötigten oder Patienten mit niedrigen Komplement-Konzentrationen.
Eine zusätzliche, zuvor identifizierte serologisch aktive Gruppe von Patienten mit niedrigen Komplement-Konzentrationen und positivem Anti-dsDNA-Test bei Studienbeginn, zeigte ebenfalls eine größere relative Antwort. Siehe Tabelle 2 für Ergebnisse dieser exemplarischen Gruppe mit höherer Krankheitsaktivität.
Tabelle 2. Patienten mit niedrigem Komplement und positivem Anti-dsDNA-Test bei Studienbeginn
| Untergruppe | Anti-dsDNA UND niedriges Komplement | |
| Placebo | Benlysta 200 mg pro Woche | |
Ansprechrate im SRI in Woche 521 (%) Beobachteter Behandlungsunterschied zu Placebo (%) | (n = 108) 47,2 | (n = 246) 64,6 (p = 0,0014) 17,41 |
Schwere Schübe im Verlauf von 52 Wochen: Patienten mit schwerem Schub (%) Beobachteter Behandlungsunterschied zu Placebo (%) Zeit bis zu einem schweren Schub [Hazard-Ratio (95 %-KI)] | (n = 108) 31,5 | (n = 248) 14,1 17,4 0,38 (0,24; 0,61) (p < 0,0001) |
Prednison-Reduktion um ≥ 25 % gegenüber Studienbeginn auf ≤ 7,5 mg/Tag in den Wochen 24 bis 522 (%) Beobachteter Behandlungsunterschied zu Placebo (%) | (n = 70) 11,4 | (n = 164) 20,7 (p = 0,0844) 9,3 |
Verbesserung des FACIT-Fatigue-Scores zwischen Studienbeginn und Woche 52 (Mittelwert) Beobachteter Behandlungsunterschied zu Placebo (medianer Unterschied) | (n = 108) 2,4 | (n = 248) 4,6 (p = 0,0324) 2,1 |
1 Bei der Analyse der Ansprechrate im SRI in Woche 52 wurden alle Patienten ausgeschlossen, bei denen die Bewertung zu Studienbeginn fehlte (2 für Benlysta).
2 Bei Patienten mit einer Prednison-Dosis von > 7,5 mg/Tag bei Studienbeginn.
Die Wirksamkeit und Sicherheit von Benlysta in Kombination mit einem einzigen Zyklus Rituximab wurde in einer 104-wöchigen randomisierten, doppelblinden, placebokontrollierten Phase-III-Studie mit 292 Patienten (BLISS-BELIEVE) untersucht. Der primäre Endpunkt war der Anteil an Patienten mit dem Status einer kontrollierten Erkrankung, definiert als SLEDAI-2K-Score ≤ 2, der ohne Immunsuppressiva und mit Corticosteroiden in einer Dosis äquivalent zu ≤ 5 mg Prednison pro Tag in Woche 52 erreicht wurde. Dies wurde bei 19,4 % (n = 28/144) der mit Benlysta in Kombination mit Rituximab behandelten Patienten und bei 16,7 % (n = 12/72) der mit Benlysta in Kombination mit Placebo behandelten Patienten erreicht (Odds-Ratio 1,27; 95 %-KI: 0,60; 2,71; p = 0,5342). Bei Patienten, die mit Benlysta in Kombination mit Rituximab behandelt wurden, wurden Nebenwirkungen (91,7 % vs. 87,5 %), schwere Nebenwirkungen (22,2 % vs. 13,9 %) und schwere Infektionen (9,0 % vs. 2,8 %) häufiger beobachtet als bei Patienten, die mit Benlysta in Kombination mit Placebo behandelt wurden.
Lupusnephritis
Subkutane Injektion
Die Wirksamkeit und Sicherheit der subkutanen Verabreichung von 200 mg Benlysta bei Patienten mit aktiver Lupusnephritis basiert auf Daten zur intravenösen Verabreichung von 10 mg/kg Körpergewicht Benlysta sowie pharmakokinetischer Modellierung und Simulation (siehe Abschnitt 5.2).
In der oben beschriebenen subkutanen SLE-Studie waren Patienten mit schwerer aktiver Lupusnephritis ausgeschlossen. Dennoch hatten 12 % der Patienten zu Studienbeginn eine Beteiligung der Nieren (basierend auf der Bewertung des SELENA-SLEDAI-Scores). Die folgende Studie wurde bei aktiver Lupusnephritis durchgeführt.
Intravenöse Infusion
Die Wirksamkeit und Sicherheit der intravenösen Verabreichung von 10 mg/kg Körpergewicht Benlysta über einen Zeitraum von 1 Stunde an den Tagen 0, 14, 28 und anschließend alle 28 Tage, wurde in einer 104-wöchigen randomisierten (1:1), doppelblinden, placebokontrollierten Phase-III-Studie (BEL114054) bei 448 Patienten mit aktiver Lupusnephritis untersucht. Die Patienten hatten eine klinische SLE-Diagnose gemäß der ACR-Klassifikationskriterien, eine durch Biopsie nachgewiesene Lupusnephritis der Klasse III, IV und/oder V und wiesen beim Screening eine aktive renale Erkrankung auf, die eine Standardtherapie erforderte. Die Standardtherapie umfasste Corticosteroide, 0 bis 3 intravenöse Gaben Methylprednisolon (500 bis 1 000 mg pro Gabe), gefolgt von oralem Prednison 0,5 bis 1 mg/kg/Tag mit einer täglichen Gesamtdosis von ≤ 60 mg/Tag, welche bis Woche 24 auf ≤ 10 mg/Tag herabtitriert wurde, mit:
- Mycophenolat-Mofetil 1 bis 3 g/Tag oral oder Mycophenolat-Natrium 720 bis 2 160 mg/Tag oral zur Induktions- und Erhaltungstherapie oder
- Cyclophosphamid 500 mg intravenös alle 2 Wochen für 6 Infusionen zur Induktionstherapie, gefolgt von oralem Azathioprin in einer Ziel-Dosis von 2 mg/kg/Tag zur Erhaltungstherapie.
Diese Studie wurde in Asien, Nordamerika, Südamerika und Europa durchgeführt. Das mediane Alter der Patienten betrug 31 Jahre (Bereich: 18 bis 77 Jahre). Die Mehrheit (88 %) war weiblich.
Der primäre Wirksamkeitsendpunkt war das primäre renale Ansprechen (Primary Efficacy Renal Response, PERR) in Woche 104, definiert als ein Ansprechen in Woche 100, das durch eine erneute Messung der folgenden Parameter in Woche 104 bestätigt wurde: Urinprotein:Kreatinin-Verhältnis (urinary protein:creatinine ratio, uPCR) ≤ 700 mg/g (79,5 mg/mmol) und eine geschätzte glomeruläre Filtrationsrate (eGFR) ≥ 60 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 20 % gegenüber dem Wert vor dem Schub.
Zu den wichtigsten sekundären Endpunkten gehörten:
- Vollständiges renales Ansprechen (Complete Renal Response, CRR), definiert als ein Ansprechen in Woche 100, das durch eine erneute Messung der folgenden Parameter in Woche 104 bestätigt wurde: uPCR < 500 mg/g (56,8 mg/mmol) und eGFR ≥ 90 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 10 % gegenüber dem Wert vor dem Schub.
- PERR in Woche 52.
- Zeit bis zum Nieren-bezogenen Ereignis oder Tod (Nieren-bezogenes Ereignis ist definiert als erstes Ereignis einer terminalen Niereninsuffizienz, Verdoppelung des Serumkreatinins, Verschlechterung der Nierenfunktion [definiert als zunehmende Proteinurie und/oder eingeschränkte Nierenfunktion] oder der Erhalt einer unzulässigen Therapie zur Behandlung von Nierenerkrankungen).
Für die Endpunkte PERR und CRR musste die Steroidtherapie ab Woche 24 auf ≤ 10 mg/Tag reduziert werden, um als Responder zu gelten. Für diese Endpunkte wurden Patienten, die die Behandlung vorzeitig beendeten, unzulässige Medikamente erhielten oder frühzeitig aus der Studie austraten, als Non-Responder gewertet.
Der Anteil der Patienten, die den Endpunkt PERR in Woche 104 erreichten, war unter den Patienten, die Benlysta erhielten, signifikant höher als unter den Patienten, die Placebo erhielten. Die wichtigsten sekundären Endpunkte zeigten ebenfalls eine signifikante Verbesserung mit Benlysta im Vergleich zu Placebo (Tabelle 3).
Tabelle 3. Ergebnisse zur Wirksamkeit bei erwachsenen Patienten mit Lupusnephritis
| Wirksamkeitsendpunkt | Placebo (n = 223) | Benlysta 10 mg/kg (n = 223) | beobachteter Unterschied vs. Placebo | Odds- /Hazard-Ratio vs. Placebo (95 %-KI) | p-Wert |
PERR in Woche 1041 Responder | 32,3 % | 43,0 % | 10,8 % | OR 1,55 (1,04; 2,32) | 0,0311 |
| Einzelkomponenten des PERR | |||||
| Urinprotein:Kreatinin-Verhältnis ≤ 700 mg/g (79,5 mg/mmol) | 33,6 % | 44,4 % | 10,8 % | OR 1,54 (1,04; 2,29) | 0,0320 |
| eGFR ≥ 60 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 20 % gegenüber dem Wert vor dem Schub | 50,2 % | 57,4 % | 7,2 % | OR 1,32 (0,90; 1,94) | 0,1599 |
| kein Therapieversagen³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03; 2,63) | 0,0364 |
CRR in Woche 1041 Responder | 19,7 % | 30,0 % | 10,3 % | OR 1,74 (1,11; 2,74) | 0,0167 |
| Einzelkomponenten des CRR | |||||
| Urinprotein:Kreatinin-Verhältnis < 500 mg/g (56,8 mg/mmol) | 28,7 % | 39,5 % | 10,8 % | OR 1,58 (1,05; 2,38) | 0,0268 |
| eGFR ≥ 90 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 10 % gegenüber dem Wert vor dem Schub | 39,9 % | 46,6 % | 6,7 % | OR 1,33 (0,90; 1,96) | 0,1539 |
| kein Therapieversagen³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03; 2,63) | 0,0364 |
PERR in Woche 521 Responder | 35,4 % | 46,6 % | 11,2 % | OR 1,59 (1,06; 2,38) | 0,0245 |
Zeit bis zum Nieren-bezogenen Ereignis oder Tod1 Prozentsatz der Patienten mit einem Ereignis2 Zeit bis zum Ereignis [Hazard-Ratio (95 %-KI)] | 28,3 % | 15,7 % | – – | HR 0,51 (0,34; 0,77) | 0,0014 |
1 Das PERR in Woche 104 war die primäre Wirksamkeitsanalyse. Das CRR in Woche 104, das PERR in Woche 52 und die Zeit bis zum Nieren-bezogenen Ereignis oder Tod waren in der zuvor festgelegten Testhierarchie enthalten.
2 Nach Ausschluss der Todesfälle aus der Analyse (1 für Benlysta; 2 für Placebo) betrug der Prozentsatz der Patienten mit einem Nieren-bezogenen Ereignis 15,2 % für Benlysta gegenüber 27,4 % für Placebo (HR = 0,51; 95 %-KI: 0,34; 0,78).
³ Therapieversagen: Patienten, die Medikamente einnahmen, die gemäß Prüfplan unzulässig waren.
Im Vergleich zu Placebo erreichte ein numerisch höherer Prozentsatz der Patienten, die Benlysta erhielten, ab Woche 24 ein PERR und dieser Behandlungsunterschied blieb bis Woche 104 bestehen. Ab Woche 12 erreichte, im Vergleich zu Placebo, ein numerisch höherer Prozentsatz der Patienten, die Benlysta erhielten, ein CRR und dieser numerische Unterschied blieb bis Woche 104 bestehen (Abbildung 2).
Abbildung 2. Ansprechraten bei Erwachsenen mit Lupusnephritis pro Visite
Primäres renales Ansprechen (Primary Efficacy Renal Response, PERR)
Resp
o
n
d
er
(
%)
+/
-
SE
Zeit (Wochen)
Vollständiges renales Ansprechen (Complete Renal Response, CRR)
In deskriptiven Subgruppenanalysen wurden die wichtigsten Wirksamkeitsendpunkte (PERR und CRR) nach Induktionsschema (Mycophenolat oder Cyclophosphamid) und Biopsieklasse (Klasse III oder IV, Klasse III + V oder Klasse IV + V oder Klasse V) untersucht (Abbildung 3).
Abbildung 3. Odds-Ratio für PERR und CRR in Woche 104 in den verschiedenen Subgruppen 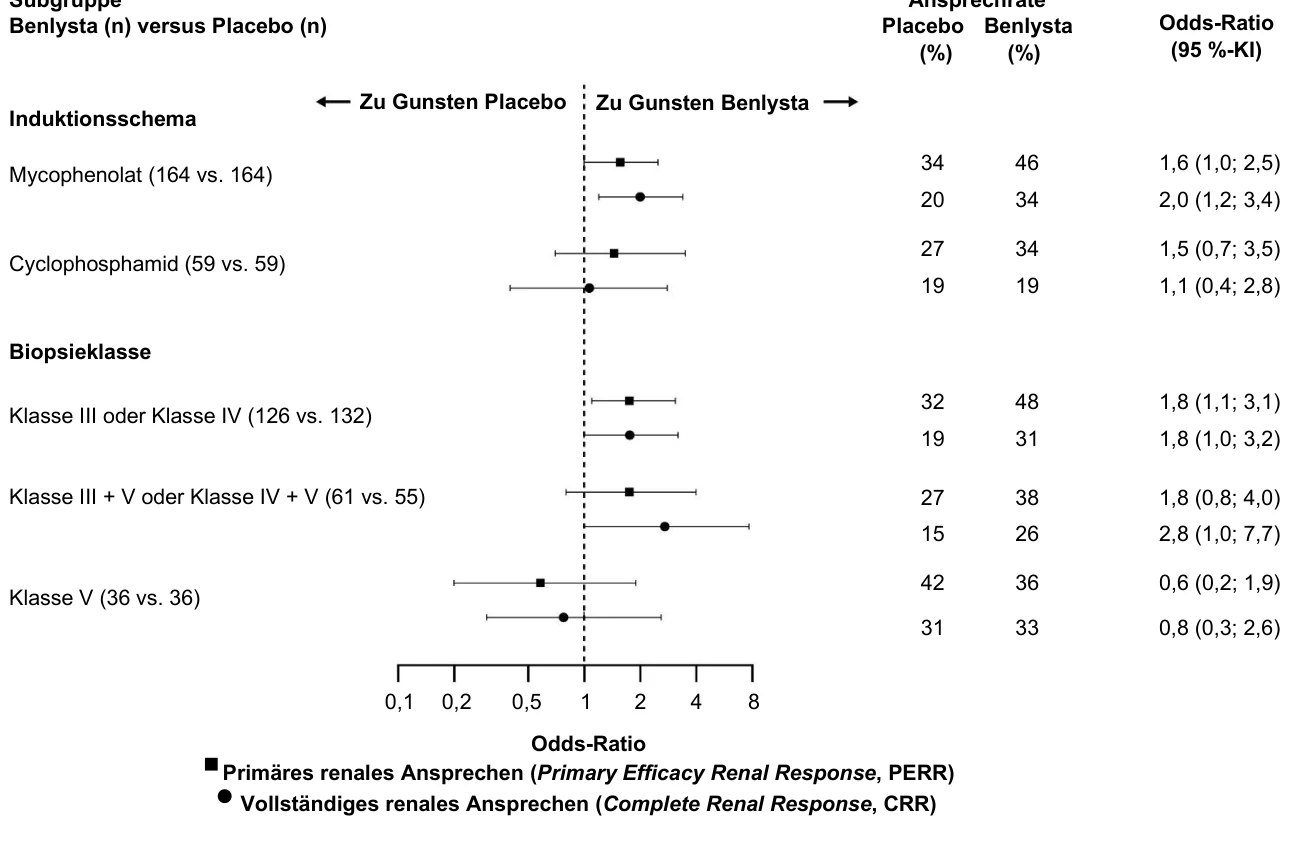
Zeit (Wochen)
Resp
o
n
d
er
(
%)
+/
-
SE 
Ansprechrate Subgruppe
Alter und ethnische Zugehörigkeit
Alter
In placebokontrollierten Studien wurden bei SLE-Patienten ≥ 65 Jahre, die Benlysta intravenös oder subkutan erhielten, keine Unterschiede in der Wirksamkeit oder Sicherheit gegenüber der Gesamtpopulation beobachtet. Jedoch ist die Anzahl der Patienten im Alter von ≥ 65 Jahren (62 Patienten für die Wirksamkeit und 219 Patienten für die Sicherheit) nicht ausreichend um zu beurteilen, ob sie anders ansprechen als jüngere Patienten.
Patienten mit schwarzer Hautfarbe
An den placebokontrollierten Studien mit subkutan verabreichtem Benlysta nahmen zu wenige Patienten mit schwarzer Hautfarbe teil, um aussagekräftige Schlussfolgerungen bezüglich der Auswirkungen der ethnischen Zugehörigkeit auf den klinischen Behandlungserfolg zu ziehen.
Die Sicherheit und Wirksamkeit von intravenös verabreichtem Benlysta wurde bei Patienten mit schwarzer Hautfarbe untersucht. Die derzeit verfügbaren Daten sind in der Fachinformation (Zusammenfassung der Merkmale des Arzneimittels) von Benlysta 120 mg und 400 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung beschrieben.
Kinder und Jugendliche
SLE
Subkutane Injektion
Benlysta 200 mg Injektionslösung in einer Fertigspritze wurde bei pädiatrischen Patienten nicht untersucht (siehe Abschnitt 4.2). Für Benlysta 200 mg Injektionslösung im Fertigpen werden die Sicherheit und Wirksamkeit von Benlysta, das pädiatrischen Patienten im Alter von 5 bis < 18 Jahren mit aktivem SLE verabreicht wird, unterstützt durch ein populationspharmakokinetisches Modell und eine Simulation, in die Daten einer unverblindeten pharmakokinetischen Studie mit 25 pädiatrischen Patienten mit aktivem SLE und subkutaner Verabreichung von Benlysta (200908) integriert wurden, sowie durch eine unten beschriebene Studie mit pädiatrischen Patienten mit aktivem SLE und intravenös verabreichtem Benlysta (PLUTO) (siehe Abschnitt 5.2).
Intravenöse Infusion
Die Sicherheit und Wirksamkeit von Benlysta wurden in einer randomisierten, doppelblinden, placebokontrollierten 52-wöchigen Studie (PLUTO) bei 93 pädiatrischen Patienten mit der klinischen Diagnose SLE gemäß der ACR-Klassifikationskriterien untersucht. Die Patienten hatten eine aktive SLE-Erkrankung, definiert als SELENA-SLEDAI-Score von ≥ 6 und positive Testergebnisse auf Auto-Antikörper beim Screening, wie bei den Studien mit Erwachsenen beschrieben. Die Patienten waren auf eine stabile SLE-Behandlung (Standardtherapie) eingestellt, und es galten ähnliche Einschlusskriterien wie bei den Studien mit Erwachsenen. Patienten mit einer schweren aktiven Lupusnephritis, einem schweren aktiven Lupus des Zentralnervensystems (ZNS), einer primären Immundefizienz, einem IgA-Mangel oder mit akuten oder chronischen Infektionen, die eine Behandlung erfordern, wurden von der Studie ausgeschlossen. Die Studie wurde in den USA, Südamerika, Europa und Asien durchgeführt. Das mittlere Alter der Patienten betrug 15 Jahre (Spanne von 6 bis 17 Jahren). In der Gruppe der 5- bis 11-Jährigen (n = 13) lag der SELENA-SLEDAI-Score bei 4 bis 13 und in der Gruppe der 12- bis 17-Jährigen (n = 79) lag der SELENA-SLEDAI-Score bei 4 bis 20. Die Mehrheit (94,6 %) der Patienten war weiblich. Die Studie war nicht auf statistische Vergleiche ausgelegt, und alle Daten sind deskriptiv.
Der primäre Wirksamkeitsendpunkt war der SLE-Responder-Index (SRI) in Woche 52, wie bei den intravenösen Studien bei Erwachsenen beschrieben. Der Anteil an pädiatrischen Patienten, die ein SRI-Ansprechen erreichten, war bei den Patienten, die Benlysta erhielten, größer als bei den Patienten, die Placebo erhielten. Das Ansprechen in den Einzelkomponenten des Endpunkts war konsistent mit dem des SRI (Tabelle 4).
Tabelle 4. Ansprechrate bei Kindern und Jugendlichen in Woche 52
| Ansprechen1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
SLE-Responder-Index (%) Odds-Ratio (95 %-KI) vs. Placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Einzelkomponenten des SLE-Responder-Index | ||
Prozentsatz der Patienten mit Reduktion des SELENA-SLEDAI-Score um ≥ 4 Punkte (%) Odds-Ratio (95 %-KI) vs. Placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Prozentsatz der Patienten ohne Verschlechterung im BILAG-Index (%) Odds-Ratio (95 %-KI) vs. Placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Prozentsatz der Patienten ohne Verschlechterung im PGA-Score (%) Odds-Ratio (95 %-KI) vs. Placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Bei den Analysen wurden alle Patienten ausgeschlossen, bei denen die Bewertung einer der Komponenten zu Studienbeginn fehlte (1 für Placebo).
Bei den Patienten, die einen schweren Schub erlitten, war der mittlere (mediane) Tag der Studie, an dem der erste schwere Schub auftrat, in der Benlysta-Gruppe Tag 150 und in der Placebogruppe Tag 113. Während der Beobachtungsdauer von 52 Wochen wurden schwere Schübe bei 17,0 % der Benlysta-Gruppe gegenüber 35,0 % der Placebogruppe beobachtet (beobachteter Behandlungsunterschied = 18,0 %; Hazard-Ratio = 0,36, 95 %-KI: 0,15; 0,86). Dies war konsistent mit den Ergebnissen der intravenösen klinischen Studien bei Erwachsenen.
Unter Verwendung der Paediatric Rheumatology International Trials Organisation / American College of Rheumatology (PRINTO/ACR) Kriterien zur Bewertung des jugendlichen SLE-Ansprechens zeigte gegenüber Placebo ein größerer Anteil der pädiatrischen Patienten, die Benlysta erhielten, eine Verbesserung (Tabelle 5).
Tabelle 5. PRINTO/ACR Ansprechen in Woche 52
Anteil der Patienten mit wenigstens 50 % Verbesserung in 2 der 5 Komponenten1 und einer Verschlechterung um mehr als 30 % in höchstens einer verbleibenden Komponente | Anteil der Patienten mit wenigstens 30 % Verbesserung in 3 der 5 Komponenten1 und einer Verschlechterung um mehr als 30 % in höchstens einer verbleibenden Komponente | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Ansprechen, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Beobachteter Unterschied vs. Placebo | 25,38 | 25,33 | ||
| Odds-Ratio (95 %-KI) vs. Placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 Die fünf PRINTO/ACR Komponenten waren die prozentuale Änderung in Woche 52 bezogen auf: Parent’s Global Assessment (Parent GA), PGA-Score, SELENA-SLEDAI-Score, 24-Stunden-Proteinurie und Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC) physical functioning domain score.
5.2 Pharmakokinetische Eigenschaften
Die folgenden Angaben zu subkutanen pharmakokinetischen Parametern basieren auf Populationsschätzungen von 661 Studienteilnehmern, bestehend aus 554 SLE-Patienten und 107 gesunden Studienteilnehmern, die Benlysta subkutan erhielten.
Resorption
Benlysta in einer Fertigspritze wird über eine subkutane Injektion verabreicht.
Nach subkutaner Verabreichung betrug die Bioverfügbarkeit von Belimumab etwa 74 %. Die Steady-State-Exposition wurde bei subkutaner Gabe nach etwa 11 Wochen erreicht. Die maximale Serumkonzentration (Cmax) von Belimumab im Steady-State betrug 108 µg/ml.
Verteilung
Belimumab wurde mit einem Steady-State-Gesamtverteilungsvolumen (Vss) von etwa 5 Litern in die Gewebe verteilt.
Biotransformation
Belimumab ist ein Protein, dessen Verstoffwechselung vermutlich durch weit verbreitete proteolytische Enzyme über den Abbau zu kleinen Peptiden und einzelnen Aminosäuren erfolgt. Es wurden keine klassischen Biotransformationsstudien durchgeführt.
Elimination
Nach subkutaner Verabreichung hatte Belimumab eine terminale Halbwertzeit von 18,3 Tagen. Die systemische Clearance betrug 204 ml/Tag.
Lupusnephritis-Studie
Bei 224 erwachsenen Patienten mit Lupusnephritis, die intravenös 10 mg/kg Körpergewicht Benlysta erhielten (Tage 0, 14, 28 und anschließend alle 28 Tage für bis zu 104 Wochen), wurde eine populationspharmakokinetische Analyse durchgeführt. Bei Patienten mit Lupusnephritis war die Belimumab-Clearance aufgrund der Aktivität der Nierenerkrankung anfänglich höher als es in den SLE-Studien beobachtet wurde. Nach 24 Wochen der Behandlung und während der gesamten restlichen Studiendauer waren die Belimumab-Clearance und die Exposition jedoch ähnlich wie bei erwachsenen SLE-Patienten, die intravenös 10 mg/kg Körpergewicht Belimumab erhielten.
Basierend auf populationspharmakokinetischer Modellierung und Simulation wird erwartet, dass die durchschnittlichen Steady-State-Konzentrationen nach subkutaner Verabreichung von 200 mg Belimumab einmal wöchentlich bei Erwachsenen mit Lupusnephritis ähnlich derer sind, die bei Erwachsenen mit Lupusnephritis beobachtet werden, die intravenös 10 mg/kg Körpergewicht Belimumab alle 4 Wochen erhalten.
Besondere Patientengruppen
Kinder und Jugendliche: Benlysta 200 mg Injektionslösung in einer Fertigspritze wurde bei pädiatrischen Patienten nicht untersucht (siehe Abschnitt 4.2). Für Benlysta 200 mg Injektionslösung im Fertigpen basieren die pharmakokinetischen Parameter von subkutan verabreichtem Belimumab auf einer populationspharmakokinetischen Analyse von 25 Patienten aus einer Phase-II-Pharmakokinetik-Studie mit pädiatrischen SLE-Patienten, die Belimumab subkutan erhielten, und der Phase-II-Studie mit pädiatrischen SLE-Patienten, die Belimumab intravenös erhielten. Nach subkutaner Verabreichung von 200 mg Belimumab bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren [wöchentlich (Patienten mit einem Körpergewicht ≥ 50 kg), alle 10 Tage (Patienten mit einem Körpergewicht zwischen 30 und < 50 kg) oder alle 2 Wochen (Patienten mit einem Körpergewicht von 15 bis < 30 kg)], wird die durchschnittliche Belimumab-Konzentration im Steady-State als ähnlich derer bei erwachsenen SLE-Patienten nach subkutaner Verabreichung von 200 mg Belimumab wöchentlich eingeschätzt und als ähnlich derer bei pädiatrischen SLE-Patienten nach intravenöser Verabreichung von 10 mg/kg Körpergewicht Belimumab an den Tagen 0, 14 und 28 und in 4-wöchigen Abständen danach. Die simulierten geometrischen Mittelwerte von Cmax, Cavg, Cmin und AUC (berechnet über das Dosierungsintervall) im Steady-State werden auf 124 µg/ml, 119 µg/ml, 111 µg/ml und 834 Tage•µg/ml für pädiatrische Patienten mit einem Körpergewicht von ≥ 50 kg, die Belimumab einmal wöchentlich erhalten, auf 114 µg/ml, 105 µg/ml, 91 µg/ml und 1051 Tage•µg/ml für pädiatrische Patienten mit einem Körpergewicht zwischen 30 und < 50 kg, die Belimumab alle 10 Tage erhalten, und auf 119 µg/ml, 103 µg/ml, 79 µg/ml und 1438 Tage•µg/ml für pädiatrische Patienten mit einem Körpergewicht zwischen 15 und < 30 kg, die Belimumab alle 2 Wochen erhalten, geschätzt.
Ältere Patienten: Benlysta wurde bei einer begrenzten Anzahl älterer Patienten untersucht. Der Faktor Lebensalter hatte der subkutanen populationspharmakokinetischen Analyse zufolge keinen Einfluss auf die Belimumab-Exposition. Allerdings kann ein Einfluss des Faktors Alter aufgrund der geringen Anzahl von Patienten ab 65 Jahren nicht vollständig ausgeschlossen werden.
Beeinträchtigung der Nierenfunktion: Es wurden keine speziellen Studien zu den Auswirkungen einer Beeinträchtigung der Nierenfunktion auf die Pharmakokinetik von Belimumab durchgeführt. Im Rahmen seiner klinischen Entwicklung wurde Benlysta bei einer begrenzten Patientenanzahl mit SLE und leichter (Kreatinin-Clearance [KrCl] zwischen ≥ 60 und < 90 ml/min), mittelschwerer (KrCl zwischen ≥ 30 und < 60 ml/min) oder schwerer (KrCl zwischen ≥ 15 und < 30 ml/min) Beeinträchtigung der Nierenfunktion untersucht: 121 Patienten mit leichter und 30 Patienten mit mittelschwerer Beeinträchtigung der Nierenfunktion erhielten Benlysta subkutan; 770 Patienten mit leichter, 261 Patienten mit mittelschwerer und 14 Patienten mit schwerer Beeinträchtigung der Nierenfunktion erhielten Benlysta intravenös.
Es wurde keine klinisch signifikante Reduktion der systemischen Clearance als Folge der Beeinträchtigung der Nierenfunktion beobachtet. Daher wird bei Patienten mit Beeinträchtigung der Nierenfunktion keine Dosisanpassung empfohlen.
Beeinträchtigung der Leberfunktion: Es wurden keine speziellen Studien zu den Auswirkungen einer Beeinträchtigung der Leberfunktion auf die Pharmakokinetik von Belimumab durchgeführt. IgG1-Moleküle wie Belimumab werden durch weit verbreitete proteolytische Enzyme abgebaut, die nicht auf das Lebergewebe beschränkt sind. Daher ist nicht zu erwarten, dass Veränderungen der Leberfunktion Auswirkungen auf die Elimination von Belimumab haben.
Körpergewicht/Body Mass Index (BMI)
Die Effekte von Körpergewicht und BMI auf die Belimumab-Exposition nach subkutaner Verabreichung bei Erwachsenen wurden als klinisch nicht bedeutsam betrachtet. Das Gewicht hatte keinen signifikanten Einfluss auf Wirksamkeit und Sicherheit. Daher wird bei Erwachsenen keine Dosisanpassung empfohlen.
Die Auswirkungen des Körpergewichts auf die Belimumab-Exposition nach subkutaner Verabreichung bei pädiatrischen Patienten wurden mithilfe eines populationspharmakokinetischen Modells ermittelt. Pädiatrische Patienten mit geringerem Körpergewicht haben eine geringere Belimumab-Clearance und ein geringeres Verteilungsvolumen, was zu einer erhöhten Exposition führt. Um sicherzustellen, dass die Belimumab-Exposition innerhalb akzeptabler Grenzen bleibt und über den gesamten pädiatrischen Gewichtsbereich hinweg konsistent ist, wird Belimumab bei Patienten mit geringerem Körpergewicht seltener verabreicht (siehe Abschnitt 4.2).
Umstellung von intravenöser auf subkutane Gabe
SLE
SLE-Patienten, die mit einem Wechselintervall von 1 bis 4 Wochen von der intravenösen Gabe von 10 mg/kg Körpergewicht alle 4 Wochen auf ein Schema mit subkutaner Verabreichung von 200 mg umgestellt wurden, hatten vor ihrer ersten subkutanen Dosis eine Belimumab-Serumkonzentration nahe ihrer letztendlichen subkutanen Steady-State-Trough-Konzentration (siehe Abschnitt 4.2). Auf Basis von Simulationen mit populationspharmakokinetischen Parametern waren die durchschnittlichen Belimumab Steady-State-Konzentrationen bei subkutaner Verabreichung von 200 mg einmal wöchentlich (bei erwachsenen Patienten und bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht von ≥ 50 kg), alle 10 Tage (bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht zwischen 30 und < 50 kg) oder alle 2 Wochen (bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht zwischen 15 und < 30 kg) vergleichbar mit der intravenösen Verabreichung von 10 mg/kg Körpergewicht alle 4 Wochen.
Lupusnephritis
Ein bis zwei Wochen nach den ersten beiden intravenösen Dosen wird bei Patienten mit Lupusnephritis, die von 10 mg/kg Körpergewicht intravenös auf 200 mg subkutan wöchentlich umgestellt werden, auf der Grundlage von populationspharmakokinetischen Simulationen erwartet, dass die durchschnittlichen Belimumab-Serumkonzentrationen ähnlich derer von Patienten, die alle 4 Wochen mit 10 mg/kg Körpergewicht intravenös behandelt werden, sind (siehe Abschnitt 4.2).
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Toxizität bei wiederholter Gabe und zur Reproduktionstoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Die intravenöse und subkutane Verabreichung an Affen führte zu der erwarteten Reduktion der peripheren B-Zellen und der B-Zellen im lymphatischen Gewebe; auffällige toxikologische Befunde wurden im Zusammenhang damit nicht beobachtet.
Es wurden Reproduktionsstudien an trächtigen Cynomolgus-Affenweibchen durchgeführt, die über 21 Wochen alle 2 Wochen 150 mg/kg Körpergewicht Belimumab als intravenöse Infusion erhielten (etwa das 9-Fache der erwarteten maximalen klinischen Exposition beim Menschen). Die Behandlung mit Belimumab war nicht mit direkten oder indirekten gesundheitsschädlichen Wirkungen im Sinne einer Toxizität beim Muttertier, Entwicklungstoxizität oder Teratogenität verbunden.
Behandlungsabhängige Befunde waren auf die erwartete reversible Reduktion der B-Zellen sowohl bei den Muttertieren als auch bei den Nachkommen und die reversible Reduktion von IgM bei den Affenjungen beschränkt. Die Anzahl der B-Zellen normalisierte sich bei den erwachsenen Affen nach Beendigung der Belimumab-Therapie etwa 1 Jahr nach der Geburt und bei den Affenjungen im
- 3. Lebensmonat. Die IgM-Spiegel der Affenjungen, die in utero Belimumab-exponiert gewesen waren, normalisierten sich im 6. Lebensmonat.
Die Auswirkungen auf die männliche und weibliche Fertilität wurden in den 6-monatigen Studien an Affen zur Toxikologie nach wiederholter Gabe unter Belimumab-Dosen von bis zu 50 mg/kg Körpergewicht untersucht. Es wurden keine behandlungsabhängigen Veränderungen an den männlichen und weiblichen Fortpflanzungsorganen sexuell reifer Tiere beobachtet. Eine informelle Beurteilung des Menstruationszyklus bei den weiblichen Tieren ergab keine Belimumab-abhängigen Veränderungen.
Da Belimumab ein monoklonaler Antikörper ist, wurde auf Studien zur Genotoxizität verzichtet. Auch wurden keine Studien zum kanzerogenen Potential oder zur Fertilität (männlich oder weiblich) durchgeführt.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Argininhydrochlorid
Histidin
Histidinmonohydrochlorid
Polysorbat 80 (E 433)
Natriumchlorid
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Keine bekannt.
6.3 Dauer der Haltbarkeit
3 Jahre.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Eine einzelne Benlysta Fertigspritze kann bei Temperaturen bis zu maximal 25 °C für bis zu 12 Stunden aufbewahrt werden. Die Fertigspritze muss vor Licht geschützt und verworfen werden, wenn sie nicht innerhalb von 12 Stunden verwendet wurde.
6.5 Art und Inhalt des Behältnisses
1 ml Lösung in einer Typ-1-Glasspritze mit einer befestigten Nadel (Edelstahl) und einer Nadelkappe.
Erhältlich in Packungsgrößen zu 1 oder 4 Fertigspritzen in jeder Packung.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Ausführliche Hinweise zur subkutanen Gabe von Benlysta in einer Fertigspritze werden am Ende der Packungsbeilage gegeben (Schritt-für-Schritt-Anleitung).
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irland
8. ZULASSUNGSNUMMERN
| EU/1/11/700/006 | 1 Fertigspritze | |
| EU/1/11/700/007 | 4 Fertigspritzen | |
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 13. Juli 2011
Datum der letzten Verlängerung der Zulassung: 18. Februar 2016
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Benlysta 120 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung. Benlysta 400 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung.
1. BEZEICHNUNG DES ARZNEIMITTELS
Benlysta 120 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung. Benlysta 400 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung.
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Benlysta 120 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Jede Durchstechflasche enthält 120 mg Belimumab. Nach der Rekonstitution enthält die Lösung 80 mg Belimumab pro Milliliter.
Benlysta 400 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Jede Durchstechflasche enthält 400 mg Belimumab. Nach der Rekonstitution enthält die Lösung 80 mg Belimumab pro Milliliter.
Belimumab ist ein humaner monoklonaler IgG1λ-Antikörper, der mittels rekombinanter DNA-Technologie in einer Säugerzelllinie (NS0) hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung
Benlysta 120 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Jede Durchstechflasche enthält 0,6 mg Polysorbat 80.
Benlysta 400 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Jede Durchstechflasche enthält 2,0 mg Polysorbat 80.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Weißes bis gebrochen weißes Pulver.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Benlysta ist indiziert als Zusatztherapie bei Patienten ab 5 Jahren mit aktivem, Autoantikörper-positivem systemischem Lupus erythematodes (SLE), die trotz Standardtherapie eine hohe Krankheitsaktivität (z. B. positiver Test auf Anti-dsDNA-Antikörper und niedriges Komplement) aufweisen (siehe Abschnitt 5.1).
Benlysta ist in Kombination mit immunsuppressiven Basistherapien zur Behandlung von erwachsenen Patienten mit aktiver Lupusnephritis indiziert (siehe Abschnitte 4.2 und 5.1).
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Benlysta soll von einem entsprechend qualifizierten Arzt mit Erfahrung in der Diagnose und Behandlung des SLE eingeleitet und überwacht werden. Die Benlysta-Infusionen müssen von qualifiziertem medizinischen Fachpersonal verabreicht werden, das speziell in der Verabreichung von Infusionstherapien geschult ist.
Bei der Verabreichung von Benlysta kann es zu schweren oder lebensbedrohlichen Überempfindlichkeits- und Infusionsreaktionen kommen. Es wurde von Patienten berichtet, die einige Stunden nach der Infusion Symptome von akuter Überempfindlichkeit entwickelten. Auch das Wiederauftreten von klinisch signifikanten Reaktionen nach initialer angemessener symptomatischer Behandlung ist beobachtet worden (siehe Abschnitte 4.4 und 4.8). Daher muss Benlysta in einer Einrichtung verabreicht werden, in der die notwendigen Voraussetzungen für die sofortige Behandlung derartiger Reaktionen gegeben sind. Es wird empfohlen, dass die Patienten zumindest nach den ersten beiden Infusionen für einen längeren Zeitraum (für einige Stunden) unter klinischer Aufsicht bleiben, da die Möglichkeit einer spät einsetzenden Reaktion zu berücksichtigen ist.
Patienten, die mit Benlysta behandelt werden, müssen auf das potenzielle Risiko schwerer oder lebensbedrohlicher Überempfindlichkeitsreaktionen und auf die Möglichkeit des verspäteten Eintretens oder des Wiederauftretens von Symptomen aufmerksam gemacht werden. Die Packungsbeilage muss dem Patienten jedes Mal ausgehändigt werden, wenn Benlysta angewendet wird (siehe Abschnitt 4.4).
Dosierung
Vor der Infusion von Benlysta kann eine Prämedikation, bestehend aus einem Antihistaminikum mit oder ohne Antipyretikum, verabreicht werden (siehe Abschnitt 4.4).
Bei Patienten mit SLE oder aktiver Lupusnephritis lautet die empfohlene Benlysta-Dosierung 10 mg/kg Körpergewicht an den Tagen 0, 14 und 28 sowie anschließend alle 4 Wochen. Der Zustand des Patienten soll kontinuierlich überwacht werden.
Wenn bei SLE-Patienten nach 6-monatiger Behandlung keine Verbesserung der Krankheitsaktivität erreicht werden kann, ist ein Abbruch der Behandlung mit Benlysta in Erwägung zu ziehen.
Bei Patienten mit aktiver Lupusnephritis ist Benlysta in Kombination mit Corticosteroiden und Mycophenolat oder Cyclophosphamid zur Induktions- bzw. Mycophenolat oder Azathioprin zur Erhaltungstherapie zu verabreichen.
Umstellung von intravenöser auf subkutane Gabe
SLE
Falls ein SLE-Patient von intravenöser auf subkutane Gabe von Benlysta umgestellt wird, muss die erste subkutane Injektion 1 bis 4 Wochen nach der letzten intravenösen Dosis verabreicht werden (siehe Abschnitt 5.2).
Lupusnephritis
Wenn ein Patient mit Lupusnephritis von intravenöser auf subkutane Gabe von Benlysta umgestellt wird, wird empfohlen die erste Dosis von 200 mg als subkutane Injektion 1 bis 2 Wochen nach der letzten intravenösen Dosis zu verabreichen. Diese Umstellung kann jederzeit, nachdem der Patient die ersten 2 intravenösen Dosen erhalten hat, durchgeführt werden (siehe Abschnitt 5.2).
Besondere Patientengruppen
Ältere Patienten
Die Daten zu Patienten ≥ 65 Jahre sind begrenzt (siehe Abschnitt 5.1). Benlysta ist bei älteren Patienten mit Vorsicht anzuwenden. Eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Beeinträchtigung der Nierenfunktion
Belimumab wurde an einer begrenzten Anzahl von SLE-Patienten mit eingeschränkter Nierenfunktion untersucht.
Auf Grundlage der vorliegenden Daten ist bei Patienten mit leichter, mittelschwerer oder schwerer Beeinträchtigung der Nierenfunktion keine Dosisanpassung erforderlich. Allerdings ist bei Patienten mit Niereninsuffizienz aufgrund mangelnder Daten Vorsicht geboten (siehe Abschnitt 5.2).
Beeinträchtigung der Leberfunktion
Es wurden keine speziellen Studien mit Benlysta bei Patienten mit einer Beeinträchtigung der Leberfunktion durchgeführt. Eine Dosisanpassung ist bei Patienten mit beeinträchtigter Leberfunktion wahrscheinlich nicht erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
SLE
Das empfohlene Benlysta-Dosierungsschema für Kinder ab 5 Jahren lautet 10 mg/kg Körpergewicht an den Tagen 0, 14 und 28 sowie anschließend alle 4 Wochen.
Die Sicherheit und Wirksamkeit der intravenösen Verabreichung von Benlysta bei Kindern unter 5 Jahren wurde nicht nachgewiesen. Es liegen keine Daten vor.
Lupusnephritis
Die Sicherheit und Wirksamkeit der intravenösen Verabreichung von Benlysta wurde bei Kindern und Jugendlichen unter 18 Jahren nicht nachgewiesen. Es liegen keine Daten vor.
Art der Anwendung
Benlysta wird als intravenöse Infusion verabreicht und muss vor der Verabreichung rekonstituiert und verdünnt werden. Hinweise zur Rekonstitution, Verdünnung und Lagerung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
Benlysta muss über den Zeitraum von 1 Stunde infundiert werden.
Benlysta darf nicht als intravenöser Bolus verabreicht werden.
Wenn es bei dem Patienten zu einer Infusionsreaktion kommt, kann die Infusionsgeschwindigkeit verlangsamt oder die Infusion unterbrochen werden. Im Falle einer potenziell lebensbedrohlichen Nebenwirkung muss die Infusion sofort abgebrochen werden (siehe Abschnitte 4.4 und 4.8).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Benlysta wurde in den folgenden erwachsenen und pädiatrischen Patientengruppen nicht untersucht und wird nicht empfohlen bei:
- schwerem aktiven Lupus des Zentralnervensystems (siehe Abschnitt 5.1)
- HIV
- früherer oder aktueller Hepatitis B oder C
- Hypogammaglobulinämie (IgG < 400 mg/dl) oder IgA-Mangel (IgA < 10 mg/dl)
größerer Organtransplantation oder hämatopoetischer Stammzell-/
Knochenmarktransplantation oder Nierentransplantation in der Vorgeschichte.
Gleichzeitige Anwendung mit einer auf die B-Zellen gerichteten Therapie
Die verfügbaren Daten unterstützen nicht die gemeinsame Verabreichung von Rituximab mit Benlysta bei SLE-Patienten (siehe Abschnitt 5.1). Bei gemeinsamer Verabreichung von Benlysta mit anderen auf die B-Zellen abzielenden Therapien ist Vorsicht geboten.
Infusionsreaktionen und Überempfindlichkeit
Die Gabe von Benlysta kann zu Überempfindlichkeits- und Infusionsreaktionen führen, die schwer und tödlich sein können. Bei einer schweren Reaktion muss die Verabreichung von Benlysta unterbrochen und eine geeignete medikamentöse Therapie verabreicht werden (siehe Abschnitt 4.2). Das Risiko von Überempfindlichkeitsreaktionen ist bei den ersten beiden Infusionen am größten; das Risiko muss jedoch für jede verabreichte Infusion berücksichtigt werden. Patienten mit multiplen Arzneimittelallergien oder signifikanter Überempfindlichkeit in der Vorgeschichte können ein erhöhtes Risiko haben.
Vor der Infusion von Benlysta kann eine Prämedikation, bestehend aus einem Antihistaminikum mit oder ohne Antipyretikum, verabreicht werden. Ob eine Prämedikation die Häufigkeit und Schwere von Infusionsreaktionen verringert, ist nicht hinreichend geklärt.
| In klinischen Studien traten bei etwa 0,9 % der erwachsenen Patienten schwere Infusions- und | |||
| Überempfindlichkeitsreaktionen wie anaphylaktische Reaktionen, Bradykardie, Hypotonie, | |||
| Angioödem und Dyspnoe auf. Infusionsreaktionen kamen bei den ersten beiden Infusionen häufiger | |||
| vor und nahmen bei den nachfolgenden Infusionen tendenziell ab | |||
(siehe Abschnitt 4.8). Es wurde von Patienten berichtet, die einige Stunden nach der Infusion Symptome von akuter Überempfindlichkeit entwickelten. Auch das Wiederauftreten von klinisch signifikanten Reaktionen nach initialer angemessener symptomatischer Behandlung ist beobachtet worden (siehe Abschnitte 4.2 und 4.8). Deshalb muss Benlysta in einer Umgebung verabreicht werden, in der die geeignete Behandlung solcher Reaktionen unmittelbar verfügbar ist. Es wird empfohlen, dass die Patienten zumindest nach den ersten beiden Infusionen für einen längeren Zeitraum (für einige Stunden) unter klinischer Aufsicht bleiben, da die Möglichkeit einer spät einsetzenden Reaktion zu berücksichtigen ist. Patienten müssen darauf hingewiesen werden, dass Überempfindlichkeitsreaktionen am Tag der Infusion oder mehrere Tage danach möglich sind, und über mögliche Anzeichen und Symptome sowie über die Möglichkeit des Wiederauftretens informiert werden. Patienten müssen angewiesen werden, unmittelbaren ärztlichen Rat einzuholen, wenn sie eines dieser Symptome bemerken. Die Packungsbeilage muss dem Patienten jedes Mal ausgehändigt werden, wenn Benlysta angewendet wird (siehe Abschnitt 4.2).
Es wurden auch nicht-akute Überempfindlichkeitsreaktionen vom verzögerten Typ beobachtet. Diese beinhalteten Symptome wie Ausschlag, Übelkeit, Ermüdung/Fatigue, Myalgie, Kopfschmerz und faziales Ödem.
Infektionen
Der Wirkmechanismus von Belimumab könnte bei Erwachsenen und Kindern mit Lupus das Risiko für das Auftreten von Infektionen, einschließlich opportunistischer Infektionen, erhöhen, wobei bei jüngeren Kindern ein noch höheres Risiko bestehen kann. In kontrollierten klinischen Studien war die Inzidenz schwerer Infektionen in den Benlysta- und Placebogruppen ähnlich, jedoch traten tödliche Infektionen (z. B. Pneumonien und Sepsis) häufiger bei Patienten auf, die Benlysta erhielten, als bei Patienten, die Placebo erhielten (siehe Abschnitt 4.8). Vor Beginn der Behandlung mit Benlysta ist eine Impfung gegen Pneumokokken in Betracht zu ziehen. Benlysta darf nicht bei Patienten mit aktiven schweren Infektionen (einschließlich schwerer chronischer Infektionen) eingesetzt werden. Wenn Ärzte in Erwägung ziehen, Benlysta bei Patienten mit rezidivierenden Infektionen in der Vorgeschichte anzuwenden, müssen sie Vorsicht walten lassen und sorgfältig abwägen, ob der erwartete Nutzen die Risiken überwiegt. Ärzte müssen den Patienten raten, sich an ihren Arzt zu wenden, wenn sie Symptome einer Infektion entwickeln. Patienten, bei denen während der Behandlung mit Benlysta eine Infektion auftritt, müssen engmaschig überwacht werden und eine Unterbrechung der immunsuppressiven Therapie einschließlich Benlysta muss sorgfältig abgewogen werden, bis die Infektion überwunden ist. Das Risiko der Anwendung von Benlysta bei Patienten mit aktiver oder latenter Tuberkulose ist unbekannt.
Depressionen und Suizidalität
In kontrollierten klinischen intravenösen und subkutanen Studien wurden psychiatrische Erkrankungen (Depressionen, Suizidgedanken und -verhalten, einschließlich Suizid) häufiger bei Patienten berichtet, die Benlysta erhielten (siehe Abschnitt 4.8). Ärzte sollen das Risiko für Depressionen und Suizid unter Berücksichtigung der Krankengeschichte und des aktuellen psychiatrischen Zustands vor Behandlung mit Benlysta bewerten und die Patienten während der Behandlung weiterhin überwachen. Ärzte müssen den Patienten (und gegebenenfalls den Betreuern) raten, sich im Falle von neuen oder sich verschlimmernden psychiatrischen Symptomen an ihren Arzt zu wenden. Bei Patienten, bei denen derartige Symptome auftreten, ist ein Abbruch der Behandlung in Betracht zu ziehen.
Schwerwiegende Nebenwirkungen der Haut
Im Zusammenhang mit der Behandlung mit Benlysta wurden das Stevens-Johnson-Syndrom (SJS) und die toxische epidermale Nekrolyse (TEN) berichtet, die lebensbedrohlich oder tödlich sein können. Patienten sind über die Anzeichen und Symptome von SJS und TEN aufzuklären und engmaschig auf Reaktionen der Haut zu überwachen. Wenn Anzeichen und Symptome auftreten, die auf diese Reaktionen hindeuten, ist Benlysta sofort abzusetzen und eine alternative Behandlung in Betracht zu ziehen. Wenn der Patient bei der Anwendung von Benlysta ein SJS oder eine TEN entwickelt hat, darf die Behandlung mit Benlysta bei diesem Patienten zu keinem Zeitpunkt wieder aufgenommen werden.
Progressive multifokale Leukenzephalopathie
Progressive multifokale Leukenzephalopathie (PML) wurde unter der Behandlung des SLE mit Benlysta berichtet. Ärzte müssen besonders wachsam sein für Symptome, die auf eine PML hinweisen, von Patienten jedoch möglicherweise nicht bemerkt werden (z. B. kognitive, neurologische oder psychiatrische Symptome oder Anzeichen). Patienten sollen bezüglich jeglicher dieser neu auftretenden oder sich verschlechternden Symptome oder Anzeichen überwacht werden und falls solche Symptome/Anzeichen auftreten, müssen eine Überweisung an einen Neurologen und geeignete diagnostische Maßnahmen für die PML in Erwägung gezogen werden, sofern dies klinisch angezeigt ist. Falls eine PML vermutet wird, muss die immunsuppressive Therapie, einschließlich Benlysta, ausgesetzt werden, bis die PML ausgeschlossen wurde. Falls eine PML bestätigt wird, muss die immunsuppressive Therapie, einschließlich Benlysta, abgesetzt werden.
Immunisierung
In den letzten 30 Tagen vor sowie während der Anwendung von Benlysta sollen keine Lebendimpfstoffe verabreicht werden, da die klinische Sicherheit nicht belegt ist. Es liegen keine Daten zur Möglichkeit einer sekundären Übertragung von Infektionen von mit Lebendimpfstoff geimpften Personen auf mit Benlysta behandelte Patienten vor.
Aufgrund seines Wirkmechanismus kann Belimumab die Immunantwort auf Impfungen beeinträchtigen. Allerdings war in einer kleinen Studie, die die Immunantwort auf einen 23-valenten Pneumokokken-Impfstoff untersuchte, die allgemeine Immunantwort auf die unterschiedlichen Serotypen bei SLE-Patienten, die Benlysta erhielten, ähnlich der von Patienten, die zur Zeit der Impfung eine immunsuppressive Standardtherapie erhielten. Es liegen keine ausreichenden Daten vor, um Rückschlüsse in Bezug auf die Immunantwort auf andere Impfstoffe zu ziehen.
Begrenzte Daten weisen darauf hin, dass Benlysta den Impfschutz von Impfungen, die vor Verabreichung von Benlysta durchgeführt wurden, nicht signifikant beeinflusst. In einer Substudie bei einer kleinen Gruppe von Patienten, die zuvor eine Tetanus-, Pneumokokken- oder Influenza-Impfung erhalten hatten, blieben nach der Behandlung mit Benlysta protektive Impftiter bestehen.
Malignome und lymphoproliferative Erkrankungen
Arzneimittel aus der Gruppe der Immunmodulatoren, einschließlich Benlysta, können das Malignomrisiko erhöhen. Vorsicht ist geboten, wenn bei Patienten mit einer Malignom-Anamnese die Behandlung mit Benlysta erwogen wird oder wenn bei Patienten mit neu aufgetretenem Malignom die Fortsetzung der Benlysta-Therapie in Betracht gezogen wird. Es wurden keine Patienten untersucht, bei denen in den vorangegangenen 5 Jahren eine maligne Neoplasie aufgetreten war; eine Ausnahme bildeten Patienten mit Basalzell- oder Plattenepithelkarzinomen der Haut und Patientinnen mit Gebärmutterhalskrebs, die entweder operativ vollständig entfernt oder anderweitig ausreichend behandelt worden waren.
Polysorbat 80
Dieses Arzneimittel enthält Polysorbat 80 (siehe Abschnitt 2), das allergische Reaktionen hervorrufen kann.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h. es ist nahezu „natriumfrei“. Da Benlysta Pulver für ein Konzentrat jedoch in einer Infusionslösung verdünnt wird, die Natrium enthält, muss dies bei Patienten mit einer kontrollierten Natriumdiät berücksichtigt werden (siehe Abschnitt 6.6).
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine in vivo Studien zur Erfassung von Wechselwirkungen durchgeführt. Bei chronischer Entzündung ist die Bildung einiger CYP450-Enzyme durch die Erhöhung bestimmter Zytokin-Spiegel unterdrückt. Es ist nicht bekannt, ob Belimumab ein indirekter Modulator solcher Zytokine sein könnte. Das Risiko einer indirekten Abnahme der CYP-Aktivität durch Belimumab kann nicht ausgeschlossen werden. Bei Patienten unter CYP-Substraten mit enger therapeutischer Breite und individuell angepasster Dosis (z. B. Warfarin), ist bei Initiierung oder Absetzen von Belimumab eine Überwachung der Therapie in Erwägung zu ziehen.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Kontrazeption bei Männern und Frauen
Frauen im gebärfähigen Alter müssen während der Behandlung mit Benlysta und mindestens 4 Monate nach der letzten Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen nur sehr begrenzte Erfahrungen mit der Anwendung von Benlysta bei Schwangeren vor. Tierexperimentelle Studien an Affen ergaben neben der erwarteten pharmakologischen Wirkung, d. h. einer Reduktion der B-Zellen, keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf eine Reproduktionstoxizität (siehe Abschnitt 5.3). Benlysta soll während der Schwangerschaft nicht angewendet werden, es sei denn, der potenzielle Nutzen rechtfertigt das potenzielle Risiko für das ungeborene Kind.
Stillzeit
Es ist nicht bekannt, ob Benlysta in die Muttermilch übergeht oder nach oraler Aufnahme systemisch resorbiert wird. Allerdings wurde Belimumab in der Milch von Affenweibchen nachgewiesen, die alle 2 Wochen eine Dosis von 150 mg/kg Körpergewicht erhielten.
Da mütterliche Antikörper (IgG) in die Muttermilch übergehen, wird empfohlen, eine Entscheidung darüber zu treffen, ob das Stillen zu unterbrechen ist oder ob auf die Behandlung mit Benlysta verzichtet werden soll. Dabei soll sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Mutter berücksichtigt werden.
Fertilität
Es liegen keine Daten zu den Auswirkungen von Belimumab auf die Fertilität beim Menschen vor. In tierexperimentellen Studien wurden die Auswirkungen auf die männliche und weibliche Fertilität nicht formell untersucht (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Es wurden keine Studien zu den Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen durchgeführt. Aufgrund der Pharmakologie von Belimumab sind keine negativen Auswirkungen auf diese Tätigkeiten zu erwarten. Bei der Beurteilung der Fähigkeit des Patienten, Aufgaben zu erfüllen, die uneingeschränktes Urteilsvermögen oder motorische bzw. kognitive Fertigkeiten erfordern, wird empfohlen, den klinischen Zustand des Patienten und das Nebenwirkungsprofil von Benlysta zu berücksichtigen.
4.8 Nebenwirkungen
Übersicht über das Sicherheitsprofil bei Erwachsenen
Die Sicherheit von Belimumab bei SLE-Patienten wurde in drei placebokontrollierten intravenösen Studien vor Zulassung und einer anschließenden regionalen placebokontrollierten intravenösen Studie, einer placebokontrollierten subkutanen Studie und zwei placebokontrollierten intravenösen Studien nach Markteinführung untersucht. Die Sicherheit bei Patienten mit aktiver Lupusnephritis wurde in einer placebokontrollierten intravenösen Studie untersucht.
Die Daten in der folgenden Tabelle spiegeln die Exposition bei 674 SLE-Patienten aus den drei klinischen Studien vor Zulassung und von 470 Patienten aus der anschließenden placebokontrollierten Studie wider, die Benlysta intravenös erhielten (10 mg/kg Körpergewicht über einen Zeitraum von 1 Stunde an den Tagen 0, 14, 28 und anschließend alle 28 Tage für bis zu 52 Wochen), sowie bei 556 SLE-Patienten, die Benlysta subkutan erhielten (einmal wöchentlich 200 mg für bis zu 52 Wochen). Die angeführten Sicherheitsdaten schließen bei einigen SLE-Patienten Daten nach Woche 52 ein. Die Daten spiegeln zusätzlich die Exposition bei 224 Patienten mit aktiver Lupusnephritis wider, die Benlysta intravenös erhielten (10 mg/kg Körpergewicht für bis zu 104 Wochen). Daten aus Berichten nach Markteinführung sind ebenfalls enthalten.
Die Mehrzahl der Patienten erhielt darüber hinaus gleichzeitig eine oder mehrere der folgenden SLE-Therapeutika: Corticosteroide, Immunmodulatoren, Antimalariamittel, nicht-steroidale Antirheumatika.
Nebenwirkungen wurden bei 84 % der mit Benlysta und 87 % der mit Placebo behandelten Patienten berichtet. Die am häufigsten beschriebene Nebenwirkung (die bei ≥ 5 % der SLE-Patienten unter Benlysta plus Standardtherapie und ≥ 1 % häufiger als unter Placebo auftrat) war Nasopharyngitis. Der Anteil der Patienten, die die Behandlung aufgrund von Nebenwirkungen abbrachen, betrug unter Benlysta 7 % und unter Placebo 8 %.
Die am häufigsten berichteten Nebenwirkungen (> 5 % der mit Benlysta plus Standardtherapie behandelten Patienten mit aktiver Lupusnephritis) waren Infektionen der oberen Atemwege, Harnwegsinfektionen und Herpes Zoster. Der Anteil der Patienten, die die Behandlung aufgrund von Nebenwirkungen abbrachen, betrug 12,9 % unter den mit Benlysta behandelten Patienten und 12,9 % unter den mit Placebo behandelten Patienten.
Schwerwiegende Nebenwirkungen der Haut: Das Stevens-Johnson-Syndrom (SJS) und die toxische epidermale Nekrolyse (TEN) wurden im Zusammenhang mit der Behandlung mit Benlysta berichtet (siehe Abschnitt 4.4).
Tabellarische Übersicht über die Nebenwirkungen
Die Nebenwirkungen sind im Folgenden nach MedDRA-Systemorganklasse und Häufigkeit angegeben. Es wurden die folgenden Häufigkeitskategorien verwendet:
Sehr häufig ≥ 1/10
Häufig ≥ 1/100, < 1/10
Gelegentlich ≥ 1/1 000, < 1/100
Selten ≥ 1/10 000, < 1/1 000
Nicht bekannt Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar.
Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad geordnet. Die angegebene Häufigkeit ist die höchste, die unter einer der Formulierungen beobachtet wurde.
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
| Infektionen und parasitäre Erkrankungen1 | Sehr häufig | Bakterielle Infektionen, z. B. Bronchitis, Harnwegsinfekt |
| Häufig | Virale Gastroenteritis, Pharyngitis, Nasopharyngitis, virale Infektion der oberen Atemwege | |
| Erkrankungen des Blutes und des Lymphsystems | Häufig | Leukopenie |
| Erkrankungen des Immunsystems | Häufig | Überempfindlichkeitsreaktionen2 |
| Gelegentlich | Anaphylaktische Reaktion | |
| Selten | Nicht-akute Überempfindlichkeitsreaktionen vom verzögerten Typ | |
| Psychiatrische Erkrankungen | Häufig | Depression |
| Gelegentlich | Suizidverhalten, Suizidgedanken | |
| Erkrankungen des Nervensystems | Häufig | Migräne |
| Erkrankungen des Gastrointestinaltrakts | Häufig | Diarrhö, Übelkeit |
| Erkrankungen der Haut und des Unterhautgewebes | Häufig | Reaktionen an der Injektionsstelle3, Urtikaria, Ausschlag |
| Gelegentlich | Angioödem | |
| Nicht bekannt | Stevens-Johnson-Syndrom, toxische epidermale Nekrolyse | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Häufig | Schmerzen in den Extremitäten |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion2, Fieber |
1 Siehe „Beschreibung ausgewählter Nebenwirkungen“ und Abschnitt 4.4 „Infektionen“ für weitere Informationen.
2 Der Begriff „Überempfindlichkeitsreaktionen“ umfasst eine Gruppe von Reaktionen einschließlich Anaphylaxie, die mit unterschiedlichen Symptomen, wie z. B. Hypotonie, Angioödem, Urtikaria oder anderen Formen von Ausschlag, Pruritus und Dyspnoe, einhergehen. Als „systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion“ bezeichnet man eine Gruppe von Reaktionen, die sich in unterschiedlichen Symptomen, wie z. B. Bradykardie, Myalgie, Kopfschmerzen, Ausschlag, Urtikaria, Fieber, Hypotonie, Hypertonie, Schwindelgefühl und Arthralgie manifestieren. Wegen der Überschneidungen bei den Anzeichen und Symptomen lassen sich Überempfindlichkeitsreaktionen und systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion nicht immer voneinander abgrenzen.
3 Gilt nur für die subkutane Formulierung.
Beschreibung ausgewählter Nebenwirkungen
Die nachfolgend aufgeführten Daten wurden aus den drei intravenösen klinischen Studien vor Zulassung (nur intravenöse Gaben von 10 mg/kg Körpergewicht) und der subkutanen klinischen Studie zusammengefasst. „Infektionen“ und „Psychiatrische Erkrankungen“ schließen außerdem Daten aus einer Studie nach Markteinführung ein.
Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion und Überempfindlichkeitsreaktionen: Systemische Reaktionen im Zusammenhang mit einer Infusion oder Injektion und Überempfindlichkeitsreaktionen wurden im Allgemeinen am Tag der Verabreichung beobachtet, aber akute Überempfindlichkeitsreaktionen können auch einige Tage nach der Gabe auftreten. Patienten mit multiplen Arzneimittelallergien oder signifikanten
Überempfindlichkeitsreaktionen in der Vorgeschichte können ein erhöhtes Risiko haben.
Die Inzidenz von Infusions- und Überempfindlichkeitsreaktionen innerhalb von 3 Tagen nach einer intravenösen Verabreichung betrug in der Gruppe mit Benlysta 12 % und in der Placebogruppe 10 %. Bei 1,2 % bzw. 0,3 % der Patienten musste die Behandlung auf Dauer abgesetzt werden.
Infektionen: Die Gesamtinzidenz von Infektionen in intravenösen und subkutanen SLE-Studien vor Zulassung betrug in beiden Gruppen unter Benlysta oder Placebo jeweils 63 %. Infektionen, die in der Benlysta-Gruppe bei mindestens 3 % der Patienten und um mindestens 1 % häufiger auftraten als in der Placebogruppe, waren virale Infektionen der oberen Atemwege, Bronchitis und bakterielle Harnwegsinfektionen. Schwerwiegende Infektionen traten bei 5 % der mit Benlysta oder Placebo behandelten Patienten auf, schwerwiegende opportunistische Infektionen bei 0,4 % der Patienten unter Benlysta bzw. 0 % in der Placebogruppe. Infektionen, die einen Abbruch der Behandlung zur Folge hatten, traten bei 0,7 % der mit Benlysta behandelten Patienten und 1,5 % der Placebo-Patienten auf. Einige Infektionen verliefen schwer oder tödlich.
Für Informationen zu den bei pädiatrischen SLE-Patienten beobachteten Infektionen, siehe den untenstehenden Abschnitt zu Kindern und Jugendlichen.
In der Lupusnephritis-Studie erhielten die Patienten als Basistherapie ein Standardregime (siehe Abschnitt 5.1) und die Gesamtinzidenz von Infektionen betrug 82 % bei Patienten, die Benlysta erhielten, gegenüber 76 % bei Patienten, die Placebo erhielten. Schwere Infektionen traten bei 13,8 % der Patienten, die Benlysta erhielten, und bei 17,0 % der Patienten, die Placebo erhielten, auf. Tödliche Infektionen traten bei 0,9 % (2/224) der Patienten, die Benlysta erhielten, und bei 0,9 % (2/224) der Patienten, die Placebo erhielten, auf.
In einer 52-wöchigen randomisierten, doppelblinden Unbedenklichkeitsstudie bei SLE nach Markteinführung (BEL115467), welche die Mortalität und spezifische unerwünschte Ereignisse bei Erwachsenen untersuchte, traten schwere Infektionen bei 3,7 % der Patienten, die Benlysta (intravenös 10 mg/kg Körpergewicht) erhielten, und bei 4,1 % der Patienten, die Placebo erhielten, auf. Jedoch traten tödliche Infektionen (z. B. Pneumonien und Sepsis) bei 0,45 % (9/2 002) der mit Benlysta behandelten Patienten und bei 0,15 % (3/2 001) der Patienten, die Placebo erhielten, auf, während die Gesamtmortalität 0,50 % (10/2 002) bzw. 0,40 % (8/2 001) betrug. Die meisten tödlichen Infektionen wurden in den ersten 20 Wochen der Behandlung mit Benlysta beobachtet.
Psychiatrische Erkrankungen: In den intravenösen klinischen Studien bei SLE vor Zulassung wurden bei 1,2 % (8/674) der Patienten, die 10 mg/kg Körpergewicht Benlysta erhielten, und bei 0,4 % (3/675) der Patienten, die Placebo erhielten, schwerwiegende psychiatrische Ereignisse berichtet. Schwere Depressionen wurden bei 0,6 % (4/674) der Patienten, die 10 mg/kg Körpergewicht Benlysta erhielten, und bei 0,3 % (2/675) der Patienten, die Placebo erhielten, berichtet. Es gab zwei Suizide bei den mit Benlysta behandelten Patienten (einschließlich einem Patienten, der 1 mg/kg Körpergewicht Benlysta erhielt).
In einer SLE-Studie nach Markteinführung wurden bei 1,0 % (20/2 002) der Patienten, die Benlysta erhielten, und bei 0,3 % (6/2 001) der Patienten, die Placebo erhielten, schwerwiegende psychiatrische Ereignisse berichtet. Schwere Depressionen wurden bei 0,3 % (7/2 002) der Patienten, die Benlysta erhielten, und bei < 0,1 % (1/2 001) der Patienten, die Placebo erhielten, berichtet. Die Häufigkeit von schwerwiegenden Suizidgedanken, -verhalten oder Selbstverletzung ohne Suizidabsicht betrug insgesamt 0,7 % (15/2 002) der Patienten, die Benlysta erhielten, und 0,2 % (5/2 001) in der Placebogruppe. In keiner der beiden Gruppen wurde ein Suizid berichtet.
Patienten mit psychiatrischen Erkrankungen in der Vorgeschichte wurden von den oben genannten intravenösen SLE-Studien nicht ausgeschlossen.
In der subkutanen klinischen Studie bei SLE, die Patienten mit psychiatrischen Erkrankungen in der Vorgeschichte ausschloss, wurden bei 0,2 % (1/556) der Patienten, die Benlysta erhielten, schwerwiegende psychiatrische Ereignisse gemeldet und bei keinem Patienten, der Placebo erhielt. Es gab in keiner der beiden Gruppen schwerwiegende Depressions-bezogene Ereignisse oder Suizide.
Leukopenie: Die Inzidenz von Leukopenien, die bei SLE-Patienten als unerwünschtes Ereignis gemeldet wurden, betrug in der Benlysta-Gruppe 3 % und in der Placebogruppe 2 %.
Erkrankungen des Gastrointestinaltrakts: Adipöse SLE-Patienten [Body-Mass-Index (BMI) > 30 kg/m2], die intravenös mit Benlysta behandelt wurden, berichteten häufiger über Übelkeit, Erbrechen und Diarrhö als mit Placebo behandelte adipöse Patienten und normalgewichtige Patienten (BMI ≥ 18,5 bis ≤ 30 kg/m2). Keines dieser gastrointestinalen Ereignisse bei adipösen Patienten war schwerwiegend.
Kinder und Jugendliche
Das Nebenwirkungsprofil bei pädiatrischen Patienten basiert auf einer Studie zur subkutanen und einer Studie zur intravenösen Verabreichung.
In einer 52-wöchigen unverblindeten Studie, in der 25 pädiatrische SLE-Patienten (im Alter von 10 bis 17 Jahren) Benlysta subkutan in einer mit Erwachsenen vergleichbaren Exposition (200 mg in einem festgelegten Dosierungsintervall basierend auf dem Körpergewicht, zusätzlich zur Komedikation) erhielten, entsprach das Sicherheitsprofil bei pädiatrischen Patienten, die Benlysta subkutan erhielten, dem bekannten Sicherheitsprofil von Belimumab.
In einer 52-wöchigen placebokontrollierten Studie, in der 53 SLE-Patienten (im Alter von 6 bis 17 Jahren) Benlysta (intravenös 10 mg/kg Körpergewicht an den Tagen 0, 14, 28 und anschließend alle 28 Tage, zusätzlich zur Komedikation) erhielten, wurden bei Jugendlichen ab 12 Jahren keine neuen Sicherheitssignale beobachtet (n = 43). Die Daten zur Sicherheit bei Kindern unter 12 Jahren (n = 10) sind begrenzt.
Infektionen
Gruppe der 5- bis 11-Jährigen: Infektionen wurden bei 8/10 Patienten, die Benlysta intravenös erhielten, und bei 3/3 Patienten, die Placebo erhielten, berichtet. Schwerwiegende Infektionen wurden bei 1/10 Patienten, die Benlysta intravenös erhielten, und bei 2/3 Patienten, die Placebo erhielten, berichtet (siehe Abschnitt 4.4).
Gruppe der 12- bis 17-Jährigen: Infektionen wurden bei 22/43 Patienten, die Benlysta intravenös erhielten, und bei 25/37 Patienten, die Placebo erhielten, berichtet. Schwerwiegende Infektionen wurden bei 3/43 Patienten, die Benlysta intravenös erhielten, und bei 3/37 Patienten, die Placebo erhielten, berichtet. In der unverblindeten Erweiterungsphase gab es eine tödlich verlaufene Infektion bei einem Patienten, der Benlysta intravenös erhielt.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen begrenzte klinische Erfahrungen mit der Überdosierung von Benlysta vor. Nebenwirkungen, die im Zusammenhang mit Fällen von Überdosierung berichtet wurden, stimmen mit den für Belimumab erwarteten überein.
Zwei Dosen von bis zu 20 mg/kg Körpergewicht wurden im Abstand von 21 Tagen als intravenöse Infusionen an Menschen verabreicht, ohne dass die Inzidenz oder der Schweregrad von Nebenwirkungen gegenüber Dosen von 1, 4 oder 10 mg/kg Körpergewicht anstieg.
Bei versehentlicher Überdosierung muss der Patient sorgfältig überwacht und eine geeignete supportive Behandlung verabreicht werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, monoklonale Antikörper, ATC-Code: L04AG04
Wirkmechanismus
Belimumab ist ein humaner monoklonaler IgG1λ-Antikörper mit Spezifität für das lösliche humane B-Lymphozyten-Stimulator-Protein (BLyS, auch BAFF oder TNFSF13B genannt). Belimumab blockiert die Bindung von löslichem BLyS, einem B-Zell-Überlebensfaktor, an seinen Rezeptor auf den B-Zellen. Belimumab bindet nicht direkt an B-Zellen, sondern hemmt durch Bindung an BLyS das Überleben dieser Zellen, einschließlich der autoreaktiven B-Zellen, und reduziert die Ausdifferenzierung von B-Zellen zu Immunglobulin-bildenden Plasmazellen.
Patienten mit SLE oder anderen Autoimmunerkrankungen weisen erhöhte BLyS-Spiegel auf. Es besteht ein Zusammenhang zwischen den BLyS-Plasmaspiegeln und der Krankheitsaktivität des SLE. Der relative Beitrag der BLyS-Spiegel zur Pathophysiologie des SLE ist nicht vollständig bekannt.
Pharmakodynamische Wirkungen
In klinischen Studien mit intravenös verabreichtem Benlysta wurden Veränderungen bei Biomarkern beobachtet. Bei erwachsenen SLE-Patienten mit Hypergammaglobulinämie wurde bei 49 % der mit Benlysta und bei 20 % der mit Placebo behandelten Patienten in Woche 52 eine Normalisierung der IgG-Spiegel beobachtet.
Unter den SLE-Patienten mit Anti-dsDNA-Antikörpern waren in Woche 52 bei 16 % der mit Benlysta und 7 % der mit Placebo behandelten Patienten keine Anti-dsDNA-Antikörper mehr nachweisbar.
Bei SLE-Patienten mit niedrigen Komplement-Konzentrationen wurde eine Normalisierung der Werte für C3 und C4 in Woche 52 bei 38 % bzw. 44 % der mit Benlysta und bei 17 % bzw. 18 % der mit Placebo behandelten Patienten beobachtet.
Von den Anti-Phospholipid-Antikörpern wurde nur der Anti-Cardiolipin-Antikörper gemessen. Für den Anti-Cardiolipin-IgA-Antikörper wurde eine 37 %ige Reduktion in Woche 52 (p = 0,0003) beobachtet, für Anti-Cardiolipin-IgG-Antikörper eine 26 %ige Reduktion in Woche 52 (p = 0,0324) und für Anti-Cardiolipin-IgM-Antikörper eine 25 %ige Reduktion (p = NS, 0,46).
Veränderungen der B-Zellen (einschließlich naiver B-Zellen, B-Gedächtniszellen und aktivierter B-Zellen sowie Plasmazellen) und der IgG-Spiegel, die bei SLE-Patienten unter fortdauernder intravenöser Belimumab-Behandlung auftraten, wurden in einer unkontrollierten Langzeit-Verlängerungsstudie nachverfolgt. Nach einer Behandlung von siebeneinhalb Jahren (inklusive der parentalen Studie über 72 Wochen) wurde eine erhebliche und anhaltende Abnahme verschiedener B-Zell-Subtypen beobachtet, mit einer medianen Reduktion von naiven B-Zellen um 87 %, von B-Gedächtniszellen um 67 %, von aktivierten B-Zellen um 99 % und von Plasmazellen um 92 % nach einer Behandlungsdauer über mehr als 7 Jahre. Nach etwa 7 Jahren wurde eine mediane Reduktion der IgG-Spiegel um 28 % beobachtet, wobei 1,6 % der Studienteilnehmer eine Abnahme der IgG-Spiegel auf unter 400 mg/dl aufwiesen. Im Verlauf der Studie blieb die berichtete Inzidenz unerwünschter Ereignisse generell stabil oder nahm ab.
Bei Patienten mit aktiver Lupusnephritis kam es unter der Behandlung mit Benlysta (intravenös 10 mg/kg Körpergewicht) oder Placebo zu einem Anstieg der IgG-Spiegel im Serum, der mit einer verminderten Proteinurie einherging. Wie aufgrund des bekannten Wirkmechanismus von Belimumab zu erwarten, wurde in der Benlysta-Gruppe im Vergleich zu Placebo ein geringerer Anstieg der Serum-IgG-Spiegel beobachtet. In Woche 104 betrug der mediane prozentuale Anstieg des IgG im Vergleich zum Studienbeginn 17 % für Benlysta und 37 % für Placebo. Die Beobachtungen zur Reduktion der Autoantikörper, zum Anstieg des Komplementsystems und zur Reduktion der zirkulierenden Gesamt-B-Zellen und B-Zell-Subtypen entsprachen den Ergebnissen der SLE-Studien.
In einer intravenösen Studie mit pädiatrischen SLE-Patienten (6 bis 17 Jahre) entsprach das pharmakodynamische Ansprechen den Daten bei Erwachsenen.
Immunogenität
Die Sensitivität von Untersuchungsverfahren auf neutralisierende Antikörper und unspezifische Anti-Drug-Antikörper (ADA) wird durch die Gegenwart des Wirkstoffs in den gewonnenen Proben eingeschränkt. Daher ist die tatsächliche Häufigkeit neutralisierender Antikörper und unspezifischer Anti-Drug-Antikörper in der Studienpopulation nicht bekannt. In den beiden Phase-III-SLE-Studien mit Erwachsenen fielen die Tests auf persistierende Anti-Belimumab-Antikörper bei 4 der 563 Patienten (0,7 %) in der Gruppe mit 10 mg/kg Körpergewicht und bei 27 der 559 Patienten (4,8 %) in der Gruppe mit 1 mg/kg Körpergewicht positiv aus. Von den Patienten der Phase-III-SLE-Studien mit positivem Ergebnis für persistierende Antikörper erlitten 1/10 (10 %), 2/27 (7 %) und 1/4 (25 %) in den Gruppen unter Placebo bzw. 1 mg/kg Körpergewicht und 10 mg/kg Körpergewicht Benlysta an einem Verabreichungstag Infusionsreaktionen. Keine dieser Reaktionen war schwerwiegender Natur und ihr Schweregrad war in allen Fällen leicht bis mittelschwer. Nur wenige Patienten mit ADA berichteten über schwerwiegende/schwere unerwünschte Ereignisse. Die Häufigkeit von Infusionsreaktionen war bei Patienten mit positivem Ergebnis für persistierende Antikörper mit den entsprechenden Werten bei ADA-negativen Patienten vergleichbar [75/552 (14 %), 78/523 (15 %) und 83/559 (15 %) unter Placebo bzw. 1 mg/kg Körpergewicht und 10 mg/kg Körpergewicht Benlysta].
In der Lupusnephritis-Studie, in der 224 erwachsene Patienten intravenös 10 mg/kg Körpergewicht Benlysta erhielten, wurden keine Anti-Belimumab-Antikörper nachgewiesen.
In einer intravenösen Studie mit 6 bis 17-jährigen pädiatrischen SLE-Patienten (n = 53) entwickelte keiner der Patienten Anti-Belimumab-Antikörper.
Klinische Wirksamkeit und Sicherheit
SLE
Intravenöse Infusion bei Erwachsenen
Die Wirksamkeit von intravenös verabreichtem Benlysta wurde in 2 randomisierten, doppelblinden, placebokontrollierten Studien bei 1 684 Patienten mit der klinischen Diagnose SLE gemäß der Kriterien des American College of Rheumatology (ACR) untersucht. Die Patienten litten an aktivem SLE, definiert durch einen SELENA-SLEDAI-Score (SELENA = Safety of Estrogens in Systemic Lupus Erythematosus National Assessment; SLEDAI = Systemic Lupus Erythematosus Disease Activity Index) von ≥ 6 und positive Testergebnisse auf anti-nukleäre Antikörper (ANA, Titer ≥ 1:80 und/oder positives Ergebnis auf Anti-dsDNA-Antikörper [≥ 30 Einheiten/ml]) beim Screening. Die Patienten erhielten eine stabile SLE-Behandlung, bestehend aus (allein oder in Kombination): Corticosteroiden, Antimalariamitteln, NSARs oder anderen Immunsuppressiva. Die beiden Studien hatten ein vergleichbares Studiendesign, nur dass BLISS-76 über 76 Wochen und BLISS-52 über 52 Wochen lief. In beiden Studien wurde der primäre Wirksamkeitsendpunkt nach 52 Wochen beurteilt.
Patienten mit schwerer aktiver Lupusnephritis und Patienten mit schwerem aktivem Lupus des Zentralnervensystems (ZNS) waren von den Studien ausgeschlossen.
Die Studie BLISS-76 wurde vorwiegend in Nordamerika und Westeuropa durchgeführt. Hintergrundtherapien umfassten Corticosteroide (76 %; > 7,5 mg/Tag 46 %), Immunsuppressiva (56 %) und Antimalariamittel (63 %).
Die Studie BLISS-52 wurde in Südamerika, Osteuropa, Asien und Australien durchgeführt. Hintergrundtherapien umfassten Corticosteroide (96 %; > 7,5 mg/Tag 69 %), Immunsuppressiva (42 %) und Antimalariamittel (67 %).
Bei Studienbeginn zeigten 52 % der Patienten eine hohe Krankheitsaktivität (SELENA-SLEDAI-Score ≥ 10), 59 % der Patienten wiesen eine mukokutane, 60 % eine muskuloskelettale, 16 % eine hämatologische, 11 % eine renale und 9 % eine vaskuläre Organbeteiligung auf (BILAG A oder B bei Studienbeginn).
Der primäre Wirksamkeitsendpunkt war ein zusammengesetzter Endpunkt (SLE-Responder-Index), bei dem diejenigen Patienten als Responder definiert waren, die in Woche 52 gegenüber dem Studienbeginn alle der folgenden Kriterien erfüllten:
- Reduktion des SELENA-SLEDAI-Score um ≥ 4 Punkte und
- keine neuen British Isles Lupus Assessment Group (BILAG) A-Organsystembeteiligungen oder keine 2 neuen BILAG B-Organsystembeteiligungen sowie
keine Verschlechterung (Anstieg um < 0,30 Punkte) des Physician Global Assessment Score
(PGA-Score)
Mithilfe des SLE-Responder-Index wird die Verbesserung der SLE-Krankheitsaktivität ohne Verschlechterung eines Organsystems oder des Allgemeinbefindens des Patienten beurteilt.
Tabelle 1. Ansprechrate in Woche 52
| Ansprechen | BLISS-76 | BLISS-52 | BLISS-76 und BLISS-52 gepoolt | |||
Placebo1 (n = 275) | Benlysta 10 mg/kg1 (n = 273) | Placebo1 (n = 287) | Benlysta 10 mg/kg1 (n = 290) | Placebo1 (n = 562) | Benlysta 10 mg/kg1 (n = 563) | |
SLE- Responder-Index Beobachteter Unterschied zu Placebo Odds-Ratio (95 %-KI) vs. Placebo | 33,8 % | 43,2 % (p = 0,021) 9,4 % 1,52 (1,07; 2,15) | 43,6 % | 57,6 % (p = 0,0006) 14,0 % 1,83 (1,30; 2,59) | 38,8 % | 50,6 % (p < 0,0001) 11,8 % 1,68 (1,32; 2,15) |
| Einzelkomponenten des SLE-Responder-Index | ||||||
Prozentsatz der Patienten mit Reduktion des SELENA- SLEDAI- Score um ≥ 4 Punkte | 35,6 % | 46,9 % (p = 0,006) | 46,0 % | 58,3 % (p = 0,0024) | 40,9 % | 52,8 % (p < 0,0001) |
Prozentsatz der Patienten ohne Verschlechte-rung im BILAG-Index | 65,1 % | 69,2 % (p = 0,32) | 73,2 % | 81,4 % (p = 0,018) | 69,2 % | 75,5 % (p = 0,019) |
Prozentsatz der Patienten ohne Verschlechte-rung im PGA-Score | 62,9 % | 69,2 % (p = 0,13) | 69,3 % | 79,7 % (p = 0,0048) | 66,2 % | 74,6 % (p = 0,0017) |
1 Alle Patienten erhielten Standardtherapie
In einer gepoolten Auswertung der beiden Studien betrug der prozentuale Anteil der Patienten, die bei Studienbeginn > 7,5 mg/Tag Prednison (oder ein Äquivalent) erhalten hatten und deren durchschnittliche Corticosteroid-Dosis in den Wochen 40 bis 52 um mindestens 25 % auf ein Dosisäquivalent von ≤ 7,5 mg Prednison/Tag verringert wurde, unter Benlysta 17,9 % und unter Placebo 12,3 % (p = 0,0451).
SLE-Schübe wurden anhand des modifizierten SELENA-SLEDAI-SLE-Flare-Index erfasst. Die mediane Zeit bis zum ersten Schub war in der gepoolten Gruppe der mit Benlysta behandelten Patienten länger als in der Placebogruppe (110 vs. 84 Tage, Hazard-Ratio = 0,84; p = 0,012). Schwere Schübe wurden über den Beobachtungszeitraum von 52 Wochen in der Benlysta-Gruppe bei 15,6 % beobachtet gegenüber 23,7 % in der Placebogruppe (beobachteter Behandlungsunterschied = -8,1 %; Hazard-Ratio = 0,64; p = 0,0011).
In der gepoolten Auswertung wurde für Benlysta gegenüber Placebo anhand der FACIT-Fatigue-Skala eine Besserung der Müdigkeit nachgewiesen. Die mittlere Änderung des Scores zwischen Studienbeginn und Woche 52 fiel unter Benlysta signifikant höher aus als unter Placebo (4,70 vs. 2,46; p = 0,0006).
Die univariate und multivariate Analyse des primären Endpunkts in präspezifizierten Untergruppen zeigte, dass der größte Nutzen bei Patienten mit höherer Krankheitsaktivität erzielt wurde, einschließlich Patienten mit einem SELENA-SLEDAI-Score von ≥ 10 oder Patienten, die zur Kontrolle ihrer Erkrankung Steroide benötigten oder Patienten mit niedrigen Komplement-Konzentrationen.
In der Post-hoc-Analyse wurden Untergruppen mit besonders gutem Ansprechen identifiziert, darunter Patienten mit niedrigen Komplement-Konzentrationen und positivem Anti-dsDNA-Test bei Studienbeginn, siehe Tabelle 2 für Ergebnisse dieser exemplarischen Gruppe mit höherer Krankheitsaktivität. Von diesen Patienten hatten 64,5 % bei Studienbeginn einen SELENA-SLEDAI-Score von ≥ 10.
Tabelle 2. Patienten mit niedrigem Komplement und positivem Anti-dsDNA-Test bei Studienbeginn
| Untergruppe | Anti-dsDNA UND niedriges Komplement | |
| BLISS-76 und BLISS-52 gepoolt | Placebo (n = 287) | Benlysta 10 mg/kg (n = 305) |
Ansprechrate im SRI in Woche 52 (%) Beobachteter Behandlungsunterschied zu Placebo (%) | 31,7 | 51,5 (p < 0,0001) 19,8 |
Ansprechrate im SRI (unter Ausschluss von Veränderungen bei Komplement und Anti-dsDNA-Test) in Woche 52 (%) Beobachteter Behandlungsunterschied zu Placebo (%) | 28,9 | 46,2 (p < 0,0001) 17,3 |
Schwere Schübe im Verlauf von 52 Wochen: Patienten mit schwerem Schub (%) Beobachteter Behandlungsunterschied zu Placebo (%) Zeit bis zu einem schweren Schub [Hazard-Ratio (95 %-KI)] | 29,6 | 19,0 10,6 0,61 (0,44; 0,85) (p = 0,0038) |
Prednison-Reduktion um ≥ 25 % gegenüber Studienbeginn auf ≤ 7,5 mg/Tag in den Wochen 40 bis 521 (%) Beobachteter Behandlungsunterschied zu Placebo (%) | (n = 173) 12,1 | (n = 195) 18,5 (p = 0,0964) 6,3 |
Verbesserung des FACIT-Fatigue-Scores zwischen Studienbeginn und Woche 52 (Mittelwert) Beobachteter Behandlungsunterschied zu Placebo (mittlerer Unterschied) | 1,99 | 4,21 (p = 0,0048) 2,21 |
| Nur Studie BLISS-76 | Placebo (n = 131) | Benlysta 10 mg/kg (n = 134) |
Ansprechrate laut SRI in Woche 76 (%) Beobachteter Behandlungsunterschied zu Placebo (%) | 27,5 | 39,6 (p = 0,0160) 12,1 |
1 Bei Patienten mit einer Prednison-Dosis von > 7,5 mg/Tag bei Studienbeginn.
Die Wirksamkeit und Sicherheit von Benlysta in Kombination mit einem einzigen Zyklus Rituximab wurde in einer 104-wöchigen randomisierten, doppelblinden, placebokontrollierten Phase-III-Studie mit 292 Patienten (BLISS-BELIEVE) untersucht. Der primäre Endpunkt war der Anteil an Patienten mit dem Status einer kontrollierten Erkrankung, definiert als SLEDAI-2K-Score ≤ 2, der ohne Immunsuppressiva und mit Corticosteroiden in einer Dosis äquivalent zu ≤ 5 mg Prednison pro Tag in Woche 52 erreicht wurde. Dies wurde bei 19,4 % (n = 28/144) der mit Benlysta in Kombination mit Rituximab behandelten Patienten und bei 16,7 % (n = 12/72) der mit Benlysta in Kombination mit Placebo behandelten Patienten erreicht (Odds-Ratio 1,27; 95 %-KI: 0,60; 2,71; p = 0,5342). Bei Patienten, die mit Benlysta in Kombination mit Rituximab behandelt wurden, wurden Nebenwirkungen (91,7 % vs. 87,5 %), schwere Nebenwirkungen (22,2 % vs. 13,9 %) und schwere Infektionen (9,0 % vs. 2,8 %) häufiger beobachtet als bei Patienten, die mit Benlysta in Kombination mit Placebo behandelt wurden.
Lupusnephritis
In den oben beschriebenen intravenösen SLE-Studien waren Patienten mit schwerer aktiver Lupusnephritis ausgeschlossen. Dennoch hatten 11 % der Patienten zu Studienbeginn eine Beteiligung der Nieren (basierend auf der Bewertung des BILAG A oder B). Die folgende Studie wurde bei aktiver Lupusnephritis durchgeführt.
Die Wirksamkeit und Sicherheit der intravenösen Verabreichung von 10 mg/kg Körpergewicht Benlysta über einen Zeitraum von 1 Stunde an den Tagen 0, 14, 28 und anschließend alle 28 Tage, wurde in einer 104-wöchigen randomisierten (1:1), doppelblinden, placebokontrollierten Phase-III-Studie (BEL114054) bei 448 Patienten mit aktiver Lupusnephritis untersucht. Die Patienten hatten eine klinische SLE-Diagnose gemäß der ACR-Klassifikationskriterien, eine durch Biopsie nachgewiesene Lupusnephritis der Klasse III, IV und/oder V und wiesen beim Screening eine aktive renale Erkrankung auf, die eine Standardtherapie erforderte. Die Standardtherapie umfasste Corticosteroide, 0 bis 3 intravenöse Gaben Methylprednisolon (500 bis 1 000 mg pro Gabe), gefolgt von oralem Prednison 0,5 bis 1 mg/kg/Tag mit einer täglichen Gesamtdosis von ≤ 60 mg/Tag, welche bis Woche 24 auf ≤ 10 mg/Tag herabtitriert wurde, mit:
- Mycophenolat-Mofetil 1 bis 3 g/Tag oral oder Mycophenolat-Natrium 720 bis 2 160 mg/Tag oral zur Induktions- und Erhaltungstherapie oder
- Cyclophosphamid 500 mg intravenös alle 2 Wochen für 6 Infusionen zur Induktionstherapie, gefolgt von oralem Azathioprin in einer Ziel-Dosis von 2 mg/kg/Tag zur Erhaltungstherapie.
Diese Studie wurde in Asien, Nordamerika, Südamerika und Europa durchgeführt. Das mediane Alter der Patienten betrug 31 Jahre (Bereich: 18 bis 77 Jahre). Die Mehrheit (88 %) war weiblich.
Der primäre Wirksamkeitsendpunkt war das primäre renale Ansprechen (Primary Efficacy Renal Response, PERR) in Woche 104, definiert als ein Ansprechen in Woche 100, das durch eine erneute Messung der folgenden Parameter in Woche 104 bestätigt wurde: Urinprotein:Kreatinin-Verhältnis (urinary protein:creatinine ratio, uPCR) ≤ 700 mg/g (79,5 mg/mmol) und eine geschätzte glomeruläre Filtrationsrate (eGFR) ≥ 60 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 20 % gegenüber dem Wert vor dem Schub.
Zu den wichtigsten sekundären Endpunkten gehörten:
- Vollständiges renales Ansprechen (Complete Renal Response, CRR), definiert als ein Ansprechen in Woche 100, das durch eine erneute Messung der folgenden Parameter in Woche 104 bestätigt wurde: uPCR < 500 mg/g (56,8 mg/mmol) und eGFR ≥ 90 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 10 % gegenüber dem Wert vor dem Schub.
- PERR in Woche 52.
- Zeit bis zum Nieren-bezogenen Ereignis oder Tod (Nieren-bezogenes Ereignis ist definiert als erstes Ereignis einer terminalen Niereninsuffizienz, Verdoppelung des Serumkreatinins, Verschlechterung der Nierenfunktion [definiert als zunehmende Proteinurie und/oder eingeschränkte Nierenfunktion] oder der Erhalt einer unzulässigen Therapie zur Behandlung von Nierenerkrankungen).
Für die Endpunkte PERR und CRR musste die Steroidtherapie ab Woche 24 auf ≤ 10 mg/Tag reduziert werden, um als Responder zu gelten. Für diese Endpunkte wurden Patienten, die die Behandlung vorzeitig beendeten, unzulässige Medikamente erhielten oder frühzeitig aus der Studie austraten, als Non-Responder gewertet.
Der Anteil der Patienten, die den Endpunkt PERR in Woche 104 erreichten, war unter den Patienten, die Benlysta erhielten, signifikant höher als unter den Patienten, die Placebo erhielten. Die wichtigsten sekundären Endpunkte zeigten ebenfalls eine signifikante Verbesserung mit Benlysta im Vergleich zu Placebo (Tabelle 3).
Tabelle 3. Ergebnisse zur Wirksamkeit bei erwachsenen Patienten mit Lupusnephritis
| Wirksamkeitsendpunkt | Placebo (n = 223) | Benlysta 10 mg/kg (n = 223) | beobachteter Unterschied vs. Placebo | Odds- /Hazard-Ratio vs. Placebo (95 %-KI) | p-Wert |
PERR in Woche 1041 Responder | 32,3 % | 43,0 % | 10,8 % | OR 1,55 (1,04; 2,32) | 0,0311 |
| Einzelkomponenten des PERR | |||||
| Urinprotein:Kreatinin-Verhältnis ≤ 700 mg/g (79,5 mg/mmol) | 33,6 % | 44,4 % | 10,8 % | OR 1,54 (1,04; 2,29) | 0,0320 |
| eGFR ≥ 60 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 20 % gegenüber dem Wert vor dem Schub | 50,2 % | 57,4 % | 7,2 % | OR 1,32 (0,90; 1,94) | 0,1599 |
| kein Therapieversagen³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03; 2,63) | 0,0364 |
CRR in Woche 1041 Responder | 19,7 % | 30,0 % | 10,3 % | OR 1,74 (1,11; 2,74) | 0,0167 |
| Einzelkomponenten des CRR | |||||
| Urinprotein:Kreatinin-Verhältnis < 500 mg/g (56,8 mg/mmol) | 28,7 % | 39,5 % | 10,8 % | OR 1,58 (1,05; 2,38) | 0,0268 |
| eGFR ≥ 90 ml/min/1,73 m2 oder keine Abnahme der eGFR um mehr als 10 % gegenüber dem Wert vor dem Schub | 39,9 % | 46,6 % | 6,7 % | OR 1,33 (0,90; 1,96) | 0,1539 |
| kein Therapieversagen³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03; 2,63) | 0,0364 |
PERR in Woche 521 Responder | 35,4 % | 46,6 % | 11,2 % | OR 1,59 (1,06; 2,38) | 0,0245 |
Zeit bis zum Nieren-bezogenen Ereignis oder Tod1 Prozentsatz der Patienten mit einem Ereignis2 Zeit bis zum Ereignis [Hazard-Ratio (95 %-KI)] | 28,3 % | 15,7 % | – – | HR 0,51 (0,34; 0,77) | 0,0014 |
1 Das PERR in Woche 104 war die primäre Wirksamkeitsanalyse. Das CRR in Woche 104, das PERR in Woche 52 und die Zeit bis zum Nieren-bezogenen Ereignis oder Tod waren in der zuvor festgelegten Testhierarchie enthalten.
2 Nach Ausschluss der Todesfälle aus der Analyse (1 für Benlysta; 2 für Placebo) betrug der Prozentsatz der Patienten mit einem Nieren-bezogenen Ereignis 15,2 % für Benlysta gegenüber 27,4 % für Placebo (HR = 0,51; 95 %-KI: 0,34; 0,78).
³ Therapieversagen: Patienten, die Medikamente einnahmen, die gemäß Prüfplan unzulässig waren.
Im Vergleich zu Placebo erreichte ein numerisch höherer Prozentsatz der Patienten, die Benlysta erhielten, ab Woche 24 ein PERR und dieser Behandlungsunterschied blieb bis Woche 104 bestehen. Ab Woche 12 erreichte, im Vergleich zu Placebo, ein numerisch höherer Prozentsatz der Patienten, die Benlysta erhielten, ein CRR und dieser numerische Unterschied blieb bis Woche 104 bestehen (Abbildung 1).
Abbildung 1. Ansprechraten bei Erwachsenen mit Lupusnephritis pro Visite
Primäres renales Ansprechen (Primary Efficacy Renal Response, PERR) 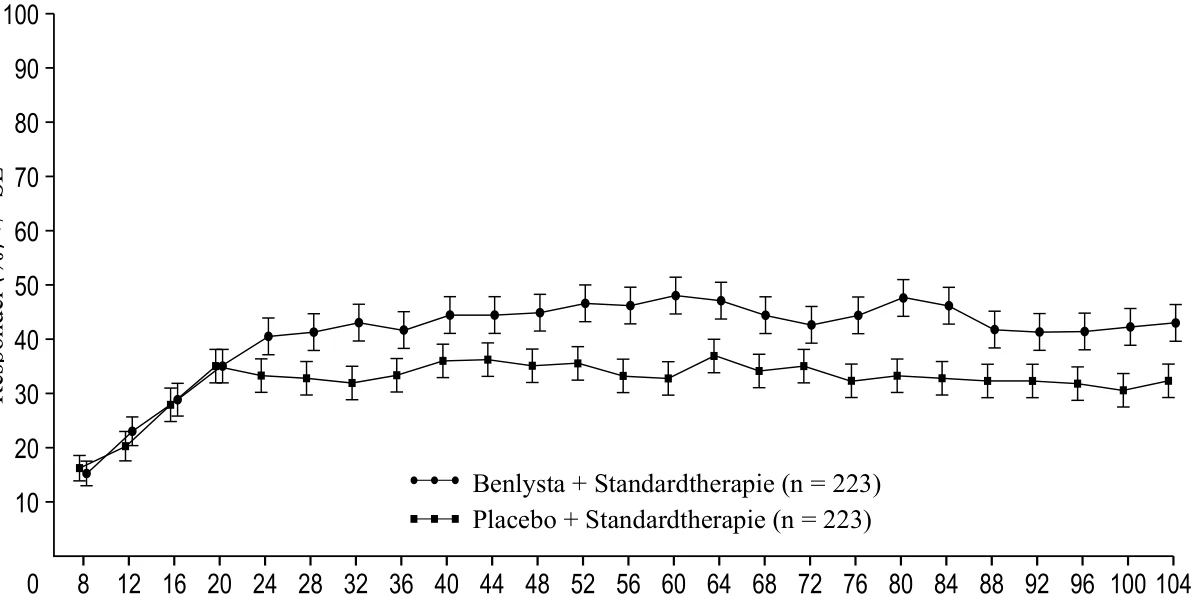
Vollständiges renales Ansprechen (Complete Renal Response, CRR) 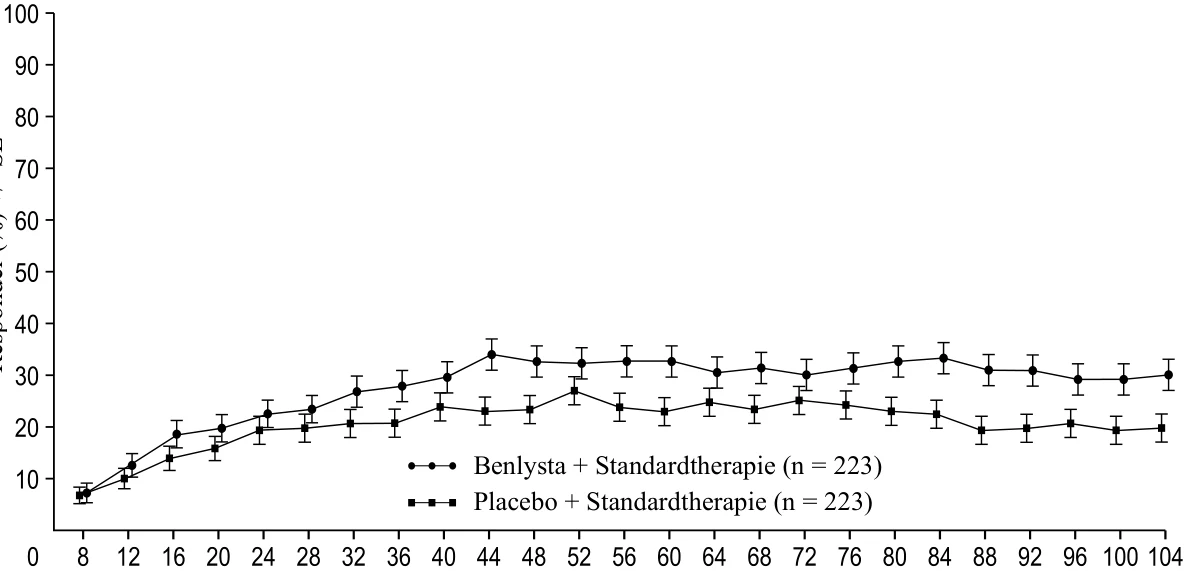
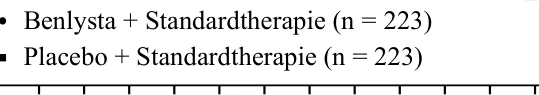
In deskriptiven Subgruppenanalysen wurden die wichtigsten Wirksamkeitsendpunkte (PERR und CRR) nach Induktionsschema (Mycophenolat oder Cyclophosphamid) und Biopsieklasse (Klasse III oder IV, Klasse III + V oder Klasse IV + V oder Klasse V) untersucht (Abbildung 2).  Resp
o
n
d
er
(
%)
+/
-
SE 
Zeit (Wochen)
Zeit (Wochen)
Resp
o
n
d
er
(
%)
+/
-
SE
Abbildung 2. Odds-Ratio für PERR und CRR in Woche 104 in den verschiedenen Subgruppen
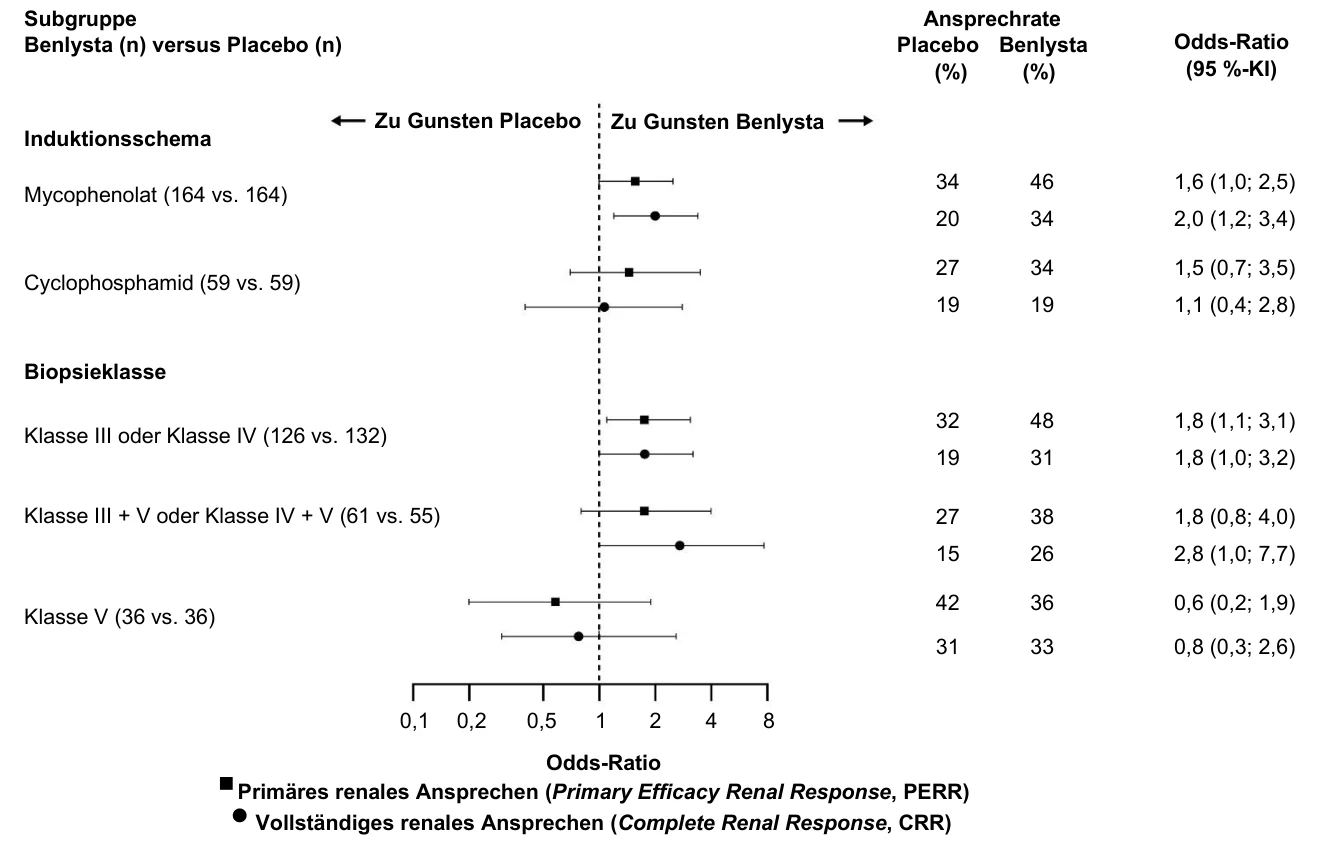
Alter und ethnische Zugehörigkeit
Alter
In placebokontrollierten Studien wurden bei SLE-Patienten ≥ 65 Jahre, die Benlysta intravenös oder subkutan erhielten, keine Unterschiede in der Wirksamkeit oder Sicherheit gegenüber der Gesamtpopulation beobachtet. Jedoch ist die Anzahl der Patienten im Alter von ≥ 65 Jahren (62 Patienten für die Wirksamkeit und 219 Patienten für die Sicherheit) nicht ausreichend um zu beurteilen, ob sie anders ansprechen als jüngere Patienten.
Patienten mit schwarzer Hautfarbe
Benlysta wurde SLE-Patienten mit schwarzer Hautfarbe in einer randomisierten (2:1), doppelblinden, placebokontrollierten Phase III/IV-Studie über 52 Wochen (EMBRACE) intravenös verabreicht. Die Wirksamkeit wurde bei 448 Patienten beurteilt. Der Anteil an Patienten mit schwarzer Hautfarbe, die ein SRI-S2K-Ansprechen erreichten, war bei Patienten, die Benlysta erhielten größer, aber der Unterschied im Vergleich zu Placebo war nicht statistisch signifikant. Allerdings lag bei Patienten mit schwarzer Hautfarbe und hoher Krankheitsaktivität (niedriges Komplement und positiver Test auf Anti-dsDNA-Antikörper zu Studienbeginn, n = 141), konsistent mit den Ergebnissen aus anderen Studien, das SRI-S2K-Ansprechen bei 45,1 % für Benlysta 10 mg/kg Körpergewicht gegenüber 24,0 % für Placebo (Odds-Ratio 3,00; 95 %-KI: 1,35; 6,68).
Ansprechrate Subgruppe
Kinder und Jugendliche
SLE
Die Sicherheit und Wirksamkeit von Benlysta wurden in einer randomisierten, doppelblinden, placebokontrollierten 52-wöchigen Studie (PLUTO) bei 93 pädiatrischen Patienten mit der klinischen Diagnose SLE gemäß der ACR-Klassifikationskriterien untersucht. Die Patienten hatten eine aktive SLE-Erkrankung, definiert als SELENA-SLEDAI-Score von ≥ 6 und positive Testergebnisse auf Auto-Antikörper beim Screening, wie bei den Studien mit Erwachsenen beschrieben. Die Patienten waren auf eine stabile SLE-Behandlung (Standardtherapie) eingestellt, und es galten ähnliche Einschlusskriterien wie bei den Studien mit Erwachsenen. Patienten mit einer schweren aktiven Lupusnephritis, einem schweren aktiven Lupus des Zentralnervensystems (ZNS), einer primären Immundefizienz, einem IgA-Mangel oder mit akuten oder chronischen Infektionen, die eine Behandlung erfordern, wurden von der Studie ausgeschlossen. Die Studie wurde in den USA, Südamerika, Europa und Asien durchgeführt. Das mittlere Alter der Patienten betrug 15 Jahre (Spanne von 6 bis 17 Jahren). In der Gruppe der 5- bis 11-Jährigen (n = 13) lag der SELENA-SLEDAI-Score bei 4 bis 13 und in der Gruppe der 12- bis 17-Jährigen (n = 79) lag der SELENA-SLEDAI-Score bei 4 bis 20. Die Mehrheit (94,6 %) der Patienten war weiblich. Die Studie war nicht auf statistische Vergleiche ausgelegt, und alle Daten sind deskriptiv.
Der primäre Wirksamkeitsendpunkt war der SLE-Responder-Index (SRI) in Woche 52, wie bei den intravenösen Studien bei Erwachsenen beschrieben. Der Anteil an pädiatrischen Patienten, die ein SRI-Ansprechen erreichten, war bei den Patienten, die Benlysta erhielten, größer als bei den Patienten, die Placebo erhielten. Das Ansprechen in den Einzelkomponenten des Endpunkts war konsistent mit dem des SRI (Tabelle 4).
Tabelle 4. Ansprechrate bei Kindern und Jugendlichen in Woche 52
| Ansprechen1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
SLE-Responder-Index (%) Odds-Ratio (95 %-KI) vs. Placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Einzelkomponenten des SLE-Responder-Index | ||
Prozentsatz der Patienten mit Reduktion des SELENA- SLEDAI-Score um ≥ 4 Punkte (%) Odds-Ratio (95 %-KI) vs. Placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Prozentsatz der Patienten ohne Verschlechterung im BILAG-Index (%) Odds-Ratio (95 %-KI) vs. Placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Prozentsatz der Patienten ohne Verschlechterung im PGA-Score (%) Odds-Ratio (95 %-KI) vs. Placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Bei den Analysen wurden alle Patienten ausgeschlossen, bei denen die Bewertung einer der Komponenten zu Studienbeginn fehlte (1 für Placebo).
Bei den Patienten, die einen schweren Schub erlitten, war der mittlere (mediane) Tag der Studie, an dem der erste schwere Schub auftrat, in der Benlysta-Gruppe Tag 150 und in der Placebogruppe Tag 113. Während der Beobachtungsdauer von 52 Wochen wurden schwere Schübe bei 17,0 % der Benlysta-Gruppe gegenüber 35,0 % der Placebogruppe beobachtet (beobachteter Behandlungsunterschied = 18,0 %; Hazard-Ratio = 0,36, 95 %-KI: 0,15; 0,86). Dies war konsistent mit den Ergebnissen der intravenösen klinischen Studien bei Erwachsenen.
Unter Verwendung der Paediatric Rheumatology International Trials Organisation / American College of Rheumatology (PRINTO/ACR) Kriterien zur Bewertung des jugendlichen SLE-Ansprechens zeigte gegenüber Placebo ein größerer Anteil der pädiatrischen Patienten, die Benlysta erhielten, eine Verbesserung (Tabelle 5).
Tabelle 5. PRINTO/ACR Ansprechen in Woche 52
Anteil der Patienten mit wenigstens 50 % Verbesserung in 2 der 5 Komponenten1 und einer Verschlechterung um mehr als 30 % in höchstens einer verbleibenden Komponente | Anteil der Patienten mit wenigstens 30 % Verbesserung in 3 der 5 Komponenten1 und einer Verschlechterung um mehr als 30 % in höchstens einer verbleibenden Komponente | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Ansprechen, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Beobachteter Unterschied vs. Placebo | 25,38 | 25,33 | ||
| Odds-Ratio (95 %-KI) vs. Placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 Die fünf PRINTO/ACR Komponenten waren die prozentuale Änderung in Woche 52 bezogen auf: Parent’s Global Assessment (Parent GA), PGA-Score, SELENA-SLEDAI-Score, 24-Stunden-Proteinurie und Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC) physical functioning domain score.
5.2 Pharmakokinetische Eigenschaften
Die folgenden Angaben zu intravenösen pharmakokinetischen Parametern basieren auf Populationsschätzungen für die 563 SLE-Patienten, die in den beiden Phase-III-Studien Benlysta in einer Dosierung von 10 mg/kg Körpergewicht erhielten.
Resorption
Benlysta wird als intravenöse Infusion verabreicht. Die maximalen Serumkonzentrationen von Belimumab wurden im Allgemeinen am oder kurz nach dem Ende der Infusion gemessen. Die maximale Serumkonzentration betrug auf der Basis einer Simulation des Konzentrations-Zeit-Profils unter Anwendung der typischen Parameterwerte des populationspharmakokinetischen Modells 313 µg/ml (Spanne: 173 bis 573 µg/ml).
Verteilung
Belimumab wurde mit einem Steady-State-Gesamtverteilungsvolumen (Vss) von etwa 5 Litern in die Gewebe verteilt.
Biotransformation
Belimumab ist ein Protein, dessen Verstoffwechselung vermutlich durch weit verbreitete proteolytische Enzyme über den Abbau zu kleinen Peptiden und einzelnen Aminosäuren erfolgt. Es wurden keine klassischen Biotransformationsstudien durchgeführt.
Elimination
Die Belimumab-Serumkonzentrationen nahmen mit einer Verteilungshalbwertzeit von 1,75 Tagen und einer terminalen Halbwertzeit von 19,4 Tagen bi-exponentiell ab. Die systemische Clearance betrug 215 ml/Tag (Spanne: 69 bis 622 ml/Tag).
Lupusnephritis-Studie
Bei 224 erwachsenen Patienten mit Lupusnephritis, die intravenös 10 mg/kg Körpergewicht Benlysta erhielten (Tage 0, 14, 28 und anschließend alle 28 Tage für bis zu 104 Wochen), wurde eine populationspharmakokinetische Analyse durchgeführt. Bei Patienten mit Lupusnephritis war die Belimumab-Clearance aufgrund der Aktivität der Nierenerkrankung anfänglich höher als es in den SLE-Studien beobachtet wurde. Nach 24 Wochen der Behandlung und während der gesamten restlichen Studiendauer waren die Belimumab-Clearance und die Exposition jedoch ähnlich wie bei erwachsenen SLE-Patienten, die intravenös 10 mg/kg Körpergewicht Benlysta erhielten.
Besondere Patientengruppen
Kinder und Jugendliche: Die pharmakokinetischen Parameter basieren auf individuellen Parameter-Schätzungen aus einer populationspharmakokinetischen Analyse von 53 Patienten einer Studie bei pädiatrischen SLE-Patienten. Nach intravenöser Verabreichung von 10 mg/kg Körpergewicht an den Tagen 0, 14 und 28 und anschließend alle 4 Wochen waren die Belimumab-Expositionen bei pädiatrischen und erwachsenen SLE-Patienten ähnlich. Die mittleren geometrischen Cmax-, Cmin- und AUC-Werte im Steady-State betrugen 305 µg/ml, 42 µg/ml und 2 569 Tage•µg/ml in der Gruppe der 5 bis 11-Jährigen und 317 µg/ml, 52 µg/ml und 3 126 Tage•µg/ml in der Gruppe der 12 bis 17-Jährigen (n = 43).
Ältere Patienten: Benlysta wurde bei einer begrenzten Anzahl älterer Patienten untersucht. Bei der allgemeinen SLE-Studienpopulation mit intravenöser Behandlung hatte der Faktor Lebensalter der populationspharmakokinetischen Analyse zufolge keinen Einfluss auf die Belimumab-Exposition. Allerdings kann ein Einfluss des Faktors Alter aufgrund der geringen Anzahl von Patienten ab 65 Jahren nicht vollständig ausgeschlossen werden.
Beeinträchtigung der Nierenfunktion: Es wurden keine speziellen Studien zu den Auswirkungen einer Beeinträchtigung der Nierenfunktion auf die Pharmakokinetik von Belimumab durchgeführt. Im Rahmen seiner klinischen Entwicklung wurde Benlysta bei Patienten mit SLE und beeinträchtigter Nierenfunktion untersucht (261 Patienten mit mittelschwerer Beeinträchtigung der Nierenfunktion, Kreatinin-Clearance zwischen ≥ 30 und < 60 ml/min; 14 Patienten mit schwerer Beeinträchtigung der Nierenfunktion, Kreatinin-Clearance zwischen ≥ 15 und < 30 ml/min). Die auf der Basis eines populationspharmakokinetischen Modells geschätzte Reduktion der systemischen Clearance bei den Patienten in der Mitte der einzelnen Schwerekategorien der Nierenfunktionsstörung im Vergleich zu den Patienten der Pharmakokinetik-Population mit medianer Kreatinin-Clearance (79,9 ml/min) betrug 1,4 % bei leichter (75 ml/min), 11,7 % bei mittelschwerer (45 ml/min) und 24,0 % bei schwerer (22,5 ml/min) Beeinträchtigung der Nierenfunktion. Zwar war die Belimumab-Clearance bei Patienten mit Proteinurie (≥ 2 g/Tag) erhöht und bei Patienten mit reduzierter Kreatinin-Clearance vermindert, doch lagen diese Effekte innerhalb der erwarteten Schwankungsbreite. Daher wird bei Patienten mit Beeinträchtigung der Nierenfunktion keine Dosisanpassung empfohlen.
Beeinträchtigung der Leberfunktion: Es wurden keine speziellen Studien zu den Auswirkungen einer Beeinträchtigung der Leberfunktion auf die Pharmakokinetik von Belimumab durchgeführt. IgG1-Moleküle wie Belimumab werden durch weit verbreitete proteolytische Enzyme abgebaut, die nicht auf das Lebergewebe beschränkt sind. Daher ist nicht zu erwarten, dass Veränderungen der Leberfunktion Auswirkungen auf die Elimination von Belimumab haben.
Körpergewicht/Body Mass Index (BMI)
Eine für das Körpergewicht normalisierte Belimumab-Dosierung war bei untergewichtigen Patienten (BMI < 18,5) mit einer verminderten und bei adipösen Patienten (BMI ≥ 30) mit einer erhöhten Exposition assoziiert. Die BMI-abhängigen Änderungen der Exposition führten nicht zu entsprechenden Veränderungen der Wirksamkeit. Die erhöhte Exposition bei adipösen Patienten, die 10 mg/kg Körpergewicht Belimumab erhielten, hatte im Vergleich zu den adipösen Patienten unter Placebo keine allgemeine Zunahme von unerwünschten Ereignissen oder schwerwiegenden unerwünschten Ereignissen zur Folge. Allerdings wurden bei den adipösen Patienten höhere Raten von Übelkeit, Erbrechen und Diarrhö beobachtet. Keines der gastrointestinalen Ereignisse bei adipösen Patienten war schwerwiegend. Weder bei untergewichtigen noch bei adipösen Patienten wird eine Dosisanpassung empfohlen.
Umstellung von intravenöser auf subkutane Gabe
SLE
SLE-Patienten, die mit einem Wechselintervall von 1 bis 4 Wochen von der intravenösen Gabe von 10 mg/kg Körpergewicht alle 4 Wochen auf ein Schema mit subkutaner Verabreichung von 200 mg umgestellt wurden, hatten vor ihrer ersten subkutanen Dosis eine Belimumab-Serumkonzentration nahe ihrer letztendlichen subkutanen Steady-State-Trough-Konzentration (siehe Abschnitt 4.2). Auf Basis von Simulationen mit populationspharmakokinetischen Parametern waren die durchschnittlichen Belimumab Steady-State-Konzentrationen bei subkutaner Verabreichung von 200 mg einmal wöchentlich (bei erwachsenen Patienten und bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht von ≥ 50 kg), alle 10 Tage (bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht zwischen 30 und < 50 kg) oder alle 2 Wochen (bei pädiatrischen Patienten im Alter von 5 bis unter 18 Jahren und mit einem Körpergewicht zwischen 15 und < 30 kg) vergleichbar mit der intravenösen Verabreichung von 10 mg/kg Körpergewicht alle 4 Wochen.
Lupusnephritis
Ein bis zwei Wochen nach den ersten beiden intravenösen Dosen wird bei Patienten mit Lupusnephritis, die von 10 mg/kg Körpergewicht intravenös auf 200 mg subkutan wöchentlich umgestellt werden, auf der Grundlage von populationspharmakokinetischen Simulationen erwartet, dass die durchschnittlichen Belimumab-Serumkonzentrationen ähnlich derer von Patienten, die alle 4 Wochen mit 10 mg/kg Körpergewicht intravenös behandelt werden, sind (siehe Abschnitt 4.2).
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Toxizität bei wiederholter Gabe und zur Reproduktionstoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Die intravenöse und subkutane Verabreichung an Affen führte zu der erwarteten Reduktion der peripheren B-Zellen und der B-Zellen im lymphatischen Gewebe; auffällige toxikologische Befunde wurden im Zusammenhang damit nicht beobachtet.
Es wurden Reproduktionsstudien an trächtigen Cynomolgus-Affenweibchen durchgeführt, die über 21 Wochen alle 2 Wochen 150 mg/kg Körpergewicht Belimumab als intravenöse Infusion erhielten (etwa das 9-Fache der erwarteten maximalen klinischen Exposition beim Menschen). Die Behandlung mit Belimumab war nicht mit direkten oder indirekten gesundheitsschädlichen Wirkungen im Sinne einer Toxizität beim Muttertier, Entwicklungstoxizität oder Teratogenität verbunden.
Behandlungsabhängige Befunde waren auf die erwartete reversible Reduktion der B-Zellen sowohl bei den Muttertieren als auch bei den Nachkommen und die reversible Reduktion von IgM bei den Affenjungen beschränkt. Die Anzahl der B-Zellen normalisierte sich bei den erwachsenen Affen nach Beendigung der Belimumab-Therapie etwa 1 Jahr nach der Geburt und bei den Affenjungen im
- 3. Lebensmonat. Die IgM-Spiegel der Affenjungen, die in utero Belimumab-exponiert gewesen waren, normalisierten sich im 6. Lebensmonat.
Die Auswirkungen auf die männliche und weibliche Fertilität wurden in den 6-monatigen Studien an Affen zur Toxikologie nach wiederholter Gabe unter Belimumab-Dosen von bis zu 50 mg/kg Körpergewicht untersucht. Es wurden keine behandlungsabhängigen Veränderungen an den männlichen und weiblichen Fortpflanzungsorganen sexuell reifer Tiere beobachtet. Eine informelle Beurteilung des Menstruationszyklus bei den weiblichen Tieren ergab keine Belimumab-abhängigen Veränderungen.
Da Belimumab ein monoklonaler Antikörper ist, wurde auf Studien zur Genotoxizität verzichtet. Auch wurden keine Studien zum kanzerogenen Potential oder zur Fertilität (männlich oder weiblich) durchgeführt.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Citronensäure-Monohydrat (E 330)
Natriumcitrat (E 331)
Saccharose
Polysorbat 80 (E 433)
6.2 Inkompatibilitäten
Benlysta ist nicht kompatibel mit 5 %iger Glucoselösung.
Das Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflaschen
5 Jahre.
Rekonstituierte Lösung
Nach Rekonstitution mit Wasser für Injektionszwecke muss die rekonstituierte Lösung, sofern sie nicht unmittelbar verabreicht wird, vor direkter Sonneneinstrahlung geschützt und bei 2 °C – 8 °C im Kühlschrank gelagert werden.
Rekonstituierte und verdünnte Infusionslösung
Die mit Natriumchlorid 9 mg/ml (0,9 %), Natriumchlorid 4,5 mg/ml (0,45 %) oder Ringer-Lactat Infusionslösung verdünnte Benlysta-Lösung kann bei 2 °C – 8 °C oder Raumtemperatur (15 °C – 25 °C) gelagert werden.
Der Zeitraum zwischen der Rekonstitution von Benlysta und dem Infusionsende darf insgesamt 8 Stunden nicht überschreiten.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Aufbewahrungsbedingungen nach Rekonstitution und Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Benlysta 120 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Durchstechflaschen (5 ml) aus Typ-1-Glas, verschlossen mit einem silikonisierten Chlorobutyl-Gummistopfen und einer Flip-Off-Kappe aus Aluminium, die 120 mg Pulver enthalten.
Packungsgröße: 1 Durchstechflasche
Benlysta 400 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Durchstechflaschen (20 ml) aus Typ-1-Glas, verschlossen mit einem silikonisierten Chlorobutyl-Gummistopfen und einer Flip-Off-Kappe aus Aluminium, die 400 mg Pulver enthalten.
Packungsgröße: 1 Durchstechflasche
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Herstellung der 120 mg-Infusionslösung
Rekonstitution
Rekonstitution und Verdünnung müssen unter aseptischen Bedingungen erfolgen.
Warten Sie 10 bis 15 Minuten, damit sich die Durchstechflasche auf Raumtemperatur (15 °C – 25 °C) erwärmen kann.
Es wird empfohlen, eine Kanüle der Größe 21 bis 25 Gauge zu verwenden, um den Verschluss der Durchstechflasche zur Rekonstitution und Verdünnung zu durchstechen.
Der Inhalt der Durchstechflasche für die einmalige Anwendung mit 120 mg Belimumab wird mit 1,5 ml Wasser für Injektionszwecke rekonstituiert, um eine Endkonzentration von 80 mg/ml Belimumab herzustellen.
Das Wasser für Injektionszwecke muss so in die Durchstechflasche gespritzt werden, dass es an der Wand hinunterläuft und die Schaumbildung auf ein Minimum begrenzt wird. Die Durchstechflasche 60 Sekunden leicht schwenken. Die Durchstechflasche während der Rekonstitution bei Raumtemperatur (15 °C – 25 °C) stehen lassen und dabei alle 5 Minuten für 60 Sekunden leicht schwenken, bis sich das Pulver aufgelöst hat. Nicht schütteln. Die Rekonstitution ist in der Regel innerhalb von 10 bis 15 Minuten nach Hinzufügen des Wassers abgeschlossen, sie kann aber auch bis zu 30 Minuten in Anspruch nehmen.
Die rekonstituierte Lösung vor Sonnenlicht schützen.
Bei Verwendung eines mechanischen Geräts zur Rekonstitution von Benlysta dürfen 500 Umdrehungen pro Minute nicht überschritten werden und die Durchstechflasche ist nicht länger als 30 Minuten zu schwenken.
Nach Abschluss der Rekonstitution soll die Lösung opaleszierend und farblos bis hellgelb sein und keine Partikel enthalten. Kleine Luftblasen sind jedoch zu erwarten und akzeptabel.
Nach der Rekonstitution kann ein Volumen von 1,5 ml (entsprechend 120 mg Belimumab) aus der Durchstechflasche entnommen werden.
Verdünnung
Das rekonstituierte Arzneimittel wird mit Natriumchlorid 9 mg/ml (0,9 %), Natriumchlorid 4,5 mg/ml (0,45 %) oder Ringer-Lactat Infusionslösung auf 250 ml verdünnt. Für Patienten mit einem Körpergewicht von 40 kg oder weniger können Infusionsbeutel mit 100 ml dieser Verdünnungsmittel in Betracht gezogen werden, vorausgesetzt, dass die resultierende Belimumab-Konzentration im Infusionsbeutel 4 mg/ml nicht übersteigt.
Intravenöse 5%ige Glucoselösungen sind nicht mit Benlysta kompatibel und dürfen nicht verwendet werden.
Aus einem 250-ml-Infusionsbeutel (oder 100-ml-Infusionsbeutel) oder einer 250-ml-Infusionsflasche (oder 100-ml-Infusionsflasche) mit Natriumchlorid 9 mg/ml (0,9 %),
Natriumchlorid 4,5 mg/ml (0,45 %) oder Ringer-Lactat Infusionslösung ein Volumen entnehmen und verwerfen, das dem für die Dosis des Patienten erforderlichen Volumen der rekonstituierten Benlysta-Lösung entspricht. Anschließend das für die Dosis erforderliche Volumen der rekonstituierten Benlysta-Lösung in den Infusionsbeutel bzw. die Infusionsflasche geben. Den Beutel bzw. die Flasche vorsichtig umwenden, um die Lösung zu mischen. Etwaige nicht verwendete Lösungsreste in den Durchstechflaschen sind zu verwerfen.
Die Benlysta-Lösung vor der Verabreichung visuell auf Partikel und eine Verfärbung prüfen. Die Lösung verwerfen, wenn Partikel oder eine Verfärbung erkennbar sind.
Der Zeitraum zwischen der Rekonstitution von Benlysta und dem Infusionsende darf insgesamt 8 Stunden nicht überschreiten.
Herstellung der 400 mg-Infusionslösung
Rekonstitution
Rekonstitution und Verdünnung müssen unter aseptischen Bedingungen erfolgen.
Warten Sie 10 bis 15 Minuten, damit sich die Durchstechflasche auf Raumtemperatur (15 °C – 25 °C) erwärmen kann.
Es wird empfohlen, eine Kanüle der Größe 21 bis 25 Gauge zu verwenden, um den Verschluss der Durchstechflasche zur Rekonstitution und Verdünnung zu durchstechen.
Der Inhalt der Durchstechflasche für die einmalige Anwendung mit 400 mg Belimumab wird mit 4,8 ml Wasser für Injektionszwecke rekonstituiert, um eine Endkonzentration von 80 mg/ml Belimumab herzustellen.
Das Wasser für Injektionszwecke muss so in die Durchstechflasche gespritzt werden, dass es an der Wand hinunterläuft und die Schaumbildung auf ein Minimum begrenzt wird. Die Durchstechflasche 60 Sekunden leicht schwenken. Die Durchstechflasche während der Rekonstitution bei Raumtemperatur (15 °C – 25 °C) stehen lassen und dabei alle 5 Minuten für 60 Sekunden leicht schwenken, bis sich das Pulver aufgelöst hat. Nicht schütteln. Die Rekonstitution ist in der Regel innerhalb von 10 bis 15 Minuten nach Hinzufügen des Wassers abgeschlossen, sie kann aber auch bis zu 30 Minuten in Anspruch nehmen.
Die rekonstituierte Lösung vor Sonnenlicht schützen.
Bei Verwendung eines mechanischen Geräts zur Rekonstitution von Benlysta dürfen 500 Umdrehungen pro Minute nicht überschritten werden und die Durchstechflasche ist nicht länger als 30 Minuten zu schwenken.
Nach Abschluss der Rekonstitution soll die Lösung opaleszierend und farblos bis hellgelb sein und keine Partikel enthalten. Kleine Luftblasen sind jedoch zu erwarten und akzeptabel.
Nach der Rekonstitution kann ein Volumen von 5 ml (entsprechend 400 mg Belimumab) aus der Durchstechflasche entnommen werden.
Verdünnung
Das rekonstituierte Arzneimittel wird mit Natriumchlorid 9 mg/ml (0,9 %),
Natriumchlorid 4,5 mg/ml (0,45 %) oder Ringer-Lactat Infusionslösung auf 250 ml verdünnt.
Intravenöse 5%ige Glucoselösungen sind nicht mit Benlysta kompatibel und dürfen nicht verwendet werden.
Aus einem 250-ml-Infusionsbeutel oder einer 250-ml-Infusionsflasche mit Natriumchlorid 9 mg/ml (0,9 %), Natriumchlorid 4,5 mg/ml (0,45 %) oder Ringer-Lactat Infusionslösung ein Volumen entnehmen und verwerfen, das dem für die Dosis des Patienten erforderlichen Volumen der rekonstituierten Benlysta-Lösung entspricht. Anschließend das für die Dosis erforderliche Volumen der rekonstituierten Benlysta-Lösung in den Infusionsbeutel bzw. die Infusionsflasche geben. Den Beutel bzw. die Flasche vorsichtig umwenden, um die Lösung zu mischen. Etwaige nicht verwendete Lösungsreste in den Durchstechflaschen sind zu verwerfen.
Die Benlysta-Lösung vor der Verabreichung visuell auf Partikel und eine Verfärbung prüfen. Die Lösung verwerfen, wenn Partikel oder eine Verfärbung erkennbar sind.
Der Zeitraum zwischen der Rekonstitution von Benlysta und dem Infusionsende darf insgesamt 8 Stunden nicht überschreiten.
Art der Verabreichung
Benlysta wird über den Zeitraum von 1 Stunde infundiert.
Benlysta darf nicht gleichzeitig mit anderen Substanzen über denselben Infusionsschlauch verabreicht werden. Es wurden keine physikalischen oder biochemischen Kompatibilitätsstudien zur Beurteilung der gleichzeitigen Verabreichung von Benlysta mit anderen Substanzen durchgeführt.
Es wurden keine Inkompatibilitäten zwischen Benlysta und Beuteln aus Polyvinylchlorid oder Polyolefin beobachtet.
Entsorgung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irland
8. ZULASSUNGSNUMMERN
EU/1/11/700/001
| 1 Durchstechflasche – 120 mg | |
| EU/1/11/700/002 1 Durchstechflasche – 400 mg | |
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 13. Juli 2011
Datum der letzten Verlängerung der Zulassung: 18. Februar 2016
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.