


Fachinformation - Nexpovio
1. BEZEICHNUNG DES ARZNEIMITTELS
NEXPOVIO 20 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Filmtablette enthält 20 mg Selinexor.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette
Blaue, runde, bikonvexe Filmtabletten (4 mm dick und mit einem Durchmesser von 7 mm) mit Prägung „K20“ auf einer Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
NEXPOVIO ist:
- in Kombination mit Bortezomib und Dexamethason für die Behandlung des Multiplen Myeloms bei erwachsenen Patienten indiziert, die zuvor mindestens eine Therapie erhalten haben.
- in Kombination mit Dexamethason für die Behandlung des Multiplen Myeloms bei erwachsenen Patienten indiziert, die zuvor mindestens vier Therapien erhalten haben und deren Erkrankung gegenüber mindestens zwei Proteasom-Inhibitoren, zwei immunmodulatorischen Arzneimitteln und einem monoklonalen Anti-CD38-Antikörper refraktär ist und bei denen unter der letzten Therapie eine Progression der Erkrankung aufgetreten ist.
4.2 Dosierung und Art der Anwendung
Die Behandlung muss unter der Aufsicht von Ärzten eingeleitet und überwacht werden, die in der Behandlung des Multiplen Myeloms erfahren sind.
Dosierung
Selinexor in Kombination mit Bortezomib und Dexamethason (SVd)
Die empfohlenen Selinexor-, Bortezomib- und Dexamethason-Dosen auf der Grundlage eines 35-tägigen Zyklus sind wie folgt:
Selinexor 100 mg oral eingenommen, einmal wöchentlich an Tag 1 jeder Woche. Die Selinexor-
Dosis sollte 70 mg/m2 pro Dosis nicht überschreiten.
Bortezomib 1,3 mg/m2 subkutan verabreicht, einmal wöchentlich an Tag 1 jeder Woche für
4 Wochen, gefolgt von einer Woche Pause.
Dexamethason 20 mg oral eingenommen, zweimal wöchentlich an den Tagen 1 und 2 jeder
Woche.
Die Behandlung mit Selinexor in Kombination mit Bortezomib und Dexamethason sollte bis zur Progression der Erkrankung oder bis zu einer inakzeptablen Toxizität fortgesetzt werden.
Selinexor in Kombination mit Dexamethason (Sd)
Die empfohlenen Anfangsdosen von Selinexor und Dexamethason sind wie folgt:
- Selinexor 80 mg oral eingenommen an den Tagen 1 und 3 jeder Woche.
Dexamethason 20 mg oral eingenommen an den Tagen 1 und 3 jeder Woche zusammen mit
Selinexor.
Die Behandlung mit Selinexor in Kombination mit Dexamethason sollte bis zur Progression der Erkrankung oder bis zu einer inakzeptablen Toxizität fortgesetzt werden.
Weitere Informationen über die Dosierung von Arzneimitteln, die in Kombination mit NEXPOVIO verabreicht werden, finden Sie in der Zusammenfassung der Merkmale der jeweiligen Arzneimittel.
Verzögerte oder ausgelassene Dosen
Wenn eine Selinexor-Dosis vergessen oder verzögert wird oder ein Patient nach einer Selinexor-Dosis erbricht, sollte der Patient die Dosis nicht wiederholen. Der Patient sollte die nächste Dosis am nächsten regulär geplanten Tag einnehmen.
Dosisänderungen
Empfohlene Dosisänderungen von NEXPOVIO bei Nebenwirkungen sind in Tabelle 1 und Tabelle 2 aufgeführt.
Weitere Informationen über die Dosisänderung von Arzneimitteln, die in Kombination mit NEXPOVIO verabreicht werden, finden Sie in der Zusammenfassung der Merkmale der jeweiligen Arzneimittel.
Tabelle 1: Vorgegebene Dosisänderungsschritte bei Nebenwirkungen
Selinexor in Kombination mit Bortezomib und Dexamethason (SVd) | Selinexor in Kombination mit Dexamethason (Sd) | |
| Empfohlene Anfangsdosis | 100 mg einmal wöchentlich | 80 mg an den Tagen 1 und 3 jeder Woche (160 mg gesamt pro Woche) |
| Erste Reduktion | 80 mg einmal wöchentlich | 100 mg einmal wöchentlich |
| Zweite Reduktion | 60 mg einmal wöchentlich | 80 mg einmal wöchentlich |
| Dritte Reduktion | 40 mg einmal wöchentlich | 60 mg einmal wöchentlich |
| Absetzen* | ||
* Wenn die Symptome nicht abklingen, ist die Behandlung abzusetzen.
Tabelle 2: Dosisänderungsrichtlinien bei Nebenwirkungen
| Nebenwirkunga | Auftreten | Aktion |
| Hämatologische Nebenwirkungen | ||
| Thrombozytopenie | ||
| Thrombozytenzahl 25.000 bis weniger als 75.000/μl | Jedes |
|
Thrombozytenzahl 25.000 bis weniger als 75.000/μl mit gleichzeitiger Blutung | Jedes |
|
| Nebenwirkunga | Auftreten | Aktion |
| Thrombozytenzahl weniger als 25.000/μl | Jedes |
|
| Neutropenie | ||
| Absolute Neutrophilenzahl von 0,5 bis 1,0 x 10⁹/l ohne Fieber | Jedes |
|
Absolute Neutrophilenzahl weniger als 0,5 x 10⁹/l ODER Febrile Neutropenie | Jedes |
|
| Anämie | ||
| Hämoglobin weniger als 8,0 g/dl | Jedes |
|
| Lebensbedrohliche Folgen (dringende Intervention angezeigt) | Jedes |
|
| Nicht-hämatologische Nebenwirkungen | ||
| Hyponatriämie | ||
| Natriumspiegel 130 mmol/l oder weniger | Jedes |
|
| Ermüdung | ||
Grad 2 über mehr als 7 Tage ODER Grad 3 | Jedes |
|
| Nebenwirkunga | Auftreten | Aktion |
| Übelkeit und Erbrechen | ||
Übelkeit Grad 1 oder 2 (Rückgang der oralen Aufnahme ohne signifikanten Gewichtsverlust, Dehydratation oder Mangelernährung) ODER Erbrechen Grad 1 oder 2 (5 oder weniger Episoden pro Tag) | Jedes |
|
Übelkeit Grad 3 (unzureichende orale Kalorien- oder Flüssigkeitsaufnahme) ODER Erbrechen Grad 3 oder höher (6 oder mehr Episoden pro Tag) | Jedes |
|
| Diarrhoe | ||
Grad 2 (4 bis 6 zusätzliche Stühle pro Tag im Vergleich zum Ausgangswert) | 1. |
|
|
| |
Grad 3 oder höher (7 oder mehr zusätzliche Stühle pro Tag im Vergleich zum Ausgangswert; Krankenhausaufenthalt angezeigt) | Jedes |
|
| Gewichtsverlust und Anorexie | ||
Gewichtsverlust von 10 % bis weniger als 20 % ODER Anorexie in Verbindung mit signifikantem Gewichtsverlust oder Mangelernährung | Jedes |
|
| Nebenwirkungen am Auge | ||
| Grad 2, außer Katarakt | Jedes |
|
| Grad ≥3, außer Katarakt | Jedes |
|
| Nebenwirkunga | Auftreten | Aktion |
| Andere nicht-hämatologische Nebenwirkungen | ||
Grad 3 oder 4 (lebensbedrohlich) | Jedes |
|
a. National Cancer Institute, Allgemeine Terminologiekriterien für unerwünschte Ereignisse (NCI CTCAE) Version 4.03.
Besondere Patientenpopulationen
Ältere Menschen
Für Patienten über 65 Jahren ist keine Anpassung der Selinexor-Dosis erforderlich (siehe Abschnitte 4.8, 5.1. und 5.2).
Nierenfunktionsstörung
Bei Patienten mit leichter, mäßiger oder schwerer Nierenfunktionsstörung ist keine Anpassung der Selinexor-Dosis erforderlich (siehe Abschnitt 5.2). Von Patienten mit terminaler Niereninsuffizienz oder Hämodialyse liegen keine Daten vor, sodass eine Dosisempfehlung nicht ausgesprochen werden kann.
Leberfunktionsstörung
Bei Patienten mit leichter Leberfunktionsstörung (entweder Gesamtbilirubin (TBIL) ≤ 1 × obere Normgrenze (ONG) und Aspartataminotransferase (AST) > 1 × ONG oder TBIL > 1 bis 1,5 × ONG und jeder AST-Wert) oder mäßiger Leberfunktionsstörung (TBIL > 1,5 bis 3 × ONG und jeder AST-Wert) ist keine Anpassung der Selinexor-Dosis erforderlich. Bei Patienten mit schwerer Leberfunktionsstörung (TBIL > 3 × ONG und jeder AST-Wert) ist die Anfangsdosis von Selinexor gemäß Tabelle 3 zu reduzieren (siehe Abschnitt 5.2). Die nachfolgenden Dosen können abhängig von der individuellen Sicherheit und Verträglichkeit erhöht oder reduziert werden.
Tabelle 3: Empfohlene Anfangsdosis bei Patienten mit schwerer Leberfunktionsstörung
| Bilirubin-Wert | Selinexor in Kombination mit Bortezomib und Dexamethason (SVd) | Selinexor in Kombination mit Dexamethason (Sd) | |
Schwere Leberfunktionsstörung (gemäß NCI-ODWG-Klassifikation) | > 3 × ONG (jeder AST- Wert) | 80 mg einmal wöchentlich | 100 mg einmal wöchentlich |
NCI-ODWG = National Cancer Institute Organ Dysfunction Working Group
AST = Aspartataminotransferase; ONG = obere Normgrenze)
Dosisempfehlungen für die Anfangsdosis. Die nachfolgenden Dosen können abhängig von der indivuduellen Sicherheit und Verträglichkeit erhöht oder reduziert werden.
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von NEXPOVIO bei Kindern im Alter von unter 18 Jahren ist nicht erwiesen. Es liegen keine Daten vor (siehe Abschnitt 5.1 und 5.2).
Es gibt bei der Behandlung des Multiplen Myeloms keinen relevanten Nutzen von NEXPOVIO bei Kindern im Alter von unter 18 Jahren.
Art der Anwendung
NEXPOVIO ist zum Einnehmen bestimmt.
NEXPOVIO in Kombination mit Bortezomib und Dexamethason (SVd) ist einmal wöchentlich an Tag 1 jeder Woche ungefähr zur gleichen Uhrzeit oral einzunehmen.
NEXPOVIO in Kombination mit Dexamethason (Sd) ist an den Tagen 1 und 3 jeder Woche ungefähr zur gleichen Uhrzeit einzunehmen.
Die Tablette ist ganz mit Wasser zu schlucken. Sie darf nicht zerdrückt, zerkaut, zerbrochen oder geteilt werden, um das Risiko einer Hautreizung durch den Wirkstoff zu vermeiden. Sie kann zu einer Mahlzeit oder unabhängig von den Mahlzeiten eingenommen werden.
4.3. Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Bei Arzneimitteln, die in Kombination mit Selinexor verabreicht werden, muss vor Beginn der Behandlung die Zusammenfassung der Merkmale dieser Arzneimittel konsultiert werden, einschließlich der Besonderen Warnhinweise und Vorsichtsmaßnahmen für die Anwendung und der empfohlenen begleitenden Behandlungen.
Empfohlene begleitende Behandlungen
Die Patienten sind anzuweisen, während der Behandlung eine angemessene Flüssigkeits- und Kalorienzufuhr aufrechtzuerhalten. Bei Patienten mit Dehydratationsrisiko ist eine intravenöse Hydratation in Betracht zu ziehen.
Vor und während der Behandlung mit NEXPOVIO ist eine prophylaktische Begleitbehandlung mit einem 5-HT3-Antagonisten und/oder anderen Antiemetika vorzusehen (siehe Abschnitt 4.8).
Hämatologie
Bei den Patienten ist vor Behandlungsbeginn, während der Behandlung und gemäß klinischer Indikation ein großes Blutbild anzufertigen. Die Überwachung sollte in den ersten zwei Monaten der Behandlung häufiger erfolgen.
Thrombozytopenie
Thrombozytopenie-Ereignisse (Thrombozytopenie; Thrombozytenzahl vermindert) wurden häufig bei Patienten unter Selinexor berichtet. Sie konnten schwerwiegend sein (Grad 3/4). Eine Thrombozytopenie des Grades 3/4 kann mitunter zu klinisch signifikanten Blutungsereignissen und in seltenen Fällen zu einer tödlich verlaufenden Blutung führen (siehe Abschnitt 4.8).
Thrombozytopenie kann mit Dosisunterbrechungen, Dosisänderungen, Thrombozytentransfusionen und/oder anderen klinisch indizierten Behandlungen behandelt werden. Die Patienten sollten auf Anzeichen und Symptome von Blutungen überwacht und umgehend untersucht werden. Richtlinien zur Dosisänderung finden Sie in Tabelle 1 und Tabelle 2 in Abschnitt 4.2.
Neutropenie
Neutropenie einschließlich schwerer Neutropenie (Grad 3/4) wurde unter Selinexor berichtet. In einigen Fällen traten bei Patienten mit Neutropenie vom Grad 3/4 gleichzeitig Infektionen auf (siehe Abschnitt 4.8).
Patienten mit Neutropenie sollten auf Anzeichen einer Infektion überwacht und umgehend untersucht werden. Neutropenie kann mit Dosisunterbrechungen, -änderungen und koloniestimulierenden Faktoren gemäß den medizinischen Richtlinien behandelt werden. Richtlinien zur Dosisänderung finden Sie in Tabelle 1 und Tabelle 2 in Abschnitt 4.2.
Gastrointestinale Toxizität
Übelkeit, Erbrechen, Diarrhoe, die mitunter schwer sein können und die Anwendung von Antiemetika oder Antidiarrhoika erfordern (siehe Abschnitt 4.8).
Vor und während der Behandlung mit Selinexor ist eine Prophylaxe mit 5-HT3-Antagonisten und/oder anderen Antiemetika vorzusehen. Um eine Dehydratation bei gefährdeten Patienten zu verhindern, sollten Flüssigkeiten mit Elektrolyten verabreicht werden.
Übelkeit/Erbrechen kann je nach klinischer Indikation mit Dosisunterbrechung, -änderung und/oder Behandlung mit anderen Antiemetika behandelt werden. Diarrhoe kann mit Dosisunterbrechung, -änderung und/oder Verabreichung von Antidiarrhoika behandelt werden. Richtlinien zur Dosisänderung finden Sie in Tabelle 1 und Tabelle 2 in Abschnitt 4.2.
Gewichtsverlust und Anorexie
Selinexor kann Gewichtsverlust und Anorexie verursachen. Bei den Patienten ist vor Behandlungsbeginn, während der Behandlung und gemäß klinischer Indikation das Körpergewicht, der Ernährungszustand und das Nahrungsvolumen zu überprüfen. Die Überwachung sollte in den ersten zwei Monaten der Behandlung häufiger erfolgen. Patienten, bei denen verminderter Appetit oder vermindertes Gewicht neu auftreten oder sich verschlimmern, benötigen möglicherweise Dosisänderungen, Appetitanreger und Ernährungsberatung. Richtlinien zur Dosisänderung finden Sie in Tabelle 1 und Tabelle 2 in Abschnitt 4.2.
Verwirrtheitszustand und Schwindelgefühl
Selinexor kann Verwirrtheitszustände und Schwindelgefühl verursachen. Die Patienten sind anzuweisen, Situationen zu vermeiden, in denen Schwindelgefühl oder Verwirrtheitszustände ein Problem darstellen können, und andere Arzneimittel, die Schwindelgefühl oder Verwirrtheitszustände verursachen können, nicht ohne angemessenen ärztlichen Rat einzunehmen. Den Patienten ist davon abzuraten, ein Fahrzeug zu führen oder schwere Maschinen zu bedienen, solange die Symptome nicht abgeklungen sind (siehe Abschnitt 4.7).
Hyponatriämie
Selinexor kann eine Hyponatriämie verursachen. Bei den Patienten ist vor Behandlungsbeginn, während der Behandlung und gemäß klinischer Indikation der Natriumspiegel zu überprüfen. Die Überwachung sollte in den ersten zwei Monaten der Behandlung häufiger erfolgen. Der Natriumspiegel ist bei gleichzeitiger Hyperglykämie (Glukose im Serum >150 mg/dl) und hohen Paraproteinspiegeln im Serum zu korrigieren. Hyponatriämie ist nach medizinischen Richtlinien (intravenöse Natriumchloridlösung und/oder Salztabletten) zu behandeln, einschließlich einer Überprüfung der Ernährung. Bei den Patienten ist möglicherweise eine Unterbrechung und/oder Anpassung der Selinexor-Dosis erforderlich. Richtlinien zur Dosisänderung finden Sie in Tabelle 1 und Tabelle 2 in Abschnitt 4.2.
Katarakt
Selinexor kann das Neuauftreten oder die Verschlimmerung eines Katarakts verursachen (siehe Abschnitt 4.8). Eine augenärztliche Untersuchung kann je nach klinischer Indikation durchgeführt werden. Der Katarakt ist nach medizinischen Richtlinien zu behandeln, einschließlich eines operativen Eingriffs, wenn dies gerechtfertigt ist.
Tumorlysesyndrom
Bei Patienten, die eine Therapie mit Selinexor erhielten, wurde von Tumorlysesyndrom (TLS) berichtet. Patienten mit einem hohen TLS-Risiko sollten genau überwacht werden. TLS ist in Übereinstimmung mit den institutionellen Richtlinien umgehend zu behandeln.
Frauen im gebärfähigen Alter/Verhütung bei Männern und Frauen
Frauen im gebärfähigen Alter sollten angewiesen werden, während der Behandlung mit Selinexor und für mindestens 1 Woche nach der letzten Selinexor-Dosis eine Schwangerschaft zu vermeiden oder auf Geschlechtsverkehr zu verzichten.
Frauen im gebärfähigen Alter und männlichen zeugungsfähigen Patienten ist zu raten, während der Behandlung mit Selinexor und mindestens 1 Woche nach der letzten Selinexor-Dosis wirksame empfängnisverhütende Maßnahmen zu ergreifen oder auf sexuelle Aktivitäten zu verzichten, um eine Schwangerschaft zu verhindern (siehe Abschnitt 4.6).
Sonstige Bestandteile
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro 20-mg-Tablette, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine klinisch signifikanten Unterschiede in der Pharmakokinetik von Selinexor bei gleichzeitiger Gabe eines starken CYP3A4-Induktors und UGT-Induktors, Carbamazepin (bis zu 300 mg Carbamazepin zweimal täglich) beobachtet.
Es wurden keine klinisch signifikanten Unterschiede in der Pharmakokinetik von Selinexor bei gleichzeitiger Gabe eines starken CYP3A4-Inhibitos, Clarithromycin (500 mg zweimal täglich über 7 Tage oral eingenommen), beobachtet.
Es wurden keine klinisch signifikanten Unterschiede in der Pharmakokinetik von Selinexor bei der gleichzeitigen Verabreichung mit einer Tagesdosis von bis zu 1 000 mg Paracetamol beobachtet.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Verhütung bei Männern und Frauen
Frauen im gebärfähigen Alter sollten angewiesen werden, während der Behandlung mit Selinexor und für mindestens 1 Woche nach der letzten Selinexor-Dosis eine Schwangerschaft zu vermeiden oder auf Geschlechtsverkehr zu verzichten. Vor Beginn der Behandlung mit Selinexor wird für Frauen im gebärfähigen Alter ein Schwangerschaftstest empfohlen.
Frauen im gebärfähigen Alter und männlichen zeugungsfähigen Patienten ist zu raten, während der Behandlung mit Selinexor und mindestens 1 Woche nach der letzten Selinexor-Dosis wirksame empfängnisverhütende Maßnahmen zu ergreifen oder auf sexuelle Aktivitäten zu verzichten, um eine Schwangerschaft zu verhindern.
Schwangerschaft
Bisher liegen keine Erfahrungen mit der Anwendung von Selinexor bei Schwangeren vor. Tierexperimentelle Studien haben gezeigt, dass Selinexor fötale Schäden verursachen kann (siehe Abschnitt 5.3). Die Anwendung von Selinexor während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die nicht verhüten, wird nicht empfohlen.
Wenn die Patientin während der Einnahme von Selinexor schwanger wird, sollte Selinexor sofort abgesetzt werden, und die Patientin sollte über die mögliche Gefährdung des Fötus aufgeklärt werden.
Stillzeit
Es ist unbekannt, ob Selinexor oder seine Metaboliten in die Muttermilch ausgeschieden werden. Ein Risiko für gestillte Kinder kann nicht ausgeschlossen werden. Das Stillen sollte während der Behandlung mit Selinexor und für 1 Woche nach der letzten Dosis unterbrochen werden.
Fertilität
Tierexperimentelle Befunde legen nahe, dass Selinexor die Fruchtbarkeit von Frauen und Männern beeinträchtigen kann (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Selinexor kann großen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen haben. Selinexor kann Ermüdung, Verwirrtheitszustände und Schwindelgefühl verursachen. Die Patienten sind anzuweisen, Situationen zu vermeiden, in denen Schwindelgefühl oder Verwirrtheitszustände ein Problem darstellen können, und andere Arzneimittel, die Schwindelgefühl oder Verwirrtheitszustände verursachen können, nicht ohne angemessenen ärztlichen Rat einzunehmen. Den Patienten ist davon abzuraten, ein Fahrzeug zu führen oder schwere Maschinen zu bedienen, wenn bei Ihnen solche Symptome auftreten.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die Sicherheit von Selinexor in Kombination mit Bortezomib und Dexamethason ist bei 195 Patienten mit Multiplem Myelom untersucht worden. Die häufigsten Nebenwirkungen (≥30 %) waren Thrombozytopenie (62 %), Übelkeit (50 %), Ermüdung (42 %), Anämie (37 %), verminderter Appetit (35 %), Diarrhoe (33 %) und periphere Neuropathie (33 %).
Die am häufigsten gemeldeten schwerwiegenden Nebenwirkungen (≥3 %) waren Pneumonie (14,9 %), Katarakt (4,6 %), Sepsis (4,1 %), Diarrhoe (3,6 %), Erbrechen (3,6 %) und Anämie (3,1 %).
Die Sicherheit von Selinexor in Kombination mit Dexamethason ist bei 214 Patienten mit Multiplem Myelom, von denen 83 Patienten fünffach refraktär waren, untersucht worden. Die häufigsten Nebenwirkungen (≥30 %) waren Übelkeit (75 %), Thrombozytopenie (75 %), Ermüdung (66 %), Anämie (60 %), verminderter Appetit (56 %), vermindertes Gewicht (49 %), Diarrhoe (47 %), Erbrechen (43 %), Hyponatriämie (40 %), Neutropenie (36 %) und Leukopenie (30 %).
Die am häufigsten gemeldeten schwerwiegenden Nebenwirkungen (≥3 %) waren Pneumonie (7,5 %), Sepsis (6,1 %), Thrombozytopenie (4,7 %), akute Nierenschädigung (3,7 %) und Anämie (3,3 %).
Tabellarische Liste der Nebenwirkungen
Nebenwirkungen, die in klinischen Studien mit Selinexor in Kombination mit Bortezomib und Dexamethason (SVd) berichtet wurden, sind in Tabelle 4 zusammengefasst.
Nebenwirkungen, die in klinischen Studien mit Selinexor in Kombination mit Dexamethason (Sd) berichtet wurden, sind in Tabelle 5 zusammengefasst.
Diese Nebenwirkungen sind nach Systemorganklassen (SOCs) und Häufigkeit gruppiert. Die Häufigkeitskategorien sind wie folgt definiert: Sehr häufig (≥ 1/10), häufig (≥ 1/100, <1/10), gelegentlich (≥ 1/1.000, < 1/100), selten (≥ 1/10.000 bis < 1/1.000), sehr selten (< 1/10.000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppierung sind die Nebenwirkungen nach abnehmender Schwere sortiert.
Tabelle 4: Beobachtete unerwünschte Arzneimittelwirkungen (UAW) bei mit Selinexor in Kombination mit Bortezomib und Dexamethason (SVd) behandelten Patienten mit Multiplem Myelom
| Systemorganklasse/bevorzugt e Bezeichnung | Alle UAW/Häufigkeit | UAW Grad 3–4/Häufigkeit |
| Infektionen und parasitäre Erkrankungen | Sehr häufig Pneumonie*, Infektion der oberen Atemwege, Bronchitis, Nasopharyngitis Häufig Sepsis*, Infektion der unteren Atemwege | Sehr häufig Pneumonie* Häufig Sepsis*, Infektion der unteren Atemwege, Bronchitis, Infektion der oberen Atemwege |
| Erkrankungen des Blutes und des Lymphsystems | Sehr häufig Thrombozytopenie, Anämie, Neutropenie* Häufig Leukopenie, Lymphopenie | Sehr häufig Thrombozytopenie, Anämie Häufig Neutropenie*, Lymphopenie Gelegentlich Leukopenie |
| Stoffwechsel- und Ernährungsstörungen | Sehr häufig Verminderter Appetit Häufig Hyponatriämie, Dehydratation, Hypokaliämie, Hypokalzämie, Hypophosphatämie, Hyperkaliämie, Hypomagnesiämie | Häufig Hyponatriämie, Dehydratation, verminderter Appetit, Hypokaliämie, Hypokalzämie, Hypophosphatämie |
| Psychiatrische Erkrankungen | Sehr häufig Schlaflosigkeit Häufig Verwirrtheitszustand | Häufig Verwirrtheitszustand, Schlaflosigkeit |
| Erkrankungen des Nervensystems | Sehr häufig Periphere Neuropathie, Schwindelgefühl, Kopfschmerzen Häufig Synkope, Amnesie*, Gleichgewichtsstörung, Dysgeusie, Ageusie | Häufig Synkope, periphere Neuropathie Gelegentlich Kopfschmerzen, Schwindelgefühl, Amnesie* |
| Erkrankungen des Ohrs und des Labyrinths | Häufig Vertigo | Keine |
| Systemorganklasse/bevorzugt e Bezeichnung | Alle UAW/Häufigkeit | UAW Grad 3–4/Häufigkeit |
| Augenerkrankungen | Sehr häufig Katarakt, verschwommenes Sehen* | Sehr häufig Katarakt Häufig Verschwommenes Sehen* |
| Herzerkrankungen | Häufig Tachykardie | Keine |
| Gefäßerkrankungen | Häufig Hypotonie | Häufig Hypotonie |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | Sehr häufig Husten Häufig Dyspnoe*, Epistaxis | Häufig Epistaxis Gelegentlich Dyspnoe*, Husten |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig Übelkeit, Diarrhoe, Erbrechen, Obstipation Häufig Abdominalschmerz, Dyspepsie, Mundtrockenheit, Flatulenz | Häufig Übelkeit, Diarrhoe, Erbrechen |
| Erkrankungen der Haut und des Unterhautzellgewebes | Häufig Alopezie, nächtliche Schweißausbrüche*, Pruritus | Gelegentlich Nächtliche Schweißausbrüche* |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Häufig Hyperkreatinämie | Häufig Hyperkreatinämie |
| Erkrankungen der Nieren und Harnwege | Häufig Akute Nierenschädigung | Häufig Akute Nierenschädigung |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr häufig Ermüdung, Fieber, Asthenie Häufig Generelle Verschlechterung des physischen Gesundheitszustandes, Unwohlsein | Sehr häufig Ermüdung Häufig Fieber, Asthenie, generelle Verschlechterung des physischen Gesundheitszustandes |
| Untersuchungen | Sehr häufig Gewicht erniedrigt Häufig Aspartataminotransferase erhöht, Alaninaminotransferase erhöht | Häufig Gewicht erniedrigt, Aspartataminotransferase erhöht, Alaninaminotransferase erhöht |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | Häufig Sturz, Kontusion | Häufig Sturz |
* Gruppierung von mehr als einer bevorzugten MedDRA-Bezeichnung einschließlich:
Pneumonie: Pneumonie, Lungeninfektion, Pneumonie durch Pneumokokken, Pneumonie grippal,
Pneumonie durch Para-Influenza-Virus, Pneumonie durch Bakterien und Pneumonie durch Pilze
- Sepsis: Sepsis, septischer Schock, Sepsis durch Staphylokokken und Urosepsis
- Neutropenie: Neutropenie und febrile Neutropenie
- Amnesie: Amnesie und Erinnerungsvermögen eingeschränkt
- Verschwommenes Sehen: Verschwommenes Sehen, Sehverschlechterung und Sehschärfe vermindert
- Dyspnoe: Dyspnoe und Belastungsdyspnoe
- Nächtliche Schweißausbrüche: nächtliche Schweißausbrüche und Hyperhidrosis
Tabelle 5: Beobachtete unerwünschte Arzneimittelwirkungen (UAW) bei mit Selinexor in Kombination mit Dexamethason (Sd) behandelten Patienten
| Systemorganklasse/ bevorzugte Bezeichnung | Alle UAW/Häufigkeit | UAW Grad 3–4/Häufigkeit |
| Infektionen und parasitäre Erkrankungen | Sehr häufig Pneumonie, Infektion der oberen Atemwege Häufig Sepsis, Bakterämie | Häufig Pneumonie, Sepsis, Bakterämie Gelegentlich Infektion der oberen Atemwege |
| Erkrankungen des Blutes und des Lymphsystems | Sehr häufig Thrombozytopenie, Anämie, Neutropenie, Leukopenie, Lymphopenie Häufig Febrile Neutropenie | Sehr häufig Thrombozytopenie, Anämie, Neutropenie, Leukopenie, Lymphopenie Häufig Febrile Neutropenie |
| Stoffwechsel- und Ernährungsstörungen | Sehr häufig Hyponatriämie, Dehydratation, verminderter Appetit, Hyperglykämie, Hypokaliämie Häufig Hypokalzämie, Hypophosphatämie, Hyperkaliämie, Hypomagnesiämie, Hyperamylasämie, Hyperurikämie, Hyperlipasämie Gelegentlich Tumorlysesyndrom | Sehr häufig Hyponatriämie Häufig Dehydratation, verminderter Appetit, Hypokaliämie, Hyperglykämie, Hypokalzämie, Hyperkaliämie, Hyperamylasämie, Hypophosphatämie, Hyperurikämie, Hyperlipasämie Gelegentlich Tumorlysesyndrom |
| Psychiatrische Erkrankungen | Sehr häufig Verwirrtheitszustand, Schlaflosigkeit Häufig Delirium, Halluzination | Häufig Verwirrtheitszustand, Schlaflosigkeit Gelegentlich Delirium, Halluzination |
| Erkrankungen des Nervensystems | Sehr häufig Schwindelgefühl, Dysgeusie, Kopfschmerzen Häufig Periphere Neuropathie, | Häufig Synkope, kognitive Störung Gelegentlich Periphere Neuropathie, Enzephalopathie |
| Systemorganklasse/ bevorzugte Bezeichnung | Alle UAW/Häufigkeit | UAW Grad 3–4/Häufigkeit |
Synkope, Ageusie, Geschmacksstörung, Gleichgewichtsstörung, kognitive Störung, Aufmerksamkeitsstörungen, Erinnerungsvermögen eingeschränkt Gelegentlich Enzephalopathie | ||
| Augenerkrankungen | Sehr häufig Verschwommenes Sehen Häufig Katarakt, Sehverschlechterung | Häufig Katarakt Gelegentlich Verschwommenes Sehen, Sehverschlechterung |
| Herzerkrankungen | Häufig Tachykardie | Keine |
| Gefäßerkrankungen | Häufig Hypotonie | Gelegentlich Hypotonie |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | Sehr häufig Dyspnoe, Epistaxis, Husten | Häufig Dyspnoe Gelegentlich Epistaxis |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig Übelkeit, Diarrhoe, Erbrechen, Abdominalschmerz, Obstipation Häufig Dyspepsie, Mundtrockenheit, abdominale Beschwerden, Flatulenz | Häufig Übelkeit, Diarrhoe, Erbrechen, Obstipation Gelegentlich Abdominalschmerz |
| Erkrankungen der Haut und des Unterhautzellgewebes | Häufig Alopezie, nächtliche Schweißausbrüche, Pruritus | Keine |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Häufig Muskelspasmen, Hyperkreatinämie | Gelegentlich Muskelspasmen Hyperkreatinämie |
| Systemorganklasse/ bevorzugte Bezeichnung | Alle UAW/Häufigkeit | UAW Grad 3–4/Häufigkeit |
| Erkrankungen der Nieren und Harnwege | Häufig Akute Nierenschädigung | Häufig Akute Nierenschädigung |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr häufig Ermüdung, Fieber, Asthenie Häufig Generelle Verschlechterung des physischen Gesundheitszustandes, Unwohlsein, Gangstörung, Schüttelfrost | Sehr häufig Ermüdung Häufig Asthenie, generelle Verschlechterung des physischen Gesundheitszustandes, Schmerz Gelegentlich Fieber |
| Untersuchungen | Sehr häufig Gewicht erniedrigt Häufig Aspartataminotransferase erhöht, Alaninaminotransferase erhöht, alkalische Phosphatase im Blut erhöht | Häufig Alaninaminotransferase erhöht Gelegentlich Gewicht erniedrigt, Aspartataminotransferase erhöht |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | Häufig Sturz | Häufig Sturz |
Beschreibung ausgewählter Nebenwirkungen
Infektionen
Infektion war die häufigste nicht-hämatologische Toxizität.
Bei 70 % der Patienten, die SVd erhielten, wurden Infektionen gemeldet und 28 % der Patienten hatten Infektionen vom Grad 3 oder 4. Schwerwiegende Infektionen wurden bei 28 % der Patienten gemeldet, tödliche Infektionen traten bei 4 % der behandelten Patienten auf. Infektionen der oberen Atemwege und Pneumonie waren die am häufigsten gemeldeten Infektionen (21 % bzw. 15 % der Patienten). Die Infektion führte bei 1 % der Patienten zu einem Absetzen der Behandlung, bei 48 % zu einer Unterbrechung der Behandlung und bei 10 % zu einer Dosisreduktion.
Bei 53 % der Patienten, die Sd erhielten, wurden Infektionen gemeldet. Davon waren 22 % vom Grad 3 oder 4. Infektionen der oberen Atemwege und Pneumonie waren die am häufigsten gemeldeten Infektionen (bei 15 % bzw. 13 % der Patienten), wobei 25 % der gemeldeten Infektionen schwerwiegend waren und bei 3 % der behandelten Patienten tödlich verliefen. Die Infektion führte bei 7 % der Patienten zu einem Absetzen der Behandlung, bei 19 % zu einer Unterbrechung der Behandlung und bei 1 % zu einer Dosisreduktion.
Thrombozytopenie
Bei 62 % der Patienten, die SVd erhielten, trat Thrombozytopenie auf und 41 % der Patienten hatten Thrombozytopenie vom Grad 3 oder 4. Die Thrombozytopenie war bei 2 % der Patienten schwerwiegend. Von den 41 % der Patienten mit einer Thrombozytopenie des Grades 3 oder 4 wurden bei 5 % gleichzeitige Blutungsereignisse berichtet, die vom Grad 3 oder höher waren (Gleichzeitigkeit definiert als ±5 Tage). Bei 2 % der Patienten mit Thrombozytopenie traten tödlich verlaufende Blutungen auf. Die Thrombozytopenie führte bei 2 % der Patienten zu einem Absetzen der Behandlung, bei 35 % zu einer Unterbrechung der Behandlung und bei 33 % zu einer Dosisreduktion.
Bei 75 % der Patienten, die Sd erhielten, trat Thrombozytopenie auf, und 65 % dieser UAW waren vom Grad 3 oder 4. Die Thrombozytopenie war bei 5 % der Patienten schwerwiegend. Von den 65 % der Patienten mit einer Thrombozytopenie des Grades 3 oder 4 wurden bei 5 % gleichzeitige Blutungsereignisse berichtet, die schwerwiegend/vom Grad 3 oder höher waren (Gleichzeitigkeit definiert als ±5 Tage). Die Thrombozytopenie führte bei 3 % der Patienten zu einem Absetzen der Behandlung, bei 22 % zu einer Unterbrechung der Behandlung und bei 32 % zu einer Dosisreduktion.
Thrombozytopenie kann mit Dosisänderungen (siehe Abschnitt 4.2), unterstützenden Therapiemaßnahmen und Thrombozytentransfusionen behandelt werden. Die Patienten sind auf Anzeichen und Symptome von Blutungen zu überwachen und umgehend zu untersuchen (siehe Abschnitt 4.4).
Neutropenie
Bei 16 % der Patienten, die SVd erhielten, trat Neutropenie bei auf und 10 % der Patienten hatten Neutropenien vom Grad 3 oder 4. Die Neutropenie war bei 1 % der Patienten schwerwiegend. Bei keinem Patienten wurde aufgrund von Neutropenie die Behandlung abgebrochen, bei 9 % der Patienten wurde die Behandlung unterbrochen und bei 5 % wurde die Dosis reduziert.
Febrile Neutropenie, die als schwerwiegend eingestuft wurde, trat bei einem Patienten auf (<1 %), der SVd erhielt; diese war vom Grad 4. Die febrile Neutropenie führte zur Behandlungsunterbrechung und Dosisreduktion; die febrile Neutropenie führte nicht zum Absetzen der Behandlung. Von den 19 Patienten mit einer Neutropenie des Grades 3 oder höher wurden bei 3 (16 %) Patienten gleichzeitige Infektionen gemeldet, die schwerwiegend/vom Grad 3 oder höher waren (Gleichzeitigkeit war definiert als ±5 Tage). Gleichzeitige Infektionen vom Grad 3 oder höher waren Infektion der unteren Atemwege, Bronchitis und Ohreninfektion (je 1 Patient).
Bei 36 % der Patienten, die Sd erhielten, trat Neutropenie auf, davon waren 25 % vom Grad 3 oder 4. Die Neutropenie war bei 1 % der Patienten schwerwiegend. Bei keinem Patienten wurde aufgrund von Neutropenie die Behandlung abgebrochen, bei 2 % der Patienten wurde die Behandlung unterbrochen und bei 6 % wurde die Dosis reduziert.
Febrile Neutropenie trat bei 3 % der Patienten auf; alle waren Grad 3 oder 4. Febrile Neutropenie wurde bei 2 % der Patienten als schwerwiegend eingestuft und führte bei weniger als 1 % der Patienten (jeweils) zum Absetzen der Behandlung, zur Behandlungsunterbrechung oder zur Dosisreduktion. Von den 53 Patienten mit einer Neutropenie des Grades 3 oder höher wurden bei 6 (11 %) Patienten gleichzeitige Infektionen gemeldet, die schwerwiegend/vom Grad 3 oder höher waren (Gleichzeitigkeit war definiert als ±5 Tage). Zu den am häufigsten gemeldeten gleichzeitigen Infektionen vom Grad 3 oder höher gehörten Harnwegsinfektion (3 Patienten) und Sepsis (2 Patienten).
Anämie
Bei 37 % der Patienten, die SVd erhielten, trat Anämie auf und 16 % der Patienten hatten Anämie vom Grad 3; kein Patient hatte Anämie vom Grad 4 oder 5. Die Anämie war bei 3 % der Patienten schwerwiegend. Die Anämie führte bei 1 % der Patienten zum Absetzen der Behandlung, bei 6 % zu einer Behandlungsunterbrechung und bei 3 % zu einer Dosisreduktion.
Bei Patienten, die Sd erhielten, trat Anämie bei 61 % der Patienten auf, davon waren 44 % vom Grad 3 oder 4. Die Anämie war bei 3 % der Patienten schwerwiegend. Die Anämie führte bei <1 % der Patienten zum Absetzen der Behandlung, bei 4 % zu einer Behandlungsunterbrechung und bei 1 % zu einer Dosisreduktion.
Eine Anämie kann mit Dosisänderungen (siehe Abschnitt 4.2) und mit Vollbluttransfusionen und/oder der Verabreichung von Erythropoietin gemäß den medizinischen Richtlinien behandelt werden. Richtlinien zur Dosisänderung finden Sie in Tabelle 2 in Abschnitt 4.2.
Gastrointestinale Toxizität
Bei 50 % der Patienten, die SVd erhielten, trat Übelkeit auf und 8 % der Patienten hatten Übelkeit vom Grad 3 oder 4. Die Übelkeit war bei 2 % der Patienten schwerwiegend. Bei Verabreichung von Antiemetika verbesserte sich die mediane Dauer der Übelkeit um 10 Tage. Die Übelkeit führte bei 3 % der Patienten zum Absetzen der Behandlung, bei 7 % zu einer Behandlungsunterbrechung und bei 7 % zu einer Dosisreduktion.
Erbrechen trat bei 21 % der Patienten auf, die SVd erhielten, Erbrechen vom Grad 3 bei 4 % der Patienten. Bei keinem Patienten trat Erbrechen vom Grad 4 auf. Das Erbrechen war bei 4 % der Patienten schwerwiegend. Das Erbrechen führte bei 2 % der Patienten zum Absetzen der Behandlung, bei 3 % zu einer Behandlungsunterbrechung und bei 3 % zu einer Dosisreduktion.
Diarrhoe trat bei 33 % der Patienten auf, die SVd erhielten, und 7 % der Patienten hatten Diarrhoe vom Grad 3 oder 4. Die Diarrhoe war bei 4 % der Patienten schwerwiegend. Die Diarrhoe führte bei 1 % der Patienten zum Absetzen der Behandlung, bei 8 % zu einer Behandlungsunterbrechung und bei 2 % zu einer Dosisreduktion.
Bei 79 % der Patienten, die Sd erhielten, trat Übelkeit/Erbrechen auf, 10 % dieser Fälle waren vom Grad 3 oder 4 und bei 3 % der Patienten waren sie schwerwiegend. Bei Verabreichung von Antiemetika verbesserte sich die mediane Dauer der Übelkeit oder des Erbrechens um 3 Tage. Übelkeit/Erbrechen führte bei 5 % der Patienten zum Absetzen der Behandlung, bei 8 % zur Behandlungsunterbrechung und bei 5 % zu einer Dosisreduktion.
Diarrhoe trat bei 47 % der Patienten auf, die Sd erhielten; davon waren 7 % vom Grad 3 oder 4 und die Diarrhoe war bei 2 % der Patienten schwerwiegend. Diarrhoe führte bei 1 % der Patienten zum Absetzen der Behandlung, bei 2 % zu einer Behandlungsunterbrechung und bei 1 % zu einer Dosisreduktion.
Hyponatriämie
Bei 8 % der Patienten, die SVd erhielten, trat Hyponatriämie auf und 5 % der Patienten hatten Hyponatriämie vom Grad 3 oder 4. Die Hyponatriämie war bei <1 % der Patienten schwerwiegend. Die meisten Fälle von Hyponatriämie waren mit keinerlei Symptomen verbunden. Es gab keine Berichte über gleichzeitige Krampfanfälle. Es gab keine Behandlungsabbrüche aufgrund von Hyponatriämie, bei <1 % der Patienten mit Hyponatriämie wurde die Behandlung unterbrochen und bei 1 % wurde die Dosis reduziert.
Bei 40 % der Patienten, die Sd erhielten, trat Hyponatriämie auf, von diesen waren 24 % vom Grad 3 oder 4. Die Hyponatriämie war bei 3 % der Patienten schwerwiegend. Die meisten Fälle von Hyponatriämie waren mit keinerlei Symptomen verbunden. Es gab keine Berichte über gleichzeitige Krampfanfälle. Es gab keine Behandlungsabbrüche aufgrund von Hyponatriämie, bei 6 % der Patienten mit Hyponatriämie wurde die Behandlung unterbrochen und bei 1 % wurde die Dosis reduziert.
Katarakt
Bei Patienten, die SVd erhielten, betrug die Inzidenz neu auftretender oder sich verschlimmernder Katarakte, die einen klinischen Eingriff erforderten, 24 %. Die mediane Zeit bis zum neuen Auftreten eines Katarakts betrug 233 Tage. Die mediane Zeit bis zur Verschlimmerung des Katarakts bei Patienten, die zu Beginn der Selinexor-Therapie einen Katarakt aufwiesen, betrug 261 Tage (SVd). Es gab keine Behandlungsabbrüche aufgrund von Katarakt, bei 4 % der Patienten wurde die Behandlung unterbrochen und bei 3 % wurde die Dosis reduziert. Der Katarakt ist nach medizinischen Richtlinien zu behandeln, einschließlich eines operativen Eingriffs, wenn dies gerechtfertigt ist (siehe Abschnitte 4.4 und 4.2).
Tumorlysesyndrom
Bei einem (<1 %) Patienten (die Sd erhielten) trat ein Tumorlysesyndrom (TLS) auf, das als Grad 3 und schwerwiegend eingestuft wurde. Patienten mit einem hohen TLS-Risiko sollten genau überwacht werden. TLS ist in Übereinstimmung mit den institutionellen Richtlinien umgehend zu behandeln (siehe Abschnitt 4.4).
Ältere Menschen
Von den Patienten mit Multiplem Myelom, die SVd erhielten, waren 56 % im Alter ab 65 Jahren und 17 % im Alter ab 75 Jahren. Beim Vergleich von Patienten ab 65 Jahren mit jüngeren Patienten zeigte sich, dass ältere Patienten eine höhere Inzidenz von Behandlungsabbruch wegen einer Nebenwirkung (28 % vs. 13 %) und eine höhere Inzidenz schwerwiegender Nebenwirkungen (57 % vs. 51 %) hatten.
Von den Patienten mit Multiplem Myelom, die Sd erhielten, waren 47 % im Alter ab 65 Jahren und 11 % im Alter ab 75 Jahren. Beim Vergleich von Patienten ab 75 Jahren mit jüngeren Patienten zeigte sich, dass ältere Patienten eine höhere Inzidenz von Behandlungsabbruch wegen einer Nebenwirkung (52 % vs. 25 %), eine höhere Inzidenz schwerwiegender Nebenwirkungen (74 % vs. 59 %) und eine höhere Inzidenz tödlicher Nebenwirkungen (22 % vs. 8 %) hatten.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
In der Regel gingen Überdosierungen mit ähnlichen Nebenwirkungen einher wie die Standarddosierung und waren im Allgemeinen innerhalb einer Woche reversibel.
Symptome
Mögliche akute Symptome sind Übelkeit, Erbrechen, Diarrhoe, Dehydratation und Verwirrtheit. Mögliche Anzeichen sind niedrige Natriumwerte, erhöhte Leberenzyme und niedrige Blutwerte. Die Patienten sind engmaschig zu überwachen und gegebenenfalls mit unterstützenden Therapiemaßnahmen zu versorgen. Bislang wurden keine Todesfälle aufgrund einer Überdosis gemeldet.
Behandlung
Im Falle einer Überdosis ist der Patient auf Nebenwirkungen zu überwachen, und es sollte sofort eine geeignete symptomatische Behandlung erfolgen.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, andere antineoplastische Mittel, ATC-Code: L01XX66
Wirkmechanismus
Selinexor ist ein reversibler, kovalenter, selektiver Inhibitor des nukleären Exports (SINE), der spezifisch Exportin 1 (XPO1) blockiert. XPO1 ist der Hauptvermittler des Kernexports vieler Frachtproteine, darunter Tumorsuppressorproteine (TSPs), Wachstumsregulatoren und mRNAs von wachstumsfördernden (onkogenen) Proteinen. Die XPO1-Hemmung durch Selinexor führt zu einer deutlichen Ansammlung von TSPs im Zellkern, zum Stillstand des Zellzyklus, zur Reduzierung verschiedener Onkoproteine wie c-Myc und Cyclin D1 und zur Apoptose von Krebszellen. Die Kombination von Selinexor und Dexamethason und/oder Bortezomib zeigte synergistische zytotoxische Wirkungen bei Multiplem Myelom in vitro und erhöhte Anti-Tumor-Aktivität in murinen Xenotransplantat-Modellen des Multiplen Myeloms in vivo, einschließlich solcher, die gegen Proteasom-Inhibitoren resistent sind.
Kardiale Elektrophysiologie
Die Wirkung mehrerer Dosen von Selinexor bis zu 175 mg zweimal wöchentlich auf das QTc-Intervall wurde bei Patienten mit stark vorbehandelten hämatologischen Malignomen untersucht. Selinexor hatte in therapeutischen Dosen keine große Wirkung (d. h. nicht mehr als 20 ms) auf das QTc-Intervall.
Klinische Wirksamkeit und Sicherheit
Selinexor in Kombination mit Bortezomib und Dexamethason (SVd) zur Behandlung von Patienten mit Multiplem Myelom
Die Wirksamkeit und Sicherheit von Selinexor in Kombination mit Bortezomib und Dexamethason wurden in der Studie KCP-330-023 (BOSTON) untersucht, einer globalen, randomisierten, offenen, aktiv kontrollierten Phase-3-Studie bei Patienten mit Multiplem Myelom, die zuvor mindestens eine Therapie erhalten hatten. Für eine Teilnahme an der BOSTON-Studie mussten die Patienten ein messbares Myelom gemäß den Kriterien der International Myeloma Working Group (IMWG) aufweisen, wobei die Erkrankung nachweislich bei oder nach ihrer letzten Behandlung fortgeschritten ist, und mussten zuvor mit einer bis drei verschiedenen Therapien gegen das Multiple Myelom behandelt worden sein. Patienten, die zuvor Proteasom-Inhibitoren (allein oder als Teil einer Kombinationsbehandlung) erhalten hatten, mussten mindestens teilweise auf die Therapie angesprochen haben und es mussten mindestens 6 Monate seit der letzten Proteasom-Inhibitor-Therapie vergangen sein. Bortezomib durfte nicht aufgrund von Toxizität vom Grad 3 oder höher abgesetzt worden sein. Die Patienten mussten einen ECOG Performance-Status von ≤2 sowie eine ausreichende hepatische, renale und hämatopoetische Funktion aufweisen. Patienten mit systemischer Leichtketten-Amyloidose, aktivem Myelom des zentralen Nervensystems, peripherer Neuropathie des Grades 2 oder höher oder schmerzhafter Neuropathie des Grades 2, Plasmazellleukämie, Polyneuropathie, Organomegalie, Endokrinopathie, monoklonaler Gammopathie oder Hautveränderungen (POEMS-Syndrom) waren von der Studienteilnahme ausgeschlossen.
In der Studie wurde die Behandlung mit einmal wöchentlichem Selinexor 100 mg (oral verabreicht an Tag 1 jeder Woche) in Kombination mit zweimal wöchentlichem Dexamethason 20 mg (oral verabreicht an den Tagen 1 und 2 jeder Woche) und einmal wöchentlichem Bortezomib 1,3 mg/m2 (subkutan verabreicht an Tag 1 der Wochen 1–4 mit Pause in Woche 5) [SVd-Arm] mit der Behandlung mit zweimal wöchentlichem Bortezomib 1,3 mg/m2 (subkutan verabreicht an den Tagen 1, 4, 8, 11) in Kombination mit niedrig dosiertem Dexamethason 20 mg (oral verabreicht an den Tagen 1, 2, 4, 5, 8, 9, 11, 12) in einem 21-tägigen Standardzyklus für die ersten 8 Zyklen, gefolgt von einmal wöchentlichem subkutanem Bortezomib 1,3 mg/m2 (subkutan verabreicht am Tag 1 der Wochen 1–4 mit Pause in Woche 5) in Kombination mit zweimal wöchentlich niedrig dosiertem Dexamethason 20 mg (oral verabreicht an den Tagen 1 und 2 jeder Woche) für die Zyklen ≥9 [Vd-Arm] verglichen.
Die Behandlung in beiden Armen wurde bis zur Progression der Erkrankung, bis zum Tod oder bis zu einer inakzeptablen Toxizität fortgesetzt. Bei bestätigter Progression (PD) konnten die Patienten im Kontrollarm (Vd) zu einer Selinexor-basierten Therapie in Form von wöchentlich SVd (BOSTON-Schema) oder wöchentlich Sd Selinexor 100 mg einmal wöchentlich (Tag 1 jeder Woche) und niedrig dosiertes Dexamethason 20 mg zweimal wöchentlich (Tag 1 und 2 jeder Woche)) wechseln.
Insgesamt wurden 402 Patienten randomisiert: 195 in den SVd-Arm und 207 in den Vd-Arm.
Die Situation der Patienten und ihre Krankheitsmerkmale bei Baseline sind in Tabelle 6 beschrieben.
Tabelle 6: Demographie und Krankheitsmerkmale von Patienten mit rezidiviertem refraktärem Multiplem Myelom in der BOSTON-Studie (n = 402)
| Merkmal | SVd (n = 195) | Vd (n = 207) |
| Mediane Zeit zwischen Diagnose und Randomisierung, Jahre (Bereich) | 3,81 (0,4; 23,0) | 3,59 (0,4; 22,0) |
| Zeit seit Ende der letzten vorherigen Therapie, Median (Bereich) | 48 Wochen (1, 1 088) | 42 Wochen (2, 405) |
| Anzahl der vorherigen Behandlungsschemata, Mittel (Bereich) | 1,7 (1, 3) | 1,7 (1, 3) |
Anzahl der vorherigen Therapien (%) 1 51 % 48 % 2 33 % 31 % 3 16 % 21 % | ||
Alter, Median (Bereich) Patienten <65 Jahre, n (%) Patienten 65–74 Jahre, n (%) Patienten ≥75 Jahre, n (%) | 66 Jahre (40, 87) 86 (44) 75 (39) 34 (17) | 67 Jahre (38, 90) 75 (36) 85 (41) 47 (23) |
| Männer: Frauen, n (%) | 115 (59) : 80 (41) | 115 (56) : 92 (44) |
Art der vorherigen Therapie, n (%) Stammzellentransplantation 76 (39) 63 (30) Lenalidomid in beliebiger Kombination 77 (39) 77 (37) Pomalidomid in beliebiger Kombination 11 (6) 7 (3) Bortezomib in beliebiger Kombination 134 (69) 145 (70) Carfilzomib in beliebiger Kombination 20 (10) 21 (10) | ||
Beliebiger Proteasom-Inhibitor in beliebiger Kombination Daratumumab in beliebiger Kombination | 148 (76) 11 (6) | 159 (77) 6 (3) |
Stadium nach dem überarbeiteten International Staging System bei Baseline, n (%) I II III Unbekannt | 56 (29) 117 (60) 12 (6) 10 (5) | 52 (25) 125 (60) 16 (8) 14 (7) |
| Hochrisiko-Zytogenetika, n (%) | 97 (50) | 95 (46) |
| ECOG Performance-Status: 0 bis 1, n (%) | 175 (90) | 191 (92) |
a Vorliegen von del (17p)/p53, t (14; 16), t (4; 14), 1q21.
Der primäre Endpunkt war das progressionsfreie Überleben (PFS) gemäß Einschätzung durch einen unabhängigen Überprüfungsausschuss (IRC) auf der Grundlage der einheitlichen Ansprechkriterien der International Myeloma Working Group (IMWG) für Multiples Myelom.
Auf der Grundlage einer vorab geplanten PFS-Zwischenanalyse, bei der die Grenze für das PFS überschritten wurde (mediane Nachbeobachtungszeit von 15,1 Monaten), zeigte BOSTON eine statistisch signifikante Verbesserung des PFS im SVd-Arm im Vergleich zum Vd-Arm, Hazard Ratio (HR) = 0,70 (95 % KI: 0,53–0,93; p = 0,0075), und ein medianes PFS von 13,9 Monaten (95 % KI: 11,7; nicht erreicht) und 9,5 Monaten (95 % KI: 8,1; 10,8) im SVd-Arm bzw. Vd-Arm.
Es gab eine statistisch signifikante Verbesserung der Gesamtansprechrate (ORR): 76,4 % im SVd-Arm gegenüber 62,3 % im Vd-Arm, p = 0,0012. Die mindestens sehr gute partielle Remissionsrate (≥VGPR-Rate, umfasst stringente Komplettremission [sCR], Komplettremission [CR] und VGPR) betrug 44,6 % im SVd-Arm gegenüber 32,4 % im Vd-Arm.
Die mediane Zeit bis zum Ansprechen betrug 1,4 Monate bei den mit SVd behandelten Patienten und 1,6 Monate bei den mit Vd behandelten Patienten. Die mediane Dauer des Ansprechens (DoR) bei den ansprechenden Patienten betrug 20,3 Monate bzw. 12,9 Monate in den SVd- und Vd-Armen.
Zum Zeitpunkt der vorab geplanten PFS-Zwischenanalyse waren 109 Ereignisse zum Gesamtüberleben (OS) aufgetreten; es gab 47 bzw. 62 Todesfälle im SVd- und Vd-Arm (HR = 0,84 [95 % KI: 0,57; 1,23]). Das mediane OS wurde im SVd-Arm nicht erreicht und lag im Vd-Arm bei 25 Monaten.
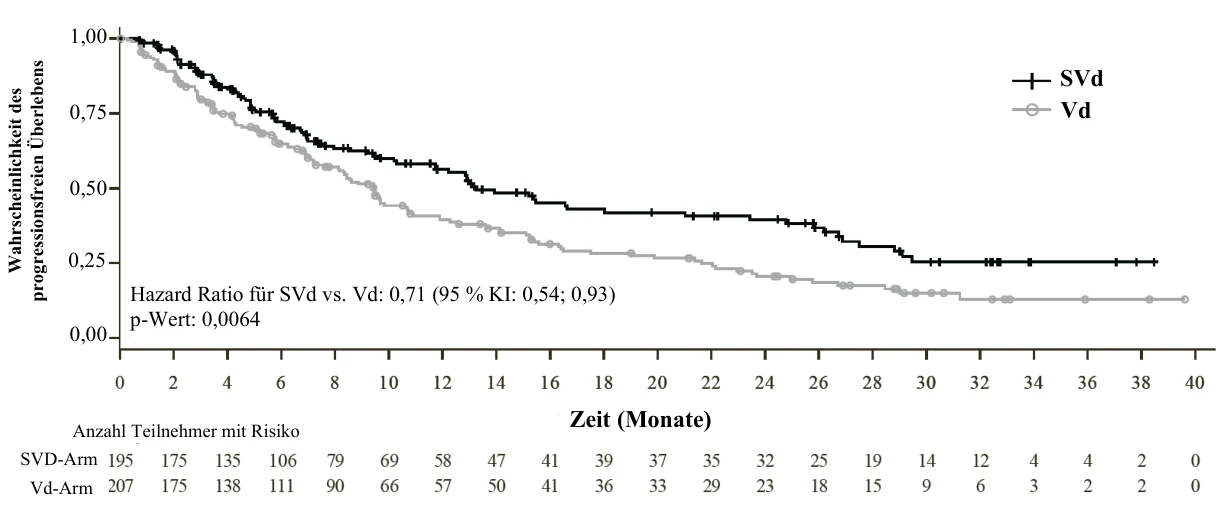
Bei einer aktualisierten deskriptiven Analyse mit einer medianen Nachbeobachtung von 22,1 Monaten deckten sich die Ergebnisse mit der primären Analyse. Die Wirksamkeitsergebnisse sind in Tabelle 7 und Abbildung 1 dargestellt.
Tabelle 7: Wirksamkeitsergebnisse in der BOSTON-Studie (mediane Nachbeobachtungszeit von 22,1 Monaten), bewertet von einem unabhängigen Überprüfungsausschuss
| SVd (n = 195) | Vd (n = 207) | |
Progressionsfreies Überleben (PFS)a Hazard Ratio (95 % KI) Medianes PFS in Monaten (95 % KI) | 0,71 (0,54; 0,93) | |
| 13,2 (11,7; 23,4) | 9,5 (8,1; 10,8) | |
Gesamtansprechrate (ORR)b, n (%) 95 % KI sCR CR VGPR PR | 150 (76,9) (70,4; 82,6) 19 (10) 14 (7) 54 (28) 63 (32) | 131 (63,3) (56,3; 69,9) 13 (6) 9 (4) 45 (22) 64 (31) |
| Zeit bis zum Ansprechen, Monate (95 % KI) | 1,4 (1,4; 1,5) | 1,6 (1,5; 2,1) |
| Mediane Dauer des Ansprechens, Monate (95 % KI)c | 17,3 (12,6; 26,3) | 12,9 (9,3; 15,8) |
Gesamtüberleben (OS, mediane Nachbeobachtungszeit von 28,7 Monaten)a Anzahl der Ereignisse, n (%) Medianes OS, Monate (95 % KI) Hazard Ratio (95 % KI) | 68 (35) 80 (39) 36,7 (30,2; nicht erreicht) 32,8 (27,8; nicht erreicht) 0,88 (0,63; 1,22) | |
SVd = Selinexor-Bortezomib-Dexamethason, Vd = Bortezomib-Dexamethason, sCR = stringente Komplettremission, CR = Komplettremission, VGPR = sehr gute partielle Remission, PR = partielle Remission
*Die gemeldeten Wirksamkeitsergebnisse entsprechen einer deskriptiven Analyse auf Grundlage des Datenschnitts vom 15. Februar 2021.
a Die Hazard Ratio basiert auf der stratifizierten proportionalen Cox-Hazard-Regressionsmodellierung, der p-Wert auf dem stratifizierten Log-Rank-Test.
b Umfasst sCR + CR + VGPR + PR, p-Wert basierend auf Cochran-Mantel-Haenszel-Test. c Einschließlich ansprechender Patienten, die eine PR oder besser erreicht haben.
Abbildung 1: Kaplan-Meier-Kurve von PFS in der BOSTON-Studie (mediane Nachbeobachtungszeit von 22,1 Monaten)
Periphere Neuropathie vom Grad ≥2, ein vorab spezifizierter wichtiger sekundärer Endpunkt, war im SVd-Arm niedriger (21 %) als im Vd-Arm (34 %); Odds Ratio 0,50 [95 % KI: 0,32; 0,79; p = 0,0013], da die Bortezomib-Dosis im SVd-Arm niedriger war.
Selinexor in Kombination mit Dexamethason (Sd) zur Behandlung von Patienten mit rezidivierten/refraktären Multiplem Myelom
In die Studie KPC-330-012 (STORM), eine multizentrische, einarmige, unverblindete Studie der Phase 2, wurden Patienten mit rezidiviertem und/oder refraktärem Multiplen Myelom (RRMM) aufgenommen. Um in STORM Teil 2 eingeschlossen zu werden, mussten Patienten eine messbare Erkrankung gemäß den Kriterien der IMWG aufweisen und zuvor mindestens drei Antimyelom-Behandlungsschemata mit unter anderem einem alkylierenden Wirkstoff, Glukokortikoiden, Bortezomib, Carfilzomib, Lenalidomid, Pomalidomid und einem monoklonalen Anti-CD38-Antikörper durchlaufen haben und ihre Erkrankung musste nachweislich refraktär gegen Glukokortikoide, einen Proteasom-Inhibitor, ein immunmodulatorisches Arzneimittel und einen monoklonalen Anti-CD38-Antikörper und gegen die zuletzt angewendete Therapielinie gewesen sein. Die Patienten mussten einen ECOG Performance-Status von ≤ 2 sowie eine ausreichende hepatische, renale und hämatopoetische Funktion aufweisen. Systemische Leichtketten-Amyloidose, aktives Myelom des zentralen Nervensystems, periphere Neuropathie des Grades 3 oder höher oder schmerzhafte Neuropathie des Grades 2 oder höher waren Ausschlusskriterien.
Die Patienten wurden an den Tagen 1 und 3 jeder Woche mit 80 mg Selinexor in Kombination mit 20 mg Dexamethason behandelt. Die Behandlung wurde bis zur Progression der Erkrankung, bis zum Tod oder bis zu inakzeptabler Toxizität fortgesetzt.
Von den in STORM Teil 2 aufgenommenen Patienten (n = 123) hatten dreiundachtzig (83) ein RRMM, das gegenüber zwei Proteasom-Inhibitoren (Bortezomib, Carfilzomib), zwei Immunmodulatoren (Lenalidomid, Pomalidomid) und einem monoklonalen Anti-CD38-Antikörper (Daratumumab) refraktär war. Die mediane Dauer der Behandlung mit Selinexor betrug bei diesen 83 Patienten 9 Wochen (Bereich: 1 bis 61 Wochen). Die mediane Gesamtdosis von Selinexor betrug 880 mg (Bereich 160 bis 6.220 mg) mit einer medianen Dosis von 105 mg (Bereich: 22 bis 180 mg) pro Woche.
Die unten dargestellten Daten stammen von den 83 Patienten, deren Erkrankung refraktär gegenüber Bortezomib (B), Carfilzomib (C), Lenalidomid (L), Pomalidomid (P) und Daratumumab (D) (fünffach refraktär) war.
In Tabelle 8 werden die Patientenmerkmale bezüglich der Erkrankung und Vorbehandlung aufgeschlüsselt.
Tabelle 8: Demographie und Krankheitsmerkmale von Patienten mit rezidiviertem refraktärem multiplem Myelom, die mit zweimal wöchentlich 80 mg Selinexor und 20 mg Dexamethason behandelt wurden (n = 83)
| Merkmale | ||
| Mediane Zeit zwischen Diagnose und Beginn der Studienbehandlung, Jahre (Bereich) | 7 Jahre (1; 23) | |
| Anzahl der vorherigen Behandlungsschemata, Median (Bereich) | 8 (4, 18) | |
| Alter, Median (Bereich) | 65 Jahre (40, 86) | |
| Patienten <65 Jahre, n (%) | 40 (48) | |
| Patienten 65 – 74 Jahre, n (%) | 31 (37) | |
| Patienten ≥75 Jahre, n (%) | 12 (15) | |
| Männer: Frauen, n (%) | 51 M (61): 32 F (39) | |
| Refraktär gegen bestimmte Behandlungskombinationen, n (%) | ||
| Fünffach refraktär (BCLPD) | 83 (100) | |
| Daratumumab in beliebiger Kombination | 57 (69) | |
| Daratumumab als Einzelwirkstoff | 26 (31) | |
| Vorherige Stammzellentransplantation1, n (%) ≥2 Transplantate | 67 (81) 23 (28) | |
| Vorherige CAR-T-Zelltherapie, n (%) | 2 (2,4) | |
| Stadium nach dem überarbeiteten Integrated Staging System bei Baseline, n (%) | ||
| I | 10 (12) | |
| II | 56 (68) | |
| III | 17 (21) | |
Hochrisiko-Zytogenetik, n (%) (Vorliegen von del(17p)/p53, t(14; 16), t(4; 14) oder 1q21) | 47 (57) | |
| ECOG Performance-Status: 0 bis 1, n (%) | 74 (89) | |
1 Bei einem Patienten war eine allogene Stammzellentransplantation erfolgt.
Der primäre Wirksamkeitsendpunkt war die Gesamtansprechrate (ORR) gemäß Einschätzung durch einen unabhängigen Überprüfungsausschuss auf der Grundlage der einheitlichen Ansprechkriterien der IMWG für Multiples Myelom. Das Ansprechen wurde monatlich und gemäß den Richtlinien der IMWG ausgewertet. Tabelle 9 enthält einen Überblick über die Wirksamkeitsergebnisse.
Tabelle 9: Wirksamkeitsergebnisse: gemäß Beurteilung durch den unabhängigen Überprüfungsausschuss (STORM, Patienten mit rezidiviertem refraktärem Multiplem Myelom, die mit zweimal wöchentlich 80 mg Selinexor und 20 mg Dexamethason behandelt wurden)
| Wirksamkeitsendpunkt | NEXPOVIO 80 mg + Dexamethason 20 mg n = 83 |
| Gesamtansprechrate (ORR), n (%) (umfasst sCR + VGPR + PR)1 | 21 (25,3) |
| 95-%-Konfidenzintervall | 16,4; 36 |
| sCR, MRD negativ, n (%) | 1 (1,2) |
| CR, n (%) | 0 (0) |
| VGPR, n (%) | 4 (4,8) |
| PR, n (%) | 16 (19,3) |
| Minimales Ansprechen (MR), n (%) | 10 (12,0) |
| Stabiler Krankheitsverlauf (SD), n (%) | 32 (38,6) |
| Progression (PD)/nicht auswertbar (NE), n (%) | 20 (24,1) |
| Mediane Zeit bis zum ersten Ansprechen (Wochen) (Bereich: 1 bis 10 Wochen) | 3,9 |
| Mediane Dauer des Ansprechens (DOR) Monate (95-%-Konfidenzintervall) | 3,8 (2,3; 10,8) |
1 sCR = stringente Komplettremission, CR = Komplettremission, VGPR = sehr gute partielle Remission, PR = partielle Remission
Kinder und Jugendliche
Die Europäische Arzneimittelagentur (EMA) hat für Selinexor eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen in der Behandlung von RRMM gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Resorption
Nach oraler Verabreichung von Selinexor wird die Plasma-Spitzenkonzentration Cmax innerhalb von 4 Stunden erreicht. Die gleichzeitige Einnahme einer fettreichen Mahlzeit (800–1.000 Kalorien mit etwa 50 % des Gesamtkaloriengehalts der Mahlzeit aus Fett) hatte keine klinisch signifikante Wirkung auf die Pharmakokinetik von Selinexor.
Verteilung
Selinexor ist zu 95,0 % an menschliche Plasmaproteine gebunden. In einer
populationspharmakokinetischen (PK) Analyse betrug das scheinbare Verteilungsvolumen (Vd/F) von Selinexor bei Krebspatienten 133 l.
Biotransformation
Selinexor wird über CYP3A4, mehrere UDP-Glucuronosyltransferasen (UGTs) und Glutathion-S-Transferasen (GSTs) metabolisiert.
Elimination
Nach einer Einzeldosis von 80 mg Selinexor beträgt die mittlere Halbwertszeit (t½) 6 bis 8 Stunden. In einer Populations-PK-Analyse betrug die scheinbare Gesamt-Clearance (CL/F) von Selinexor bei Krebspatienten 18,6 l/h.
Besondere Patientenpopulationen
Alter, Geschlecht und ethnische Zugehörigkeit
Alter (18 bis 94 Jahre), Geschlecht oder ethnische Zugehörigkeit hatten keinen klinisch signifikanten Einfluss auf die Pharmakokinetik von Selinexor.
Im Populations-PK-Datensatz wurden Alter und ethnische Zugehörigkeit nicht als eine signifikante Kovariate identifiziert, das Geschlecht wurde als eine signifikante Kovariate identifiziert.
Nierenfunktionsstörungen
Der Grad der Nierenfunktionsstörung wurde anhand der Kreatininclearance bestimmt, die gemäß der Cockcroft-Gault-Formel geschätzt wurde. Ergebnisse von Populations-PK-Analysen von Patienten mit normaler Nierenfunktion (n = 283, CLcr: ≥90 ml/min), leichter (n = 309, CLcr: 60 bis 89 ml/min), mäßiger (n = 185, CLcr: 30 bis 59 ml/min) oder schwerer (n = 13, CLcr: 15 bis 29 ml/min) Nierenfunktionsstörung zeigte, dass die Kreatininclearance keinen Einfluss auf die PK von NEXPOVIO hatte. Daher ist nicht zu erwarten, dass eine leichte, mäßige oder schwere Nierenfunktionsstörung die Selinexor-PK verändert, und bei Patienten mit Nierenfunktionsstörungen sind keine Anpassungen der Selinexor-Dosis erforderlich.
Leberfunktionsstörung
Die Populations-PK-Analyse lässt darauf schließen, dass eine leichte Leberfunktionsstörung (Bilirubin >1–1,5 × ONG oder AST > ONG, aber Bilirubin ≤ ONG, n = 119) keine klinisch signifikante Auswirkung auf die PK von Selinexor hatte. In einer klinischen Studie, die die NCI-ODWG-Kriterien zur Einstufung des Grades der hepatischen Funktionsstörung verwendet wurde keine klinisch relevante Veränderung in der Pharmakokinetik von Selinexor bei Patienten mit mäßiger Leberfunktionsstörung (TBIL > 1,5 bis 3 × ONG und jeder AST-Wert, n = 7) beobachtet. Bei Patienten mit schwerer Leberfunktionsstörung (TBIL > 3 × ONG und jeder AST-Wert, n = 6) wurde eine bis zu 32 % höhere dosisnormalisierte Exposition als bei Patienten mit normaler Leberfunktion beobachtet.
Eine Leberfunktionsstörung führte zu keiner klinisch relevanten Veränderung der Plasmaproteinbindung von Selinexor.
5.3 Präklinische Daten zur Sicherheit
Toxizität bei wiederholter Verabreichung
Befunde in der 13-wöchigen Wiederholungsdosis-Studie an Ratten waren Verringerungen der Körpergewichtszunahme und der Futteraufnahme sowie hämatopoetische/lymphoide Hypoplasie und Wirkungen auf männliche/weibliche Fortpflanzungsorgane. In der 13-wöchigen Studie an Affen wurden Gewichtsverlust, gastrointestinale Wirkungen und lymphatische/hämatologische Depletion als behandlungsbedingte Wirkungen beobachtet. Die gastrointestinalen Toxizitäten einschließlich Anorexie, Verringerungen der Körpergewichtszunahme und der Futteraufnahme wurden als ZNS-vermittelt eingestuft. Für diese Toxizitäten konnte keine Sicherheitsmarge ermittelt werden.
Genotoxizität
Selinexor war in einem bakteriellen Reverse-Mutations-Test nicht mutagen. Selinexor war weder im zytogenetischen In-vitro-Test mit menschlichen Lymphozyten noch im In-vivo-Mikronukleus-Test bei Ratten klastogen.
Karzinogenität
Mit Selinexor wurden keine Karzinogenitätsstudien durchgeführt.
Reproduktions- und Entwicklungstoxizität
Fruchtbarkeitsstudien an Tieren sind mit Selinexor nicht durchgeführt worden. In Studien zur oralen Toxizität bei wiederholter Verabreichung wurde Selinexor bis zu 13 Wochen lang an Ratten und Affen verabreicht. Bei Ratten wurden außerdem reduzierte Spermien, Spermatiden und Keimzellen in Nebenhoden und Hoden sowie reduzierte Ovarialfollikel beobachtet und bei Affen kam es zu einer Einzelzellnekrose der Hoden. Diese Wirkungen wurden bei systemischen Expositionen beobachtet, die etwa das 0,11-, 0,28- bzw. 0,53-Fache der Exposition (AUClast) beim Menschen bei der empfohlenen Humandosis von 80 mg betrugen. Entwicklungseffekte wurden bei täglicher Exposition von trächtigen Ratten bei systemischen Expositionen beobachtet, die unterhalb der Exposition (AUClast) beim Menschen bei der empfohlenen Humandosis von 80 mg lagen.
Andere Toxizitäten
Ein Sensibilisierungstest beim Meerschweinchen zeigte, dass Selinexor bei 25 % eine leichte Kontaktüberempfindlichkeit vom Grad II nach 24 und 48 Stunden auslöste.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Mikrokristalline Cellulose (pH-101) (E460i)
Croscarmellose-Natrium (E468)
Povidon K30 (E1201)
Kolloidales Siliciumdioxid (E551)
Magnesiumstearat (E470b)
Mikrokristalline Cellulose (pH-102) (E460i)
Natriumlaurylsulfat (E514i)
Filmüberzug
Talkum (E553b)
Poly(vinylalkohol) (E1203)
Glycerylmonostearat (E471)
Polysorbat 80 (E433)
Titandioxid (E171)
Macrogol (E1521)
Indigocarmin-Aluminiumsalz (E132)
Brillantblau-FCF-Aluminiumsalz (E133)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
5 Jahre.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich
6.5 Art und Inhalt des Behältnisses
PVC/PCTFE/PVC-Aluminium-Blisterpackung mit 2, 3, 4, 5 oder 8 Filmtabletten. Ein Umkarton enthält vier kindergesicherte Innenkartons mit jeweils einer Blisterpackung. Die Umkartons enthalten insgesamt 8, 12, 16, 20 oder 32 Filmtabletten. Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Stemline Therapeutics B.V.
Basisweg 10,
1043 AP Amsterdam
Niederlande
8. ZULASSUNGSNUMMER(N)
EU/1/21/1537/005
EU/1/21/1537/001
EU/1/21/1537/002
EU/1/21/1537/003
EU/1/21/1537/004
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 26. März 2021 Datum der letzten Verlängerung der Zulassung: 13. Mai 2022
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.