


Fachinformation - Lynavoy
1. BEZEICHNUNG DES ARZNEIMITTELS
Lynavoy 40 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Filmtablette enthält 40 mg Linerixibat.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette.
Violette, runde, bikonvexe Filmtabletten (9 mm Durchmesser) mit der Prägung „GS 3JG“ auf einer Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Lynavoy wird angewendet zur Behandlung des cholestatischen Pruritus bei erwachsenen Patienten mit primär biliärer Cholangitis (PBC).
4.2 Dosierung und Art der Anwendung
Dosierung
Die empfohlene Dosis von Lynavoy beträgt 40 mg zweimal täglich.
Für Patienten, bei denen nach 3 Monaten kontinuierlicher täglicher Behandlung mit Linerixibat kein Behandlungsnutzen festgestellt werden kann, ist eine alternative Behandlung in Erwägung zu ziehen.
Gleichzeitige Anwendung mit gallensäurebindenden Harzen
Es wird empfohlen, Lynavoy mindestens 4 Stunden vor oder 4 Stunden nach der Einnahme eines gallensäurebindenden Harzes einzunehmen (siehe Abschnitte 4.5 und 5.2).
Versäumte Dosen
Wurde eine Dosis versäumt, kann sie so bald wie möglich eingenommen werden. Es darf jedoch keine doppelte Dosis eingenommen werden, um die versäumte Dosis nachzuholen.
Besondere Patientengruppen
Ältere Patienten
Bei Patienten ab 65 Jahren ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). Für Patienten über 65 Jahren liegen nur begrenzte Daten vor.
Nierenfunktionsstörung
Bei Patienten mit Nierenfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Leberfunktionsstörung
Bei Patienten mit leichter oder mittelgradiger Leberfunktionsstörung (Child‑Pugh A oder B) ist keine Dosisanpassung erforderlich. Linerixibat wird bei schwerer Leberfunktionsstörung (Child‑Pugh C) oder bei Patienten mit hohem Risiko für eine Leberdekompensation nicht empfohlen (siehe Abschnitte 4.4 und 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Lynavoy bei Kindern und Jugendlichen unter 18 Jahren ist nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Zum Einnehmen.
Es wird empfohlen, Lynavoy im Ganzen mit Wasser zu schlucken und etwa 30 Minuten vor der Nahrungs- oder Flüssigkeitsaufnahme (mit Ausnahme von Wasser) einzunehmen. Dadurch kann Linerixibat vor der Freisetzung von Gallensäuren in das Darmlumen gelangen (siehe Abschnitt 5.2).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Erhöhungen der Transaminasen
In klinischen Studien wurden bei einigen Patienten unter Linerixibat behandlungsbedingte Erhöhungen der Transaminasen beobachtet (siehe Abschnitt 4.8). Es wird empfohlen, die Ausgangswerte der Transaminasen (Alanin-Aminotransferase [ALT] und Aspartat-Aminotransferase [AST]) vor Beginn der Behandlung mit Linerixibat zu bestimmen und die Transaminasen anschließend mit einer Häufigkeit zu überwachen, die der üblichen klinischen Praxis bei PBC-Patienten entspricht. Bei Erhöhungen der Transaminasen kann eine engmaschigere Überwachung erforderlich sein. Bei anhaltenden Erhöhungen der Transaminasen sind die potenziellen Risiken gegen den Nutzen einer Fortführung der Behandlung abzuwägen.
Patienten mit Leberfunktionsstörung
Bei Patienten mit leichter oder mittelgradiger Leberfunktionsstörung (Child‑Pugh A oder B) ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). Vor Beginn der Behandlung mit Linerixibat ist der Status der Leberfunktion des Patienten zu beurteilen. Dabei ist auch festzustellen, ob bei dem Patienten eine Leberdekompensation vorliegt oder ob in der Vergangenheit ein Dekompensationsereignis aufgetreten ist. Für Patienten mit schwerer Leberfunktionsstörung (Child‑Pugh C) liegen keine Daten vor. Die Einnahme von Linerixibat wird bei diesen Patienten oder bei Patienten mit hohem Risiko für eine Dekompensation nicht empfohlen. Bei Einnahme von Linerixibat wird eine engmaschige Überwachung empfohlen (siehe Abschnitte 4.2 und 5.2).
Diarrhoe
Diarrhoe wurde bei der Einnahme von Linerixibat als sehr häufige Nebenwirkung berichtet (siehe Abschnitt 4.8). Bei Auftreten von Diarrhoe sind die Patienten anzuweisen, auf Anzeichen und Symptome einer Dehydratation zu achten. Eine Behandlung mit antidiarrhoischen Arzneimitteln kann erforderlich sein. Bei anhaltender Diarrhoe ist eine Unterbrechung oder ein Absetzen der Behandlung mit Linerixibat in Erwägung zu ziehen.
Mangel an fettlöslichen Vitaminen
Bei allen Patienten wird empfohlen, vor Beginn der Behandlung mit Linerixibat die Spiegel der fettlöslichen Vitamine (Vitamine A, D, E und K) sowie die International Normalized Ratio (INR) zu bestimmen und anschließend gemäß der üblichen klinischen Praxis zu überwachen. Wird ein Mangel an fettlöslichen Vitaminen diagnostiziert, ist eine entsprechende Supplementationstherapie einzuleiten.
Sonstige Bestandteile
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Filmtablette, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Gallensäurebindende Harze
Gallensäurebindende Harze (wie Colestyramin, Colesevelam oder Colestipol) können bei gleichzeitiger Anwendung andere Arzneimittel, einschließlich Linerixibat, im Darm binden und dadurch möglicherweise die Wirksamkeit von Linerixibat vermindern (siehe Abschnitt 5.2). Es wird empfohlen, dass Patienten Lynavoy mindestens 4 Stunden vor oder 4 Stunden nach der Einnahme eines gallensäurebindenden Harzes einnehmen (siehe Abschnitt 4.2).
Ursodeoxycholsäure (UDCA)
UDCA kann zusammen mit Linerixibat angewendet werden. Es ist keine Dosisanpassung erforderlich. In klinischen Studien wurden bei gleichzeitiger Anwendung von UDCA und Linerixibat keine klinisch relevanten Anstiege der alkalischen Phosphatase (ALP) beobachtet. Das Plasma-Gesamtprofil von UDCA und seinen Konjugaten wurde durch die gleichzeitige Anwendung von Linerixibat jedoch in relevantem Maße verändert. Die klinische Relevanz dieser Veränderungen ist derzeit unklar. Die Patienten sollten in der Anfangsphase der Behandlung und anschließend regelmäßig gemäß der üblichen klinischen Praxis bei PBC-Patienten auf Veränderungen der ALP überwacht werden (siehe Abschnitt 5.2).
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen mit der Anwendung von Linerixibat bei Schwangeren vor.
Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf eine Reproduktionstoxizität (siehe Abschnitt 5.3). Die systemische Resorption nach oraler Anwendung von Linerixibat beim Menschen ist minimal (siehe Abschnitt 5.2). Daher ist auch davon auszugehen, dass die fetale Exposition gegenüber Linerixibat minimal ist.
Aus Vorsichtsgründen soll eine Anwendung von Lynavoy während der Schwangerschaft vermieden werden.
Stillzeit
Es ist nicht bekannt, ob Linerixibat in die Muttermilch übergeht.
Tierexperimentelle Studien zeigten, dass Linerixibat in die Milch übergeht. Bei Anwendung der empfohlenen klinischen Dosis wird die Exposition des Neugeborenen über die Muttermilch jedoch als minimal eingeschätzt (siehe Abschnitt 5.3). Es wird angenommen, dass Linerixibat keine Auswirkungen auf das gestillte Kind hat, weil die systemische Exposition der stillenden Frau gegenüber Linerixibat vernachlässigbar ist.
Ein Risiko für das gestillte Kind kann nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob auf die Behandlung mit Lynavoy verzichtet werden soll / die Behandlung mit Lynavoy zu unterbrechen ist. Dabei ist sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau zu berücksichtigen.
Fertilität
Beim Menschen liegen keine Daten zur Fertilität vor. Tierexperimentelle Studien ergaben bei klinisch relevanter Exposition keine Hinweise auf direkte oder indirekte Auswirkungen auf die Fertilität oder die Reproduktion (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Lynavoy hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren Diarrhoe (59 %) und Abdominalschmerz (23 %).
Tabellarische Auflistung der Nebenwirkungen
Das Nebenwirkungsprofil von Linerixibat wurde in einem gepoolten Sicherheitsdatensatz (Phase‑3‑Studie GLISTEN und Phase‑2b‑Studie GLIMMER) untersucht, der insgesamt 142 Patienten umfasste, die bis zu 24 Wochen lang zweimal täglich oral 40 mg Linerixibat erhielten (siehe Abschnitt 5.1). Die meisten Nebenwirkungen waren leicht oder mäßig ausgeprägt.
Die Nebenwirkungen sind nachstehend (Tabelle 1) nach MedDRA‑Systemorganklasse und Häufigkeit aufgeführt. Die Häufigkeiten sind wie folgt definiert: sehr häufig (≥ 1/10) und häufig (≥ 1/100 bis < 1/10).
Tabelle 1. Nebenwirkungen bei mit Lynavoy behandelten Patienten
| MedDRA-Systemorganklasse | Häufigkeit | Nebenwirkungen |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig | Diarrhoe Abdominalschmerz |
| Untersuchungen | Häufig | erhöhte Alanin-Aminotransferase (ALT) erhöhte Aspartat-Aminotransferase (AST) |
Beschreibung ausgewählter Nebenwirkungen
Diarrhoe
Im gepoolten Sicherheitsdatensatz wurde Diarrhoe bei 59 % der Patienten in der mit Linerixibat behandelten Gruppe beobachtet. Ein Abbruch der Behandlung aufgrund von Diarrhoe trat bei 4 % der Studienteilnehmer in der mit Linerixibat behandelten Gruppe auf. Die meisten Fälle traten innerhalb einer Woche nach Behandlungsbeginn auf, waren von leichter Intensität und klangen meistens im Verlauf der Studie ab. Keiner der Fälle war schwerwiegend. Die Mehrzahl der Patienten, bei denen Diarrhoe auftrat, konnte Linerixibat ohne Abbruch oder Unterbrechung der Behandlung weiter einnehmen. Bei einigen Patienten hielt die Diarrhoe während der Behandlung mit Linerixibat an oder trat erneut auf. Einige Patienten erhielten zur symptomatischen Behandlung Antidiarrhoika (z. B. Loperamid) (siehe Abschnitt 4.4).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Symptome
Eine Überdosierung kann zu Symptomen infolge einer Verstärkung der bekannten Nebenwirkungen des Arzneimittels führen, insbesondere zu gastrointestinalen Effekten.
In klinischen Studien wurde Linerixibat bei Erwachsenen mit cholestatischem Pruritus bei PBC in Dosen von bis zu 180 mg täglich (Einzeldosen und/oder aufgeteilte Dosen) angewendet. Es wurde eine dosisabhängige Zunahme der Inzidenz gastrointestinaler Nebenwirkungen beobachtet (siehe Abschnitt 4.8).
Behandlung
Es gibt kein spezifisches Antidot. Im Falle einer Überdosierung muss Linerixibat abgesetzt, der Patient auf etwaige Anzeichen und Symptome überwacht und gegebenenfalls allgemeine unterstützende Maßnahmen eingeleitet werden. Die weitere Behandlung sollte entsprechend der klinischen Situation oder, sofern verfügbar, gemäß den Empfehlungen des nationalen Giftinformationszentrums erfolgen.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Gallen- und Lebertherapie, andere Mittel zur Gallentherapie, ATC-Code: A05AX08
Wirkmechanismus
Linerixibat ist ein lokal wirkender, minimal resorbierter reversibler Inhibitor des ilealen Gallensäuretransporters (ileal bile acid transporter, IBAT). Es verringert die Rückresorption von Gallensäuren im Ileum und führt dadurch zu einer erhöhten fäkalen Ausscheidung. Linerixibat verbessert den Pruritus bei Patienten mit PBC, wobei angenommen wird, dass dies auf eine Verringerung von Pruritusmediatoren zurückzuführen ist, darunter Serumgallensäuren, Lysophosphatidsäure (LPA) [gemessen über Autotaxin als Surrogatmarker] und Interleukin-31 (IL-31).
Pharmakodynamische Wirkungen
Linerixibat reduziert die Gesamtserumgallensäuren bei gesunden Probanden und bei Patienten mit cholestatischem Pruritus bei PBC. Bei gesunden Probanden wurden die Serumgallensäuren im Vergleich zu Placebo innerhalb eines Tages nach Beginn der Behandlung mit Linerixibat reduziert.
Klinische Wirksamkeit
Die Wirksamkeit und Sicherheit von Linerixibat bei der Behandlung des cholestatischen Pruritus bei Patienten mit PBC wurden in einer randomisierten, doppelblinden, placebokontrollierten, multizentrischen, globalen Phase‑3‑Studie (GLISTEN) untersucht. Die Patienten (n = 238) wurden randomisiert und erhielten über 24 Wochen entweder Lynavoy 40 mg zweimal täglich (n = 119) oder Placebo (n = 119). Siebzehn Patienten, die remote teilnahmen (vollständig dezentraler Studienstandort), wurden nicht in die Wirksamkeitsanalysen eingeschlossen (Lynavoy n = 111; Placebo n = 110). Ein auf Placebo randomisierter Patient brach die Studienteilnahme vor Beginn der Behandlung ab.
Einschlussfähige Patienten hatten eine bestätigte PBC-Diagnose sowie einen moderaten oder schweren Pruritus (beurteilt anhand der Worst Itch Numerical Rating Scale [Worst Itch NRS]) in den 4 Wochen vor Randomisierung. Patienten, die zu Baseline stabil mit UDCA, Fibraten, gallensäurebindenden Harzen oder einer anderen antipruritischen Behandlung therapiert wurden, waren zur Teilnahme berechtigt und konnten ihre PBC‑ und/oder Pruritus‑Therapie während der gesamten Studiendauer unverändert fortführen. Zu den Ausschlusskriterien gehörten hepatische Dekompensation, chronische Virushepatitis, symptomatische Cholelithiasis, aktive Cholezystitis, primär sklerosierende Cholangitis, alkoholische Lebererkrankung, bestehende Malignitäten, aktive entzündliche Ileumerkrankung, bariatrische Operation mit ilealem Bypass, juckende Hauterkrankungen, klinisch signifikante Diarrhoe, schwere Nierenfunktionsstörung (geschätzte glomeruläre Filtrationsrate [eGFR] < 30 ml/min/1,73 m²) sowie eine Behandlung mit Obeticholsäure (OCA).
Das mittlere Alter der Patienten betrug 55,5 Jahre (Spanne von 30 bis 80 Jahren), 95 % waren weiblich, 56 % waren kaukasischer Abstammung. Die mittlere (Spanne) ALP zu Baseline betrug 234 IE/l (46,5 – 1.102): Bei 24 % der Studienteilnehmer lag der Wert bei ≤ 1‑fach der oberen Normgrenze (x ULN), bei 28 % zwischen > 1 x ULN und < 1,67 x ULN und bei 48 % bei ≥ 1,67 x ULN. Die mittlere (SD) Intensität des Pruritus zu Baseline betrug 7,4 (1,5) basierend auf der Worst Itch NRS, wobei 41 % als Patienten mit moderatem Juckreiz und 59 % als Patienten mit schwerem Juckreiz eingestuft waren. 97 % der Patienten erhielten zu Baseline UDCA. Insgesamt 43 % der Patienten in der Linerixibat‑Gruppe und 48 % in der Placebogruppe erhielten gleichzeitig Fibrate, selektive Serotonin‑Wiederaufnahmehemmer, gallensäurebindende Harze, Gabapentin, Antihistaminika, Opiatantagonisten, Rifampicin und/oder Pregabalin, was den Pruritus beeinflussen könnte.
Worst Itch NRS Scores
In der GLISTEN-Studie zeigte Linerixibat über 24 Behandlungswochen im Vergleich zu Placebo eine signifikante Verbesserung des Pruritus gegenüber der Baseline (primärer Endpunkt), wie in Tabelle 2 dargestellt.
Tabelle 2. Veränderung des Worst Itch NRS Scorea gegenüber der Baseline über 24 Wochen
| Lynavoy (n = 111) | Placebo (n = 109) | |
| Monthly Itch Score zu Baseline, Mittelwert (SD)b | 7,35 (1,62) | 7,36 (1,44) |
| Analyse der Veränderung des Monthly Itch Score gegenüber der Baseline über 24 Wochenc | ||
Veränderung gegenüber Baseline LS-Mittelwert (95 %-KI) | -2,76 (-3,13; -2,38) | -2,07 (-2,46; -1,69) |
Differenz der LS-Mittelwerte gegenüber Placebo (95 %-KI) | -0,68 (-1,14; -0,23) p = 0,003 | |
SD = Standardabweichung; LS = least squares; KI = Konfidenzintervall
a Worst Itch NRS: 0 = kein Juckreiz bis 10 = schlimmster vorstellbarer Juckreiz. b Baseline, bestimmt anhand aller Placebo-Patienten, n = 110
c Basierend auf dem Least-Squares-Mittelwert aus einem mixed-effect-Modell für wiederholte Messungen (mixed-effect model for repeated measures, MMRM) zur Veränderung des Monthly Itch Score gegenüber der Baseline über den Zeitraum von 24 Wochen mit den Kovariaten Behandlung, Visite, Interaktion zwischen Behandlung und Visite, Juckreiz zu Baseline, Interaktion zwischen Juckreiz zu Baseline und Visite sowie Anwendung einer Begleitmedikation gegen Juckreiz zu Baseline.
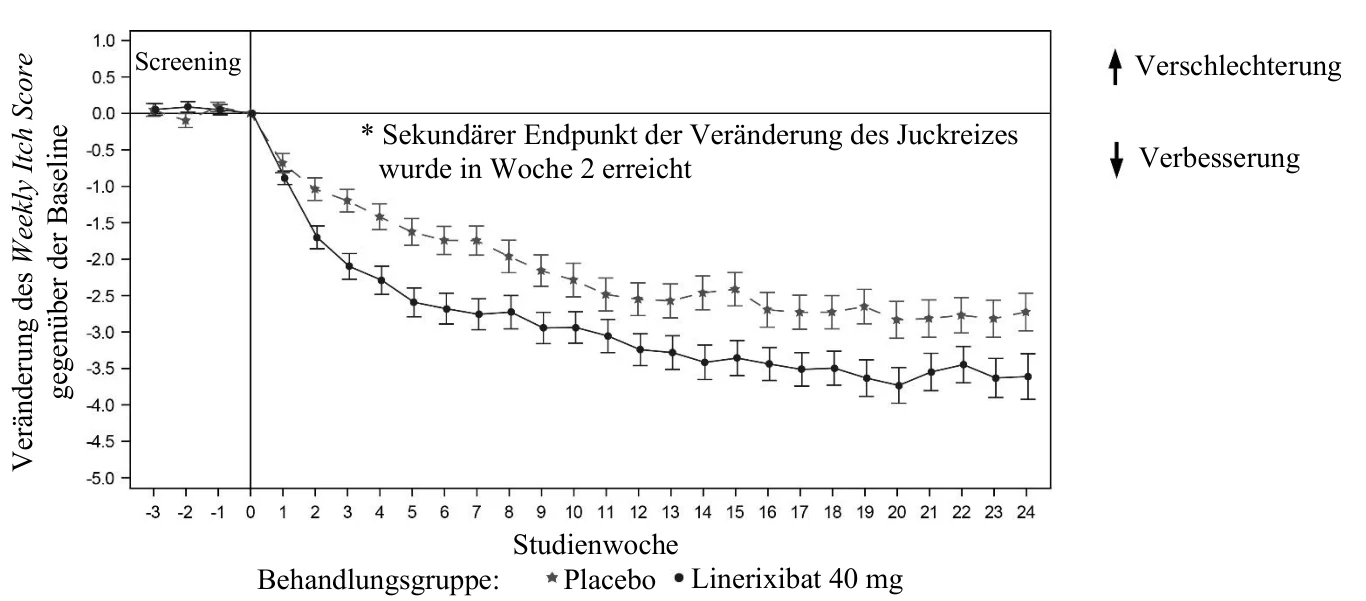
Die Veränderung der Weekly Itch Scores gegenüber der Baseline bis Woche 24 ist in Abbildung 1 dargestellt. In Woche 2 zeigte sich in der Linerixibat-Gruppe im Vergleich zu Placebo eine signifikante Verbesserung des Pruritus basierend auf dem Worst Itch NRS (Weekly Itch Score) (Differenz der LS-Mittelwerte -0,69 [95 %-KI: -1,06; -0,31], p < 0,001).
Abbildung 1. Mittlere Veränderung des Worst Itch NRS Score gegenüber der Baseline bis
Woche 24 in den Behandlungsgruppen
Juckreiz-Responder
Im Vergleich zu Placebo erreichte ein höherer Anteil der zu Linerixibat randomisierten Patienten in Woche 24 ein klinisch bedeutsames Ansprechen in Bezug auf den Juckreiz, definiert als eine Verbesserung des Worst Itch NRS Score um ≥ 2, ≥ 3 oder ≥ 4 Punkte gegenüber der Baseline (Tabelle 3).
Verschlechterung 
Verbesserung 
 Tabelle 3. Analyse der Differenz der Juckreiz-Ansprechraten in Woche 24
| % Respondera | Adjustierte Differenz | ||||||
| Behandlungsgruppe | n | gegenüber Placebo | |||||
| (95 %-KI)a | |||||||
| Responder: Reduktion des Monthly Itch Score gegenüber der Baseline ≥ 2 | |||||||
| Lynavoy 40 mg | 111 | 68 % | |||||
| 6 % (-7 %; 20 %) | |||||||
| Placebo | 110 | 62 % | |||||
| Responder: Reduktion des Monthly Itch Score gegenüber der Baseline ≥ 3 | |||||||
| Lynavoy 40 mg | 111 | 55 % | |||||
| 13 % (0 % b; 27 %) | |||||||
| Placebo | 110 | 42 % | |||||
| Responder: Reduktion des Monthly Itch Score gegenüber der Baseline ≥ 4 | |||||||
| Lynavoy 40 mg | 111 | 40 % | |||||
| 13 % (0 % c; 26 %) | |||||||
| Placebo | 110 | 27 % | |||||
| a Basierend auf einer stratifizierten Cochran-Mantel-Haenszel (CMH)-Analyse mit Anpassung an | |||||||
| die Stratifikationsfaktoren zu Baseline (Schwere des Juckreizes zu Baseline und begleitendes | |||||||
| Therapieschema zur Behandlung des cholestatischen Pruritus). Kombinierte Ergebnisse aus | |||||||
| multipler Imputation. | |||||||
| b Die Untergrenze des 95 %-KI stellt einen gerundeten Wert von -0,2 % dar. | |||||||
| c Die Untergrenze des 95 %-KI stellt einen gerundeten Wert von 0,4 % dar. | |||||||
Pruritusbezogene Schlafbeeinträchtigung
Patienten, die zu Linerixibat randomisiert wurden, zeigten über 24 Behandlungswochen im Vergleich zu Placebo eine signifikante Verbesserung der pruritusbezogenen Schlafbeeinträchtigung (-2,70 für Linerixibat vs. -2,16 für Placebo; Differenz der LS-Mittelwerte -0,54 [95 %-KI: -1,02; -0,06], p = 0,027).
Weitere pruritusbezogene Beurteilungen
Zu Baseline berichteten die zu Linerixibat und die zu Placebo randomisierten Patienten über ähnliche Schweregrade des Pruritus, basierend auf dem Patient Global Impression of Severity (PGI-S) Item (Zeitraum: vergangene 7 Tage; Punkteskala: 1 [nicht vorhanden] bis 5 [sehr schwer]). Die Behandlung mit Linerixibat führte im Vergleich zu Placebo über 24 Wochen zu einer stärkeren Verbesserung des PGI-S-Score (Veränderung des LS-Mittelwerts gegenüber der Baseline -1,17 vs. -0,80; Differenz der LS-Mittelwerte -0,37 [95 %-KI: -0,55; -0,18]). In Woche 24 berichtete ein größerer Anteil der Linerixibat-Gruppe (66 %) im Vergleich zu Placebo (48 %) über „keinen“ oder „leichten“ Juckreiz.
Patienten, die zu Linerixibat randomisiert wurden, berichteten über 24 Wochen im Vergleich zu Placebo über eine stärkere Verbesserung des Juckreizes, gemessen anhand der Patient Global Impression of Change (PGI-C)-Score (Bereich: 1 [sehr stark verbessert] bis 7 [sehr stark verschlechtert]) (LS-Mittelwert 1,97 vs. 2,51; Differenz der LS-Mittelwerte -0,53 [95 %-KI: -0,81; −0,25]). In Woche 24 berichtete ein größerer Anteil der Linerixibat-Gruppe (54 %) im Vergleich zu Placebo (36 %), dass sich der Juckreiz „sehr stark verbessert“ habe, und ein größerer Anteil der Patienten in der Placebo-Gruppe (26 %) berichtete im Vergleich zur Linerixibat-Gruppe (3 %) über „keine Veränderung“.
Aufrechterhaltung der Wirksamkeit
In der unverblindeten Langzeit-Extensionssstudie (LLSAT) behielt die Mehrzahl der Responder nach 24-wöchiger Behandlung mit Linerixibat ihr Ansprechen bis Woche 52 bei: 72,7 % der Patienten mit einem Ansprechen von ≥ 2 Punkten, 80,8 % mit einem Ansprechen von ≥ 3 Punkten und 81,8 % mit einem Ansprechen von ≥ 4 Punkten.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Lynavoy eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen zur Behandlung von cholestatischem Pruritus bei PBC gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Linerixibat hemmt den ilealen Gallensäuretransporter im Lumen des Dünndarms. Daher sind die Linerixibat-Plasmaspiegel für die klinische Wirksamkeit nicht relevant. Nach einmaliger und wiederholter oraler Einnahme von Linerixibat lagen die Plasmakonzentrationen häufig unterhalb der Bestimmungsgrenze (10 pg/ml).
Resorption
Linerixibat wird nach oraler Einnahme nur minimal resorbiert. Die absolute orale Bioverfügbarkeit von Linerixibat beträgt 0,05 %. Nach mehrfacher Gabe von 40 mg Linerixibat zweimal täglich bei PBC-Patienten mit cholestatischem Pruritus liegen die Plasmakonzentrationen häufig unterhalb der Bestimmungsgrenze (10 pg/ml) und zeigen eine hohe Variabilität.
Einfluss von Nahrung
Der Einfluss von Nahrung auf die Linerixibat-Plasmakonzentrationen ist klinisch nicht relevant. Aufgrund der minimalen Resorption von Linerixibat zeigten die pharmakokinetischen Parameter in der Studie zum Einfluss von Nahrung eine hohe Variabilität. Die maximalen systemischen Linerixibat-Konzentrationen (cmax) waren nach oraler Einnahme von 40 mg Linerixibat im nicht-nüchternen Zustand niedriger als im nüchternen Zustand (Verhältnis der geometrischen Mittelwerte der kleinsten Quadrate 0,663; 90 %-KI 0,443 bis 0,991). Obwohl keine klinisch relevanten pharmakokinetischen Effekte bei der Einnahme mit Nahrung beobachtet wurden, wird empfohlen, Linerixibat etwa 30 Minuten vor einer Mahlzeit oder Getränken (mit Ausnahme von Wasser) einzunehmen, damit Linerixibat vor der Freisetzung von Gallensäuren in das Darmlumen gelangen kann (siehe Abschnitt 4.2).
Verteilung
In vitro lag die Bindung von Linerixibat an Plasmaproteine im Bereich von 71,0 bis 76,4 %.
Biotransformation
Nach oraler Einnahme von radioaktiv markiertem Linerixibat wurden im Plasma keine Metaboliten von Linerixibat nachgewiesen. Drei in geringer Menge vorkommende oxidative Metaboliten wurden in den Fäzes nachgewiesen. Jeder dieser Metabolite trug nur in vernachlässigbarem Umfang (weniger als 1 %) zur gesamten Radioaktivität bei. Dies zeigt, dass Linerixibat im Menschen nur minimal metabolisiert wird.
Elimination
Nach oraler Einnahme von radioaktiv markiertem Linerixibat wurden ungefähr 97 % der Dosis mit den Fäzes ausgeschieden. Ungefähr 0,04 % der Dosis wurden mit dem Urin ausgeschieden. Mehr als 99 % der fäkalen Radioaktivität entfiel auf unverändertes und nicht resorbiertes Linerixibat.
Andere besondere Patientengruppen
Es wurden keine klinisch bedeutsamen Unterschiede in der Pharmakokinetik von Linerixibat in Abhängigkeit von Körpergewicht, Alter, Geschlecht oder ethnischer Zugehörigkeit/Ethnizität beobachtet.
Nierenfunktionsstörung
Linerixibat wurde bei Patienten mit schwerer Nierenfunktionsstörung oder terminaler Niereninsuffizienz (end stage renal disease, ESRD), einschließlich Hämodialysepatienten, nicht untersucht. Es ist nicht zu erwarten, dass eine Nierenfunktionsstörung die Linerixibat-Exposition beeinflusst, da Linerixibat nur minimal resorbiert wird und die Wiederfindungsrate im Urin vernachlässigbar ist (< 0,04 % der oralen Dosis).
Leberfunktionsstörung
Der hepatische Metabolismus stellt keinen wesentlichen Bestandteil der Elimination von Linerixibat dar. In einer pharmakokinetischen Studie bei Teilnehmern mit mittelgradiger Leberfunktionsstörung (Child-Pugh B) waren die Mittelwerte für AUC(0-∞) und cmax etwa 13-mal bzw. 9,4-mal höher als bei passenden gesunden Probanden. Da Linerixibat jedoch nur minimal resorbiert wird, waren die systemischen Expositionen bei Teilnehmern mit mittelgradiger Leberfunktionsstörung nach einer 40-mg-Dosis weiterhin äußerst niedrig (cmax 1.980 pg/ml) und von ähnlicher Größenordnung wie die Expositionen nach einer 40-mg-Dosis bei Patienten mit PBC (cmax 922 pg/ml). Linerixibat wurde bei Patienten mit schwerer Leberfunktionsstörung (Child-Pugh C) nicht untersucht.
Arzneimittelwechselwirkungen
Gallensäurebindende Harze
Colestyramin und Colesevelam binden Linerixibat in vitro (78 - 95 % gebunden). Daher haben diese Harze das Potenzial, die Wirkung von Linerixibat auf sein Ziel, IBAT, zu hemmen (siehe Abschnitte 4.2 und 4.5).
IBAT-Substrate
Ursodeoxycholsäure (UDCA)
In klinischen Studien mit Linerixibat hatte die gleichzeitige Anwendung von UDCA mit Linerixibat keinen Einfluss auf die UDCA-Plasmakonzentrationen und es wurden keine klinisch relevanten Anstiege der ALP beobachtet (siehe Abschnitt 4.5). Das Verhältnis der geometrischen Mittelwerte (90 %-KI) für die dosisnormalisierte UDCA-AUC(0-24) betrug 0,99 (0,83; 1,19) beim Vergleich der gleichzeitigen Gabe von UDCA mit Linerixibat gegenüber UDCA mit Placebo. Es zeigte sich jedoch eine signifikante Abnahme der UDCA-Konjugate, Glyco-UDCA und Tauro-UDCA, deren klinische Relevanz unklar bleibt (siehe Abschnitt 4.5).
Auswirkungen von Linerixibat auf Cytochrom-P450-Enzyme (CYPs) und Transporter
In In-vitro-Studien hemmte Linerixibat die CYPs 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 und 2E1 nicht, war jedoch ein Inhibitor von CYP3A4. Aufgrund des geringen resorbierten Anteils ist eine auf CYP3A4-Hemmung beruhende Wechselwirkung unwahrscheinlich. Linerixibat induzierte die CYPs 1A2, 2B6 und 3A4 nicht.
Linerixibat hemmt die Transporter P-Glykoprotein, Breast-Cancer-Resistance-Protein (BCRP), organische Anionentransporter (OAT) 1 und 3, organischer Kationentransporter (OCT) 2 sowie Multi-Drug-and-Toxin-Extrusion-Protein (MATE) 1 und 2-K nicht. In-vitro-Studien deuten darauf hin, dass Linerixibat das Potenzial zur Hemmung von OATP1B1 und OATP1B3 besitzt. Aufgrund des geringen resorbierten Anteils ist eine Wechselwirkung jedoch unwahrscheinlich.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den Studien zur Sicherheitspharmakologie, Toxizität bei wiederholter Gabe, Genotoxizität, zum kanzerogenen Potential und zur Reproduktionstoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Linerixibat verursachte in Studien an Ratten und Kaninchen bei Dosen bis zum 11-Fachen (bei Ratten) bzw. 4,5-Fachen (bei Kaninchen) der AUC bei der empfohlenen Höchstdosis für den Menschen (maximal recommended human dose, MRHD) keine Entwicklungstoxizität. Linerixibat hatte bei Ratten keinen Einfluss auf die männliche oder weibliche Fertilität oder die frühe embryonale Entwicklung und zeigte bei Verabreichung an die Muttertiere bei Expositionen von etwa dem 12-Fachen der AUC bei der MRHD keine Auswirkungen auf die Nachkommen während der Gestation und Laktation. Linerixibat war infolge einer Exposition über die Milch im Plasma der Nachkommen nachweisbar (bis zu 15,3 ng/ml).
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Mikrokristalline Cellulose (E 460)
Croscarmellose-Natrium (E 468)
Magnesiumstearat (E 470b)
Tablettenüberzug
Hypromellose (E 464)
Titandioxid (E 171)
Macrogol (E 1521)
Eisen(II,III)-oxid (E 172)
Eisen(III)-oxid (E 172)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
4 Jahre.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Temperaturbedingungen für die Lagerung erforderlich.
In der Originalverpackung aufbewahren, um den Inhalt vor Feuchtigkeit zu schützen. Die Flasche fest verschlossen halten, um den Inhalt vor Feuchtigkeit zu schützen.
6.5 Art und Inhalt des Behältnisses
Undurchsichtige, weiße Flaschen aus hochdichtem Polyethylen (HDPE) mit kindergesichertem Verschluss aus Polypropylen und induktionsversiegelter Deckeleinlage aus Polyethylen, die einen HDPE-Trockenmittelbehälter mit Silicagel enthalten.
Verfügbare Packungsgrößen:
- einzelne Flaschen mit 28 oder 60 Filmtabletten.
- Mehrfachpackungen mit 180 (3 Flaschen mit je 60) Filmtabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Keine besonderen Anforderungen für die Beseitigung.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irland
D24 YK11
8. ZULASSUNGSNUMMER(N)
EU/1/26/2053/001-003
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung:
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu.