


Fachinformation - Dalbastro 500 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
Dalbastro 500 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Durchstechflasche enthält Dalbavancin-Hydrochlorid entsprechend 500 mg Dalbavancin.
Nach der Rekonstitution enthält jeder Milliliter 20 mg Dalbavancin.
Die verdünnte Infusionslösung muss eine Endkonzentration von 1 bis 5 mg/ml Dalbavancin aufweisen (siehe Abschnitt 6.6).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver für ein Konzentrat zur Herstellung einer Infusionslösung (Pulver zur Herstellung eines Konzentrats).
Weißes bis gebrochen weißes bis blassgelbes Pulver.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Dalbastro ist für die Behandlung von akuten bakteriellen Haut- und Weichgewebeinfektionen (ABSSSI) bei Erwachsenen und pädiatrischen Patienten ab dem Alter von 3 Monaten indiziert (siehe Abschnitte 4.4 und 5.1).
Die allgemein anerkannten Richtlinien für den angemessenen Gebrauch von antibakteriellen Wirkstoffen sind zu berücksichtigen.
4.2 Dosierung und Art der Anwendung
Dosierung
Erwachsene
Die empfohlene Dosis für Dalbavancin beträgt 1 500 mg, verabreicht als einmalige Infusion in Höhe von 1 500 mg oder von 1 000 mg gefolgt von einer zweiten Dosis in Höhe von 500 mg eine Woche später (siehe Abschnitte 5.1 und 5.2).
Kinder und Jugendliche ab 6 Jahren bis unter 18 Jahren
Die empfohlene Dosis für Dalbavancin ist eine Einzeldosis von 18 mg/kg (maximal 1 500 mg).
Säuglinge und Kinder ab 3 Monaten bis unter 6 Jahren
Die empfohlene Dosis für Dalbavancin ist eine Einzeldosis von 22,5 mg/kg (maximal 1 500 mg). Besondere Patientengruppen
Ältere Patienten
Eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Nierenfunktionsstörungen
Dosisanpassungen sind bei erwachsenen und pädiatrischen Patienten mit leichten oder mittelschweren Nierenfunktionsstörungen (Kreatinin-Clearance ≥ 30 bis 79 ml/min) nicht erforderlich. Dosisanpassungen sind bei erwachsenen Patienten, die eine regelmäßige Hämodialyse (3 Mal/Woche) erhalten, nicht erforderlich und Dalbavancin kann ohne Rücksicht auf den Zeitpunkt der Hämodialyse angewendet werden.
Bei erwachsenen Patienten mit chronischen Nierenfunktionsstörungen, deren Kreatinin-Clearance < 30 ml/min beträgt und die keine regelmäßige Hämodialyse erhalten, wird die empfohlene Dosis entweder auf 1 000 mg reduziert, angewendet als einmalige Infusion, oder auf 750 mg gefolgt von einer zweiten Dosis in Höhe von 375 mg eine Woche später (siehe Abschnitt 5.2).
Für eine Empfehlung zur Dosisanpassung bei Patienten unter 18 Jahren mit einer Kreatinin-Clearance unter 30 ml/min/1,73 m2 liegen keine ausreichenden Informationen vor. Die zurzeit verfügbaren Daten sind in Abschnitt 5.2 beschrieben; eine Dosierungsempfehlung kann jedoch nicht ausgesprochen werden.
Leberfunktionsstörungen
Bei Patienten mit leichten Leberfunktionsstörungen (Child-Pugh A) wird keine Dosisanpassung von Dalbavancin empfohlen. Vorsicht ist geboten, wenn Dalbavancin Patienten mit mittelschweren oder schweren Leberfunktionsstörungen (Child-Pugh B & C) verschrieben wird, da keine Daten vorliegen, um eine geeignete Dosierung festzulegen (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Dalbavancin bei Kindern im Alter unter 3 Monaten ist noch nicht erwiesen. Die zurzeit verfügbaren Daten sind in Abschnitt 5.2 beschrieben; eine Dosierungsempfehlung kann jedoch nicht ausgesprochen werden.
Art der Anwendung
Intravenöse Anwendung
Dalbastro muss rekonstituiert und dann weiter verdünnt werden, bevor es über einen Zeitraum von 30 Minuten als intravenöse Infusion verabreicht wird. Hinweise zur Rekonstitution und Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Überempfindlichkeitsreaktionen
Dalbavancin sollte bei Patienten, bei denen eine Überempfindlichkeit gegen andere Glykopeptide bekannt ist, mit Vorsicht angewendet werden, da eine Kreuzreaktion auftreten könnte. Wenn eine allergische Reaktion auf Dalbavancin auftritt, sollte die Anwendung abgebrochen und eine geeignete Therapie gegen die allergische Reaktion eingeleitet werden.
Mit Clostridioides (früher Clostridium) difficile verbundene Diarrhö
Antibakteriell-assoziierte Kolitis und eine pseudomembranöse Kolitis wurden im Zusammenhang mit der Anwendung fast aller Antibiotika berichtet und können im Schweregrad von leicht bis lebensbedrohlich reichen. Daher ist es wichtig, diese Diagnose bei Patienten in Erwägung zu ziehen, bei denen während oder nach der Behandlung mit Dalbavancin eine Diarrhö auftritt (siehe Abschnitt 4.8). Unter solchen Umständen sollten das Absetzen von Dalbavancin und der Einsatz von unterstützenden Maßnahmen zusammen mit der Anwendung einer spezifischen Behandlung gegen Clostridioides (früher Clostridium) difficile in Erwägung gezogen werden. Diese Patienten dürfen niemals mit Arzneimitteln behandelt werden, die die Darmperistaltik unterdrücken.
Infusionsbedingte Reaktionen
Dalbastro muss als intravenöse Infusion mit einer Gesamtinfusionsdauer von 30 Minuten angewendet werden, um das Risiko von infusionsbedingten Reaktionen zu minimieren. Schnelle intravenöse Infusionen von antibakteriellen Glykopeptid-Wirkstoffen können Reaktionen wie Rötung des Oberkörpers, Urtikaria, Pruritus und/oder Hautausschlag hervorrufen. Das Anhalten oder Verlangsamen der Infusion kann zum Abklingen dieser Reaktionen führen.
Nierenfunktionsstörungen
Die Informationen über die Wirksamkeit und Sicherheit von Dalbavancin bei Patienten mit einer Kreatinin-Clearance < 30 ml/min sind begrenzt. Auf der Grundlage von Simulationen ist eine Dosisanpassung bei erwachsenen Patienten mit chronischen Nierenfunktionsstörungen, deren Kreatinin-Clearance < 30 ml/min beträgt und die keine regelmäßige Hämodialyse erhalten, erforderlich (siehe Abschnitte 4.2 und 5.2). Es gibt keine ausreichenden Informationen für eine Empfehlung zur Dosisanpassung bei Patienten unter 18 Jahren mit einer Kreatinin-Clearance unter 30 ml/min/1,73 m2.
Mischinfektionen
Bei Mischinfektionen, bei denen gramnegative Bakterien vermutet werden, sollten Patienten auch mit einem geeigneten antibakteriellen Wirkstoff gegen gramnegative Bakterien behandelt werden (siehe Abschnitt 5.1).
Unempfindliche Erreger
Die Anwendung von Antibiotika kann ein übermäßiges Wachstum nicht-sensibler Mikroorganismen fördern. Kommt es während der Therapie zu einer Superinfektion, sollten geeignete Maßnahmen eingeleitet werden.
Einschränkung der klinischen Daten
Es gibt nur begrenzte Daten zur Sicherheit und Wirksamkeit von Dalbavancin, wenn mehr als zwei Dosen (im Abstand von einer Woche) gegeben werden. In den wichtigsten Studien zu ABSSSI war die Art von behandelten Infektionen lediglich auf Zellulitis/Erysipel, Abszesse und Wundinfektionen beschränkt. Es liegen keine Erfahrungen mit Dalbavancin bei der Behandlung von schwer immungeschwächten Patienten vor.
Sonstige Bestandteile
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Dosis, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Die Ergebnisse einer In-vitro-Rezeptor-Screening-Studie geben keine Hinweise auf eine wahrscheinliche Wechselwirkung mit anderen therapeutischen Zielen oder auf die Möglichkeit von klinisch relevanten pharmakodynamischen Wechselwirkungen (siehe Abschnitt 5.1).
Es wurden keine Studien zur Erfassung von Wechselwirkungen anderer Arzneimittel mit Dalbavancin durchgeführt.
Möglicher Einfluss von anderen Arzneimitteln auf die Pharmakokinetik von Dalbavancin Dalbavancin wird in vitro nicht durch CYP-Enzyme metabolisiert, weshalb es unwahrscheinlich ist, dass gleichzeitig angewendete CYP-Induktoren oder -Hemmstoffe die Pharmakokinetik von Dalbavancin beeinflussen.
Es ist nicht bekannt, ob Dalbavancin ein Substrat für die Leberaufnahme und Efflux-Transporter ist. Die gleichzeitige Anwendung mit Hemmstoffen dieser Transporter könnte die Dalbavancin-Exposition erhöhen. Beispiele für solche Efflux-Transporterhemmstoffe sind verstärkte Proteasehemmer, Verapamil, Chinidin, Itraconazol, Clarithromycin und Ciclosporin.
Möglicher Einfluss von Dalbavancin auf die Pharmakokinetik anderer Arzneimittel Das Wechselwirkungspotenzial von Dalbavancin auf durch CYP-Enzyme metabolisierte Arzneimittel ist erwartungsgemäß gering, da es weder ein Hemmstoff noch ein Induktor von CYP-Enzymen in vitro ist. Es gibt keine Daten über Dalbavancin als Hemmstoff von CYP2C8.
Es ist nicht bekannt, ob Dalbavancin ein Hemmstoff von Transportern ist. Eine erhöhte Exposition gegenüber Transportersubstraten, die sensibel für eine gehemmte Transporteraktivität sind, z. B. Statine und Digoxin, kann nicht ausgeschlossen werden, wenn diese mit Dalbavancin kombiniert werden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Es liegen keine Daten für die Anwendung von Dalbavancin bei Schwangeren vor. Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Die Anwendung von Dalbastro während der Schwangerschaft wird nicht empfohlen, es sei denn, der potenziell zu erwartende Nutzen rechtfertigt eindeutig das potenzielle Risiko für den Fötus.
Stillzeit
Es ist nicht bekannt, ob Dalbavancin in die Muttermilch übertritt. Allerdings wird Dalbavancin in die Milch von säugenden Ratten ausgeschieden und könnte in die menschliche Muttermilch übergehen. Dalbavancin wird oral nicht gut absorbiert; jedoch können Auswirkungen auf die Magen-Darm-Flora oder Mund-Flora eines gestillten Säuglings nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen fortzusetzen/zu unterbrechen ist oder ob die Behandlung mit Dalbastro verzichtet werden soll/die Behandlung mit Dalbastro zu unterbrechen ist. Dabei ist sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau zu berücksichtigen.
Fertilität
Tierexperimentelle Studien haben eine verringerte Fruchtbarkeit gezeigt (siehe Abschnitt 5.3). Das potenzielle Risiko für den Menschen ist nicht bekannt.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Dalbastro könnte einen geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen haben, da bei einer geringen Anzahl von Patienten Schwindelerscheinungen gemeldet wurden (siehe Abschnitt 4.8).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
In klinischen Studien der Phase 2/3 erhielten 2 473 erwachsene Patienten Dalbavancin, angewendet als einmalige Infusion mit 1 500 mg oder als Infusion mit 1 000 mg, gefolgt von einer zweiten Dosis in Höhe von 500 mg eine Woche später. Die häufigsten Nebenwirkungen, die bei ≥ 1 % der mit Dalbavancin behandelten Patienten auftraten, waren Übelkeit (2,4 %), Diarrhö (1,9 %) und Kopfschmerzen (1,3 %), und sie waren in der Regel leicht oder mittelschwer.
Tabellarische Auflistung der Nebenwirkungen (Tabelle 1)
Die folgenden Nebenwirkungen wurden in klinischen Studien der Phase 2/3 mit Dalbavancin festgestellt. Die Nebenwirkungen sind nach Systemorganklasse und Häufigkeit geordnet. Die Häufigkeitskategorien sind gemäß den folgenden Konventionen abgeleitet: sehr häufig (≥ 1/10), häufig (≥ 1/100; < 1/10), gelegentlich (≥ 1/1 000; < 1/100), selten (≥ 1/10 000; < 1/1 000).
Tabelle 1.
| Systemorganklasse | Häufig | Gelegentlich | Selten |
Infektionen und parasitäre Erkrankungen | Vulvovaginale Pilzinfektion, Harnwegsinfektion, Pilzinfektion, Clostridioides (früher Clostridium) difficile-Kolitis, orale Candidiasis | ||
| Erkrankungen des Blutes und des Lymphsystems | Anämie, Thrombozytose, Eosinophilie, Leukopenie, Neutropenie | ||
| Erkrankungen des Immunsystems | Anaphylaktoide Reaktion | ||
| Stoffwechsel- und Ernährungsstörungen | Verminderter Appetit | ||
| Psychiatrische Erkrankungen | Schlaflosigkeit | ||
| Erkrankungen des Nervensystems | Kopfschmerzen | Dysgeusie, Schwindel | |
| Gefäßerkrankungen | Rötung, Phlebitis | ||
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Husten | Bronchospasmus | |
| Erkrankungen des Gastrointestinaltrakts | Übelkeit, Diarrhö | Obstipation, Abdominalschmerzen, Dyspepsie, Abdominalbeschwerden, Erbrechen | |
Erkrankungen der Haut und des Unterhautgewebes | Pruritus, Urtikaria, Hautausschlag | ||
| Erkrankungen der Geschlechtsorgane und der Brustdrüse | Vulvovaginaler Pruritus | ||
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Infusionsbedingte Reaktionen | ||
| Untersuchungen | Lactatdehydrogenase im Blut erhöht, Alanin- Aminotransferase erhöht, Aspartat-Aminotransferase erhöht, Harnsäure im Blut erhöht, Leberfunktionstest abnormal, Transaminasen |
| Systemorganklasse | Häufig | Gelegentlich | Selten |
erhöht, alkalische Phosphatase im Blut erhöht, Thrombozytenzahl erhöht, Körpertemperatur erhöht, Leberenzyme erhöht, Gammaglutamyltransferase erhöht |
Beschreibung ausgewählter Nebenwirkungen
Nebenwirkungen als Klasseneffekt
Ototoxizität wurde mit der Anwendung von Glykopeptiden (Vancomycin und Teicoplanin) in Verbindung gebracht; Patienten, die eine Begleittherapie mit einem ototoxischen Arzneimittel, z. B. einem Aminoglykosid, erhalten, sind möglicherweise einem erhöhten Risiko ausgesetzt.
Kinder und Jugendliche
Die Sicherheit von Dalbavancin wurde in einer klinischen Studie der Phase 3 untersucht, an der 168 Kinder und Jugendliche im Alter von ab Geburt bis unter 18 Jahren mit ABSSSI teilnahmen, die mit Dalbavancin behandelt wurden (90 Patienten, die mit einer Einzeldosis Dalbavancin behandelt wurden, sowie 78 Patienten, alle im Alter ab 3 Monaten, die ein Behandlungsschema mit zwei Dosen Dalbavancin erhielten).
Insgesamt waren die Sicherheitsergebnisse zu Dalbavancin bei den bahandelten Kindern und Jugendlichen denjenigen ähnlich, die bei Erwachsenen beobachtet wurden.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das
Bundesamt für Sicherheit im Gesundheitswesen
Traisengasse 5
1200 WIEN
ÖSTERREICH
Fax: + 43 (0) 50 555 36207
Website: https://www.basg.gv.at/
anzuzeigen.
4.9 Überdosierung
Es liegen keine spezifischen Informationen über die Behandlung einer Überdosierung mit Dalbavancin vor, da in klinischen Studien keine dosislimitierende Toxizität beobachtet wurde. In Phase-1-Studien wurden gesunden Probanden Einzeldosen von bis zu 1 500 mg und kumulative Dosen von bis zu 4 500 mg über einen Zeitraum von bis zu 8 Wochen gegeben, ohne dass Anzeichen von Toxizität oder Laborergebnisse von klinischer Bedeutung auftraten. In Phase-3-Studien wurden Patienten Einzeldosen von bis zu 1 500 mg gegeben.
Die Behandlung einer Überdosierung mit Dalbavancin sollte aus der Beobachtung und allgemeinen unterstützenden Maßnahmen bestehen. Auch wenn keine Informationen speziell über die Anwendung von Hämodialyse zur Behandlung einer Überdosierung vorliegen, ist darauf hinzuweisen, dass in einer Phase-1-Studie bei Patienten mit Nierenfunktionsstörungen weniger als 6 % der empfohlenen Dalbavancin-Dosis nach einer 3-stündigen Hämodialyse beseitigt wurden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antibiotika zur systemischen Anwendung, Glykopeptid-Antibiotika, ATC-Code: J01XA04.
Wirkmechanismus
Dalbavancin ist ein bakterizides Lipoglykopeptid-Antibiotikum.
Sein Wirkmechanismus bei sensiblen grampositiven Bakterien beinhaltet die Unterbrechung der Zellwandsynthese durch Bindung an das terminale D-Alanyl-D-Alanin des Stammpeptids im naszierenden Zellwandpeptidoglycan, was die Kreuzbindung (Transpeptidierung und Transglycosylierung) der Disaccharid-Untereinheiten verhindert und dadurch zum bakteriellen Zelltod führt.
Resistenzmechanismus
Alle gramnegativen Bakterien sind von Natur aus gegen Dalbavancin resistent.
Die Resistenz gegen Dalbavancin bei Staphylococcus spp. und Enterococcus spp. wird durch VanA bewirkt, einen Genotyp, der zur Änderung des Ziel-Peptids in der naszierenden Zellwand führt. Basierend auf In-vitro-Studien wird die Wirksamkeit von Dalbavancin von anderen Klassen von Vancomycin-Resistenz-Genen nicht beeinflusst.
Die MHK von Dalbavancin sind für Vancomycin-intermediäre Staphylokokken (VISA) höher als für vollständig Vancomycin-empfindliche Stämme. Wenn die Isolate mit höheren Dalbavancin-MHK stabile Phänotypen darstellen und mit der Resistenz gegenüber den anderen Glykopeptiden korrelieren, dann wäre der wahrscheinliche Mechanismus eine Erhöhung der Anzahl von Glykopeptid-Zielen im naszierenden Peptidoglycan.
Kreuzresistenzen zwischen Dalbavancin und anderen Klassen von Antibiotika wurden bei In-vitro-Studien nicht beobachtet. Methicillin-Resistenz hat keinen Einfluss auf die Wirkung von Dalbavancin.
Wechselwirkungen mit anderen antibakteriellen Wirkstoffen
Bei In-vitro-Studien wurde kein Antagonismus zwischen Dalbavancin und anderen häufig verwendeten Antibiotika (d. h. Cefepim, Ceftazidim, Ceftriaxon, Imipenem, Meropenem, Amikacin, Aztreonam, Ciprofloxacin, Piperacillin/Tazobactam und Trimethoprim/Sulfamethoxazol) beobachtet, nachdem gegen 12 Arten von gramnegativen Krankheitserregern getestet wurde (siehe Abschnitt 4.5).
Grenzwerte der Sensibilitätsuntersuchung
Das European Committee on Antimicrobial Susceptibility Testing (EUCAST) hat für Dalbavancin Auslegungskriterien für die minimale Hemmkonzentration (MHK) festgelegt, die hier aufgeführt sind: https://www.ema.europa.eu/documents/other/minimum-inhibitory-concentration-mic-breakpoints_en.xlsx
PK/PD-Beziehungen
Die bakterizide Wirkung gegen Staphylokokken in vitro ist zeitabhängig bei Serumkonzentrationen von Dalbavancin ähnlich denjenigen, die bei der empfohlenen Dosis beim Menschen erzielt wurden. Die In-vivo-PK/PD-Beziehungen von Dalbavancin bei S. aureus wurden mit einem neutropenischen Tierinfektionsmodell untersucht. Dieses zeigte, dass die antibakterielle Wirkung von Dalbavancin am besten mit dem Verhältnis zwischen der Fläche unter der Kurve für die ungebundene Plasmakonzentrationszeit und der minimalen Hemmkonzentration korrelierte (fAUC/MHK).
Klinische Wirksamkeit gegen bestimmte Krankheitserreger
In klinischen Studien wurde die Wirksamkeit gegen die für ABSSSI aufgelisteten Krankheitserreger, die in vitro sensibel für Dalbavancin waren, nachgewiesen:
- Staphylococcus aureus,
- Streptococcus pyogenes,
- Streptococcus agalactiae,
- Streptococcus dysgalactiae,
- Streptococcus-anginosus-Gruppe (beinhaltet S. anginosus, S. intermedius und S. constellatus)
Antibakterielle Wirkung gegen andere relevante Krankheitserreger
Die klinische Wirksamkeit gegen die folgenden Krankheitserreger wurde nicht nachgewiesen, obwohl In-vitro-Studien darauf hindeuten, dass sie in Abwesenheit von erworbenen Resistenzmechanismen empfindlich für Dalbavancin sein würden:
- Streptokokken der Gruppe G
- Clostridium perfringens
- Peptostreptococcus spp.
Kinder und Jugendliche
Dalbastrowurde bei Kindern und Jugendlichen mit ABSSSI ab der Geburt bis zum Alter von unter 18 Jahren in einer offenen, randomisierten klinischen Studie der Phase 3 mit Kontrolle durch ein Vergleichspräparat beurteilt. Die Studie schloss 168 Patienten ein, die mit Dalbavancin behandelt wurden (90 Patienten erhielten eine Einzeldosis Dalbavancin und 78 Patienten, alle im Alter ab 3 Monaten, erhielten ein Behandlungsschema mit zwei Dosen Dalbavancin), sowie 30 Patienten, die mit dem Vergleichspräparat behandelt wurden. Das Primärziel war die Beurteilung der Sicherheit und Verträglichkeit vonDalbastro, Sekundärziele waren die Beurteilung der Wirksamkeit und Pharmakokinetik. Die Wirksamkeit war ein deskriptiver Endpunkt. Die klinische Heilungsrate beim Therapiekontroll(Test of Cure, TOC) -Besuch betrug 95,1 % (78/82) in der Gruppe mit einer DosisDalbastro, 97,3 % (72/74) in der Gruppe mit zwei Dosen Dalbastround 100 % (30/30) im Vergleichsarm (mITT, microbiologically modified intention-to-treat).
Die Europäische Arzneimittel-Agentur hat für Dalbastroeine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen in ABSSSI gewährt (siehe Abschnitte 4.2 und 5.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Dalbavancin wurde bei gesunden Probanden, Patienten und besonderen Patientengruppen untersucht. Die systemische Aufnahme von Dalbavancin ist nach Einzeldosen in einem Bereich von 140 bis 1 120 mg dosisproportional, was eine lineare Pharmakokinetik von Dalbavancin zeigt. Nach mehrfachen intravenösen Infusionen, die bei gesunden Erwachsenen einmal wöchentlich für bis zu 8 Wochen (1 000 mg an Tag 1, gefolgt von bis zu maximal 7 wöchentlichen 500 mg-Dosen) angewendet wurden, wurde keine Akkumulation von Dalbavancin beobachtet.
Die mittlere terminale Eliminationshalbwertszeit (t1/2) betrug 372 (Bereich: 333 bis 405) Stunden. Die Pharmakokinetik von Dalbavancin wird am besten mit einem Drei-Kompartiment-Modell beschrieben (α- und β-Verteilungsphasen, gefolgt von einer terminalen Eliminationsphase). Somit lag die Verteilungshalbwertszeit (t1/2β), die den größten Teil des klinisch relevanten Konzentrationszeitprofils bildet, im Bereich von 5 bis 7 Tagen und stimmt mit der einmal wöchentlichen Dosierung überein.
Die folgende Tabelle 2 zeigt die geschätzten pharmakokinetischen Parameter von Dalbavancin nach der Verabreichung von zwei Dosen bzw. einer Dosis.
Tabelle 2. Mittelwert (SD) der pharmakokinetischen Parameter von Dalbavancin bei Erwachsenen unter Verwendung der populationsbasierten PK-Analyse1
Parameter Zwei Dosen2 Einzeldosis3
Cmax (mg/l) Tag 1: 281 (52) Tag 1: 411 (86)
Tag 8: 141 (26) AUC0-Tag14 (mg•h/l) 18 100 (4 600) 20 300 (5 300) Cl (l/h) 0,048 (0,0086) 0,049 (0,0096) 1 Quelle: DAL-MS-01.
2 1 000 mg an Tag 1 + 500 mg an Tag 8; Probanden von Studie DUR001-303 mit auswertbarer PK-Probe.
3 1 500 mg; Probanden von Studie DUR001-303 mit auswertbarer PK-Probe.
Die Dalbavancin-Plasmakonzentrations-Zeitkurve nach zwei Dosen bzw. einer Dosis ist in Abbildung 1 dargestellt.
Abbildung 1. Dalbavancin-Konzentrationen im Plasma im Zeitverlauf bei einem typischen erwachsenen ABSSSI-Patienten (Simulation auf der Basis eines populationsgestützten pharmakokinetischen Modells) für die Anwendung einer Einzeldosis und von zwei Dosen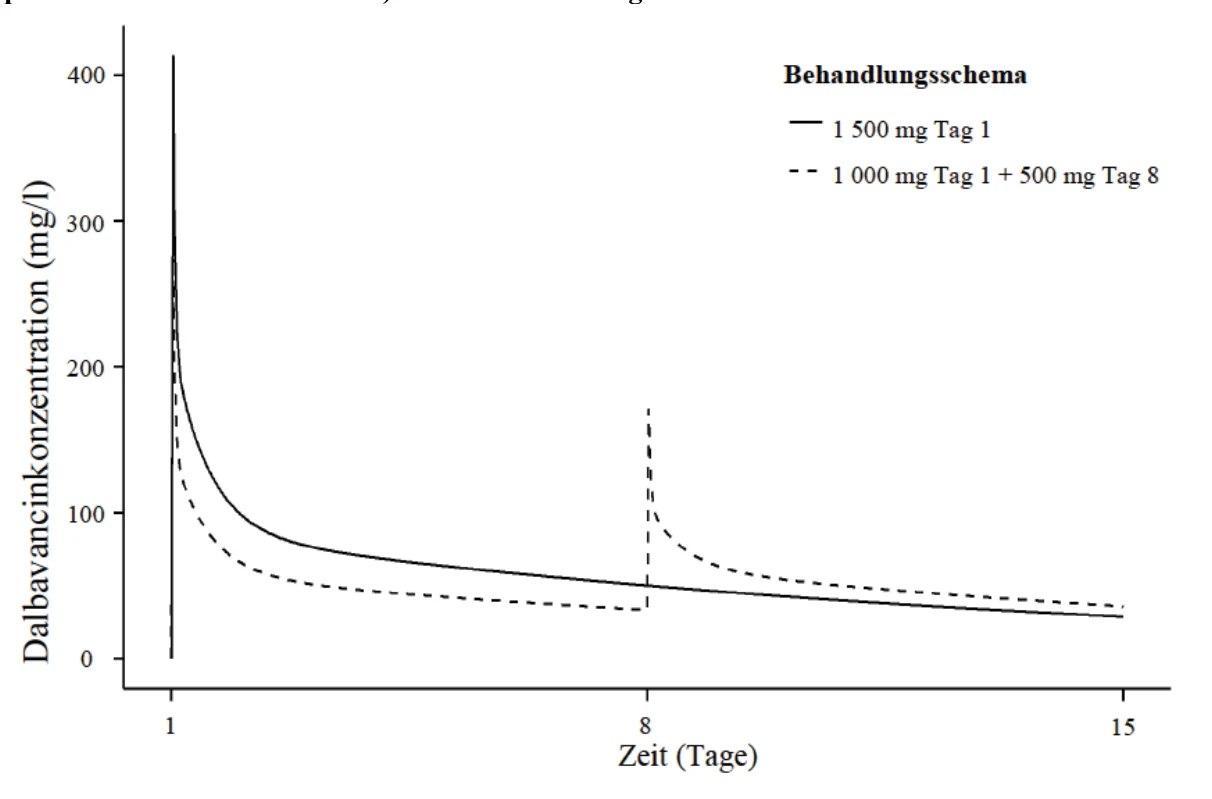
Verteilung
Die Clearance und das Verteilungsvolumen im Steady State sind zwischen gesunden Probanden und Patienten mit Infektionen vergleichbar. Das Verteilungsvolumen im Steady State war ähnlich dem extrazellulären Flüssigkeitsvolumen. Dalbavancin ist reversibel an menschliche Plasmaproteine gebunden, hauptsächlich an Albumin. Die Plasmaproteinbindung von Dalbavancin beträgt 93 % und verändert sich nicht in Abhängigkeit von Wirkstoffkonzentration, Nieren- oder Leberfunktionsstörungen. Nach Verabreichung einer intravenösen Einzeldosis von 1 000 mg an gesunde Probanden betrug die AUC in der Hautblasenflüssigkeit (gebundenes und ungebundenes Dalbavancin) ca. 60 % der Plasma-AUC an Tag 7 nach der Dosis.
Biotransformation
In menschlichem Plasma wurden keine signifikanten Mengen von Metaboliten festgestellt. Die Metaboliten Hydroxy-Dalbavancin und Mannosyl-Aglykon wurden im Urin nachgewiesen (< 25 % der angewendeten Dosis). Die Stoffwechselwege, die für die Bildung dieser Metaboliten verantwortlich sind, wurden nicht identifiziert. Aufgrund des relativ geringen Beitrags des Metabolismus zur Gesamtelimination von Dalbavancin sind jedoch keine Wechselwirkungen zwischen Arzneimitteln durch Hemmung oder Induktion des Metabolismus von Dalbavancin zu erwarten. Hydroxy-Dalbavancin und Mannosyl-Aglykon zeigen im Vergleich zu Dalbavancin deutlich geringere antibakterielle Wirkungen.
Elimination
Nach Anwendung einer Einzeldosis von 1 000 mg bei gesunden Probanden wurden durchschnittlich 19 % bis 33 % der verabreichten Dalbavancin-Dosis als Dalbavancin und 8 % bis 12 % als der Metabolit Hydroxy-Dalbavancin im Urin ausgeschieden. Etwa 20 % der verabreichten Dosis wurden in den Fäzes ausgeschieden.
Besondere Patientengruppen
Nierenfunktionsstörungen
Die Pharmakokinetik von Dalbavancin wurde bei 28 erwachsenen Patienten mit unterschiedlich schweren Nierenfunktionsstörungen und bei 15 Probanden in der Kontrollgruppe mit normaler Nierenfunktion untersucht. Nach einer Einzeldosis von 500 mg oder 1 000 mg Dalbavancin war bei Patienten mit leichten (CLCR 50-79 ml/min), mittelschweren (CLCR 30–49 ml/min) und schweren (CLCR < 30 ml/min) Nierenfunktionsstörungen die mittlere Plasma-Clearance (CLT), im Vergleich zu Probanden mit normaler Nierenfunktion, um 11 %, 35 % beziehungsweise 47 % verringert. Die mittlere AUC bei Probanden mit einer Kreatinin-Clearance < 30 ml/min lag um das etwa 2-Fache höher. Die klinische Bedeutung der Verringerung der mittleren Plasma-CLT und des damit verbundenen Anstiegs der AUC0-∞, die in diesen Studien zur Pharmakokinetik von Dalbavancin bei Probanden mit schweren Nierenfunktionsstörungen festgestellt wurden, ist nicht erwiesen. Die Pharmakokinetik von Dalbavancin bei Probanden mit einer Nierenerkrankung im Endstadium, die eine regelmäßige Dialyse (3 Mal/Woche) erhielten, war ähnlich wie bei den Probanden mit leichter bis mittelschwerer Nierenfunktionsstörung, und nach einer 3-stündigen Hämodialyse sind weniger als 6 % der verabreichten Dosis beseitigt. Zu Dosierungsanweisungen bei Patienten mit Nierenfunktionsstörungen siehe Abschnitt 4.2.
Für Kinder und Jugendliche mit schweren Nierenfunktionsstörungen liegen keine beobachteten PK-Daten vor. Die prognostizierte mittlere AUC von Dalbavancin bei Kindern und Jugendlichen mit schweren Nierenfunktionsstörungen (CLCR ≤ 30 ml/min/1,73 m2) war etwa 13-30 % höher im Vergleich zu Kindern und Jugendlichen mit normaler Nierenfunktion, die mit derselben Dosis behandelt wurden, wie aus populations-pharmakokinetischen Modellen hervorging.
Leberfunktionsstörungen
Die Pharmakokinetik von Dalbavancin wurde bei 17 Patienten mit leichten, mittelschweren oder schweren Leberfunktionsstörungen untersucht und mit der von 9 gesunden Probanden mit normaler Leberfunktion verglichen. Die mittlere AUC blieb bei Patienten mit leichten Leberfunktionsstörungen im Vergleich zu Probanden mit normaler Leberfunktion unverändert. Allerdings verringerte sich bei Patienten mit mittelschweren und schweren Leberfunktionsstörungen die mittlere AUC um 28 % beziehungsweise 31 %. Die Ursache und die klinische Bedeutung der verminderten Exposition bei Probanden mit mittelschwerer und schwerer Leberinsuffizienz sind nicht bekannt. Zu Dosierungsanweisungen bei Patienten mit Leberfunktionsstörungen siehe Abschnitt 4.2.
Geschlecht
Weder bei gesunden Probanden noch bei Patienten mit Infektionen wurden klinisch signifikante geschlechtsbedingte Unterschiede hinsichtlich der Pharmakokinetik von Dalbavancin beobachtet. Eine geschlechtsspezifische Dosisanpassung wird nicht empfohlen.
Ältere Menschen
Die Pharmakokinetik von Dalbavancin änderte sich mit dem Alter nicht signifikant. Daher ist eine altersspezifische Dosisanpassung nicht erforderlich (siehe Abschnitt 4.2). Die Erfahrungen mit Dalbavancin bei älteren Menschen sind begrenzt: 276 Patienten ≥ 75 Jahre wurden in klinische Studien der Phasen 2/3 eingeschlossen; 173 davon erhielten Dalbavancin. Es wurden Patienten im Alter von bis zu 93 Jahren in klinische Studien aufgenommen.
Kinder und Jugendliche
Die Pharmakokinetik von Dalbavancin wurde bei 218 pädiatrischen Patienten [Alter 4 Tage bis 17 Jahre, darunter ein frühgeborener Säugling (Gestationsalter 36 Wochen, n = 1) und Neugeborene mit normalem Geburtstermin (Gestationsalter 37 bis 40 Wochen; n = 6] mit einer Kreatinin-Clearance von 30 ml/min/1,73 m2 und höher untersucht. Es liegen unzureichende Informationen vor, um die Exposition gegenüber Dalbavancin bei Kindern und Jugendlichen mit einer Kreatinin-Clearance von weniger als 30 ml/min/1,73 m2 zu bestimmen. Die vom Modell prognostizierte mittlere Plasma-AUC0-
120h von Dalbavancin bei frühgeborenen Säuglingen bei der Geburt (Gestationsalter 26 Wochen bis < 37 Wochen) lag bei etwa 60 % des bei erwachsenen Patienten beobachteten Werts.
Tabelle 3.
Simulierter Mittelwert (SD) der pharmakokinetischen Parameter von Dalbavancin für Kinder, Jugendliche und Erwachsene unter Verwendung einer populationsbasierten PK-Analyse1
Parameter
Früh- geborenes | Neugeborenes (termingerecht) | Junger Säugling | Säugling | Kleinkind | Kind | Jugend-licher |
Erwachsener
Alters- bereich
| GA 26 bis < 37 Wochen | Geburt bis 1 Monat | 1 Monat bis < 3 Monate | 3 Monate bis < 2 Jahre | 2 Jahre bis < 6 Jahre | 6 Jahre bis < 12 Jahre | 12 Jahre bis < 18 Jahre |
≥ 18 Jahre
Dosis
| 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 18 mg/kg | 18 mg/kg |
1 500 mg
Cmax (mg/l)
| 231 (89) | 306 (130) | 306 (130) | 307 (130) | 304 (130) | 259 (110) | 251 (110) |
425
(100)
AUC0-120h (mg•h/l)
| 6 620 (2 000) | 9 000 (2 900) | 9 080 (3 000) | 9 490 (3 100) | 10 200 (3 200) | 8 870 (2 900) | 9 060 (3 100) |
10 800 (3 200)
1 Quelle: DAL-MS-02.
In allen pädiatrischen Altersgruppen lag der Prozentsatz von Patienten, die die PK/PD-Ziele in Bezug auf die In-vivo-Wirkstoffaktivität erreichten, bei 90 % oder höher, bei minimalen Hemmkonzentrationen (MHK) von bis zu 0,125 mg/l.
5.3 Präklinische Daten zur Sicherheit
Die Dalbavancin-Toxizität wurde nach einer täglichen intravenösen Anwendung für eine Dauer von bis zu 3 Monaten bei Ratten und Hunden untersucht. Die dosisabhängige Toxizität umfasste die Serumchemie und histologische Nachweise von Nieren- und Leberschäden, reduzierten Erythrozyten-Parametern und Reizung an der Injektionsstelle. Nur bei Hunden wurden dosisabhängig Infusionsreaktionen, charakterisiert durch Hautschwellung und/oder -Rötung (nicht in Verbindung mit der Injektionsstelle), Schleimhautblässe, Salivation, Erbrechen, Sedierung und mäßige Blutdrucksenkungen sowie Herzfrequenzanstiege, beobachtet. Diese Infusionsreaktionen waren vorübergehend (sie klangen innerhalb von 1 Stunde nach der Verabreichung ab) und wurden auf Histaminfreisetzung zurückgeführt. Bei Ratten entsprach das Dalbavancin-Toxizitätsprofil bei Jungtieren demjenigen, welches zuvor bei adulten Tieren bei den gleichen Dosierungen (mg/kg/Tag) beobachtet wurde.
Studien zur Reproduktionstoxizität an Ratten und Kaninchen zeigten keine Hinweise auf eine teratogene Wirkung. Bei Ratten zeigten sich bei Expositionen, die etwa um das 3-Fache über der klinischen Exposition lagen, verminderte Fruchtbarkeit und ein erhöhtes Auftreten von Embryo-Letalität, Reduzierungen des Fetalgewichts und der Skelettossifikation und erhöhte Neugeborenensterblichkeit. Bei Kaninchen traten Aborte in Verbindung mit maternaler Toxizität auf, wobei die Expositionen unterhalb des Therapiebereichs für den Menschen lagen.
Langzeitstudien zur Karzinogenität wurden nicht durchgeführt. Dalbavancin war in einer Reihe von In-vitro- und In-vivo-Genotoxizitätstests weder mutagen noch klastogen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Mannitol
Lactose-Monohydrat
Salzsäure (zur pH-Einstellung)
Natriumhydroxid (zur pH-Einstellung)
6.2 Inkompatibilitäten
Natriumchlorid-Lösungen könnten eine Ausfällung verursachen und dürfen nicht zur Rekonstitution oder Verdünnung verwendet werden (siehe Abschnitt 6.6).
Das Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln oder intravenösen Lösungen gemischt werden.
6.3 Dauer der Haltbarkeit
Trockenpulver: 2 Jahre
Die chemische und physikalische Stabilität von Dalbastro, sowohl für das rekonstituierte Konzentrat als auch für die verdünnte Lösung, wurde für 48 Stunden bei ≤ 25 °C nachgewiesen. Die Gesamtdauer von der Rekonstitution bis zur Anwendung darf 48 Stunden nicht überschreiten.
Aus mikrobiologischer Sicht sollte das Arzneimittel sofort verwendet werden. Falls es nicht sofort verwendet wird, liegen Lagerungszeiten und -bedingungen des gebrauchsfertigen Arzneimittels vor der Verwendung in der Verantwortung des Anwenders. Normalerweise sollten Mischungen nicht länger als 24 Stunden bei 2 bis 8 °C gelagert werden, es sei denn, die Rekonstitution/Verdünnung ist unter kontrollierten und validierten aseptischen Bedingungen erfolgt. Nicht einfrieren.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Aufbewahrungsbedingungen erforderlich.
Aufbewahrungsbedingungen nach Rekonstitution und Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
50-ml-Durchstechflasche aus Typ-I-Glas, verschlossen mit einem grauen Brombutyl-Elastomerstopfen, der den Anforderungen der Europäischen Pharmakopöe entspricht, und einer Aluminiumkappe mit einer leicht zu entfernenden Kunststoffversiegelung.
Jede Packung enthält 1 Durchstechflasche.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Dalbastro muss mit sterilem Wasser für Injektionszwecke rekonstituiert und anschließend mit 50 mg/ml (5 %) Glucose-Infusionslösung verdünnt werden.
Die Dalbastro-Durchstechflaschen sind nur für den einmaligen Gebrauch bestimmt.
Anweisungen zur Rekonstitution und Verdünnung
Für die Rekonstitution und Verdünnung von Dalbastro müssen aseptische Bedingungen eingehalten werden.
- 1. Der Inhalt jeder Durchstechflasche muss rekonstituiert werden, indem langsam 25 ml Wasser für Injektionszwecke zugegeben werden.
- 2. Nicht schütteln. Um ein Aufschäumen zu verhindern, die Durchstechflasche abwechselnd vorsichtig schwenken und umdrehen, bis ihr Inhalt sich vollständig gelöst hat. Die Rekonstitutionszeit kann bis zu 5 Minuten betragen.
- 3. Das rekonstituierte Konzentrat in der Durchstechflasche enthält 20 mg/ml Dalbavancin. 4. Das rekonstituierte Konzentrat muss eine klare, farblose bis gelbe Lösung und frei von sichtbaren Partikeln sein.
- 5. Das rekonstituierte Konzentrat muss weiter mit 50 mg/ml (5 %) Glucose-Infusionslösung verdünnt werden.
- 6.
Zum Verdünnen des rekonstituierten Konzentrats muss das entsprechende Volumen des 20-mg/ml-Konzentrats von der Durchstechflasche in einen Infusionsbeutel oder eine Infusionsflasche, der/die 50 mg/ml (5 %) Glucose-Infusionslösung enthält, überführt werden. Zum Beispiel: 25 ml des Konzentrats enthalten 500 mg Dalbavancin. 7. Nach der Verdünnung muss die Infusionslösung eine Endkonzentration von 1 bis 5 mg/ml
Dalbavancin aufweisen.
- 8.
Die Infusionslösung muss eine klare, farblose bis gelbe Lösung sein, die frei von sichtbaren
Partikeln ist.
- 9. Wenn Partikel oder eine Verfärbung festgestellt werden, muss die Lösung entsorgt werden.
Dalbastro darf nicht mit anderen Arzneimitteln oder intravenösen Lösungen gemischt werden. Lösungen mit Natriumchlorid können Ausfällungen verursachen und dürfen NICHT zur Rekonstitution oder Verdünnung verwendet werden. Die Kompatibilität des rekonstituierten Konzentrats von Dalbastro wurde nur mit 50 mg/ml (5 %) Glucose-Infusionslösung nachgewiesen.
Wenn eine gemeinsame Infusionsleitung verwendet wird, um neben Dalbastro weitere Arzneimittel zu verabreichen, muss die Leitung vor und nach jeder Infusion von Dalbastro mit Glucose-Infusionslösung (5 %) gespült werden.
Anwendung bei Kindern und Jugendlichen
Bei Kindern und Jugendlichen kann die Dosis von Dalbastro je nach Alter und Körpergewicht des Kindes bis zu einer Höchstdosis von 1 500 mg variieren. Die erforderliche Dosis rekonstituierte Dalbavancin-Lösung muss gemäß den obigen Anweisungen basierend auf dem Körpergewicht des Kindes von der Durchstechflasche in einen Infusionsbeutel oder eine Infusionsflasche, der/die 50 mg/ml (5 %) Glucose-Infusionslösung enthält, überführt werden. Die verdünnte Lösung muss eine Dalbavancin-Endkonzentration von 1 bis 5 mg/ml aufweisen.
Tabelle 4 unten enthält Informationen zur Vorbereitung einer Infusionslösung mit einer Endkonzentration von 2 mg/ml oder 5 mg/ml (ausreichend für die meisten Szenarien) zur Verabreichung über eine Spritzenpumpe, zum Erzielen einer Dosis von 22,5 mg/kg bei pädiatrischen Patienten im Alter zwischen 3 und 12 Monaten mit einem Körpergewicht zwischen 3 und 12 kg. Abweichende Konzentrationen können vorbereitet werden, die endgültige Konzentration muss jedoch im Bereich zwischen 1 und 5 mg/ml Dalbavancin liegen. Zur Bestätigung der Berechnungen kann Tabelle 4 herangezogen werden. Die angegebenen Werte sind Näherungswerte. Es muss beachtet werden, dass die Tabelle NICHT alle möglichen berechneten Dosen für jede Altersgruppe enthält, aber verwendet werden kann, um das ungefähre Volumen näherungsweise zu bestimmen und die Berechnung zu verifizieren.
Tabelle 4. Vorbereitung von Dalbastro (endgültige Konzentration für die Infusion: 2 mg/ml oder 5 mg/ml, zu verabreichen über eine Spritzenpumpe) für pädiatrische Patienten im Alter von 3 bis 12 Monaten (Dosis 22,5 mg/kg)
Körper-gewicht des Patienten (kg) | Dosis (mg) zum Erreichen von 22,5 mg/kg | Aus der Durchstechflasche zu entnehmendes Volumen (ml) von rekonstituierter Dalbavancin-Lösung (20 mg/ml) | Zum Mischen hinzuzugebendes Volumen (ml) des Diluens Glukoselösung 50 mg/ml (5 %) | Endkonzentra-tion der Dalbavancin-Infusionslösun g | Gesamtvolumen, dosiert über eine Spritzenpumpe (ml) |
| 3 | 67,5 | 10 ml | 90 ml | 2 mg/ml | 33,8 |
| 4 | 90,0 | 45,0 | |||
| 5 | 112,5 | 56,3 | |||
| 6 | 135,0 | 67,5 | |||
| 7 | 157,5 | 78,8 | |||
| 8 | 180,0 | 90,0 | |||
| 9 | 202,5 | 20 ml | 60 ml | 5 mg/ml | 40,5 |
| 10 | 225,0 | 45,0 | |||
| 11 | 247,5 | 49,5 | |||
| 12 | 270,0 | 54,0 |
Entsorgung
Nicht verwendete Reste der rekonstituierten Lösung entsorgen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER GENEHMIGUNG ZUM PARALLELIMPORT
Astro-Pharma Vertrieb und Handel von pharmazeutischen Produkten GmbH Allerheiligenplatz 4
1200 WienÖsterreich
8. ZULASSUNGSNUMMER
142394-P1
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 14. November 2025
10. STAND DER INFORMATION
06/2026
VERSCHREIBUNGSPFLICHT/APOTHEKENPFLICHT
Rezept- und apothekenpflichtig, wiederholte Abgabe verboten.