


Fachinformation - Azacitidin STADA 200 mg Filmtabletten
1. BEZEICHNUNG DES ARZNEIMITTELS
Azacitidin STADA 200 mg Filmtabletten
Azacitidin STADA 300 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Azacitidin STADA 200 mg Filmtabletten
Jede Filmtablette enthält 200 mg Azacitidin.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Filmtablette enthält 3,5 mg Lactose-Monohydrat.
Azacitidin STADA 300 mg Filmtabletten
Jede Filmtablette enthält 300 mg Azacitidin.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Filmtablette enthält 5,25 mg Lactose-Monohydrat.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette (Tablette).
Azacitidin STADA 200 mg Filmtabletten
Rosafarbene ovale Filmtablette, 17,2 x 7,7 mm, mit der Prägung „753“ auf der einen Seite und glatt auf der anderen Seite.
Azacitidin STADA 300 mg Filmtabletten
Braune ovale Filmtablette, 19,2 x 9,2 mm, mit der Prägung „754“ auf der einen Seite und glatt auf der anderen Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Azacitidin STADA ist indiziert für die Erhaltungstherapie bei Erwachsenen mit akuter myeloischer Leukämie (AML), die eine komplette Remission (complete remission, CR) oder eine komplette Remission mit unvollständiger Regeneration des Blutbildes (complete remission with incomplete blood count recovery, CRi) nach einer Induktionstherapie mit oder ohne Konsolidierungstherapie erreicht haben und die nicht für eine Transplantation hämatopoetischer Stammzellen (HSZT) geeignet sind, einschließlich derer, die sich dagegen entschieden haben.
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Azacitidin STADA sollte unter Aufsicht eines Arztes eingeleitet und überwacht werden, der über Erfahrung in der Anwendung chemotherapeutischer Arzneimittel verfügt.
Die Patienten sollten ein Antiemetikum während der ersten 2 Behandlungszyklen 30 Minuten vor jeder Dosis Azacitidin STADA erhalten. Die Prophylaxe mit Antiemetika kann nach 2 Zyklen eingestellt werden, wenn während der beiden Zyklen Übelkeit und Erbrechen nicht aufgetreten sind (siehe Abschnitt 4.4).
Dosierung
Die empfohlene Dosis beträgt 300 mg Azacitidin einmal täglich oral. Jeder Wiederholungszyklus besteht aus einem Behandlungszeitraum von 14 Tagen, gefolgt von einem behandlungsfreien Zeitraum von 14 Tagen (28-tägiger Behandlungszyklus).
Die Behandlung mit Azacitidin STADA sollte fortgesetzt werden, solange nicht mehr als 15 % Blasten im peripheren Blut oder Knochenmark beobachtet werden oder bis eine inakzeptable Toxizität auftritt (siehe Hinweise zur Modifizierung des Einnahmeplans bei einem Rezidiv).
Azacitidin STADA darf aufgrund der Unterschiede bezüglich Exposition, Dosis und Einnahmeplan nicht mit injizierbarem Azacitidin ausgetauscht werden. Medizinischem Fachpersonal wird empfohlen, die Bezeichnung, Dosis und Art der Anwendung des vorliegenden Arzneimittels zu überprüfen.
Labortests
Vor Einleitung der Therapie sollte ein großes Blutbild erstellt werden. Eine Kontrolle des großen Blutbildes empfiehlt sich ebenfalls alle zwei Wochen in den ersten 2 Zyklen (56 Tagen), alle zwei Wochen in den nächsten 2 Zyklen nach einer Dosisanpassung und anschließend monatlich, jeweils vor Beginn der nachfolgenden Behandlungszyklen (siehe Abschnitt 4.4).
Modifizierung des Einnahmeplans bei AML-Rezidiv
Bei einem Rezidiv mit 5 % bis 15 % Blasten im peripheren Blut oder Knochenmark sollte in Verbindung mit einer klinischen Beurteilung eine Verlängerung der Einnahmedauer von 14 auf 21 Tage in 28-tägigen Wiederholungszyklen erwogen werden. Die Einnahme sollte in keinem 28-tägigen Zeitraum 21 Tage überschreiten. Azacitidin STADA sollte bei Feststellung von mehr als 15 % Blasten
im peripheren Blut oder Knochenmark oder nach Ermessen des Arztes abgesetzt werden.
Dosisanpassung aufgrund von Nebenwirkungen
Die empfohlenen Richtlinien zur Dosismodifizierung aufgrund von hämatologischen und nicht hämatologischen Nebenwirkungen beruhen auf klinischen Befunden und Laborergebnissen (siehe
Tabelle 1).
Tabelle 1 Dosisanpassungen aufgrund von hämatologischen und nicht-hämatologischen Nebenwirkungen
| Kriterien* | Empfohlene Maßnahme |
| Neutropenie Grad 4 oder Neutropenie Grad 3 mit Fieber | Erstmaliges Auftreten
|
| Thrombozytopenie Grad 4 oder Thrombozytopenie Grad 3 mit Blutungen | Erstmaliges Auftreten
|
| Kriterien* | Empfohlene Maßnahme |
fortsetzen, sobald die Thrombozytopenie Grad 2 oder niedriger erreicht. Auftreten in 2 aufeinanderfolgenden Zyklen - Einnahme von Azacitidin STADA unterbrechen. Behandlungszyklus mit einer reduzierten Dosis von 200 mg fortsetzen, nachdem die Thrombozytopenie Grad 2 oder niedriger erreicht hat.
| |
| Übelkeit, Erbrechen oder Diarrhö Grad 3 oder höher |
|
Andere nicht-hämatologische Ereignisse Grad 3 oder höher |
|
* Grad 1 ist leicht, Grad 2 ist mittelschwer, Grad 3 ist schwer, Grad 4 ist lebensbedrohlich. Die Toxizitätsgrade entsprechen den National Cancer Institute Common Terminology Criteria for Adverse Events Version 4.3 (NCI-CTCAE v4.3).
Ausgelassene oder verspätet eingenommene Dosen
Wenn eine Dosis Azacitidin STADA ausgelassen oder nicht zur üblichen Zeit eingenommen wird, sollte die Dosis so bald wie möglich am selben Tag eingenommen werden. Danach sollte die nächste planmäßige Dosis am folgenden Tag zur normalen Zeit eingenommen werden. An einem Tag sollten nicht zwei Dosen eingenommen werden.
Falls eine Dosis erbrochen wird, darf am selben Tag keine weitere Dosis eingenommen werden.
Halten Sie sich stattdessen am folgenden Tag wieder an die normale Einnahmezeit.
Besondere Patientengruppen
Ältere Patienten
Für Patienten über 65 Jahre werden keine Dosisanpassungen empfohlen (siehe Abschnitt 5.2).
Nierenfunktionsstörung
Azacitidin STADA kann bei Patienten mit leichter, mittelschwerer oder schwerer Nierenfunktionsstörung ohne initiale Dosisanpassung angewendet werden (siehe Abschnitt 5.2).
Leberfunktionsstörung
Bei Patienten mit leichter Leberfunktionsstörung (Gesamtbilirubin [BIL] ≤ oberer Normalwert [upper limit of normal, ULN] und Aspartat-Aminotransferase [AST] > ULN oder BIL 1 bis 1,5 × ULN und beliebiger AST-Wert) wird keine Dosisanpassung empfohlen (siehe Abschnitt 5.2).
Patienten mit mittelschwerer (BIL > 1,5 bis 3 × ULN) und schwerer Leberfunktionsstörung (BIL > 3 × ULN) sollten häufiger auf Nebenwirkungen überwacht werden und entsprechende Dosisanpassungen sollten erfolgen (siehe Tabelle 1).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Azacitidin bei Kindern und Jugendlichen unter 18 Jahren ist nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Azacitidin STADA ist zum Einnehmen bestimmt.
Azacitidin STADA kann mit den Mahlzeiten oder unabhängig davon eingenommen werden. Die Filmtabletten sollten im Ganzen mit einem Glas Wasser jeden Tag ungefähr zur selben Tageszeit geschluckt werden. Sie sollten nicht geteilt, zerdrückt, aufgelöst oder zerkaut werden, da es sich um ein zytotoxisches Arzneimittel handelt; und der Kontakt mit dem Tablettenkern sollte vermieden werden (siehe Abschnitt 6.6).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1. genannten sonstigen Bestandteile.
Stillzeit (siehe Abschnitt 4.6).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Hämatologische Toxizität
Die Behandlung mit Azacitidin kann mit Neutropenie, Thrombozytopenie und febriler Neutropenie einhergehen (Häufigkeiten siehe Abschnitt 4.8). Unterbrechung, Reduktion oder Absetzen von Azacitidin STADA kann zur Behandlung hämatologischer Toxizitäten erforderlich sein. Die Patienten sollten angewiesen werden, Fieberepisoden sofort zu melden. Patienten mit niedrigen Thrombozytenzahlen sollten angewiesen werden, erste Anzeichen oder Symptome von Blutungen zu melden. Eine unterstützende Therapie wie Antibiotika und/oder Antipyretika zur Behandlung von Infektionen/Fieber und G-CSF für Neutropenie sollte je nach individuellen Patientenmerkmalen, dem Ansprechen auf die Behandlung und gemäß den aktuellen klinischen Leitlinien angewendet werden (siehe Abschnitt 4.2, Tabelle 1).
Vor Einleitung der Therapie sollte ein großes Blutbild erstellt werden. Eine Kontrolle des großen Blutbildes empfiehlt sich ebenfalls alle zwei Wochen in den ersten 2 Zyklen (56 Tagen), alle zwei Wochen in den nächsten 2 Zyklen nach einer Dosisanpassung und anschließend monatlich, jeweils vor Beginn der nachfolgenden Behandlungszyklen.
Patienten mit mittelschwerer (BIL > 1,5 bis 3 × ULN) und schwerer Leberfunktionsstörung (BIL > 3 × ULN) sollten häufiger auf Nebenwirkungen überwacht werden und entsprechende Dosisanpassungen sollten erfolgen (siehe Abschnitt 4.2 Tabelle 1).
Differenzierungssyndrom
Bei Patienten, die orales Azacitidin erhielten, wurden Fälle von Differenzierungssyndrom (auch bekannt als Retinsäuresyndrom) berichtet. Das Differenzierungssyndrom kann tödlich verlaufen und Symptome und klinische Befunde umfassen Atemstörung, pulmonale Infiltrate, Fieber, Ausschlag, Lungenödem, peripheres Ödem, schnelle Gewichtszunahme, Pleuraergüsse, Perikardergüsse, Hypotonie und Nierenfunktionsstörung (siehe Abschnitt 4.8). Bei ersten Anzeichen oder Symptomen, die auf ein Differenzierungssyndrom hinweisen, sollten eine Behandlung mit hochdosierten intravenösen Kortikosteroiden und eine hämodynamische Überwachung in Erwägung gezogen werden. Eine vorübergehende Unterbrechung der Behandlung mit oralem Azacitidin sollte bis zum Abklingen der Symptome in Betracht gezogen werden und bei Wiederaufnahme der Behandlung ist Vorsicht geboten.
Gastrointestinale Toxizitäten
Gastrointestinale Toxizitäten waren die häufigsten Nebenwirkungen bei mit Azacitidin behandelten Patienten (siehe Abschnitt 4.8). Die Patienten sollten in den ersten 2 Zyklen der Behandlung mit Azacitidin STADA eine Prophylaxe mit Antiemetika erhalten (siehe Abschnitt 4.2). Diarrhö sollte unverzüglich bei Einsetzen der Symptome behandelt werden. Unterbrechung, Reduktion oder Absetzen von Azacitidin STADA kann zur Behandlung gastrointestinaler Toxizitäten erforderlich sein (siehe Abschnitt 4.2).
Gebärfähige Frauen / Empfängnisverhütung bei Männern und Frauen Gebärfähige Frauen müssen während und bis zu 6 Monate nach der Behandlung eine zuverlässige Verhütungsmethode anwenden. Männer müssen während und bis zu 3 Monate nach der Behandlung eine zuverlässige Verhütungsmethode anwenden (siehe Abschnitt 4.6).
Sonstige Bestandteile
Azacitidin STADA Filmtabletten enthalten Lactose. Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactase-Mangel oder Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht einnehmen.
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Filmtablette, d.h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Mit Azacitidin wurden keine formellen klinischen Studien zu Arzneimittelwechselwirkungen durchgeführt.
Bei gleichzeitiger Anwendung mit anderen antineoplastischen Arzneimitteln wird zur Vorsicht und Überwachung des Patienten geraten, da eine antagonistische, additive oder synergistische pharmakodynamische Wirkung nicht ausgeschlossen werden kann. Diese Wirkungen können von der Dosis, Reihenfolge und vom Einnahmeplan abhängig sein.
Die Azacitidin-Exposition war bei gleichzeitiger Gabe eines
Protonenpumpenhemmers (Omeprazol) minimal beeinträchtigt. Daher ist eine Dosismodifizierung bei gleichzeitiger Gabe von Azacitidin STADA mit Protonenpumpenhemmern oder anderen pH-modifizierenden Substanzen nicht notwendig.
Eine In-vitro-Studie mit Azacitidin in humanen Leberfraktionen deutete darauf hin, dass Azacitidin nicht durch Cytochrom-P450-Isoformen (CYPs) metabolisiert wurde. Deshalb gelten Wechselwirkungen mit CYP-Induktoren oder -Inhibitoren als unwahrscheinlich (siehe Abschnitt 5.2).
Klinisch relevante inhibitorische oder induktive Wirkungen von Azacitidin auf den Metabolismus von Cytochrom-P450-Substraten sind unwahrscheinlich (siehe Abschnitt 5.2). Es werden keine klinisch relevanten
Arzneimittelwechselwirkungen erwartet, wenn Azacitidin gleichzeitig mit Substraten von P-Glykoprotein (P-gp), von Breast Cancer Resistance Protein (BCRP), der organischen Anionen-Transporter (OAT) OAT1 und OAT3, der organischen Anionen-Transport-Polypetide (OATP) OATP1B1 und OATP1B3 oder des organischen Kationen-Transporters (OCT) OCT2 angewendet wird.
Azacitidin ist kein Substrat von P-gp; daher wird nicht von einer Wechselwirkung mit P-gp-Induktoren oder -Inhibitoren ausgegangen.
4.6 Fertilität, Schwangerschaft und Stillzeit
Gebärfähige Frauen / Empfängnisverhütung bei Männern und Frauen Gebärfähige Frauen müssen während und bis zu 6 Monate nach der Behandlung eine zuverlässige Verhütungsmethode anwenden. Männer sollten angewiesen werden, während der Behandlung kein Kind zu zeugen, und müssen während und bis zu 3 Monate nach der Behandlung eine zuverlässige Verhütungsmethode anwenden (siehe Abschnitte 4.4 und 5.3).
Schwangerschaft
Es liegen keine hinreichenden Daten für die Anwendung von Azacitidin bei Schwangeren vor. Tierexperimentelle Studien an Mäusen und Ratten haben eine Reproduktions- und Entwicklungstoxizität gezeigt (siehe Abschnitt 5.3). Das potenzielle Risiko für den Menschen ist nicht bekannt. Aufgrund der Ergebnisse von tierexperimentellen Studien und seines Wirkmechanismus wird die Anwendung von Azacitidin während der Schwangerschaft (insbesondere während des ersten Trimesters, sofern nicht unbedingt notwendig) und bei gebärfähigen Frauen, die nicht verhüten, nicht empfohlen. Die Vorteile der Behandlung sollten in jedem Einzelfall gegen die möglichen Risiken für den Fötus abgewogen werden. Wenn eine Patientin oder die Partnerin eines Patienten während der Einnahme von Azacitidin STADA schwanger wird, sollte die Patientin oder der Patient über das potenzielle Risiko für den Fötus informiert werden.
Stillzeit
Es ist nicht bekannt, ob Azacitidin oder seine Metaboliten in die Muttermilch übergehen. Aufgrund der potenziell schwerwiegenden Nebenwirkungen bei Säuglingen ist Stillen während der Therapie mit Azacitidin STADA kontraindiziert (siehe Abschnitt 4.3).
Fertilität
Zum Einfluss von Azacitidin auf die Fertilität liegen keine Daten aus Studien am Menschen vor. Bei Tieren wurden unerwünschte Wirkungen von Azacitidin auf die männliche Fruchtbarkeit nachgewiesen (siehe Abschnitt 5.3). Patienten mit Kinderwunsch sollte empfohlen werden, eine reproduktionsmedizinische Beratung in Anspruch zu nehmen und vor Beginn der Behandlung mit Azacitidin STADA entweder Eizellen oder Sperma kryokonservieren zu lassen.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Azacitidin STADA hat geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Unter der Anwendung von Azacitidin wurde über Ermüdung berichtet. Deshalb ist beim Führen eines Fahrzeugs oder Bedienen von Maschinen Vorsicht geboten.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die häufigsten Nebenwirkungen sind Übelkeit (64,8 %), Erbrechen (59,7 %), Diarrhö (50,4 %), Neutropenie (44,5 %), Ermüdung/Asthenie (44,1 %)5, Obstipation (38,6 %), Thrombozytopenie (33,5 %), Abdominalschmerz (21,6 %)4, Atemwegsinfektion (17 %)2, Arthralgie (13,6 %), verminderter Appetit (12,7 %), febrile Neutropenie (11,9 %), Rückenschmerzen (11,9 %), Leukopenie (10,6 %), Schmerz in einer Extremität (10,6 %) und Pneumonie (10,2 %)1.
Schwerwiegende Nebenwirkungen traten bei 16,1 % der mit Azacitidin behandelten Patienten auf. Die häufigsten schwerwiegenden Nebenwirkungen sind febrile Neutropenie (6,8 %) und Pneumonie (5,1 %)1.
Bei 6,8 % der Patienten wurde Azacitidin aufgrund einer Nebenwirkung dauerhaft abgesetzt. Die häufigsten Nebenwirkungen, die ein dauerhaftes Absetzen erforderlich machten, waren Übelkeit (2,1 %), Diarrhö (1,7 %) und Erbrechen (1,3 %).
Bei 36,4 % der Patienten, die Azacitidin erhielten, wurde die Einnahme aufgrund einer Nebenwirkung unterbrochen. Zu den Nebenwirkungen, die eine Unterbrechung der Einnahme erforderlich machten, zählen Neutropenie (19,9 %), Thrombozytopenie (8,5 %), Übelkeit (5,5 %), Diarrhö (4,2 %), Erbrechen (3,8 %), Pneumonie (3,4 %)1, Leukopenie (2,5 %), febrile Neutropenie (2,1 %) und Abdominalschmerz (2,1 %)4.
Bei 14 % der Patienten, die Azacitidin erhielten, wurde die Dosis aufgrund einer Nebenwirkung reduziert. Nebenwirkungen, die eine Dosisreduktion erforderlich machten, umfassten Neutropenie (5,5 %), Diarrhö (3,4 %), Thrombozytopenie (1,7 %) und Übelkeit (1,7 %).
Tabellarische Aufstellung der Nebenwirkungen
Tabelle 2 zeigt die Häufigkeit der Nebenwirkungen, die in klinischen Studien mit Azacitidin und während der Anwendung nach der Markteinführung gemeldet wurden. Insgesamt erhielten 236 Patienten in der pivotalen Phase 3-Studie Azacitidin. Die mediane Behandlungsdauer betrug 11,6 Monate (Bereich: 0,5 bis 74,3 Monate) im Azacitidin-Arm.
Die Häufigkeiten sind definiert als: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind Nebenwirkungen nach abnehmendem Schweregrad aufgeführt. Die Nebenwirkungen sind in der nachstehenden Tabelle nach abnehmender Häufigkeit angegeben.
Tabelle 2 Nebenwirkungen bei AML-Patienten unter Azacitidin-Erhaltungstherapie
| Systemorganklasse | Häufigkeit für alle Gradea |
| Infektionen und parasitäre Erkrankungen | Sehr häufig Pneumonie1, 6, Atemwegsinfektion2 Häufig Sepsis, Grippe, Harnwegsinfektion3, Bronchitis, Rhinitis Gelegentlich Neutropenische Sepsis |
| Gutartige, bösartige und nicht spezifizierte Neubildungen (einschl. Zysten und Polypen) | Nicht bekannt Differenzierungssyndrom |
Erkrankungen des Blutes und des Lymphsystems | Sehr häufig Neutropenie, Thrombozytopenie6, febrile Neutropenie6, Leukopenie |
| Stoffwechsel- und Ernährungsstörungen | Sehr häufig Appetit vermindert |
| Psychiatrische Erkrankungen | Häufig Angst |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig Übelkeit, Erbrechen, Diarrhö, Obstipation, |
| Systemorganklasse | Häufigkeit für alle Gradea |
| Abdominalschmerz4 | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Sehr häufig Arthralgie, Rückenschmerzen, Schmerz in einer Extremität |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr häufig Ermüdung / Asthenie5 |
| Untersuchungen | Häufig Gewicht erniedrigt |
a Alle Nebenwirkungen mit mindestens 5,0 % der Patienten im Azacitidin-Arm und einer um mindestens 2,0 % höheren Häufigkeit als im Placebo-Arm.
1 Der übergeordnete Begriff umfasst Pneumonie, bronchopulmonale Aspergillose, Lungeninfektion, Pneumocystis jirovecii-Pneumonie, atypische Pneumonie, Pneumonie durch Bakterien und Pneumonie durch Pilze.
2 Der übergeordnete Begriff umfasst Infektion der oberen Atemwege, Atemwegsinfektion und Virusinfektion der Atemwege.
3 Der übergeordnete Begriff umfasst Harnwegsinfektion, bakterielle Harnwegsinfektion, Harnwegsinfektion durch Escherichia und Zystitis.
4 Der übergeordnete Begriff umfasst Abdominalschmerz, Schmerzen Oberbauch, abdominale Beschwerden und gastrointestinale Schmerzen.
5 Die übergeordneten Begriffe umfassen Ermüdung und Asthenie.
6 Nebenwirkungen, bei denen mindestens eine als lebensbedrohlich erachtet wurde (wenn die Nebenwirkung tödlich verlief, ist sie in den Todesfällen enthalten).
Beschreibung ausgewählter Nebenwirkungen
Hämatologische Toxizität
Neu auftretende oder sich verschlimmernde Neutropenie (41,1 %), Thrombozytopenie (22,5 %) oder febrile Neutropenie (11,4 %) Grad 3 oder höher waren häufig gemeldete Nebenwirkungen bei mit Azacitidin behandelten Patienten. Das erste Auftreten von Neutropenie, Thrombozytopenie oder febriler Neutropenie Grad 3 oder 4 wurde in den ersten 2 Zyklen bei 19,9 %, 10,6 % bzw. 1,7 % der mit Azacitidin behandelten Patienten verzeichnet. Hinweise zur Überwachung und Behandlung siehe Abschnitt 4.2.
Gastrointestinale Toxizitäten
Gastrointestinale Toxizitäten waren die häufigsten Nebenwirkungen bei mit Azacitidin behandelten Patienten. Übelkeit (64,8 %), Erbrechen (59,7 %) und Diarrhö (50,4 %) wurden bei mit Azacitidin behandelten Patienten gemeldet. Diarrhö Grad 3 oder höher trat bei 5,1 % der Patienten auf und Erbrechen und Übelkeit Grad 3 oder höher traten bei 3,0 % bzw. 2,5 % der mit Azacitidin behandelten Patienten auf. Das erste Auftreten von Übelkeit, Erbrechen oder Diarrhö Grad 3 oder 4 wurde in den ersten 2 Zyklen bei 1,7 %, 3,0 % bzw. 1,3 % der mit Azacitidin behandelten Patienten verzeichnet. Hinweise zur Überwachung und Behandlung siehe Abschnitt 4.2.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen:
Bundesamt für Sicherheit im Gesundheitswesen
Traisengasse 5
1200 WIEN
ÖSTERREICH
Fax: + 43 (0) 50 555 36207
Website: http://www.basg.gv.at/
4.9 Überdosierung
Im Fall einer Überdosierung sollte der Patient mittels geeigneter Blutbilder überwacht werden und nach Bedarf eine entsprechende unterstützende Behandlung gemäß den lokalen Empfehlungen erhalten. Es gibt kein spezifisches Antidot für eine Überdosierung von Azacitidin.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, Antimetaboliten, Pyrimidin-Analoga
ATC-Code: L01BC07
Wirkmechanismus
Azacitidin ist ein DNA-Methyltransferase-Inhibitor und epigenetischer Modifikator. Azacitidin wird nach zellulärer Aufnahme und enzymatischer Biotransformation zu Nukleotidtriphosphaten in die DNA und RNA integriert. Die Integration von Azacitidin in die DNA von AML-Zellen modifizierte epigenetische Signalwege durch Inhibition von DNA-Methyltransferasen und Reduktion der DNA-Methylierung. Dies führte zur Veränderung der Genexpression, einschließlich Re-Expression von Genen, welche die Tumorunterdrückung, Immunsignalwege, den Zellzyklus und die Zelldifferenzierung regulieren. Die Integration von Azacitidin in die RNA von AML-Zellen hemmte die RNA-Methyltransferase, reduzierte die RNA-Methylierung, verringerte die RNA-Stabilität und die Proteinsynthese.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit und Sicherheit von Azacitidin wurde in einer multizentrischen, placebokontrollierten Phase-3-Studie QUAZAR AML-001 (CC-486-AML-001) mit doppelblindem, randomisiertem Parallelgruppen-Design untersucht, in der Azacitidin im Vergleich zu Placebo als Erhaltungstherapie bei AML-Patienten beurteilt wurde. Patienten mit de-novo-AML, sekundärer AML nach früherer Diagnose von myelodysplastischen Syndromen (MDS) oder chronischer myelomonozytärer Leukämie (CMML) wurden eingeschlossen. Die Patienten waren ≥ 55 Jahre alt und hatten innerhalb von 4 Monaten (+/- 7 Tage) nach intensiver Induktions-Chemotherapie mit oder ohne Konsolidierungstherapie eine erste komplette Remission (CR) oder eine komplette Remission mit unvollständiger Regeneration des Blutbildes (CRi) erreicht. Die Patienten waren zum Zeitpunkt der Randomisierung nicht für eine HSZT geeignet, einschließlich Patienten, die keinen Transplantatspender hatten oder sich gegen eine HSZT entschieden hatten.
Die Patienten in beiden Behandlungsarmen erhielten die beste unterstützende Behandlung (BSC, best supportive care), die der Prüfarzt als erforderlich erachtete. Die beste unterstützende Behandlung umfasste insbesondere Behandlung mit Erythrozytentransfusionen, Thrombozytentransfusionen, Anwendung von Erythropoese-stimulierenden Substanzen, antibiotische, antivirale und/oder antimykotische Therapie, G-CSF, Therapie mit Antiemetika und Ernährungsunterstützung.
Patienten, die nach Abschluss einer intensiven Induktionstherapie mit oder ohne Konsolidierung eine CR/CRi erreichten, erhielten Azacitidin 300 mg (N = 236) oder Placebo (N = 233) einmal täglich an Tag 1 bis 14 jedes 28-tägigen Zyklus. Bei einem Rezidiv (5 % bis 15 % Blasten im peripheren Blut oder Knochenmark) wurde der Einnahmeplan nach ärztlichem Ermessen auf 21 Tage in 28-tägigen Wiederholungszyklen verlängert. Die Behandlung wurde bis zur Progression (mehr als 15 % Blasten wurden im peripheren Blut oder Knochenmark beobachtet) oder bis zu einer inakzeptablen Toxizität fortgesetzt.
Insgesamt 472 Patienten wurden im Verhältnis 1:1 in die Azacitidin- und Placebo-Behandlungsarme randomisiert. Die demografischen und krankheitsbezogenen Ausgangsmerkmale der AML-Patientenpopulation waren in beiden Behandlungsarmen ausgeglichen, wie in Tabelle 3 gezeigt. Die mediane Behandlungsdauer betrug 11,6 Monate (Bereich: 0,5 bis 74,3 Monate) für den Azacitidin- Arm gegenüber 5,7 Monaten (Bereich: 0,7 bis 68,5 Monate) für den Placebo-Arm. Bei insgesamt 51 Patienten (21 %), die Azacitidin erhielten, und 40 Patienten (17 %), die Placebo erhielten, wurde der Einnahmeplan aufgrund eines AML-Rezidivs auf 300 mg täglich über 21 Tage erweitert.
Von den 469 Patienten in der Phase-3-Studie, die eine Behandlung erhielten, waren 61 % (285/469) im Alter von 65 Jahren oder älter und 11 % (51/469) im Alter von 75 Jahren oder älter. Es wurden keine allgemeinen Unterschiede bezüglich der Sicherheit oder Wirksamkeit von Azacitidin zwischen diesen Patienten und jüngeren Patienten beobachtet.
Tabelle 3 Demografische und krankheitsbezogene Ausgangsmerkmale in Studie CC-486-AML-001
| Parameter | Azacitidin (N = 238) | Placebo (N = 234) |
| Alter (Jahre) | ||
| Median (Min., Max.) | 68,0 (55, 86) | 68,0 (55, 82) |
| Alterskategorie, n (%) | ||
| < 65 Jahre | 66 (27,7) | 68 (29,1) |
| ≥ 65 Jahre bis < 75 Jahre | 144 (60,5) | 142 (60,7) |
| ≥ 75 Jahre | 28 (11,8) | 24 (10,3) |
| Geschlecht, n (%) | ||
| Männlich | 118 (49,6) | 127 (54,3) |
| Weiblich | 120 (50,4) | 107 (45,7) |
| Ethnische Zugehörigkeit, n (%) | ||
| Kaukasier | 216 (90,8) | 197 (84,2) |
| Schwarz/Afro-Amerikaner | 2 (0,8) | 6 (2,6) |
| Asiatisch | 6 (2,5) | 20 (8,5) |
| Andere | 12 (5,0) | 11 (4,7) |
| Nicht erfasst oder gemeldet | 2 (0,8) | 0 (0) |
| ECOG-Leistungsstatus, n (%) | ||
| 0 | 116 (48,7) | 111 (47,4) |
| 1 | 101 (42,4) | 106 (45,3) |
| 2 | 21 (8,8) | 15 (6,4) |
| 3 | 0 (0) | 2 (0,9) |
| Zytogenetischer Risikostatus bei Diagnose, n (%) | ||
| Intermediäres Risiko1 | 203 (85,3) | 203 (86,6) |
| Hohes Risiko2 | 35 (14,7) | 31 (13,2) |
| Anfängliche AML-Klassifizierung, n (%) | ||
| AML mit rekurrenten genetischen Anomalien | 39 (16,4) | 46 (19,7) |
AML mit Myelodysplasie-assoziierten Veränderungen | 49 (20,6) | 42 (17,9) |
| Therapiebedingte myeloide Neoplasien | 2 (0,8) | 0 (0) |
| AML nicht näher bestimmt | 148 (62,2) | 145 (62,0) |
| Fehlt | 0 (0) | 1 (0,4) |
| AML-Typ, n (%) | ||
| Primär (de novo) | 213 (89,5) | 216 (92,3) |
| Sekundär | 25 (10,5) | 18 (7,7) |
| MRD-Status bei Randomisierung3, n (%) | ||
| Negativ | 133 (55,9) | 111 (47,4) |
| Positiv | 103 (43,3) | 116 (49,6) |
| Fehlt | 2 (0,8) | 7 (3,0) |
AML = akute myeloische Leukämie, MDS = myelodysplastisches Syndrom, CMML = chronische myelomonozytäre Leukämie, ECOG = Eastern Cooperative Oncology Group, CR = morphologische komplette Remission, CRi = morphologische CR mit unvollständiger Regeneration des Blutbildes
1 Intermediäres Risiko war definiert als normale Zytogenetik +8, t(9;11) oder andere nicht definierte Anomalien.
2 Hohes Risiko war definiert als komplex (≥ 3 Anomalien): -5; 5q-, -7; 7q-, 11q23 - non t(9;11), inv(3), t(3;3), t(6;9) oder t(9;22). Quelle für intermediäres und hohes Risiko: National Comprehensive Cancer Network Clinical Practice Guidelines in Oncology for AML. 3 Der MRD-Status im Knochenmark wurde im Screeningzeitraum mit einem durchflusszytometrischen Assay mit einer Sensitivität von 0,1 % gemessen.
Die meisten Patienten erhielten eine Konsolidierungstherapie nach Induktionstherapie sowohl im Azacitidin-Behandlungsarm (78 %) als auch im Placebo-Arm (82 %); mehr als 90 % dieser Patienten in jedem Behandlungsarm erhielten 1 oder 2 Zyklen Konsolidierungstherapie nach Induktionstherapie (Tabelle 4).
Tabelle 4 Konsolidierungstherapie in Studie CC-486-AML-001
| Parameter | Azacitidin (N = 238) | Placebo (N = 234) |
| Konsolidierungstherapie nach Induktion erhalten | ||
| Ja, n (%) | 186 (78,2) | 192 (82,1) |
| 1 Zyklus, n (%) | 110 (46,2) | 102 (43,6) |
| 2 Zyklen, n (%) | 70 (29,4) | 77 (32,9) |
| 3 Zyklen, n (%) | 6 (2,5) | 13 (5,6) |
| Nein, n (%) | 52 (21,8) | 42 (17,9) |
| CR- / CRi-Status bei Randomisierung | ||
| CR, n (%) | 183 (76,9) | 177 (75,6) |
| CRi, n (%) | 50 (21,0) | 44 (18,8) |
| Nicht in CR/CRi a, n (%) | 5 (2,1) | 11 (4,7) |
| Fehlt, n (%) | 0 (0) | 2 (0,9) |
CR = komplette Remission, CRi = morphologische CR mit unvollständiger Erholung des Blutbildes.
a Diese Patienten hatten Ausgangswerte von weniger als 5 % Blasten im Knochenmark und sowohl eine ANC < 1 × 10⁹ als auch eine Thrombozytenzahl < 100 × 109.
Die Wirksamkeit von Azacitidin bei erwachsenen Patienten mit AML wurde auf Grundlage des Gesamtüberlebens (overall survival, OS) und des rezidivfreien Überlebens (relapse-free survival, RFS) nachgewiesen.
Die Wirksamkeitsergebnisse sind in Tabelle 5 zusammengefasst
Tabelle 5 Wirksamkeitsergebnisse in Studie CC-486-AML-001 (ITT-Population)
| Endpunkte | Azacitidin (N = 238) | Placebo (N = 234) |
| Gesamtüberleben | ||
| OS-Ereignisse, n (%) | 158 (66,4) | 171 (73,1) |
| Endpunkte | Azacitidin (N = 238) | Placebo (N = 234) |
| Medianes OS, Monate (95 %-KI) | 24,7 (18,7; 30,5) | 14,8 (11,7; 17,6) |
| Hazard Ratio (95%-KI) p-Wert | 0,69 (0,55; 0,86) 0,0009 | |
| Rezidivfreies Überleben | ||
| Ereignisse, n (%) | 164 (68,9) | 181 (77,4) |
| Medianes RFS, Monate (95 %-KI) | 10,2 (7,9; 12,9) | 4,8 (4,6; 6,4) |
| Hazard Ratio (95 %-KI) p-Wert | 0,65 (0,52; 0,81) 0,0001 | |
| Zeit bis Rezidiv | ||
| Rezidiviert, n (%) | 154 (64,7) | 179 (76,5) |
| Mediane Zeit bis Rezidiv, Monate (95 %-KI) | 10,2 (8,3; 13,4) | 4,9 (4,6; 6,4) |
| Zeit bis Absetzen der Behandlung | ||
| Behandlung abgesetzt, n (%) | 193 (81,1) | 208 (88,9) |
| Mediane Zeit bis Absetzen der Behandlung, Monate (95 %-KI) | 11,4 (9,8; 13,6) | 6,1 (5,1; 7,4) |
| Behandlung abgesetzt – Rezidiv, n (%) | 143 (60,1) | 180 (76,9) |
KI = Konfidenzintervall
Analysen des OS und RFS in vordefinierten Subgruppen zeigten einen konsistenten Behandlungseffekt für Azacitidin in unterschiedlichen demografischen und krankheitsbezogenen Subgruppen, einschließlich des zytogenetischen Ausgangsrisikos, der Anzahl zuvor erhaltener Konsolidierungszyklen und des CR/CRi-Status.
Die Kaplan-Meier-Kurven zeigen die Ergebnisse für OS (siehe Abbildung 1) und RFS (siehe Abbildung 2).
Abbildung 1 Kaplan-Meier-Kurve für das Gesamtüberleben: Azacitidin gegenüber Placebo (ITT-Population)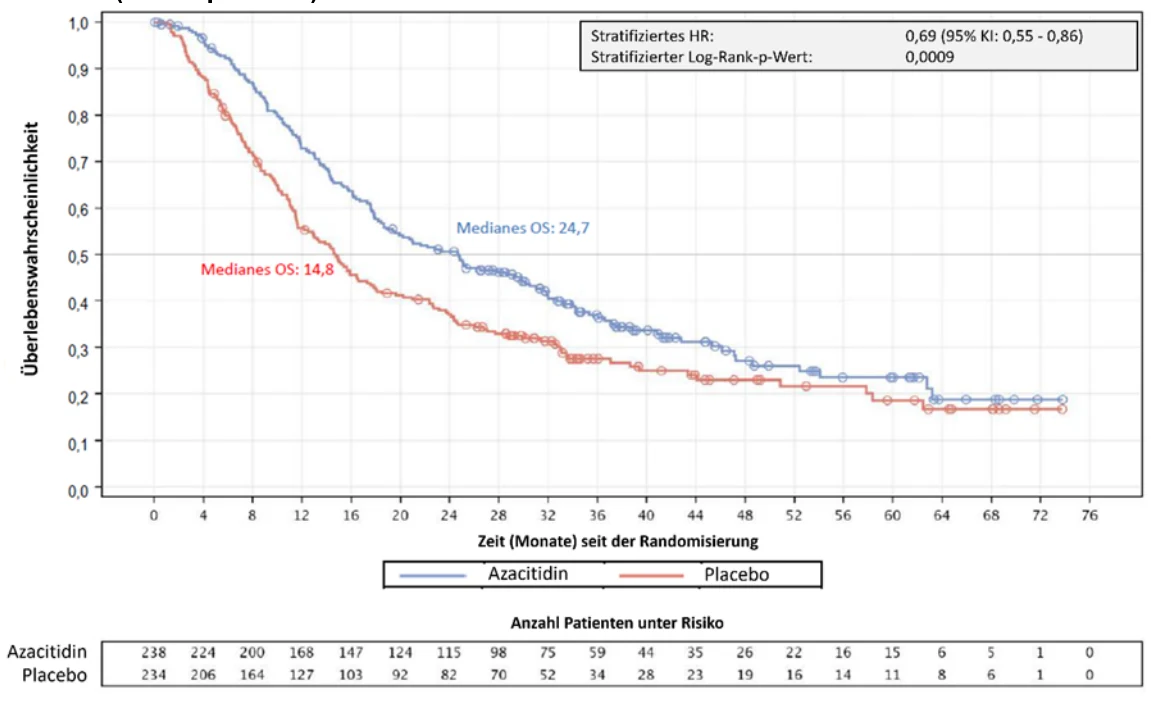
Abbildung 2 Kaplan-Meier-Kurve für rezidivfreies Überleben: Azacitidin gegenüber Placebo (ITT-Population)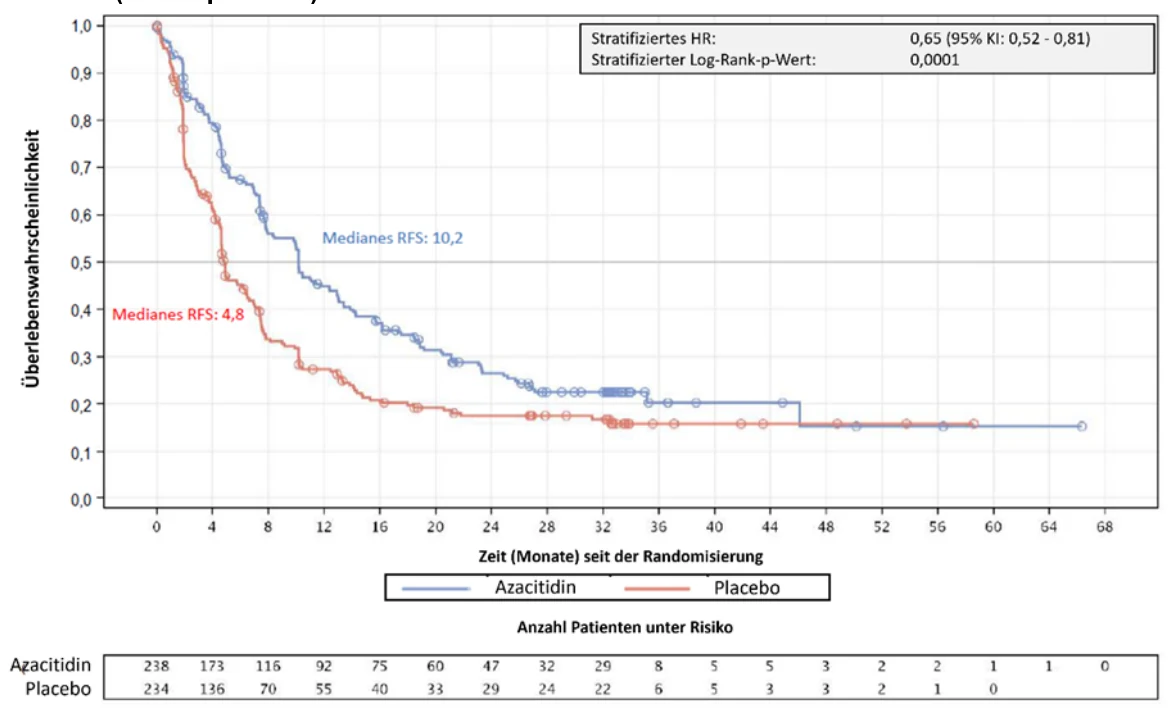
Bei Patienten, deren Einnahmeplan aufgrund eines Rezidivs auf 300 mg über 21 Tage erweitert wurde, waren das mediane OS (22,8 Monate für Azacitidin und 14,6 Monate für Placebo) und das mediane RFS (7,4 Monate für Azacitidin und 4,6 Monate für Placebo) mit den Gesamtergebnissen der Studie vergleichbar.
Azacitidin zeigte gegenüber dem Placebo sowohl bei MRD-positiven als auch MRD-negativen Patienten einen günstigen Behandlungseffekt in Bezug auf OS (MRD = minimal residual disease, minimale Resterkrankung). Der Behandlungseffekt in Bezug auf OS war ausgeprägter bei MRD-positiven Patienten (HR = 0,69; 95 %-KI: 0,51; 0,93) als bei MRD-negativen Patienten (HR = 0,81; 95 %-KI: 0,59; 1,12).
Gesundheitsbezogene Lebensqualität (Health-related Quality of Life, HRQoL) Die HRQoL wurde anhand der Functional Assessment of Chronic Illness Therapy-Skala für Ermüdung (FACIT – Fatigue-Skala) und des Health Utility Index mit 5 Dimensionen und 3 Levels (EQ-5D-3L) sowie der visuellen Analogskala (VAS) bewertet. Zu Beginn hatten die Patienten geringe Ermüdungs- und gute HRQoL-Werte, die generell mit denen der allgemeinen Population ähnlichen Alters vergleichbar waren. Dieses HRQoL-Niveau wurde mit Azacitidin im Vergleich mit den Ausgangswerten und mit dem Placebo im zeitlichen Verlauf aufrechterhalten. Sowohl die Zeit bis zur definitiven Verschlechterung als auch der Anteil der Patienten mit einer klinisch relevanten Verschlechterung erwies sich bei den Patienten, die Azacitidin erhielten und denjenigen, die Placebo erhielten, als ähnlich. Im Allgemeinen zeigen die Ergebnisse, dass die HRQoL im Azacitidin-Behandlungsarm und im Placebo-Arm ähnlich war und im zeitlichen Verlauf keine klinisch bedeutsame Verschlechterung eintrat.
5.2 Pharmakokinetische Eigenschaften
Resorption
Die Exposition war allgemein linear mit dosisproportionalen Anstiegen der systemischen Exposition. Eine hohe interindividuelle Variabilität wurde beobachtet. Das geometrische Mittel (Variationskoeffizient [%CV]) der Cmax und AUC-Werte nach oraler Anwendung einer Einzeldosis von 300 mg betrug 145,1 ng/ml (63,7) bzw. 241,6 ng h/ml (64,5). Mehrfache Gaben mit der empfohlenen Dosis führten nicht zur Akkumulation des Arzneimittels. Die Resorption von Azacitidin erfolgte rasch; so lag die mediane Tmax bei 1 Stunde nach der Dosis. Die mittlere orale Bioverfügbarkeit im Vergleich zur subkutanen (s.c.) Anwendung betrug ungefähr 11 %.
Wirkung von Nahrungsmitteln
Der Einfluss von Nahrungsmitteln auf die Exposition von Azacitidin war minimal. Aus diesem Grund kann Azacitidin STADA mit den Mahlzeiten oder unabhängig davon eingenommen werden
Verteilung
Nach der oralen Anwendung lag das geometrische mittlere scheinbare Verteilungsvolumen bei 12,6 l/kg für eine Person von 70 kg. Die Plasmaproteinbindung von Azacitidin betrug 6 bis 12 %.
Biotransformation
In-vitro-Daten lassen darauf schließen, dass der Azacitidin-Metabolismus nicht von Cytochrom-P450-Isoenzymen (CYP) vermittelt wird. Azacitidin durchläuft eine spontane Hydrolyse und eine durch Cytidin-Desaminase vermittelte Desaminierung.
Elimination
Die geometrische mittlere scheinbare Clearance lag bei 1 242 l/Stunde und die geometrische mittlere Halbwertzeit bei etwa 0,5 Stunden. Nach intravenöser Gabe von 14C-Azacitidin an 5 Krebspatienten betrug die kumulative Urinausscheidung 85 % der radioaktiven Dosis. Die Ausscheidung in den Fäzes betrug < 1 % der gegebenen Radioaktivität über 3 Tage. Die mittlere Ausscheidung der Radioaktivität im Urin nach subkutaner Anwendung von 14C-Azacitidin lag bei 50 %. Die Menge an unverändert im Urin wiedergefundenen Azacitidin in Bezug auf die Dosis war < 2 % nach entweder subkutaner (s.c.) oder oraler Anwendung. Die Ausscheidung in den Fäzes nach oraler Gabe wurde nicht gemessen.
Pharmakodynamische Wirkungen
Der epigenetische regulatorische Effekt von Azacitidin auf die Verringerung der globalen DNA-Methylierung im Blut war anhaltend bei längerer Exposition mit Gabe von 300 mg täglich über 14 oder 21 Tage eines 28-tägigen Zyklus an Patienten mit myeloiden Krebserkrankungen, einschließlich AML, aus einer Phase-1/2-Studie. Eine positive Korrelation wurde zwischen der Azacitidin-Exposition im Plasma und dem pharmakodynamischen Effekt der Reduktion der globalen DNA-Methylierung im Blut beobachtet.
Besondere Patientengruppen
Ältere Patienten
In einer pharmakokinetischen (PK) Populationsanalyse mit 286 AML-Patienten hatte das Alter (46 bis 93 Jahre) keine klinisch signifikanten Auswirkungen auf die PK von Azacitidin. Daher ist eine Dosismodifizierung für Azacitidin STADA nicht nötig, unabhängig vom Patientenalter.
Leberfunktionsstörung
Es wurden keine formellen Studien an Patienten mit Leberfunktionsstörung durchgeführt. Es ist unwahrscheinlich, dass Leberfunktionsstörungen die PK in klinisch relevantem Maß beeinflussen, da Azacitidin eine spontane Hydrolyse und eine durch Cytidin-Desaminase vermittelte Desaminierung durchläuft. Mit einer PK-Populationsanalyse wurde festgestellt, dass AST (8 bis 155 U/l), ALT (5 bis 185 U/l) und leichte Leberfunktionsstörungen (BIL ≤ ULN und AST > ULN bzw. BIL 1 bis 1,5 × ULN und ein beliebiger AST-Wert) keine klinisch bedeutsamen Auswirkungen auf die PK von Azacitidin haben. Die Effekte einer mittelschweren bis schweren Leberfunktionsstörung (BIL > 1,5 × ULN und ein beliebiger AST-Wert) auf die PK von Azacitidin sind nicht bekannt.
Nierenfunktionsstörung
Bei Krebspatienten wurde die PK von Azacitidin bei 6 Patienten mit normaler Nierenfunktion (CLcr > 80 ml/min) und 6 Patienten mit schwerer Nierenfunktionsstörung (CLcr < 30 ml/min) nach täglicher subkutaner Gabe (Tag 1 bis 5) von 75 mg/m2/Tag verglichen. Bei schwerer
Nierenfunktionsstörung war die Azacitidin-Exposition nach subkutaner einmaliger Gabe um etwa 70 % und nach mehreren subkutanen Anwendungen um 41 % erhöht. Diese Erhöhung der Exposition wies keine Korrelation mit einem Anstieg der Nebenwirkungen auf.
In einer PK-Populationsanalyse nach einer Dosis von 300 mg Azacitidin wurde bei Patienten mit leichter (CLcr: ≥ 60 bis < 90 ml/min), mittelschwerer (CLcr: ≥ 30 bis < 60 ml/min) und schwerer (CLcr: < 30 ml/min) Nierenfunktionsstörung eine Erhöhung der Azacitidin-AUC im Plasma von 19 %, 25 % bzw. 38 % festgestellt. Die Auswirkungen von schwerer Nierenfunktionsstörung auf Azacitidin war ähnlich wie in der vorstehenden klinischen Studie bei Patienten mit Nierenfunktionsstörung, die Azacitidin als Injektion erhielten (~40 %ige Erhöhung der AUC). Die Exposition von Azacitidin (AUC) ist nach oraler Anwendung ungefähr 75 % geringer als die nach s.c. Anwendung erreichte Exposition. Daher gilt eine um ungefähr 40 % erhöhte Exposition nach oraler Anwendung immer noch als sicher und verträglich. Insofern wird keine Dosisanpassung von Azacitidin bei Patienten mit leichter, mittelschwerer oder schwerer Nierenfunktionsstörung empfohlen.
Ethnische Herkunft/Zugehörigkeit
Die Effekte der ethnischen Herkunft/Zugehörigkeit auf die PK von Azacitidin sind nicht bekannt.
5.3 Präklinische Daten zur Sicherheit
In einer 14-tägigen Toxizitätsstudie mit oraler Anwendung bei Hunden kam es in Dosierungen von 8 und 16 mg/m2/Tag zu Mortalität. Die maximal tolerierte Dosis (MTD) war 4 mg/m2/Tag. Bei einer Dosis oder allen Dosierungen korrelierte Panzytopenie mit Hypoplasie des Knochenmarks, Lymphodepletion, Drüsen-/Lumendilatation und Einzelzellnekrose in Schleimhaut-Krypten des Dünn- und Dickdarms und/oder zentrilobuläre hepatozelluläre Vakuolisierung wurden beobachtet. Bei der MTD waren diese Befunde nach 3 Wochen teilweise oder vollständig abgeklungen. Nach parenteralen Azacitidin-Gaben in vergleichbaren Dosisbereichen wurden Mortalität und ähnliche Toxizitäten der Zielorgane bei Nagetieren, Hunden und Affen beobachtet. Präklinische Daten aus Studien zur Toxizität bei wiederholter Gabe von Azacitidin lassen keine besonderen Gefahren für den Menschen erkennen.
In Bakterien- und Säugetierzellsystemen induziert Azacitidin in vitro sowohl Genmutationen als auch chromosomale Aberrationen. Das kanzerogene Potential von Azacitidin wurde an Mäusen und Ratten untersucht. Eine dreimal wöchentliche intraperitoneale Anwendung von Azacitidin über einen Zeitraum von 52 Wochen führte bei weiblichen Mäusen zur Entstehung von Tumoren des hämatopoetischen Systems. Bei Mäusen, die über einen Zeitraum von 50 Wochen Azacitidin intraperitoneal erhielten, wurde eine erhöhte Häufigkeit von Tumoren des lymphoretikulären Systems, der Lunge, der Milchdrüsen und der Haut beobachtet. Eine Studie zur Tumorigenität an Ratten ergab eine erhöhte Häufigkeit von Hodentumoren.
Frühe Embryotoxizitätsstudien an Mäusen zeigten nach einmaliger intraperitonealer Injektion von Azacitidin während der Organogenese eine intrauterine embryonale Absterberate (erhöhte Resorption) von 44 %. Bei Mäusen, die vor oder zum Zeitpunkt der Schließung des harten Gaumens Azacitidin erhielten, wurden Hirnentwicklungsstörungen festgestellt. Bei Ratten führte die Gabe von Azacitidin in der Präimplantationsphase zu keinen unerwünschten Arzneimittelwirkungen, aber eine Gabe während der Organogenese war eindeutig embryotoxisch. Die fetalen Anomalien während der Organogenese bei Ratten umfassten: Fehlbildungen des zentralen Nervensystems (ZNS) (Exenzephalie/Enzephalozele), der Gliedmaßen (Mikromelie, Klumpfuß, Syndaktylie, Oligodaktylie) und andere (Mikrophthalmie, Mikrognathie, Gastroschisis, Ödem und Rippenmissbildungen).
Die Gabe von Azacitidin an männliche Mäuse vor der Paarung mit unbehandelten weiblichen Mäusen führte während der anschließenden embryonalen und postnatalen Entwicklung zu verminderter Fertilität und zu Nachkommensverlusten. Die Behandlung männlicher Ratten bewirkte einen Gewichtsverlust der Hoden und Nebenhoden, eine Reduktion der Spermienzahl und der Trächtigkeitsraten sowie einen Anstieg der embryonalen Missbildungen und der Embryonenverluste bei den begatteten Weibchen (siehe Abschnitt 4.6).
6. Pharmazeutische Angaben
6.1 Liste der sonstigen Bestandteile
Inhaltsstoffe der Tablette
Croscarmellose Natrium (E468)
Magnesiumstearat (E572)
Mannitol (E421)
Mikrokristalline Cellulose
Hochdisperses Siliciumdioxid
Azacitidin 200 mg Filmüberzug
Hypromellose (E464)
Titandioxid (E171)
Lactose-Monohydrat
Macrogol (E1521)
Triacetin (E1518)
Eisenoxid rot (E172)
Azacitidin 300 mg Filmüberzug
Hypromellose (E464)
Titandioxid (E171)
Lactose-Monohydrat
Macrogol (E1521)
Triacetin (E1518)
Eisenoxid gelb (E172)
Eisenoxid rot (E172)
Eisenoxid schwarz (E172)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Die Filmtabletten sind in perforierten OPA/Alu/PVC-Aluminium-Einzeldosis-Blisterpackungen verpackt.
Packungsgröße mit 7x1 oder 14x1 Filmtabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Azacitidin STADA ist ein zytotoxisches Arzneimittel. Wenn Pulver von den Filmtabletten mit der Haut in Kontakt gerät, muss der betroffene Bereich unverzüglich und gründlich mit Seife und Wasser gereinigt werden. Bei Kontakt des Pulvers mit Schleimhäuten sollte der Bereich gründlich mit Wasser gespült werden.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
STADA Arzneimittel GmbH, Muthgasse 36/2, 1190 Wien, Österreich
8. ZULASSUNGSNUMMERN
Azacitidin STADA 200 mg Filmtabletten, Z. Nr.: 143231 Azacitidin STADA 300 mg Filmtabletten, Z. Nr.: 143232
9. DATUM DER ERTEILUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 17.02.2026
10. STAND DER INFORMATION
04.2026
REZEPTPFLICHT/APOTHEKENPFLICHT
Rezept- und apothekenpflichtig, wiederholte Abgabe verboten.