


Fachinformation - Advate
ADVATE 250 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 500 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 1 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 1 500 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 2 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 3 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
ADVATE 250 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 500 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 1 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 1 500 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 2 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 3 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
ADVATE 250 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 250 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 5 ml Lösungsmittel enthält ADVATE ungefähr 50 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (rDNS) Octocog alfa.
ADVATE 500 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 500 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 5 ml Lösungsmittel enthält ADVATE ungefähr 100 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (r-DNS) Octocog alfa.
ADVATE 1 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 1 000 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 5 ml Lösungsmittel enthält ADVATE ungefähr 200 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (r-DNS) Octocog alfa.
ADVATE 1 500 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 1 500 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 5 ml Lösungsmittel enthält ADVATE ungefähr 300 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (r-DNS) Octocog alfa.
ADVATE 2 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 2 000 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 5 ml Lösungsmittel enthält ADVATE ungefähr 400 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (r-DNS) Octocog alfa.
ADVATE 3 000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 3 000 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 5 ml Lösungsmittel enthält ADVATE ungefähr 600 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (r-DNS) Octocog alfa.
Die Aktivität (Internationale Einheiten) wird unter Verwendung des chromogenen Assays des Europäischen Arzneibuchs bestimmt. Die spezifische Aktivität von ADVATE beträgt ca. 4 520 - 11 300 I.E./mg Protein.
Octocog alfa (Blutgerinnungsfaktor VIII vom Menschen (r-DNS)) ist ein gereinigtes Protein aus 2 332 Aminosäuren. Es wird mittels rekombinanter DNS-Technologie in Ovarialzellen des chinesischen Hamsters (CHO) hergestellt, ohne Zusatz eines (exogenen) menschlichen oder tierischen Proteins während des Zellkultur-Prozesses, der Reinigung und der Endformulierung.
Sonstige Bestandteile mit bekannter Wirkung
Dieses Arzneimittel enthält 0,45 mmol Natriumchlorid (10 mg) und 0,5 mg Polysorbat 80 pro Durchstechflasche.
Vollständige Auflistung der sonstigen Bestandteile siehe, Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver und Lösungsmittel zur Herstellung einer Injektionslösung.
Pulver: weiße bis gelbliche, pulvrige Substanz
Lösungsmittel: klare, farblose Lösung
Nach der Rekonstitution ist die Lösung klar, farblos und frei von Fremdkörpern. Sie hat einen pH-Wert zwischen 6,7 und 7,3.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Behandlung und Prophylaxe von Blutungen bei Patienten mit Hämophilie A (angeborener Faktor-VIII-Mangel). ADVATE ist für alle Altersgruppen indiziert.
4.2 Dosierung und Art der Anwendung
Die Behandlung muss unter der Überwachung eines Arztes erfolgen, der mit der Behandlung der Hämophilie vertraut ist. Für den Fall einer Anaphylaxie muss eine entsprechende Notfallausrüstung unmittelbar zur Verfügung stehen.
Überwachung der Therapie
Während des Behandlungsverlaufes ist zur Festlegung der zu verabreichenden Dosis und der Häufigkeit der Injektionen eine angemessene Bestimmung der Faktor-VIII-Plasmaspiegel angeraten. Das Ansprechen der jeweiligen Patienten auf Faktor VIII kann variieren, was sich in unterschiedlichen Halbwertszeiten und Wiederfindungsraten zeigt. Die auf dem Körpergewicht basierende Dosis muss bei untergewichtigen oder übergewichtigen Patienten möglicherweise angepasst werden. Besonders bei größeren chirurgischen Eingriffen ist eine genaue Überwachung der Substitutionstherapie mittels Gerinnungsanalyse (Bestimmung der Faktor-VIII-Aktivität im Plasma) unerlässlich.
Dosierung
Die Dosis und Dauer der Substitutionstherapie richten sich nach dem Schweregrad des Faktor-VIII-Mangels, nach dem Ort und dem Ausmaß der Blutung und dem klinischen Zustand des Patienten.
Die Zahl der zu verabreichenden Einheiten des Faktors VIII wird in Internationalen Einheiten (I.E.) angegeben, entsprechend dem derzeitigen WHO-Konzentrat-Standard für Faktor-VIII-Produkte. Die Faktor-VIII-Aktivität im Plasma wird entweder als Prozentsatz (relativ zur Aktivität normalen menschlichen Plasmas) oder vorzugsweise in Internationalen Einheiten (relativ zu einem Internationalen Standard für Faktor VIII im Plasma) angegeben.
Eine Internationale Einheit (I.E.) der Faktor-VIII-Aktivität entspricht der Menge an Faktor VIII in einem ml normalem menschlichen Plasma.
Bedarfsbehandlung
Die Berechnung der erforderlichen Faktor-VIII-Dosis basiert auf dem empirischen Befund, dass 1 I.E. Faktor VIII pro kg Körpergewicht die Faktor-VIII-Aktivität im Plasma um 2 I.E./dl erhöht. Die erforderliche Dosis wird mit folgender Formel berechnet:
Erforderliche Einheiten (I.E.) = Körpergewicht (kg) x gewünschter Faktor-VIII-Anstieg (%) x 0,5
Die zu verabreichende Dosis und die Häufigkeit der Anwendung sollten sich stets nach der individuellen klinischen Wirksamkeit richten. Unter bestimmten Umständen (z. B. Anwesenheit eines niedrigen Inhibitortiters) können höhere Dosierungen als die mit der Formel berechneten notwendig sein.
Bei folgenden hämorrhagischen Ereignissen soll die Faktor-VIII-Aktivität im entsprechenden Zeitraum nicht unter die angegebenen Plasmaspiegel (in % der Norm oder in I.E./dl) sinken. Die folgende Tabelle (Tabelle 1) enthält Richtwerte für die Dosierung bei Blutungen und chirurgischen Eingriffen:
| Tabelle 1. Dosierungsanleitung bei Blutungsereignissen und Operationen | ||
| Grad der Blutung / Art des chirurgischen Eingriffs | Erforderlicher Faktor-VIII-Plasmas piegel (% oder I.E./dl) | Häufigkeit der Dosierung (Stunden) / Behandlungsdauer (Tage) |
Blutung Gelenkblutung im Frühstadium, Muskelblutungen oder Blutungen im Mund. Ausgeprägtere Gelenkblutung, Muskelblutung oder Hämatom. Lebensbedrohliche Blutungen. | 20-40 30-60 60-100 | Injektion alle 12-24 Stunden (8-24 Stunden bei Patienten unter 6 Jahren) für mind. 1 Tag wiederholen, bis die Blutung – angezeigt durch Schmerzen – abgeklungen oder Heilung erreicht ist. Injektion alle 12-24 Stunden (8-24 Stunden bei Patienten unter 6 Jahren) für 3-4 Tage oder länger wiederholen, bis die Schmerzen und die akute Beeinträchtigung beseitigt sind. Injektion alle 8-24 Stunden (6-12 Stunden bei Patienten unter 6 Jahren) wiederholen, bis die Gefahr für den Patienten vorüber ist. |
Chirurgische Eingriffe Kleinere Eingriffe Einschließlich Zahnextraktion. Größere Eingriffe | 30-60 80-100 (prä- und postoperativ) | Alle 24 Stunden (12-24 Stunden bei Patienten unter 6 Jahren) für mind. 1 Tag bis die Wundheilung erreicht ist. Injektion alle 8-24 Stunden (6-24 Stunden bei Patienten unter 6 Jahren) bis zu angemessener Wundheilung wiederholen, dann Therapie für mind. 7 Tage fortsetzen, um eine Faktor-VIII-Aktivität von 30-60 % (I.E./dl) aufrechtzuerhalten. |
Prophylaxe
Zur Langzeitprophylaxe von Blutungen bei Patienten mit schwerer Hämophilie A sollen Dosen zwischen 20 und 40 I.E. Faktor VIII pro kg Körpergewicht im Abstand von 2-3 Tagen gegeben werden.
In einigen Fällen können, besonders bei jüngeren Patienten, häufigere Injektionen oder höhere Dosen erforderlich sein.
Kinder und Jugendliche
Die Dosierung bei der Bedarfsbehandlung von pädiatrischen Patienten (im Alter von 0 bis 18 Jahren) ist die gleiche wie bei erwachsenen Patienten. Bei Patienten unter sechs Jahren wird zur Prophylaxe die Gabe von Dosen zwischen 20 und 50 I.E. Faktor VIII pro kg Körpergewicht drei- bis viermal wöchentlich empfohlen.
Art der Anwendung
Intravenöse Anwendung. Wenn es nicht durch medizinisches Personal verabreicht werden soll, ist vorher ein entsprechendes Training erforderlich.
Die Verabreichungsgeschwindigkeit soll sich nach dem Befinden des Patienten richten, wobei eine maximale Injektionsrate von 10 ml/min nicht überschritten werden sollte.
Hinweise zur Rekonstitution des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Bekannte allergische Reaktionen gegen Maus- oder Hamsterproteine.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Überempfindlichkeit
Es sind Fälle von allergischen Überempfindlichkeitsreaktionen, einschließlich Anaphylaxie, nach Anwendung von ADVATE berichtet worden. Das Produkt enthält Spuren von Maus- und Hamsterproteinen. Wenn Symptome einer Überempfindlichkeitsreaktion auftreten, sollen die Patienten die Behandlung sofort abbrechen und ihren Arzt kontaktieren. Sie sollen über die frühen Anzeichen einer Überempfindlichkeitsreaktion wie z. B. Ausschlag, generalisierte Urtikaria, Engegefühl in der Brust, Keuchatmung, Hypotonie und Anaphlaxie aufgeklärt sein.
Im Falle eines Schocks sollte die medizinische Standardschocktherapie durchgeführt werden.
Inhibitoren
Die Bildung von neutralisierenden Antikörpern (Inhibitoren) gegen Faktor VIII ist eine bekannte Komplikation bei der Behandlung von Patienten mit Hämophilie A. Diese Inhibitoren sind stets gegen die prokoagulatorische Aktivität von Faktor VIII gerichtete IgG-Immunglobuline, die in Bethesda-Einheiten (B.E.) pro ml Plasma mittels eines modifizierten Assays quantifiziert werden. Das Risiko, Inhibitoren zu entwickeln, korreliert mit dem Schweregrad der Erkrankung sowie der Exposition gegenüber dem Faktor VIII. Das Risiko ist innerhalb der ersten 50 Expositionstage am größten. Es bleibt während des gesamten Lebens bestehen, auch wenn es nur gelegentlich auftritt.
Die klinische Relevanz der Inhibitorentwicklung ist abhängig vom Titer des Inhibitors, wobei niedrigtitrige Inhibitoren ein geringeres Risiko eines ungenügenden klinischen Ansprechens aufweisen als solche mit hohem Titer.
Ganz allgemein sollten alle Patienten, die mit Blutgerinnungsfaktor VIII behandelt wurden, sorgfältig mittels klinischer Befunde und mit geeigneten Labortests hinsichtlich der Entwicklung von Inhibitoren überwacht werden. Wenn der erwartete Faktor-VIII-Spiegel nicht erreicht wird oder die Blutung nicht durch die Verabreichung einer geeigneten Dosis gestillt werden kann, sollte der Patient auf Faktor-VIII-Hemmkörper hin untersucht werden. Bei Patienten mit hohen Inhibitorspiegeln kann die Faktor-VIII-Therapie unwirksam sein und es müssen andere Therapiemöglichkeiten in Betracht gezogen werden. Die Behandlung solcher Patienten sollte durch Ärzte erfolgen, die Erfahrung mit Hämophilie und mit Inhibitoren gegen Faktor VIII haben.
Kardiovaskuläre Ereignisse
Bei Patienten mit bestehenden kardiovaskulären Risikofaktoren kann eine Substitutionstherapie mit Faktor VIII das kardiovaskuläre Risiko erhöhen.
Katheterbedingte Komplikationen
Falls ein zentralvenöser Zugang erforderlich sein sollte, ist auf Komplikationen, z. B. lokale Infektionen, Bakteriämie und Katheterthrombose zu achten.
Hinweis zu den sonstigen Bestandteilen
Natrium
Dieses Arzneimittel enthält 10 mg Natrium pro Durchstechflasche, entsprechend 0,5 % der von der WHO für einen Erwachsenen empfohlenen maximalen täglichen Natriumaufnahme von 2 g.
Es wird dringend empfohlen, bei jeder Verabreichung von ADVATE den Namen und die Chargennummer des Produkts zu notieren, damit jederzeit ein Zusammenhang zwischen Patient und Produktcharge hergestellt werden kann.
Kinder und Jugendliche
Die aufgeführten Warnhinweise und Vorsichtsmaßnahmen gelten für Erwachsene und Kinder gleichermaßen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es sind keine Wechselwirkungen von Arzneimitteln, die humanen Gerinnungsfaktor VIII (rDNA) enthalten, mit anderen Arzneimitteln bekannt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Tierexperimentelle Reproduktionsstudien wurden mit Faktor VIII nicht durchgeführt. Aufgrund des seltenen Auftretens der Hämophilie A bei Frauen liegen über die Anwendung von Faktor VIII während der Schwangerschaft und Stillzeit keine Erfahrungen vor. Deshalb sollte in der Schwangerschaft und Stillzeit Faktor VIII nur bei eindeutiger Indikationsstellung angewendet werden.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
ADVATE hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die klinischen Studien für ADVATE wurden mit 418 Patienten durchgeführt, die ADVATE mindestens einmal angewendet haben. Dabei wurden insgesamt 93 Fälle von unerwünschten Arzneimittelwirkungen (ADR) gemeldet. Die am häufigsten aufgetretenen ADR waren die Entwicklung von neutralisierenden Antikörpern gegen Faktor VIII (Inhibitoren), Kopfschmerzen und Fieber.
Überempfindlichkeits- oder allergische Reaktionen (wie z.B. Angioödeme, Brennen und Stechen an der Infusionsstelle, Frösteln, Hitzegefühl, generalisierte Urtikaria, Kopfschmerzen, Ausschlag, Hypotonie, Lethargie, Übelkeit, nervöse Unruhe, Tachykardie, Engegefühl in der Brust, Paraesthesie, Erbrechen, Keuchatmung) wurden selten beobachtet und können in manchen Fällen zu schweren anaphylaktischen Reaktionen (einschließlich Schock) führen.
Möglich ist auch die Bildung von Antikörpern gegen Maus- und Hamsterproteine mit den entsprechenden Überempfindlichkeitsreaktionen.
Bei Patienten mit Hämophilie A, die mit Faktor VIII, einschließlich ADVATE, behandelt werden, können sich neutralisierende Antikörper (Inhibitoren) entwickeln (siehe Abschnitt 5.1). Bei Auftreten solcher Inhibitoren wird sich dieser Zustand in einem unzureichenden klinischen Ansprechen manifestieren. In diesem Fall wird empfohlen, Kontakt mit einem auf Hämophilie spezialisierten Zentrum aufzunehmen.
Tabellarische Zusammenfassung der Nebenwirkungen
Tabelle 2 gibt die Häufigkeit der Nebenwirkungen in klinischen Studien sowie aus spontanen Meldungen an und folgt dabei der Systemorganklassifizierung der MedDRA-Terminologie (SOC und bevorzugte Begriffe).
Die Häufigkeit wurde nach folgenden Kriterien bewertet: Sehr häufig (≥ 1/10), häufig (≥ 1/100 bis < 1/10), gelegentlich (≥ 1/1 000 bis < 1/100), selten (≥ 1/10 000 bis < 1/1 000), sehr selten < 1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb der Häufigkeiten sind die Nebenwirkungen nach absteigender Schwere aufgeführt.
| Tabelle 2. Häufigkeit der Nebenwirkungen in klinischen Studien und aus spontanen Meldungen | ||
| MedDRA Standard Systemorganklasse | Nebenwirkung | Häufigkeita |
| Infektionen und parasitäre Erkrankungen | Influenza | Gelegentlich |
| Kehlkopfentzündung | Gelegentlich | |
| Erkrankungen des Blutes und des Lymphsystems | Faktor-VIII-Inhibition | Gelegentlich (PTPs)b Sehr häufig (PUPs)b |
| Lymphangitis | Gelegentlich | |
| Erkrankungen des Immunsystems | Anaphylaktische Reaktion* | Nicht bekannt |
| Überempfindlichkeitc* | Nicht bekannt | |
| Erkrankungen des Nervensystems | Kopfschmerzen | Häufig |
| Schwindel | Gelegentlich | |
| Gedächtnisstörungen | Gelegentlich | |
| Synkope | Gelegentlich | |
| Tremor | Gelegentlich | |
| Migräne | Gelegentlich | |
| Geschmacksstörungen | Gelegentlich | |
| Augenerkrankungen | Augenentzündung | Gelegentlich |
| Tabelle 2. Häufigkeit der Nebenwirkungen in klinischen Studien und aus spontanen Meldungen | ||
| MedDRA Standard Systemorganklasse | Nebenwirkung | Häufigkeita |
| Herzerkrankungen | Palpitationen | Gelegentlich |
| Gefäßerkrankungen | Hämatom | Gelegentlich |
| Hitzewallungen | Gelegentlich | |
| Blässe | Gelegentlich | |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | Atemnot | Gelegentlich |
| Erkrankungen des Gastrointestinaltrakts | Durchfall | Gelegentlich |
| Oberbauchschmerzen | Gelegentlich | |
| Übelkeit | Gelegentlich | |
| Erbrechen | Gelegentlich | |
| Erkrankungen der Haut und des Unterhautgewebes | Juckreiz | Gelegentlich |
| Hautausschlag | Gelegentlich | |
| Übermäßiges Schwitzen | Gelegentlich | |
| Urtikaria | Gelegentlich | |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Fieber | Häufig |
| Peripheres Ödem | Gelegentlich | |
| Brustschmerzen | Gelegentlich | |
| Brustkorbbeschwerden | Gelegentlich | |
| Schüttelfrost | Gelegentlich | |
| Anomales Gefühl | Gelegentlich | |
| Hämatom an der Gefäßpunktionsstelle | Gelegentlich | |
| Müdigkeit* | Nicht bekannt | |
| Reaktion an der Injektionsstelle* | Nicht bekannt | |
| Unwohlsein* | Nicht bekannt | |
| Untersuchungen | Erhöhte Monozytenzahl | Gelegentlich |
| Abfall des Blutgerinnungsfaktor VIIId | Gelegentlich | |
| Hämatokritabfall | Gelegentlich | |
| Auffällige Laborwerte | Gelegentlich | |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | Komplikationen nach der Behandlung | Gelegentlich |
| Blutung nach der Behandlung | Gelegentlich | |
| Reaktion am Verabreichungsort | Gelegentlich | |
- a)
Berechnet anhand der Summe der Patienten, die ADVATE in klinischen Studien erhielten
(418), mit Ausnahme der Nebenwirkungen, die im Rahmen der Überwachung nach dem Inverkehrbringen festgestellt wurden und mit * gekennzeichnet sind.
- b) Die Häufigkeit basiert auf Studien mit allen FVIII-Produkten, wozu auch Patienten mit schwerer Hämophilie A gehörten. PTPs = vorbehandelte Patienten, PUPs = zuvor unbehandelte Patienten.
- c) Die ADRs werden im folgenden Abschnitt erläutert.
- d)
Der unerwartete Abfall des Blutgerinnungsfaktor-VIII-Spiegels trat postoperativ
(10. - 14. postoperativer Tag) bei einem Patienten unter kontinuierlicher ADVATE-Infusion auf. Die Blutgerinnung wurde während der ganzen Zeit aufrechterhalten und sowohl die Faktor-VIII-Spiegel im Plasma als auch die Clearance-Rate zeigten am 15. postoperativen Tag wieder ausreichende Werte. Nach Beendigung der kontinuierlichen Infusion wurden Tests auf Faktor-VIII-Inhibitoren durchgeführt und waren am Ende der Studie negativ.
Beschreibung einzelner Nebenwirkungen
Spezifische Nebenwirkungen aufgrund herstellungsbedingter Rückstände
Von den 229 behandelten, auf Antikörper gegen CHO-Zellprotein getesteten Patienten zeigten 3 in der linearen Regressionsanalyse einen statistisch signifikanten Aufwärtstrend der Titer. 4 dieser Patienten wiesen anhaltende Peaks oder vorübergehende Spitzen auf, ein Patient zeigte beides, wies aber keinerlei klinische Symptome auf. Von den 229 behandelten, auf Antikörper gegen murines IgG getesteten Personen, zeigten 10 einen statistisch signifikanten Aufwärtstrend der Titer, 2 der Patienten wiesen einen anhaltenden Peak oder eine vorübergehende Spitze auf, ein Patient zeigte beides. Bei 4 dieser Patienten wurde nach wiederholter Verabreichungen des Studienprodukts vereinzelt über das Auftreten von Urtikaria, Pruritus, Hautausschlag und eine erhöhte Anzahl eosinophiler Granulozyten berichtet.
Überempfindlichkeitsreaktionen
Überempfindlichkeitsreaktionen vom allergischen Typ, einschließlich Anaphylaxie, äußern sich in Schwindel, Parästhesien, Hautausschlag, Hitzegefühl, Schwellungen des Gesichts, Urtikaria und Juckreiz.
Kinder und Jugendliche
| Es wird erwartet, dass Häufigkeit, Art und Schwere von Nebenwirkungen bei Kindern die gleichen | |
| sind wie bei Erwachsenen. | |
Außer bei der Entwicklung von Inhibitoren bei zuvor unbehandelten pädiatrischen Patienten (PUPs) und katheterbedingten Komplikationen wurden in den klinischen Studien keine altersspezifischen Unterschiede in den Nebenwirkungen beobachtet.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Symptome durch Überdosierung mit rekombinantem Blutgerinnungsfaktor VIII vom Menschen sind nicht bekannt.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antihämorrhagika: Blutgerinnungsfaktor VIII; ATC-Code: B02BD02
Wirkmechanismus
ADVATE enthält rekombinanten Blutgerinnungsfaktor VIII (Octocog alfa), ein Glykoprotein das äquivalent zum Glykoprotein ist, das im menschlichen Plasma auftritt. Octocog alfa ist ein Glykoprotein mit einem Molekulargewicht von ca. 280 kD, das aus 2 332 Aminosäuren besteht.
Der Faktor-VIII/von-Willebrand-Faktor-Komplex besteht aus zwei Proteinen (Faktor VIII und von-Willebrand-Faktor) mit unterschiedlichen, physiologischen Funktionen. Wird einem Hämophilie-A-Patienten Faktor VIII injiziert, so bindet sich dieser im Blutkreislauf an den endogenen von-Willebrand-Faktor. Der aktivierte Faktor VIII wirkt als Cofaktor für den aktivierten Faktor IX und beschleunigt die Bildung von aktiviertem Faktor X aus Faktor X. Der aktivierte Faktor X wandelt Prothrombin in Thrombin um. Dieses setzt dann Fibrin aus Fibrinogen frei und die Gerinnselbildung kann erfolgen. Hämophilie A ist eine geschlechtsgebundene, erbliche Störung der Blutgerinnung aufgrund erniedrigter Faktor VIII:C-Spiegel. Dies führt, entweder spontan oder in Folge unfallbedingter oder chirurgischer Traumata, zu starken Blutungen in Gelenken, Muskeln oder inneren Organen. Die Faktor-VIII-Plasmaspiegel werden durch die Substitutionstherapie erhöht, wodurch eine vorübergehende Korrektur des Faktor-VIII-Mangels und der Blutungsneigung erfolgt.
| Es gilt zu beachten, dass die |
annualisierte Blutungsrate (ABR) zwischen den verschiedenen
| Faktorkonzentraten und zwischen den verschiedenen klinischen Studien nicht vergleichbar ist. |
Klinische Wirksamkeit und Sicherheit
Es wurden Daten zur Immuntoleranzinduktion (ITI) bei Patienten mit Inhibitoren erfasst. In einer Teilstudie der PUP-Studie 060103 wurden ITI-Behandlungen bei 11 PUPs dokumentiert. Eine retrospektive Auswertung von Patientendaten erfolgte für 30 pädiatrische Probanden mit ITI (in Studie 060703). Ein nicht-interventionelles prospektives Register (PASS-INT-004) dokumentierte ITI bei 44 pädiatrischen und erwachsenen Probanden, von denen 36 eine ITI-Behandlung abschlossen. Die Daten zeigen, dass eine Immuntoleranz erreicht werden kann.
In Studie 060201 wurden zwei Langzeitprophylaxe-Behandlungsschemata bei 53 PTPs verglichen: ein individualisiertes PK-basiertes Dosierungsregime (innerhalb eines Bereich von 20 bis 80 I.E. des Faktors VIII pro kg Körpergewicht in Intervallen von 72 ± 6 Stunden, n=23) mit einem standardmäßigen Prophylaxe-Dosierungsregime (20 bis 40 I.E./kg alle 48 ± 6 Stunden, n=30). Das PK-basierte Dosierungsregime (entsprechend einer spezifischen Formel) war darauf ausgerichtet, Faktor VIII im 72-stündigen Intervall zwischen den Dosen auf Talspiegeln von ≥ 1 % zu halten. Die Daten aus dieser Studie zeigen, dass die zwei Prophylaxe-Dosierungsregime in Bezug auf die Senkung der Rate von Blutungen vergleichbar sind.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für ADVATE eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen mit Hämophilie A (angeborener Mangel an Faktor A) gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Alle Pharmakokinetikstudien mit ADVATE wurden an vorbehandelten Patienten mit schwerer oder mittelschwerer Hämophilie A (Basiswert der Faktor-VIII-Aktivität ≤ 2%) durchgeführt. Die Auswertung der Plasmaproben fand in einem Zentrallabor unter Verwendung eines Einstufen-Gerinnungstests statt.
Insgesamt 195 Probanden mit schwerer Hämophilie A (Basiswert der Faktor-VIII-Aktivität < 1 %) lieferten pharmakokinetische (PK-)Parameter, die in die pharmakokinetische Per-Protocol-Analyse aufgenommen wurden. Zur Zusammenfassung der PK-Parameter, bei denen Alter als Alter zum Zeitpunkt der PK-basierten Infusion definiert war, wurden in dieser Analyse die Kategorien Kleinkinder (1 Monat bis < 2 Jahre), Kinder (2 bis < 5 Jahre), ältere Kinder (5 bis < 12 Jahre), Jugendliche (12 bis < 18 Jahre) und Erwachsene (ab 18 Jahren) verwendet.
| Tabelle 3. Zusammenfassung der pharmakokinetischen Parameter von ADVATE nach Altersgruppe bei Patienten mit schwerer Hämophilie A (Basiswert der Faktor-VIII-Aktivität < 1 %) | |||||
Parameter (Mittel ± Standardabweich ung) | Kleinkinder (n=5) | Kinder (n=30) | Ältere Kinder (n=18) | Jugendliche (n=33) | Erwachsene (n=109) |
| AUC insgesamt (I.E.*h/dl) | 1 362,1 ± 31 1,8 | 1 180,0 ± 43 2,7 | 1 506,6 ± 53 0,0 | 1 317,1 ± 43 8,6 | 1 538,5 ± 51 9,1 |
Angepasste inkrementelle Recovery bei Cmax (I.E./dl pro IE/kg)a | 2,2 ± 0,6 | 1,8 ± 0,4 | 2,0 ± 0,5 | 2,1 ± 0,6 | 2,2 ± 0,6 |
| Halbwertszeit (h) | 9,0 ± 1,5 | 9,6 ± 1,7 | 11,8 ± 3,8 | 12,1 ± 3,2 | 12,9 ± 4,3 |
Maximale Plasmakonzentration nach der Infusion (I.E./dl) | 110,5 ± 30,2 | 90,8 ± 19,1 | 100,5 ± 25,6 | 107,6 ± 27,6 | 111,3 ± 27,1 |
Mittlere Verweildauer (h) | 11,0 ± 2,8 | 12,0 ± 2,7 | 15,1 ± 4,7 | 15,0 ± 5,0 | 16,2 ± 6,1 |
| Verteilungsvolumen im Steady-State (dl/kg) | 0,4 ± 0,1 | 0,5 ± 0,1 | 0,5 ± 0,2 | 0,6 ± 0,2 | 0,5 ± 0,2 |
| Clearance (ml/kg*h) | 3,9 ± 0,9 | 4,8 ± 1,5 | 3,8 ± 1,5 | 4,1 ± 1,0 | 3,6 ± 1,2 |
a Errechnet als (Cmax - Basiswert der Faktor-VIII-Aktivität) geteilt durch die Dosis in I.E./kg, wobei Cmax der maximale Faktor-VIII-Messwert nach der Infusion ist.
Kinder und Jugendliche
Die Sicherheit und hämostatische Wirksamkeit von ADVATE ist in der pädiatrischen Population ähnlich wie bei erwachsenen Patienten. Die Recovery und gemessene Halbwertszeit war bei Kleinkindern (unterhalb von 6 Jahren) um ca. 20 % niedriger als bei Erwachsenen, was an dem höheren Plasmavolumen pro kg Körpergewicht bei jüngeren Patienten liegen könnte.
Es liegen keine pharmakokinetischen Daten über den Einsatz von ADVATE bei bisher unbehandelten Patienten vor.
5.3 Präklinische Daten zur Sicherheit
Nicht-klinische Daten, basierend auf den Studien zu Sicherheitspharmakologie, zu akuter, wiederholter und lokaler Toxizität und zu Genotoxizität, zeigen kein spezielles Risiko für den Menschen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Pulver
Mannitol (E421)
Natriumchlorid
Histidin
Trehalose
Calciumchlorid (E509)
Trometamol
Polysorbat 80 (E433)
Glutathion (reduziert).
Lösungsmittel
Sterilisiertes Wasser für Injektionszwecke.
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflasche
2 Jahre.
Während der Haltbarkeitsdauer kann das Produkt einmal für maximal sechs Monate bei Raumtemperatur (bis zu 25 °C) aufbewahrt werden. Das Ende der 6-monatigen Raumtemperaturlagerung sollte auf dem Umkarton vermerkt werden. Am Ende dieses Zeitraums ist das Produkt zu verwenden oder zu entsorgen. Das Produkt darf nicht wieder gekühlt gelagert werden.
Nach der Rekonstitution
Aus mikrobiologischer Sicht sollte das Produkt unmittelbar nach der Rekonstitution verbraucht werden. Die chemischen und physikalischen Daten zeigen jedoch eine Stabilität von 3 Stunden bei 25 °C.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
ADVATE mit BAXJECT-II-Gerät: Die Pulverdurchstechflasche im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
ADVATE im BAXJECT-III-System: Bewahren Sie die versiegelte Blisterpackung im Umkarton auf, um den Inhalt vor Licht zu schützen.
Aufbewahrungsbedingungen nach Rekonstitution des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Die Durchstechflasche für das Pulver und die Durchstechflasche mit 5 ml Lösungsmittel bestehen aus Glas Typ I und sind mit Chlorobutyl- oder Bromobutyl-Gummistopfen verschlossen. Das Produkt wird in einer der folgenden Konfigurationen bereitgestellt:
ADVATE mit BAXJECT-II-Gerät: Jede Einzelpackung besteht aus einer Durchstechflasche mit
Pulver, einer Durchstechflasche mit 5 ml Lösungsmittel und einem Gerät zur Rekonstitution (BAXJECT-II).
- ADVATE im BAXJECT-III-System: Jede Einzelpackung enthält ein für die Verwendung bereites BAXJECT-III-System in einer versiegelten Blisterpackung (die Pulver-Durchstechflasche und die Durchstechflasche mit 5 ml Lösungsmittel sind bereits zur Rekonstitution in dem System vormontiert).
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
ADVATE wird nach dem Auflösen des Produktes intravenös verabreicht.
Das rekonstituierte Arzneimittel soll vor der Verabreichung einer Sichtprüfung auf Partikel und Verfärbungen unterzogen werden. Die Lösung soll klar, farblos und frei von Fremdpartikeln sein. Verwenden Sie keine Lösungen, die trüb sind oder Ablagerungen enthalten.
- Zur Verabreichung ist eine Luer-Lock-Spritze erforderlich.
- Innerhalb von drei Stunden nach Rekonstitution verwenden.
- Nach Rekonstitution nicht mehr kühlen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen
Anforderungen zu beseitigen.
Rekonstitution mit dem BAXJECT-II-Gerät
- Zur Rekonstitution nur das beigepackte sterilisierte Wasser für Injektionszwecke und das Gerät zur Rekonstitution verwenden.
Den BAXJECT-II-Gerätesatz nicht verwenden, wenn seine sterile Barriere durchbrochen, seine
Verpackung beschädigt ist oder Zeichen einer Manipulation aufweist.
- Auf aseptische Arbeitsweise achten
Wenn das Produkt im Kühlschrank gelagert wird, beide Durchstechflaschen mit ADVATE-
Pulver und Lösungsmittel aus dem Kühlschrank nehmen und Raumtemperatur (zwischen 15 °C und 25 °C) erreichen lassen.
- Hände sorgfältig mit Seife und warmem Wasser waschen.
- Schutzkappen von den Durchstechflaschen mit Pulver und Lösungsmittel entfernen.
- Gummistopfen mit Alkoholtupfern reinigen. Die Durchstechflaschen auf eine ebene Oberfläche stellen.
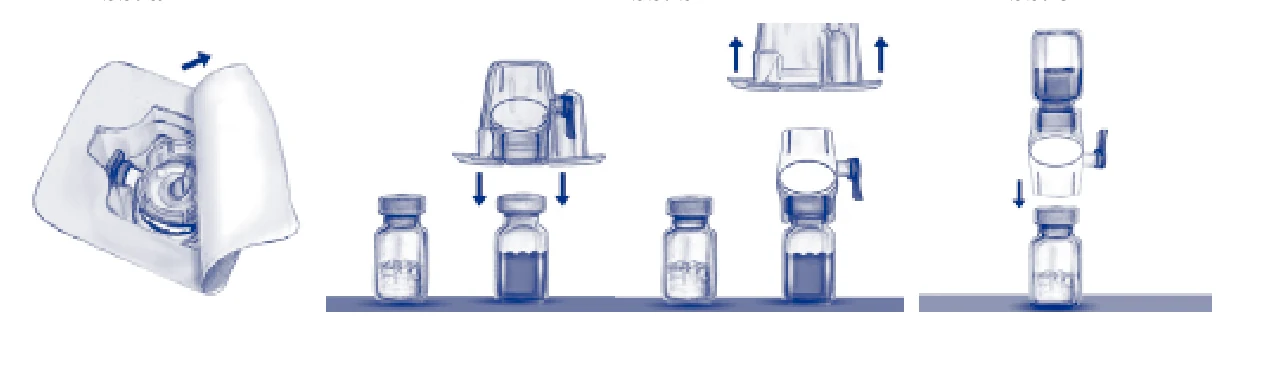
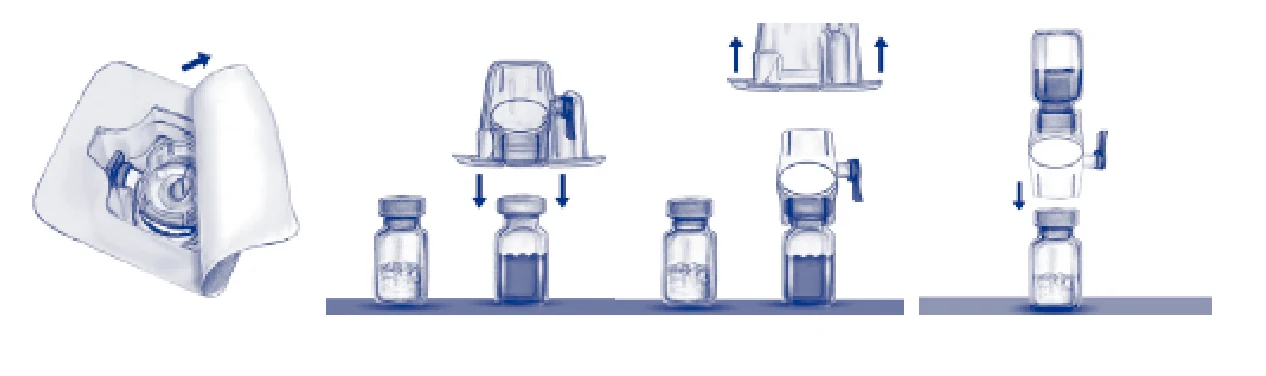
- Die Verpackung des BAXJECT-II öffnen, indem die Schutzfolie abgezogen wird, ohne dabei den Packungsinhalt zu berühren (Abb. a). Das Transfersystem nicht aus der Verpackung nehmen. Den BAXJECT-II-Gerätesatz nicht verwenden, wenn seine sterile Barriere durchbrochen, seine Verpackung beschädigt ist oder Zeichen einer Manipulation aufweist.
- Die Öffnung nach unten drehen und den durchsichtigen Plastikdorn durch den Gummistopfen der Lösungsmitteldurchstechflasche drücken. Nun die Verpackung vom BAXJECT-II abnehmen (Abb. b). Die blaue Schutzkappe nicht vom BAXJECT-II entfernen.
Zum Auflösen nur das beigepackte sterilisierte Wasser für Injektionszwecke und das beigepackte Rekonstitutionsset verwenden. Das System, bestehend aus dem BAXJECT-II und der Lösungsmitteldurchstechflasche, nun wenden, so dass sich die
Lösungsmitteldurchstechflasche oben befindet. Den weißen Dorn des BAXJECT-II durch den Gummistopfen der ADVATE-Pulverdurchstechflasche drücken. Durch das Vakuum wird das Lösungsmittel in die ADVATE-Pulverdurchstechflasche gezogen (Abb. c).
Vorsichtig schwenken bis die gesamte Substanz vollständig gelöst ist. Vergewissern Sie sich, dass sich das ADVATE-Pulver vollständig aufgelöst hat, da sonst nicht die gesamte rekonstituierte Lösung durch den Filter im BAXJECT-II gedrückt wird. Das Produkt löst sich rasch (üblicherweise in weniger als 1 Minute). Nach Rekonstitution soll die Lösung klar, farblos und frei von Fremdpartikeln sein.
Abb. a Abb. b Abb. c
Rekonstitution mit dem BAXJECT-III-System
- Nicht verwenden, wenn der Verschluss auf der Blisterpackung nicht vollständig versiegelt ist.
Wenn das Produkt im Kühlschrank gelagert wird, die versiegelte Blisterpackung (mit
Pulver- und Lösungsmitteldurchstechflaschen vormontiert in dem System zur Rekonstitution) aus dem Kühlschrank nehmen und Raumtemperatur (zwischen 15 °C und 25 °C) erreichen lassen.
- Hände sorgfältig mit Seife und warmem Wasser waschen.
Die ADVATE-Verpackung durch Abziehen des Verschlusses öffnen. Das BAXJECT-
III-System aus der Blisterpackung nehmen.
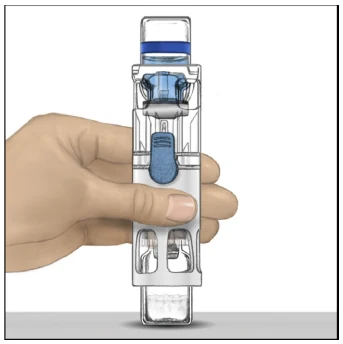
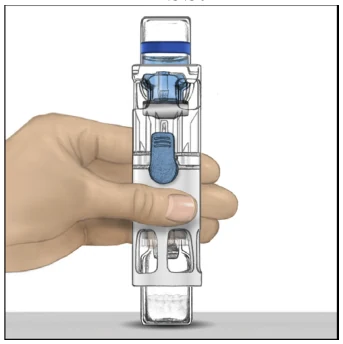
Die ADVATE-Pulverdurchstechflasche auf eine ebene Fläche stellen, wobei sich die
Lösungsmitteldurchstechflasche oben befindet (Abb. 1). Die Lösungsmitteldurchstechflasche ist mit einem blauen Streifen gekennzeichnet. Die blaue Kappe nicht entfernen, bis dies in einem späteren Schritt verlangt wird.
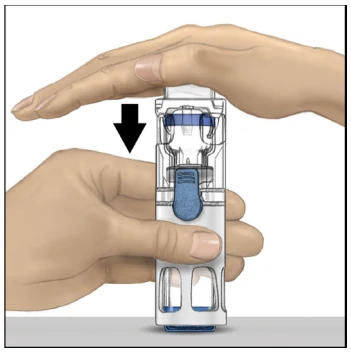
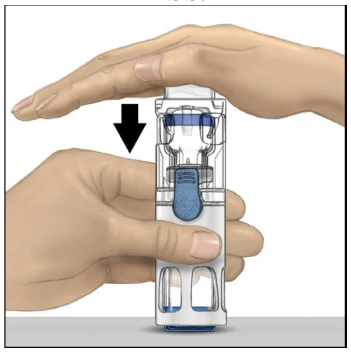
- Mit einer Hand die ADVATE-Pulverdurchstechflasche im BAXJECT-III-System festhalten, mit der anderen Hand die Lösungsmitteldurchstechflasche fest nach unten drücken, bis das System vollständig zusammengedrückt ist und das Lösungsmittel nach unten in die ADVATE-Durchstechflasche fließt (Abb. 2). Das System nicht neigen, bis der Transfer abgeschlossen ist.
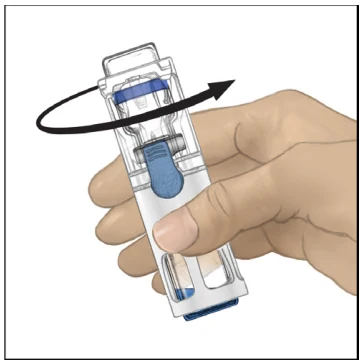
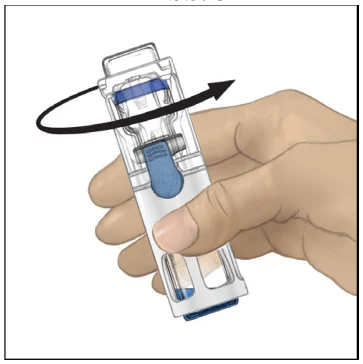
Überprüfen Sie, ob das Lösungsmittel vollständig übertragen wurde. Vorsichtig schwenken bis die gesamte Substanz vollständig gelöst ist (Abb. 3). Vergewissern Sie sich, dass sich das ADVATE-Pulver vollständig aufgelöst hat, da sonst nicht die gesamte rekonstituierte Lösung durch den Gerätefilter gelangt. Das Produkt löst sich rasch (üblicherweise in weniger als 1 Minute). Nach Rekonstitution soll die Lösung klar, farblos und frei von Fremdpartikeln sein.
Abb. 1 Abb. 2 Abb. 3
Verabreichung
Auf aseptische Arbeitsweise achten.
Wenn es Lösung und Behältnisse zulassen, sind Parenteralia vor der Verabreichung immer auf Schwebeteilchen zu überprüfen. Nur klare, farblose Lösungen verwenden.
- 1. Die blaue Schutzkappe vom BAXJECT-II / BAXJECT-III entfernen. Keine Luft in die Spritze aufziehen. Die Spritze an den BAXJECT-II / BAXJECT-III anschließen.
- 2.
Das System umdrehen (mit der Konzentrat-Durchstechflasche nach oben). Die rekonstituierte
Lösung durch langsames Zurückziehen des Kolbens in die Spritze aufziehen.
- 3. Die Spritze entfernen.
- 4.
Das Miniinfusionsset an die Spritze anschließen und das Präparat intravenös injizieren.
Die Lösung sollte langsam, mit einer Geschwindigkeit, die dem Patienten angenehm ist und maximal 10 ml/Minute beträgt, verabreicht werden. Der Puls des Patienten sollte vor und während der Verabreichung von ADVATE gemessen werden. Eine deutliche Erhöhung der Pulsfrequenz kann durch Verlangsamen oder zeitweiliges Unterbrechen der Injektion meist sofort wieder gesenkt werden (siehe Abschnitte 4.4 und 4.8).
7. INHABER DER ZULASSUNG
Takeda Manufacturing Austria AG
Industriestraße 67
1221 Wien
Österreich
medinfoEMEA@takeda.com
8. ZULASSUNGSNUMMER
EU/1/03/271/001
EU/1/03/271/002
EU/1/03/271/003
EU/1/03/271/004
EU/1/03/271/005
EU/1/03/271/006
EU/1/03/271/011
EU/1/03/271/012
EU/1/03/271/013
EU/1/03/271/014
EU/1/03/271/015
EU/1/03/271/016
9. DATUM DER ERSTEN ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 02. März 2004 Datum der letzten Verlängerung der Zulassung: 20. Dezember 2013
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf der Website der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
ADVATE 250 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 500 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 1 000 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 1 500 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
ADVATE 250 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 500 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 1 000 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung ADVATE 1 500 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
ADVATE 250 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 250 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 2 ml Lösungsmittel enthält ADVATE ungefähr 125 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (rDNS) Octocog alfa.
ADVATE 500 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 500 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 2 ml Lösungsmittel enthält ADVATE ungefähr 250 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (r-DNS) Octocog alfa.
ADVATE 1 000 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 1 000 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 2 ml Lösungsmittel enthält ADVATE ungefähr 500 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (r-DNS) Octocog alfa.
ADVATE 1 500 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 1 500 I.E. des rekombinanten Blutgerinnungsfaktors VIII (rDNS) Octocog alfa. Nach Rekonstitution mit 2 ml Lösungsmittel enthält ADVATE ungefähr 750 I.E./ml des Blutgerinnungsfaktors VIII vom Menschen (r-DNS) Octocog alfa.
Die Aktivität (Internationale Einheiten) wird unter Verwendung des chromogenen Assays des Europäischen Arzneibuchs bestimmt. Die spezifische Aktivität von ADVATE beträgt ca. 4 520-11 300 I.E./mg Protein.
Octocog alfa (Blutgerinnungsfaktor VIII vom Menschen (r-DNS)) ist ein gereinigtes Protein aus 2 332 Aminosäuren. Es wird mittels rekombinanter DNS-Technologie in Ovarialzellen des chinesischen Hamsters (CHO) hergestellt, ohne Zusatz eines (exogenen) menschlichen oder tierischen Proteins während des Zellkultur-Prozesses, der Reinigung und der Endformulierung.
Sonstige Bestandteile mit bekannter Wirkung
Dieses Arzneimittel enthält 0,45 mmol Natriumchlorid (10 mg) und 0,5 mg Polysorbat 80 pro Durchstechflasche.
Vollständige Auflistung der sonstigen Bestandteile siehe, Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver und Lösungsmittel zur Herstellung einer Injektionslösung.
Pulver: weiße bis gelbliche, pulvrige Substanz
Lösungsmittel: klare, farblose Lösung
Nach der Rekonstitution ist die Lösung klar, farblos und frei von Fremdkörpern. Sie hat einen pH-Wert zwischen 6,7 und 7,3.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Behandlung und Prophylaxe von Blutungen bei Patienten mit Hämophilie A (angeborener Faktor-VIII-Mangel). ADVATE ist für alle Altersgruppen indiziert.
4.2 Dosierung und Art der Anwendung
Die Behandlung muss unter der Überwachung eines Arztes erfolgen, der mit der Behandlung der Hämophilie vertraut ist. Für den Fall einer Anaphylaxie muss eine entsprechende Notfallausrüstung unmittelbar zur Verfügung stehen.
Überwachung der Therapie
Während des Behandlungsverlaufes ist zur Festlegung der zu verabreichenden Dosis und der Häufigkeit der Injektionen eine angemessene Bestimmung der Faktor-VIII-Plasmaspiegel angeraten. Das Ansprechen der jeweiligen Patienten auf Faktor VIII kann variieren, was sich in unterschiedlichen Halbwertszeiten und Wiederfindungsraten zeigt. Die auf dem Körpergewicht basierende Dosis muss bei untergewichtigen oder übergewichtigen Patienten möglicherweise angepasst werden. Besonders bei größeren chirurgischen Eingriffen ist eine genaue Überwachung der Substitutionstherapie mittels Gerinnungsanalyse (Bestimmung der Faktor-VIII-Aktivität im Plasma) unerlässlich.
Dosierung
Die Dosis und Dauer der Substitutionstherapie richten sich nach dem Schweregrad des Faktor VIII-Mangels, nach dem Ort und dem Ausmaß der Blutung und dem klinischen Zustand des Patienten.
Die Zahl der zu verabreichenden Einheiten des Faktors VIII wird in Internationalen Einheiten (I.E.) angegeben, entsprechend dem derzeitigen WHO-Konzentrat-Standard für Faktor-VIII-Produkte. Die Faktor-VIII-Aktivität im Plasma wird entweder als Prozentsatz (relativ zur Aktivität normalen menschlichen Plasmas) oder vorzugsweise in Internationalen Einheiten (relativ zum Internationalen Standard für Faktor VIII im Plasma) angegeben.
Eine Internationale Einheit (I.E.) der Faktor-VIII-Aktivität entspricht der Menge an Faktor VIII in einem ml normalem menschlichen Plasma.
Bedarfsbehandlung
Die Berechnung der erforderlichen Faktor-VIII-Dosis basiert auf dem empirischen Befund, dass 1 I.E. Faktor VIII pro kg Körpergewicht die Faktor-VIII-Aktivität im Plasma um 2 I.E./dl erhöht. Die erforderliche Dosis wird mit folgender Formel berechnet:
Erforderliche Einheiten (I.E.) = Körpergewicht (kg) x gewünschter Faktor-VIII-Anstieg (%) x 0,5
Die zu verabreichende Dosis und die Häufigkeit der Anwendung sollten sich stets nach der individuellen klinischen Wirksamkeit richten. Unter bestimmten Umständen (z. B. Anwesenheit eines niedrigen Inhibitortiters) können höhere Dosierungen als die mit der Formel berechneten notwendig sein.
Bei folgenden hämorrhagischen Ereignissen soll die Faktor-VIII-Aktivität im entsprechenden Zeitraum nicht unter die angegebenen Plasmaspiegel (in % der Norm oder in I.E./dl) sinken. Die folgende Tabelle (Tabelle 1) enthält Richtwerte für die Dosierung bei Blutungen und chirurgischen Eingriffen:
| Tabelle 1. Dosierungsanleitung bei Blutungsereignissen und Operationen | ||
| Grad der Blutung / Art des chirurgischen Eingriffs | Erforderlicher Faktor-VIII-Plasmaspiegel (% oder I.E./dl) | Häufigkeit der Dosierung (Stunden) / Behandlungsdauer (Tage) |
Blutung Gelenkblutung im Frühstadium, Muskelblutungen oder Blutungen im Mund. Ausgeprägtere Gelenkblutung, Muskelblutung oder Hämatom. Lebensbedrohliche Blutungen. | 20-40 30-60 60-100 | Injektion alle 12-24 Stunden (8-24 Stunden bei Patienten unter 6 Jahren) für mind. 1 Tag wiederholen, bis die Blutung – angezeigt durch Schmerzen – abgeklungen oder Heilung erreicht ist. Injektion alle 12-24 Stunden (8-24 Stunden bei Patienten unter 6 Jahren) für 3-4 Tage oder länger wiederholen, bis die Schmerzen und die akute Beeinträchtigung beseitigt sind. Injektion alle 8-24 Stunden (6-12 Stunden bei Patienten unter 6 Jahren) wiederholen, bis die Gefahr für den Patienten vorüber ist. |
Chirurgische Eingriffe Kleinere Eingriffe Einschließlich Zahnextraktion. Größere Eingriffe | 30-60 80-100 (prä- und postoperativ) | Alle 24 Stunden (12-24 Stunden bei Patienten unter 6 Jahren) für mind. 1 Tag bis die Wundheilung erreicht ist. Injektion alle 8-24 Stunden (6-24 Stunden bei Patienten unter 6 Jahren) bis zu angemessener Wundheilung wiederholen, dann Therapie für mind. 7 Tage fortsetzen, um eine Faktor-VIII-Aktivität von 30-60 % (I.E./dl) aufrechtzuerhalten. |
Prophylaxe
Zur Langzeitprophylaxe von Blutungen bei Patienten mit schwerer Hämophilie A sollen Dosen zwischen 20 und 40 I.E. Faktor VIII pro kg Körpergewicht im Abstand von 2-3 Tagen gegeben werden.
In einigen Fällen können, besonders bei jüngeren Patienten, häufigere Injektionen oder höhere Dosen erforderlich sein.
Kinder und Jugendliche
Die Dosierung bei der Bedarfsbehandlung von pädiatrischen Patienten (im Alter von 0 bis 18 Jahren) ist die gleiche wie bei erwachsenen Patienten. Bei Patienten unter sechs Jahren wird zur Prophylaxe die Gabe von Dosen zwischen 20 und 50 I.E. Faktor VIII pro kg Körpergewicht drei- bis viermal wöchentlich empfohlen.
Art der Anwendung
Intravenöse Anwendung. Wenn es nicht durch medizinisches Personal verabreicht werden soll, ist vorher ein entsprechendes Training erforderlich.
Die Verabreichungsgeschwindigkeit soll sich nach dem Befinden des Patienten richten, wobei eine maximale Injektionsrate von 10 ml/min nicht überschritten werden sollte.
Hinweise zur Rekonstitution des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Bekannte allergische Reaktionen gegen Maus- oder Hamsterproteine.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Überempfindlichkeit
Es sind Fälle von allergischen Überempfindlichkeitsreaktionen, einschließlich Anaphylaxie, nach Anwendung von ADVATE berichtet worden. Das Produkt enthält Spuren von Maus- und Hamsterproteinen. Wenn Symptome einer Überempfindlichkeitsreaktion auftreten, sollen die Patienten die Behandlung sofort abbrechen und ihren Arzt kontaktieren. Sie sollen über die frühen Anzeichen einer Überempfindlichkeitsreaktion wie z. B. Ausschlag, generalisierte Urtikaria, Engegefühl in der Brust, Keuchatmung, Hypotonie und Anaphlaxie aufgeklärt sein.
Im Falle eines Schocks sollte die medizinische Standardschocktherapie durchgeführt werden.
Das Injektionsvolumen für ADVATE, aufgelöst in 2 ml sterilisiertem Wasser für Injektionszwecke, ist geringer und somit ist die Zeit für eine Reaktion, d. h. das Anhalten der Injektion, bei einer Überempfindlichkeitsreaktion kürzer. Daher ist bei der intravenösen Verabreichung von ADVATE in 2 ml Lösungsmittel Vorsicht geboten, insbesondere bei Kindern.
Inhibitoren
Die Bildung von neutralisierender Antikörper (Inhibitoren) gegen Faktor VIII ist eine bekannte Komplikation bei der Behandlung von Patienten mit Hämophilie A. Diese Inhibitoren sind stets gegen die prokoagulatorische Aktivität von Faktor VIII gerichtete IgG-Immunglobuline, die in Bethesda-Einheiten (B.E.) pro ml Plasma mittels eines modifizierten Assays quantifiziert werden. Das Risiko, Inhibitoren zu entwickeln, korreliert mit dem Schweregrad der Erkrankung sowie der Exposition gegenüber dem Faktor VIII. Das Risiko ist innerhalb der ersten 50 Expositionstage am größten. Es bleibt während des gesamten Lebens bestehen, auch wenn es nur gelegentlich auftritt.
Die klinische Relevanz der Inhibitorentwicklung ist abhängig vom Titer des Inhibitors, wobei niedrigtitrige Inhibitoren ein geringeres Risiko eines ungenügenden klinischen Ansprechens aufweisen als solche mit hohem Titer.
Ganz allgemein sollten alle Patienten, die mit Blutgerinnungsfaktor VIII behandelt wurden, sorgfältig mittels klinischer Befunde und mit geeigneten Labortests hinsichtlich der Entwicklung von Inhibitoren überwacht werden. Wenn der erwartete Faktor-VIII-Spiegel nicht erreicht wird oder die Blutung nicht durch die Verabreichung einer geeigneten Dosis gestillt werden kann, sollte der Patient auf Faktor-VIII-Hemmkörper hin untersucht werden. Bei Patienten mit hohen Inhibitorspiegeln kann die Faktor-VIII-Therapie unwirksam sein und es müssen andere Therapiemöglichkeiten in Betracht gezogen werden. Die Behandlung solcher Patienten sollte durch Ärzte erfolgen, die Erfahrung mit Hämophilie und mit Inhibitoren gegen Faktor VIII haben.
Falsche Anwendung von ADVATE
Die falsche Anwendung (intra-arteriell oder paravenös) von ADVATE, aufgelöst in 2 ml sterilisiertem Wasser für Injektionszwecke, kann zu leichten, kurzfristigen Reaktionen an der Injektionsstelle führen, wie z. B. blaue Flecken und Erythem.
Kardiovaskuläre Ereignisse
Bei Patienten mit bestehenden kardiovaskulären Risikofaktoren kann eine Substitutionstherapie mit Faktor VIII das kardiovaskuläre Risiko erhöhen.
Katheterbedingte Komplikationen
Falls ein zentralvenöser Zugang erforderlich sein sollte, ist auf Komplikationen, z. B. lokale Infektionen, Bakteriämie und Katheterthrombose zu achten.
Hinweis zu den sonstigen Bestandteilen
Natrium
Dieses Arzneimittel enthält 10 mg Natrium pro Durchstechflasche, entsprechend 0,5 % der von der WHO für einen Erwachsenen empfohlenen maximalen täglichen Natriumaufnahme von 2 g.
Es wird dringend empfohlen, bei jeder Verabreichung von ADVATE den Namen und die Chargennummer des Produkts zu notieren, damit jederzeit ein Zusammenhang zwischen Patient und Produktcharge hergestellt werden kann.
Kinder und Jugendliche
Die aufgeführten Warnhinweise und Vorsichtsmaßnahmen gelten für Erwachsene und Kinder gleichermaßen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es sind keine Wechselwirkungen von Arzneimitteln, die humanen Gerinnungsfaktor VIII (rDNA) enthalten, mit anderen Arzneimitteln bekannt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Tierexperimentelle Reproduktionsstudien wurden mit Faktor VIII nicht durchgeführt. Aufgrund des seltenen Auftretens der Hämophilie A bei Frauen liegen über die Anwendung von Faktor VIII während der Schwangerschaft und Stillzeit keine Erfahrungen vor. Deshalb sollte in der Schwangerschaft und Stillzeit Faktor VIII nur bei eindeutiger Indikationsstellung angewendet werden.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
ADVATE hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die klinischen Studien für ADVATE wurden mit 418 Patienten durchgeführt, die ADVATE mindestens einmal angewendet haben. Dabei wurden insgesamt 93 Fälle von unerwünschten Arzneimittelwirkungen (ADR) gemeldet. Die am häufigsten aufgetretenen ADR waren die Entwicklung von neutralisierenden Antikörpern gegen Faktor VIII (Inhibitoren), Kopfschmerzen und Fieber.
Überempfindlichkeits- oder allergische Reaktionen (wie z.B. Angioödeme, Brennen und Stechen an der Infusionsstelle, Frösteln, Hitzegefühl, generalisierte Urtikaria, Kopfschmerzen, Ausschlag, Hypotonie, Lethargie, Übelkeit, nervöse Unruhe, Tachykardie, Engegefühl in der Brust, Paraesthesie, Erbrechen, Keuchatmung) wurden selten beobachtet und können in manchen Fällen zu schweren anaphylaktischen Reaktionen (einschließlich Schock) führen.
Möglich ist auch die Bildung von Antikörpern gegen Maus- und Hamsterproteine mit den entsprechenden Überempfindlichkeitsreaktionen.
Bei Patienten mit Hämophilie A, die mit Faktor VIII, einschließlich ADVATE, behandelt werden, können sich neutralisierende Antikörper (Inhibitoren) entwickeln (siehe Abschnitt 5.1). Bei Auftreten solcher Inhibitoren wird sich dieser Zustand in einem unzureichenden klinischen Ansprechen manifestieren. In diesem Fall wird empfohlen, Kontakt mit einem auf Hämophilie spezialisierten Zentrum aufzunehmen.
Tabellarische Zusammenfassung der Nebenwirkungen
Tabelle 2 gibt die Häufigkeit der Nebenwirkungen in klinischen Studien sowie aus spontanen Meldungen an und folgt dabei der Systemorganklassifizierung der MedDRA-Terminologie (SOC und bevorzugte Begriffe).
Die Häufigkeit wurde nach folgenden Kriterien bewertet: Sehr häufig (≥ 1/10), häufig (≥ 1/100 bis < 1/10), gelegentlich (≥ 1/1 000 bis < 1/100), selten (≥ 1/10 000 bis < 1/1 000), sehr selten < 1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb der Häufigkeiten sind die Nebenwirkungen nach absteigender Schwere aufgeführt.
| Tabelle 2. Häufigkeit der Nebenwirkungen in klinischen Studien und aus spontanen Meldungen | ||
| MedDRA Standard Systemorganklasse | Nebenwirkung | Häufigkeita |
| Infektionen und parasitäre Erkrankungen | Influenza | Gelegentlich |
| Kehlkopfentzündung | Gelegentlich | |
| Erkrankungen des Blutes und des Lymphsystems | Faktor-VIII-Inhibition | Gelegentlich (PTPs)b Sehr häufig (PUPs)b |
| Lymphangitis | Gelegentlich | |
| Erkrankungen des Immunsystems | Anaphylaktische Reaktion* | Nicht bekannt |
| Überempfindlichkeitc* | Nicht bekannt | |
| Erkrankungen des Nervensystems | Kopfschmerzen | Häufig |
| Schwindel | Gelegentlich | |
| Gedächtnisstörungen | Gelegentlich | |
| Synkope | Gelegentlich | |
| Tremor | Gelegentlich | |
| Migräne | Gelegentlich | |
| Geschmacksstörungen | Gelegentlich | |
| Augenerkrankungen | Augenentzündung | Gelegentlich |
| Tabelle 2. Häufigkeit der Nebenwirkungen in klinischen Studien und aus spontanen Meldungen | ||
| MedDRA Standard Systemorganklasse | Nebenwirkung | Häufigkeita |
| Herzerkrankungen | Palpitationen | Gelegentlich |
| Gefäßerkrankungen | Hämatom | Gelegentlich |
| Hitzewallungen | Gelegentlich | |
| Blässe | Gelegentlich | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Atemnot | Gelegentlich |
| Erkrankungen des Gastrointestinaltrakts | Durchfall | Gelegentlich |
| Oberbauchschmerzen | Gelegentlich | |
| Übelkeit | Gelegentlich | |
| Erbrechen | Gelegentlich | |
| Erkrankungen der Haut und des Unterhautgewebes | Juckreiz | Gelegentlich |
| Hautausschlag | Gelegentlich | |
| Übermäßiges Schwitzen | Gelegentlich | |
| Urtikaria | Gelegentlich | |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Fieber | Häufig |
| Peripheres Ödem | Gelegentlich | |
| Brustschmerzen | Gelegentlich | |
| Brustkorbbeschwerden | Gelegentlich | |
| Schüttelfrost | Gelegentlich | |
| Anomales Gefühl | Gelegentlich | |
| Hämatom an der Gefäßpunktionsstelle | Gelegentlich | |
| Müdigkeit* | Nicht bekannt | |
| Reaktion an der Injektionsstelle* | Nicht bekannt | |
| Unwohlsein* | Nicht bekannt | |
| Untersuchungen | Erhöhte Monozytenzahl | Gelegentlich |
| Abfall des Blutgerinnungsfaktor VIIId | Gelegentlich | |
| Hämatokritabfall | Gelegentlich | |
| Auffällige Laborwerte | Gelegentlich | |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | Komplikationen nach der Behandlung | Gelegentlich |
| Blutung nach der Behandlung | Gelegentlich | |
| Reaktion am Verabreichungsort | Gelegentlich | |
- a)
Berechnet anhand der Summe der Patienten, die ADVATE in klinischen Studien erhielten
(418), mit Ausnahme der Nebenwirkungen, die im Rahmen der Überwachung nach dem Inverkehrbringen festgestellt wurden und mit * gekennzeichnet sind.
- b) Die Häufigkeit basiert auf Studien mit allen FVIII-Produkten, wozu auch Patienten mit schwerer Hämophilie A gehörten. PTPs = vorbehandelte Patienten, PUPs = zuvor unbehandelte Patienten.
- c) Die ADRs werden im folgenden Abschnitt erläutert.
- d)
Der unerwartete Abfall des Blutgerinnungsfaktor-VIII-Spiegels trat postoperativ
(10. - 14. postoperativer Tag) bei einem Patienten unter kontinuierlicher ADVATE-Infusion auf. Die Blutgerinnung wurde während der ganzen Zeit aufrechterhalten und sowohl die Faktor-VIII-Spiegel im Plasma als auch die Clearance-Rate zeigten am 15. postoperativen Tag wieder ausreichende Werte. Nach Beendigung der kontinuierlichen Infusion wurden Tests auf Faktor VIII-Inhibitoren durchgeführt und waren am Ende der Studie negativ.
Beschreibung einzelner Nebenwirkungen
Spezifische Nebenwirkungen aufgrund herstellungsbedingter Rückstände
Von den 229 behandelten, auf Antikörper gegen CHO-Zellprotein getesteten Patienten zeigten 3 in der linearen Regressionsanalyse einen statistisch signifikanten Aufwärtstrend der Titer. 4 dieser Patienten wiesen anhaltende Peaks oder vorübergehende Spitzen auf, ein Patient zeigte beides, wies aber keinerlei klinische Symptome auf. Von den 229 behandelten, auf Antikörper gegen murines IgG getesteten Personen, zeigten 10 einen statistisch signifikanten Aufwärtstrend der Titer, 2 der Patienten wiesen einen anhaltenden Peak oder eine vorübergehende Spitze auf, ein Patient zeigte beides. Bei 4 dieser Patienten wurde nach wiederholter Verabreichungen des Studienprodukts vereinzelt über das Auftreten von Urtikaria, Pruritus, Hautausschlag und eine erhöhte Anzahl eosinophiler Granulozyten berichtet.
Überempfindlichkeitsreaktionen
Überempfindlichkeitsreaktionen vom allergischen Typ, einschließlich Anaphylaxie, äußern sich in Schwindel, Parästhesien, Hautausschlag, Hitzegefühl, Schwellungen des Gesichts, Urtikaria und Juckreiz.
Kinder und Jugendliche
| Es wird erwartet, dass Häufigkeit, Art und Schwere von Nebenwirkungen bei Kindern die gleichen | |
| sind wie bei Erwachsenen. | |
Außer bei der Entwicklung von Inhibitoren bei zuvor unbehandelten pädiatrischen Patienten (PUPs) und katheterbedingten Komplikationen wurden in den klinischen Studien keine altersspezifischen Unterschiede in den Nebenwirkungen beobachtet.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Symptome durch Überdosierung mit rekombinantem Blutgerinnungsfaktor VIII vom Menschen sind nicht bekannt.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antihämorrhagika: Blutgerinnungsfaktor VIII; ATC-Code: B02BD02
Wirkmechanismus
ADVATE enthält rekombinanten Blutgerinnungsfaktor VIII (Octocog alfa), ein Glykoprotein, das äquivalent zum Glykoprotein ist, das im menschlichen Plasma auftritt. Octocog alfa ist ein Glykoprotein mit einem Molekulargewicht von ca. 280 kD, das aus 2 332 Aminosäuren besteht.
Der Faktor-VIII/von-Willebrand-Faktor-Komplex besteht aus zwei Proteinen (Faktor VIII und von-Willebrand-Faktor) mit unterschiedlichen, physiologischen Funktionen. Wird einem Hämophilie-A-Patienten Faktor VIII injiziert, so bindet sich dieser im Blutkreislauf an den endogenen von-Willebrand-Faktor. Der aktivierte Faktor VIII wirkt als Cofaktor für den aktivierten Faktor IX und beschleunigt die Bildung von aktiviertem Faktor X aus Faktor X. Der aktivierte Faktor X wandelt Prothrombin in Thrombin um. Dieses setzt dann Fibrin aus Fibrinogen frei und die Gerinnselbildung kann erfolgen. Hämophilie A ist eine geschlechtsgebundene, erbliche Störung der Blutgerinnung aufgrund erniedrigter Faktor VIII:C-Spiegel. Dies führt, entweder spontan oder in Folge unfallbedingter oder chirurgischer Traumata, zu starken Blutungen in Gelenken, Muskeln oder inneren Organen. Die Faktor-VIII-Plasmaspiegel werden durch die Substitutionstherapie erhöht, wodurch eine vorübergehende Korrektur des Faktor-VIII-Mangels und der Blutungsneigung erfolgt.
| Es gilt zu beachten, dass die |
annualisierte Blutungsrate (ABR) zwischen den verschiedenen
| Faktorkonzentraten und zwischen den verschiedenen klinischen Studien nicht vergleichbar ist. |
Klinische Wirksamkeit und Sicherheit
Es wurden Daten zur Immuntoleranzinduktion (ITI) bei Patienten mit Inhibitoren erfasst. In einer Teilstudie der PUP-Studie 060103 wurden ITI-Behandlungen bei 11 PUPs dokumentiert. Eine retrospektive Auswertung von Patientendaten erfolgte für 30 pädiatrische Probanden mit ITI (in Studie 060703). Ein nicht-interventionelles prospektives Register (PASS-INT-004) dokumentierte ITI bei 44 pädiatrischen und erwachsenen Probanden, von denen 36 eine ITI-Behandlung abschlossen. Die Daten zeigen, dass eine Immuntoleranz erreicht werden kann.
In Studie 060201 wurden zwei Langzeitprophylaxe-Behandlungsschemata bei 53 PTPs verglichen: ein individualisiertes PK-basiertes Dosierungsregime (innerhalb eines Bereich von 20 bis 80 I.E. des Faktors VIII pro kg Körpergewicht in Intervallen von 72 ± 6 Stunden, n=23) mit einem standardmäßigen Prophylaxe-Dosierungsregime (20 bis 40 I.E./kg alle 48 ± 6 Stunden, n=30). Das PK-basierte Dosierungsregime (entsprechend einer spezifischen Formel) war darauf ausgerichtet, Faktor VIII im 72-stündigen Intervall zwischen den Dosen auf Talspiegeln von ≥ 1 % zu halten. Die Daten aus dieser Studie zeigen, dass die zwei Prophylaxe-Dosierungsregime in Bezug auf die Senkung der Rate von Blutungen vergleichbar sind.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für ADVATE eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen mit Hämophilie A (angeborener Mangel an Faktor A) gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Alle Pharmakokinetikstudien mit ADVATE wurden an vorbehandelten Patienten mit schwerer oder mittelschwerer Hämophilie A (Basiswert der Faktor-VIII-Aktivität ≤ 2%) durchgeführt. Die Auswertung der Plasmaproben fand in einem Zentrallabor unter Verwendung eines Einstufen-Gerinnungstests statt.
Insgesamt 195 Probanden mit schwerer Hämophilie A (Basiswert der Faktor-VIII-Aktivität < 1 %) lieferten pharmakokinetische (PK-)Parameter, die in die pharmakokinetische Per-Protocol-Analyse aufgenommen wurden. Zur Zusammenfassung der PK-Parameter, bei denen Alter als Alter zum Zeitpunkt der PK-basierten Infusion definiert war, wurden in dieser Analyse die Kategorien Kleinkinder (1 Monat bis < 2 Jahre), Kinder (2 bis < 5 Jahre), ältere Kinder (5 bis < 12 Jahre), Jugendliche (12 bis < 18 Jahre) und Erwachsene (ab 18 Jahren) verwendet.
| Tabelle 3. Zusammenfassung der pharmakokinetischen Parameter von ADVATE nach Altersgruppe bei Patienten mit schwerer Hämophilie A (Basiswert der Faktor-VIII-Aktivität < 1 %) | |||||
Parameter (Mittel ± Standardabweich ung) | Kleinkinder (n=5) | Kinder (n=30) | Ältere Kinder (n=18) | Jugendliche (n=33) | Erwachsene (n=109) |
| AUC insgesamt (I.E.*h/dl) | 1 362,1 ± 31 1,8 | 1 180,0 ± 43 2,7 | 1 506,6 ± 53 0,0 | 1 317,1 ± 43 8,6 | 1 538,5 ± 51 9,1 |
Angepasste inkrementelle Recovery bei Cmax (I.E./dl pro IE/kg)a | 2,2 ± 0,6 | 1,8 ± 0,4 | 2,0 ± 0,5 | 2,1 ± 0,6 | 2,2 ± 0,6 |
| Halbwertszeit (h) | 9,0 ± 1,5 | 9,6 ± 1,7 | 11,8 ± 3,8 | 12,1 ± 3,2 | 12,9 ± 4,3 |
| Tabelle 3. Zusammenfassung der pharmakokinetischen Parameter von ADVATE nach Altersgruppe bei Patienten mit schwerer Hämophilie A (Basiswert der Faktor-VIII-Aktivität < 1 %) | |||||
Parameter (Mittel ± Standardabweich ung) | Kleinkinder (n=5) | Kinder (n=30) | Ältere Kinder (n=18) | Jugendliche (n=33) | Erwachsene (n=109) |
Maximale Plasmakonzentration nach der Infusion (I.E./dl) | 110,5 ± 30,2 | 90,8 ± 19,1 | 100,5 ± 25,6 | 107,6 ± 27,6 | 111,3 ± 27,1 |
Mittlere Verweildauer (h) | 11,0 ± 2,8 | 12,0 ± 2,7 | 15,1 ± 4,7 | 15,0 ± 5,0 | 16,2 ± 6,1 |
| Verteilungsvolumen im Steady-State (dl/kg) | 0,4 ± 0,1 | 0,5 ± 0,1 | 0,5 ± 0,2 | 0,6 ± 0,2 | 0,5 ± 0,2 |
| Clearance (ml/kg*h) | 3,9 ± 0,9 | 4,8 ± 1,5 | 3,8 ± 1,5 | 4,1 ± 1,0 | 3,6 ± 1,2 |
a Errechnet als (Cmax - Basiswert der Faktor-VIII-Aktivität) geteilt durch die Dosis in I.E./kg, wobei Cmax der maximale Faktor-VIII-Messwert nach der Infusion ist.
Kinder und Jugendliche
Die Sicherheit und hämostatische Wirksamkeit von ADVATE ist in der pädiatrischen Population ähnlich wie bei erwachsenen Patienten. Die Recovery und gemessene Halbwertszeit war bei Kleinkindern (unterhalb von 6 Jahren) um ca. 20 % niedriger als bei Erwachsenen, was an dem höheren Plasmavolumen pro kg Körpergewicht bei jüngeren Patienten liegen könnte.
Es liegen keine pharmakokinetischen Daten über den Einsatz von ADVATE bei bisher unbehandelten Patienten vor.
5.3 Präklinische Daten zur Sicherheit
Nicht-klinische Daten, basierend auf den Studien zu Sicherheitspharmakologie, zu akuter, wiederholter und lokaler Toxizität und zu Genotoxizität, zeigen kein spezielles Risiko für den Menschen.
Einer lokalen Verträglichkeitsstudie mit Kaninchen zufolge wurde ADVATE, das in 2 ml sterilisiertem Wasser für Injektionszwecke aufgelöst wurde, nach intravenöser Verabreichung gut vertragen. Nach intra-arterieller und paravenöser Anwendung wurde eine leichte, vorübergehende Rötung an der Injektionsstelle beobachtet. Es wurden jedoch keine korrelierenden histopathologischen Veränderungen beobachtet, was auf die vorübergehende Natur dieses Ergebnisses hinweist.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Pulver
Mannitol (E421)
Natriumchlorid
Histidin
Trehalose
Calciumchlorid (E509)
Trometamol
Polysorbat 80 (E433)
Glutathion (reduziert).
Lösungsmittel
Sterilisiertes Wasser für Injektionszwecke.
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflasche
2 Jahre.
Während der Haltbarkeitsdauer kann das Produkt einmal für maximal sechs Monate bei Raumtemperatur (bis zu 25 °C) aufbewahrt werden. Das Ende der 6-monatigen Raumtemperaturlagerung sollte auf dem Umkarton vermerkt werden. Am Ende dieses Zeitraums ist das Produkt zu verwenden oder zu entsorgen. Das Produkt darf nicht wieder gekühlt gelagert werden.
Nach der Rekonstitution
Aus mikrobiologischer Sicht sollte das Produkt unmittelbar nach der Rekonstitution verbraucht werden. Die chemischen und physikalischen Daten zeigen jedoch eine Stabilität von 3 Stunden bei 25 °C.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
ADVATE mit BAXJECT-II-Gerät: Die Pulverdurchstechflasche im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
ADVATE im BAXJECT-III-System: Bewahren Sie die versiegelte Blisterpackung im Umkarton auf, um den Inhalt vor Licht zu schützen.
Aufbewahrungsbedingungen nach Rekonstitution des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Die Durchstechflasche für das Pulver und die Durchstechflasche mit 2 ml Lösungsmittel bestehen aus Glas Typ I und sind mit Chlorobutyl- oder Bromobutyl-Gummistopfen verschlossen. Das Produkt wird in einer der folgenden Konfigurationen bereitgestellt:
ADVATE mit BAXJECT-II-Gerät: Jede Einzelpackung besteht aus einer Durchstechflasche mit
Pulver, einer Durchstechflasche mit 2 ml Lösungsmittel und einem Gerät zur Rekonstitution (BAXJECT-II).
- ADVATE im BAXJECT-III-System: Jede Einzelpackung enthält ein für die Verwendung bereites BAXJECT-III-System in einer versiegelten Blisterpackung (die Pulver-Durchstechflasche und die Durchstechflasche mit 2 ml Lösungsmittel sind bereits zur Rekonstitution in dem System vormontiert).
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
ADVATE wird nach dem Auflösen des Produktes intravenös verabreicht.
Das rekonstituierte Arzneimittel soll vor der Verabreichung einer Sichtprüfung auf Partikel und Verfärbungen unterzogen werden.
Die Lösung soll klar, farblos und frei von Fremdpartikeln sein.
Verwenden Sie keine Lösungen, die trüb sind oder Ablagerungen enthalten.
- Zur Verabreichung ist eine Luer-Lock-Spritze erforderlich.
- Innerhalb von drei Stunden nach Rekonstitution verwenden.
- Nach Rekonstitution nicht mehr kühlen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen
Anforderungen zu beseitigen.
Rekonstitution mit dem BAXJECT-II-Gerät
- Zur Rekonstitution nur das beigepackte sterilisierte Wasser für Injektionszwecke und das Gerät zur Rekonstitution verwenden.
Den BAXJECT-II-Gerätesatz nicht verwenden, wenn seine sterile Barriere durchbrochen, seine
Verpackung beschädigt ist oder Zeichen einer Manipulation aufweist.
- Auf aseptische Arbeitsweise achten
Wenn das Produkt im Kühlschrank gelagert wird, beide Durchstechflaschen mit ADVATE
Pulver und Lösungsmittel aus dem Kühlschrank nehmen und Raumtemperatur (zwischen 15 °C und 25 °C) erreichen lassen.
- Hände sorgfältig mit Seife und warmem Wasser waschen.
- Schutzkappen von den Durchstechflaschen mit Pulver und Lösungsmittel entfernen.
- Gummistopfen mit Alkoholtupfern reinigen. Die Durchstechflaschen auf eine ebene Oberfläche stellen.
- Die Verpackung des BAXJECT-II öffnen, indem die Schutzfolie abgezogen wird, ohne dabei den Packungsinhalt zu berühren (Abb. a). Das Transfersystem nicht aus der Verpackung nehmen. Den BAXJECT-II-Gerätesatz nicht verwenden, wenn seine sterile Barriere durchbrochen, seine Verpackung beschädigt ist oder Zeichen einer Manipulation aufweist.
- Die Öffnung nach unten drehen und den durchsichtigen Plastikdorn durch den Gummistopfen der Lösungsmitteldurchstechflasche drücken. Nun die Verpackung vom BAXJECT-II abnehmen (Abb. b). Die blaue Schutzkappe nicht vom BAXJECT-II entfernen.
Zum Auflösen nur das beigepackte sterilisierte Wasser für Injektionszwecke und das beigepackte Rekonstitutionsset verwenden. Das System, bestehend aus dem BAXJECT-II und der Lösungsmitteldurchstechflasche, nun wenden, so dass sich die
Lösungsmitteldurchstechflasche oben befindet. Den weißen Dorn des BAXJECT-II durch den Gummistopfen der ADVATE-Pulverdurchstechflasche drücken. Durch das Vakuum wird das Lösungsmittel in die ADVATE-Pulverdurchstechflasche gezogen (Abb. c).
Vorsichtig schwenken bis die gesamte Substanz vollständig gelöst ist. Vergewissern Sie sich, dass sich das ADVATE-Pulver vollständig aufgelöst hat, da sonst nicht die gesamte rekonstituierte Lösung durch den Filter im BAXJECT-II gedrückt wird. Das Produkt löst sich rasch (üblicherweise in weniger als 1 Minute). Nach Rekonstitution soll die Lösung klar, farblos und frei von Fremdpartikeln sein.
Abb. a Abb. b Abb. c
Rekonstitution mit dem BAXJECT-III-System
- Nicht verwenden, wenn der Verschluss auf der Blisterpackung nicht vollständig versiegelt ist.
Wenn das Produkt im Kühlschrank gelagert wird, die versiegelte Blisterpackung (mit
Pulver- und Lösungsmitteldurchstechflaschen vormontiert in dem System zur Rekonstitution) aus dem Kühlschrank nehmen und Raumtemperatur (zwischen 15 °C und 25 °C) erreichen lassen.
- Hände sorgfältig mit Seife und warmem Wasser waschen.
Die ADVATE-Verpackung durch Abziehen des Verschlusses öffnen. Das BAXJECT-
III-System aus der Blisterpackung nehmen.
Die ADVATE-Pulverdurchstechflasche auf eine ebene Fläche stellen, wobei sich die
Lösungsmitteldurchstechflasche oben befindet (Abb. 1). Die Lösungsmitteldurchstechflasche ist mit einem blauen Streifen gekennzeichnet. Die blaue Kappe nicht entfernen, bis dies in einem späteren Schritt verlangt wird.
- Mit einer Hand die ADVATE-Pulverdurchstechflasche im BAXJECT-III-System festhalten, mit der anderen Hand die Lösungsmitteldurchstechflasche fest nach unten drücken, bis das System vollständig zusammengedrückt ist und das Lösungsmittel nach unten in die ADVATE-Durchstechflasche fließt (Abb. 2). Das System nicht neigen, bis der Transfer abgeschlossen ist.
Überprüfen Sie, ob das Lösungsmittel vollständig übertragen wurde. Vorsichtig schwenken bis die gesamte Substanz vollständig gelöst ist (Abb.3). Vergewissern Sie sich, dass sich das ADVATE-Pulver vollständig aufgelöst hat, da sonst nicht die gesamte rekonstituierte Lösung durch den Gerätefilter gelangt. Das Produkt löst sich rasch (üblicherweise in weniger als 1 Minute). Nach Rekonstitution soll die Lösung klar, farblos und frei von Fremdpartikeln sein.
Abb. 1 Abb. 2 Abb. 3
Verabreichung
Auf aseptische Arbeitsweise achten
Wenn es Lösung und Behältnisse zulassen, sind Parenteralia vor der Verabreichung immer auf Schwebeteilchen zu überprüfen. Nur klare, farblose Lösungen verwenden.
- 1. Die blaue Schutzkappe vom BAXJECT-II / BAXJECT-III entfernen. Keine Luft in die Spritze aufziehen. Die Spritze an den BAXJECT-II / BAXJECT-III anschließen.
- 2.
Das System umdrehen (mit der Konzentrat-Durchstechflasche nach oben). Die rekonstituierte
Lösung durch langsames Zurückziehen des Kolbens in die Spritze aufziehen.
- 3. Die Spritze entfernen.
- 4.
Das Miniinfusionsset an die Spritze anschließen und das Präparat intravenös injizieren.
Die Lösung sollte langsam, mit einer Geschwindigkeit, die dem Patienten angenehm ist und maximal 10 ml/Minute beträgt, verabreicht werden. Der Puls des Patienten sollte vor und während der Verabreichung von ADVATE gemessen werden. Eine deutliche Erhöhung der Pulsfrequenz kann durch Verlangsamen oder zeitweiliges Unterbrechen der Injektion meist sofort wieder gesenkt werden (siehe Abschnitte 4.4 und 4.8).
7. INHABER DER ZULASSUNG
Takeda Manufacturing Austria AG
Industriestraße 67
1221 Wien
Österreich
medinfoEMEA@takeda.com
8. ZULASSUNGSNUMMER
EU/1/03/271/007
EU/1/03/271/008
EU/1/03/271/009
EU/1/03/271/010
EU/1/03/271/017
EU/1/03/271/018
EU/1/03/271/019
EU/1/03/271/020
9. DATUM DER ERSTEN ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 02. März 2004
Datum der letzten Verlängerung der Zulassung: 20. Dezember 2013
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf der Website der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.