


Fachinformation - Xenpozyme
1. BEZEICHNUNG DES ARZNEIMITTELS
Xenpozyme 4 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung Xenpozyme 20 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Xenpozyme 4 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung Jede Durchstechflasche enthält 4 mg Olipudase alfa*.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Durchstechflasche enthält 0,60 mg Natrium.
Xenpozyme 20 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung Jede Durchstechflasche enthält 20 mg Olipudase alfa*.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Durchstechflasche enthält 3,02 mg Natrium.
Nach Rekonstitution enthält jede Durchstechflasche 4 mg Olipudase alfa pro ml. Jede Durchstechflasche muss vor der Anwendung weiter verdünnt werden (siehe Abschnitt 6.6).
*Olipudase alfa ist eine rekombinante, humane, saure Sphingomyelinase, die mittels rekombinanter DNA-Technologie in Ovarialzellen des Chinesischen Hamsters (CHO) hergestellt wird.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver für ein Konzentrat zur Herstellung einer Infusionslösung (Pulver zur Herstellung eines Konzentrats).
Weißes bis cremefarbenes, lyophilisiertes Pulver.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Xenpozyme ist als Enzymersatztherapie zur Behandlung von Manifestationen eines Mangels an saurer Sphingomyelinase (ASMD) außerhalb des zentralen Nervensystems (ZNS) bei Kindern, Jugendlichen und Erwachsenen mit Typ A/B oder Typ B indiziert.
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Xenpozyme sollte unter Aufsicht eines Arztes erfolgen, der über Erfahrung in der Behandlung von ASMD oder anderen angeborenen Stoffwechselstörungen verfügt. Die Infusion von Xenpozyme ist von medizinischem Fachpersonal zu verabreichen, das Zugriff auf geeignete medizinische Notfallmaßnahmen hat, mit denen mögliche schwere Reaktionen wie schwerwiegende systemische Überempfindlichkeitsreaktionen behandelt werden können.
Dosierung
Der rasche Abbau von angereichertem Sphingomyelin (SM) durch Olipudase alfa führt zur Bildung von proinflammatorischen Abbauprodukten, die infusionsbedingte Reaktionen und/oder vorübergehend erhöhte Leberenzymwerte verursachen können.
Die Behandlung mit Xenpozyme muss immer mit einer Dosissteigerung gemäß den Schemata unten (siehe Tabellen 1 und 2) eingeleitet werden, um das Risiko von infusionsbedingten Reaktionen, einschließlich Akute-Phase-Reaktionen, und Erhöhungen der Lebertransaminasen zu minimieren. Alle Anweisungen zur Dosierung und Verabreichung (siehe unten) sowie zur Zubereitung und Handhabung (siehe Abschnitt 6.6) sind zu befolgen, um das Risiko einer Überdosierung zu vermeiden (siehe Abschnitt 4.9). Bitte beachten Sie, dass die Dosissteigerung für Kinder und Jugendliche von der für Erwachsene abweicht. Zusätzlich zum Schema zur Dosissteigerung muss die Infusionsrate bei jeder Dosis schrittweise erhöht werden (siehe Tabellen 3 und 4).
Zum Vorgehen nach versäumten Dosen siehe Informationen ebenfalls unten. Eine Heiminfusion sollte erst nach Abschluss der Dosissteigerungsphase in Betracht gezogen werden.
Die Xenpozyme-Dosis hängt bei Patienten mit einem Body-Mass-Index (BMI) ≤ 30 vom tatsächlichen Körpergewicht und bei Patienten mit einem BMI > 30 vom optimalen Körpergewicht ab (siehe Abschnitte zu Patienten mit einem BMI > 30).
Erwachsene
Dosissteigerungsphase
Die empfohlene Anfangsdosis von Xenpozyme bei Erwachsenen beträgt 0,1 mg/kg* (für zusätzliche Hinweise siehe auch den Unterabschnitt zu versäumten Dosen), daran anschließend sollte die Dosis gemäß des in Tabelle 1 aufgeführten Schemas zur Dosissteigerung erhöht werden:
Tabelle 1: Dosissteigerung bei Erwachsenen
| Erwachsene Patienten (≥ 18 Jahre) | |
| Erste Dosis (Tag 1/Woche 0) | 0,1 mg/kg* |
| Zweite Dosis (Woche 2) | 0,3 mg/kg* |
| Dritte Dosis (Woche 4) | 0,3 mg/kg* |
| Vierte Dosis (Woche 6) | 0,6 mg/kg* |
| Fünfte Dosis (Woche 8) | 0,6 mg/kg* |
| Sechste Dosis (Woche 10) | 1 mg/kg* |
| Siebte Dosis (Woche 12) | 2 mg/kg* |
| Achte Dosis (Woche 14) | 3 mg/kg* (empfohlene Erhaltungsdosis) |
*Bei Patienten mit einem BMI ≤ 30 wird das tatsächliche Körpergewicht zugrunde gelegt. Bei Patienten mit einem BMI > 30 wird wie weiter unten beschrieben ein optimales Körpergewicht zugrunde gelegt.
Erhaltungsphase
Die empfohlene Erhaltungsdosis von Xenpozyme beträgt 3 mg/kg* alle 2 Wochen. *Bei Patienten mit einem BMI ≤ 30 wird das tatsächliche Körpergewicht zugrunde gelegt. Bei Patienten mit einem BMI > 30 wird wie weiter unten beschrieben ein optimales Körpergewicht zugrunde gelegt.
Kinder und Jugendliche
Dosissteigerungsphase
Die empfohlene Anfangsdosis von Xenpozyme bei Kindern und Jugendlichen beträgt 0,03 mg/kg*, daran anschließend sollte die Dosis gemäß dem in Tabelle 2A aufgeführten Schema zur Dosissteigerung erhöht werden:
Tabelle 2A: Dosissteigerung bei Kindern und Jugendlichen
| Kinder und Jugendliche (0 bis < 18 Jahre) | |
Erste Dosis (Tag 1/Woche 0) | 0,03 mg/kg* |
| Zweite Dosis (Woche 2) | 0,1 mg/kg* |
| Dritte Dosis (Woche 4) | 0,3 mg/kg* |
| Vierte Dosis (Woche 6) | 0,3 mg/kg* |
| Fünfte Dosis (Woche 8) | 0,6 mg/kg* |
| Sechste Dosis (Woche 10) | 0,6 mg/kg* |
| Siebte Dosis (Woche 12) | 1 mg/kg* |
| Achte Dosis (Woche 14) | 2 mg/kg* |
| Neunte Dosis (Woche 16) | 3 mg/kg* (empfohlene Erhaltungsdosis) |
*Bei Patienten mit einem BMI ≤ 30 wird das tatsächliche Körpergewicht zugrunde gelegt. Bei Patienten mit einem BMI > 30 wird wie weiter unten beschrieben ein optimales Körpergewicht zugrunde gelegt.
Erhaltungsphase
Die empfohlene Erhaltungsdosis von Xenpozyme beträgt 3 mg/kg* alle 2 Wochen. *Bei Patienten mit einem BMI ≤ 30 wird das tatsächliche Körpergewicht zugrunde gelegt. Bei Patienten mit einem BMI > 30 wird wie weiter unten beschrieben ein optimales Körpergewicht zugrunde gelegt.
Patienten mit BMI > 30
Bei Erwachsenen sowie Kindern und Jugendlichen mit einem Body-Mass-Index (BMI) > 30 wird das Körpergewicht zur Berechnung der Xenpozyme-Dosis mithilfe der folgenden Methode (für Dosissteigerungs- und Erhaltungsphase) geschätzt:
Körpergewicht (kg) für die Dosisberechnung = 30 × (tatsächliche Körpergröße in m)2
Beispiel:
Für einen Patienten mit:
einem BMI von 38,
einem Körpergewicht von 110 kg,
einer Größe von 1,70 m.
Zur Berechnung der zu verabreichenden Dosis wird ein Körpergewicht von 30 × 1,702 = 86,7 kg verwendet.
Versäumte Dosen
Eine Dosis wird als versäumt betrachtet, wenn sie nicht innerhalb von 3 Tagen nach dem vorgesehenen Datum verabreicht wird. Wenn eine Dosis von Xenpozyme versäumt wird, sollte die nächste Dosis wie unten beschrieben so schnell wie möglich verabreicht werden. Danach sollten die Gaben alle 2 Wochen ab dem Datum der letzten Verabreichung erfolgen. Das Schema zur Dosissteigerung für die Verabreichung von Xenpozyme verhindert eine schnelle Freisetzung von Kataboliten, die zu schwerwiegender Toxizität wie Leberentzündung/Transaminasenerhöhungen, schweren und lebensbedrohlichen infusionsassoziierten Reaktionen oder sogar zum Tod führen können (siehe Abschnitt 4.4, 4.8 und 4.9). Ein Patient, bei dem keine weitgehende Entlastung erfolgt ist oder bei dem aufgrund versäumter Dosen eine erneute Anreicherung vermutet wird, sollte die Behandlung mit einer niedrigeren Dosis wieder aufnehmen.
Tabelle 2B: Xenpozyme-Dosierungsempfehlungen für Erwachsene sowie Kinder und Jugendliche nach einer oder mehreren versäumten Dosen
* Falls die nächste geplante Infusion nach einer versäumten Dosis eine Dosis von 0,3 oder 0,6 mg/kg ist, sollte diese Dosis gemäß Tabelle 1 und Tabelle 2A bei 2 aufeinanderfolgenden Infusionen verabreicht werden.
Überwachung der Transaminasewerte
Transaminasewerte (Alaninaminotransferase [ALT] und Aspartataminotransferase [AST]) sollten vor Einleitung der Therapie bestimmt und während jeder Dosissteigerungsphase überwacht werden (siehe Abschnitt 4.4). Wenn die Transaminasewerte vor Infusionsbeginn über den Ausgangswert hinaus erhöht sind und mehr als das 2-Fache der ULN (Upper Limit of Normal, oberer Grenzwert einer Standardnormalverteilung) betragen, kann die Xenpozyme-Dosis in Abhängigkeit vom Ausmaß der Transaminaseerhöhung angepasst (Wiederholen oder Reduzieren der vorherigen Dosis) oder die Behandlung vorübergehend ausgesetzt werden. Benötigt ein Patient eine Dosisanpassung oder ein Aussetzen der Behandlung, sollte die Wiederaufnahme der Behandlung bei Erwachsenen entsprechend dem in Tabelle 1 und bei Kindern und Jugendlichen entsprechend dem in Tabelle 2A aufgeführten
| Aufeinanderfolgende versäumte Dosen | Dosissteigerungsphase | Erhaltungsphase |
| Bei Versäumnis einer Infusion* | Die zuletzt vertragene Dosis sollte verabreicht werden, bevor die Dosissteigerung gemäß dem Schema für Erwachsene (Tabelle 1) oder für Kinder und Jugendliche (Tabelle 2A) fortgesetzt wird. | Die Erhaltungsdosis sollte verabreicht und der Behandlungsplan entsprechend angepasst werden. |
| Bei Versäumnis von 2 aufeinanderfolgenden Infusionen* | Eine um eine Dosisstufe niedrigere Dosis als die zuletzt vertragene Dosis (mit einer Mindestdosis von 0,3 mg/kg) sollte verabreicht werden, bevor die Dosissteigerung gemäß Tabelle 1 oder Tabelle 2A fortgesetzt wird. | Eine Dosis unterhalb der Erhaltungsdosis (d. h. 2 mg/kg) sollte verabreicht werden. Anschließend sollte für die folgenden Infusionen die Erhaltungsdosis (3 mg/kg) alle 2 Wochen verabreicht werden. |
Bei Versäumnis von 3 oder mehr aufeinanderfolgenden Infusionen | Für Erwachsene, die das Schema zur Dosissteigerung nicht abgeschlossen haben, ist das Schema zur Dosissteigerung erneut mit der ersten Steigerungsdosis, wie in Tabelle 1 beschrieben, zu beginnen. Für Kinder und Jugendliche, die das Schema zur Dosissteigerung nicht abgeschlossen haben, ist das Schema zur Dosissteigerung erneut mit der ersten Steigerungsdosis, wie in Tabelle 2A beschrieben, zu beginnen. | Für Erwachsene, die 3 oder mehr aufeinanderfolgende Erhaltungsdosen versäumt haben, währenddessen sich Sphingomyelin möglicherweise wieder angereichert hat, wird dem behandelnden Arzt empfohlen, das Schema zur Dosissteigerung mit der ersten Steigerungsdosis entsprechend Tabelle 1 erneut zu beginnen. Für Kinder und Jugendliche, die 3 oder mehr aufeinanderfolgende Erhaltungsdosen versäumt haben, währenddessen sich Sphingomyelin möglicherweise wieder angereichert hat, wird dem behandelnden Arzt empfohlen, das Schema zur Dosissteigerung mit der ersten Steigerungsdosis entsprechend Tabelle 2A erneut zu beginnen. |
Schema zur Dosissteigerung und den Empfehlungen im Falle versäumter Dosen (siehe Abschnitt zu versäumten Dosen) erfolgen.
Besondere Patientengruppen
Ältere Patienten
Bei Patienten über 65 Jahren wird keine Dosisanpassung empfohlen (siehe Abschnitt 5.2).
Eingeschränkte Leberfunktion
Bei Patienten mit eingeschränkter Leberfunktion wird keine Dosisanpassung empfohlen (siehe Abschnitt 5.2).
Eingeschränkte Nierenfunktion
Bei Patienten mit eingeschränkter Nierenfunktion wird keine Dosisanpassung empfohlen (siehe Abschnitt 5.2).
Art der Anwendung
Xenpozyme ist nur zur intravenösen Anwendung bestimmt. Die Infusionen sind schrittweise durchzuführen, vorzugsweise mit einer Infusionspumpe.
Hinweise zur Rekonstitution und Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
Nach Rekonstitution und Verdünnung wird die Lösung als intravenöse Infusion verabreicht. Nur in Abwesenheit von infusionsbedingten Reaktionen darf die Infusionsgeschwindigkeit während der Infusion schrittweise erhöht werden (bei infusionsbedingten Reaktionen siehe Abschnitt 4.4). Die Infusionsgeschwindigkeit und die Infusionsdauer (+/- 5 min) eines jeden Schrittes der Infusion sind in Tabelle 3 und Tabelle 4 aufgeführt.
Bei der Bestimmung der Infusionsgeschwindigkeit in den Tabellen 3 und 4 ist die Dosis aus dem Schema zur Dosissteigerung zu verwenden, die entweder in Tabelle 1 (Erwachsene) oder in Tabelle 2A (Kinder und Jugendliche) aufgeführt ist.
Tabelle 3: Geschwindigkeit und Dauer der Infusionen bei erwachsenen Patienten
| Dosis* (mg/kg) | Infusionsgeschwindigkeit Infusionsdauer | Ungefähre Infusionsdauer | |||
| Schritt 1 | Schritt 2 | Schritt 3 | Schritt 4 | ||
| 0,1 | 20 ml/h über 20 min | 60 ml/h über 15 min | n. z. | n. z. | 35 min |
| 0,3 bis 3 | 3,33 ml/h über 20 min | 10 ml/h über 20 min | 20 ml/h über 20 min | 33,33 ml/h über 160 min | 220 min |
h: Stunde; min: Minute; n. z.: nicht zutreffend
* Dosierung aus dem Schema zur Dosiserhöhung in Tabelle 1
Tabelle 4: Geschwindigkeit und Dauer der Infusionen bei Kindern und Jugendlichen
| Dosis* (mg/kg) | Infusionsgeschwindigkeit Infusionsdauer | Ungefähre Infusionsdauer | |||
| Schritt 1 | Schritt 2 | Schritt 3 | Schritt 4 | ||
| 0,03 | 0,1 mg/kg/h für die gesamte Dauer der Infusion | n. z. | n. z. | n. z. | 18 min |
| 0,1 | 0,1 mg/kg/h über 20 min | ab 0,3 mg/kg/h | n. z. | n. z. | 35 min |
| 0,3 | 0,1 mg/kg/h über 20 min | 0,3 mg/kg/h über 20 min | ab 0,6 mg/kg/h | n. z. | 60 min |
| 0,6 | 0,1 mg/kg/h über 20 min | 0,3 mg/kg/h über 20 min | 0,6 mg/kg/h über 20 min | ab 1 mg/kg/h | 80 min |
| 1 | 100 min | ||||
| 2 | 160 min | ||||
| 3 | 220 min | ||||
h: Stunde; min: Minute; n. z.: nicht zutreffend
* Dosierung aus dem Schema zur Dosiserhöhung in Tabelle 2A
Während der Infusion sollte auf Anzeichen und Symptome von infusionsbedingten Reaktionen (IAR; infusion-associated reactions) wie Kopfschmerzen, Urtikaria, Fieber, Übelkeit und Erbrechen sowie andere Anzeichen oder Symptome einer Überempfindlichkeit geachtet werden. Je nach Schweregrad der Symptome kann die Infusion bei Bedarf verlangsamt, unterbrochen oder abgebrochen und geeignete medizinische Maßnahmen können eingeleitet werden.
Bei schwerer Überempfindlichkeitsreaktion und/oder anaphylaktischer Reaktion sollte die Behandlung mit Xenpozyme unverzüglich abgebrochen werden (siehe Abschnitt 4.4).
Am Ende der Infusion (wenn die Spritze oder der Infusionsbeutel leer ist) sollte die Infusionsleitung mit 0,9 % (9 mg/ml) Natriumchlorid-Injektionslösung mit der gleichen Infusionsgeschwindigkeit wie im letzten Teil der Infusion gespült werden.
Heiminfusion während der Erhaltungsphase
Für Patienten, die mit der Erhaltungsdosis behandelt werden und ihre Infusionen gut vertragen, kann eine Heiminfusion unter Aufsicht von medizinischem Fachpersonal in Erwägung gezogen werden. Die Entscheidung für einen Wechsel der Patienten auf eine Heiminfusion sollte nach Beurteilung und auf Empfehlung des verschreibenden Arztes erfolgen.
Bei der Verabreichung von Xenpozyme muss eine geeignete medizinische Betreuung, einschließlich in Notfallmaßnahmen geschultes Personal, vorhanden sein. Bei anaphylaktischen oder anderen Akutreaktionen sind die Infusion von Xenpozyme unverzüglich abzubrechen, geeignete medizinische Maßnahmen einzuleiten und ein Arzt zu konsultieren. Bei schweren Überempfindlichkeitsreaktionen sollten nachfolgende Infusionen nur in einer Umgebung erfolgen, in der eine Ausrüstung für Wiederbelebungsmaßnahmen verfügbar ist. Bei der Heiminfusion sollten die Dosis und Infusionsgeschwindigkeit identisch mit denen sein, die im klinischen Umfeld angewendet wurden und dürfen nicht ohne Anordnung durch den verschreibenden Arzt geändert werden. Bei versäumten Dosen oder verspäteter Infusion sollte der verschreibende Arzt kontaktiert werden, da nachfolgende Infusionen möglicherweise in einem überwachten klinischen Umfeld erfolgen müssen.
4.3 Gegenanzeigen
Lebensbedrohliche Überempfindlichkeit (anaphylaktische Reaktion) gegen Olipudase alfa oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile (siehe Abschnitt 4.4).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Keine Überwindung der Blut-Hirn-Schranke
Es ist nicht zu erwarten, dass Xenpozyme die Blut-Hirn-Schranke überwindet oder zentralnervöse Manifestationen der Erkrankung beeinflusst.
Infusionsbedingte Reaktionen (IAR; infusion-associated reactions)
In klinischen Studien traten bei ca. 60 % der mit Xenpozyme behandelten Patienten IAR auf. Zu diesen IAR zählten Überempfindlichkeitsreaktionen und Akute-Phase-Reaktionen (siehe Abschnitt 4.8). Die häufigsten IAR waren Kopfschmerzen, Urtikaria, Fieber, Übelkeit und Erbrechen (siehe Abschnitt 4.8). IAR traten normalerweise während der Dauer der Infusion bis zu 24 Stunden nach Abschluss der Infusion auf.
Schwerwiegende Nebenwirkungen, einschließlich Todesfälle, sind nach Überdosierung während der Dosissteigerungsphase aufgetreten (siehe Abschnitte 4.2 und 4.9).
Überempfindlichkeit/Anaphylaxie
Von Patienten, die mit Xenpozyme behandelt wurden, sind Überempfindlichkeitsreaktionen einschließlich Anaphylaxie berichtet worden (siehe Abschnitt 4.8). In klinischen Studien traten Überempfindlichkeitsreaktionen bei 9 (22,5 %) Erwachsenen und 9 (45 %) Kindern und Jugendlichen auf, darunter ein pädiatrischer Patient mit Anaphylaxie.
Behandlung
Die Patienten sollten während und für einen gemäß klinischer Beurteilung angemessenen Zeitraum nach der Infusion engmaschig überwacht werden. Die Patienten sind über die möglichen Symptome einer Überempfindlichkeit/Anaphylaxie aufzuklären und anzuweisen, bei Auftreten von Symptomen unverzüglich medizinische Hilfe aufzusuchen. Die Behandlung der IAR richtet sich nach dem Schweregrad der Anzeichen und Symptome und kann eine vorübergehende Unterbrechung der Infusion von Xenpozyme, eine Senkung der Infusionsgeschwindigkeit und/oder eine geeignete medizinische Behandlung umfassen.
Bei schwerer Überempfindlichkeit oder Anaphylaxie ist Xenpozyme unverzüglich abzusetzen und eine geeignete medizinische Behandlung einzuleiten. Der verschreibende Arzt muss die Risiken und den Nutzen der erneuten Gabe von Xenpozyme nach einer Anaphylaxie oder schweren Überempfindlichkeitsreaktion abwägen. Wird eine erneute Verabreichung von Xenpozyme nach einer Anaphylaxie in Erwägung gezogen, sollte sich der verschreibende Arzt hinsichtlich der erneuten Verabreichung mit dem lokalen Vertreter von Sanofi beraten. Bei Patienten mit schwerer Überempfindlichkeit kann ein Desensibilisierungsverfahren für Xenpozyme in Betracht gezogen werden (siehe Abschnitt 4.8). Bei solchen Patienten ist bei der erneuten Verabreichung von Xenpozyme äußerste Vorsicht geboten und es muss eine geeignete Ausrüstung für Wiederbelebungsmaßnahmen verfügbar sein.
Bei leichten oder mittelschweren IAR kann die Infusionsgeschwindigkeit verlangsamt oder die Infusion vorübergehend unterbrochen, die Dauer der einzelnen Schritte bei einer Einzelinfusion verlängert und/oder die Dosis von Xenpozyme verringert werden. Wenn bei einem Patienten eine Dosisreduktion erforderlich ist, sollte die erneute Dosissteigerung gemäß dem in Tabelle 1 für Erwachsene und in Tabelle 2A für Kinder und Jugendliche beschriebenen Schema erfolgen (siehe Abschnitt 4.2).
Patienten können zur Vermeidung oder Verringerung allergischer Reaktionen mit Antihistaminika, Antipyretika und/oder Glucocorticoiden vorbehandelt werden.
Immunogenität
Bei Erwachsenen sowie Kindern und Jugendlichen wurden während der klinischen Studien behandlungsbedingte Antikörper gegen das Arzneimittel (ADA; anti-drug antibodies) berichtet (siehe Abschnitt 4.8). IAR und Überempfindlichkeitsreaktionen können unabhängig von sich entwickelnden ADA auftreten. Die Mehrheit der IAR und Überempfindlichkeitsreaktionen war von leichter oder mittelschwerer Ausprägung und mit klinischen Standardverfahren zu behandeln. Bei Patienten, bei denen eine schwere Überempfindlichkeitsreaktion auf Olipudase alfa auftrat, kann ein Test auf IgE-ADA in Erwägung gezogen werden.
Auch wenn in den klinischen Studien kein Wirksamkeitsverlust berichtet wurde, kann ein Test auf IgG-ADA in Erwägung gezogen werden, falls das Ansprechen auf die Therapie nachlässt.
Vorübergehende Erhöhungen der Transaminasewerte
In klinischen Studien wurden vorübergehende Erhöhungen der Transaminasewerte (ALT oder AST) innerhalb von 24 bis 48 Stunden nach der Infusion während der Dosissteigerungsphase von Xenpozyme berichtet (siehe Abschnitt 4.8). Zum Zeitpunkt der nächsten vorgesehenen Infusion waren diese erhöhten Transaminasewerte im Allgemeinen auf die Werte vor der Infusion von Xenpozyme zurückgegangen.
Die Transaminasewerte (ALT und AST) sollten einen Monat vor Einleitung der Xenpozyme-Therapie bestimmt werden (siehe Abschnitt 4.2). Während der Dosissteigerung oder bei Wiederaufnahme der Behandlung nach versäumten Dosen sollten die Transaminasewerte innerhalb von 72 Stunden vor der nächsten vorgesehenen Xenpozyme-Infusion bestimmt werden. Wenn die Transaminasewerte zu Beginn bzw. vor einer Infusion während der Dosissteigerung mehr als das 2-Fache der ULN (Upper Limit of Normal, oberer Grenzwert einer Standardnormalverteilung) betragen, sollten die Transaminasewerte zusätzlich innerhalb von 72 Stunden nach dem Ende der Infusion bestimmt werden. Wenn die Transaminasewerte vor Infusionsbeginn über den Ausgangswert hinaus erhöht sind und mehr als das 2-Fache der ULN betragen, kann die Xenpozyme-Dosis in Abhängigkeit vom Ausmaß der Transaminaseerhöhung angepasst (Wiederholen oder Reduzieren der vorherigen Dosis) oder die Behandlung vorübergehend ausgesetzt werden (siehe Abschnitt 4.2). Nach Erreichen der empfohlenen Erhaltungsdosis kann die Untersuchung der Transaminasewerte im Rahmen der routinemäßigen klinischen Behandlung der ASMD erfolgen.
Natriumgehalt
Dieses Arzneimittel enthält 0,60 mg Natrium pro 4-mg-Durchstechflasche oder 3,02 mg Natrium pro 20-mg-Durchstechflasche, entsprechend 0,03 % beziehungsweise 0,15 % der von der WHO für einen Erwachsenen oder Jugendlichen empfohlenen maximalen täglichen Natriumaufnahme mit der Nahrung von 2 g und ≤ 0,08 % beziehungsweise ≤ 0,38 % der für ein Kind unter 16 Jahren maximal vertretbaren täglichen Natriumaufnahme mit der Nahrung.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt. Da es sich bei Olipudase alfa um ein rekombinantes, humanes Protein handelt, sind keine Cytochrom-P450-vermittelten Arzneimittelwechselwirkungen zu erwarten.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter wird geraten, während der Behandlung sowie bei Absetzen von Xenpozyme bis 14 Tage nach der letzten Dosisgabe eine wirksame Empfängnisverhütungsmethode anzuwenden.
Schwangerschaft
Bisher liegen begrenzte Erfahrungen mit der Anwendung von Olipudase alfa bei Schwangeren vor. Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Die Anwendung von Xenpozyme während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die nicht wirksam verhüten, wird nicht empfohlen, es sei denn, der mögliche Nutzen für die Mutter überwiegt die möglichen Risiken, einschließlich derer für das ungeborene Kind.
Stillzeit
Es ist nicht bekannt, ob Olipudase alfa in die Muttermilch übergeht. Olipudase alfa wurde in der Milch säugender Mäuse nachgewiesen (siehe Abschnitt 5.3). Ein Risiko für Säuglinge kann nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen oder die Behandlung mit Xenpozyme zu unterbrechen ist. Dabei ist sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau zu berücksichtigen.
Fertilität
Es liegen keine Daten zu den Wirkungen von Olipudase alfa auf die männliche und weibliche Fertilität beim Menschen vor. Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte schädliche Auswirkungen in Bezug auf die Fertilität (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Da in klinischen Studien von Hypotonie berichtet wurde, kann Xenpozyme geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen haben (siehe Abschnitt 4.8).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Schwerwiegende Nebenwirkungen wurden bei mit Xenpozyme behandelten Patienten berichtet und kamen in Form von Extrasystolen im Kontext einer anamnestisch bekannten Kardiomyopathie bei einem (2,5 %) erwachsenen Patienten und in Form von anaphylaktischer Reaktion, Urtikaria, Ausschlag, Überempfindlichkeit und erhöhtem Alaninaminotransferasewert bei jeweils einem (5 %) pädiatrischen Patienten vor. Die Inzidenz schwerwiegender IAR aufgrund von Überempfindlichkeit war bei Kindern und Jugendlichen höher als bei Erwachsenen. Ein erwachsener Patient brach die Behandlung aufgrund eines wiederkehrenden Ausschlages ab.
Die am häufigsten berichteten unerwünschten Arzneimittelwirkungen (UAW) waren Kopfschmerzen (31,7 %), Urtikaria (26,7 %), Fieber (25 %), Übelkeit (20 %), Abdominalschmerzen (16,7 %), Erbrechen (16,7 %), Pruritus (13,3 %), Myalgie (13,3 %), Ausschlag (11,7 %), Schmerzen im Oberbauch (10 %), Erythem (10 %) und Erhöhung des C-reaktiven Protein-Werts (11,7 %).
Tabellarische Auflistung der Nebenwirkungen
Die aus 4 klinischen Studien (eine Verträglichkeitsstudie mit erwachsenen Patienten, ASCEND, ASCEND-Peds und eine Verlängerungsstudie mit Erwachsenen sowie Kindern und Jugendlichen) gepoolte Sicherheitsanalyse umfasste insgesamt 60 Patienten (40 Erwachsene sowie 20 Kinder und Jugendliche), die Xenpozyme in einer Dosis von bis zu 3 mg/kg alle 2 Wochen erhielten.
Nebenwirkungen, die in der gepoolten Sicherheitsanalyse der klinischen Studien berichtet wurden, sind in Tabelle 5 nach Systemorganklasse angegeben, wobei folgende Häufigkeitskategorien verwendet wurden: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 5: Unerwünschte Arzneimittelwirkungen bei mit Xenpozyme behandelten Patienten in der gepoolten Analyse der klinischen Studien
| Systemorganklasse | Häufigkeit | |
| Sehr häufig | Häufig | |
| Erkrankungen des Immunsystems | Anaphylaxie und Überempfindlichkeit | |
| Erkrankungen des Nervensystems | Kopfschmerzen | |
| Augenerkrankungen | Okuläre Hyperämie, Augenbeschwerden, Augenjucken | |
| Herzerkrankungen | Palpitationen, Tachykardie | |
| Gefäßerkrankungen | Hypotonie, Hitzewallung, Flush | |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | Pharynxödem, pharyngeale Schwellung, Engegefühl im Hals, Giemen, Kehlkopfirritation, Dyspnoe, Rachenreizung | |
| Erkrankungen des Gastrointestinaltrakts | Übelkeit, Abdominalschmerzen, Erbrechen, Schmerzen im Oberbauch | Diarrhö, abdominale Beschwerden, gastrointestinale Schmerzen |
| Leber- und Gallenerkrankungen | Leberschmerzen | |
| Erkrankungen der Haut und des Unterhautzellgewebes | Urtikaria, Pruritus, Ausschlag, Erythem | Angioödem, fixes Exanthem, papulöser Ausschlag, makulöser Ausschlag, makulopapulöser Ausschlag, erythematöser Hautausschlag, juckender Ausschlag, morbilliformer Ausschlag, Knötchen, Makula |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Myalgie | Knochenschmerzen, Arthralgie, Rückenschmerzen |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Fieber | Schmerz, Schüttelfrost, Schmerzen an der Katheterstelle, katheterstellenbedingte Reaktion, Pruritus an der Katheterstelle, Schwellung an der Katheterstelle, Ermüdung, Asthenie |
| Systemorganklasse | Häufigkeit | |
| Sehr häufig | Häufig | |
| Untersuchungen | Erhöhung des C-reaktiven Proteins | Erhöhung der Alaninaminotransferase, Erhöhung der Aspartataminotransferase, Erhöhung des Serum-Ferritin-Werts, C-reaktives Protein anormal, Erhöhung der Körpertemperatur |
Beschreibung ausgewählter Nebenwirkungen
Infusionsbedingte Reaktionen (IAR) einschließlich Überempfindlichkeit/anaphylaktische Reaktionen
IAR wurden bei 57,5 % der Erwachsenen und bei 65 % der Kinder und Jugendlichen berichtet. Symptome einer IAR, die am häufigsten bei erwachsenen Patienten berichtet wurden, waren Kopfschmerzen (25 %), Übelkeit (17,5 %), Urtikaria (17,5 %), Myalgie (12,5 %), Arthralgie (10 %), Fieber (10 %), Pruritus (10 %), Erbrechen (7,5 %), Abdominalschmerzen (7,5 %), Erythem (7,5 %) und Ermüdung (7,5 %). Symptome einer IAR, die am häufigsten bei Kindern und Jugendlichen berichtet wurden, waren Fieber (40 %), Urtikaria (40 %), Erbrechen (30 %), Erhöhung des C-reaktives Proteins (20 %), Kopfschmerzen (20 %), Übelkeit (20 %), Erythem (15 %), Ausschlag (15 %), Erhöhung des Serum-Ferritin-Werts (15 %), Abdominalschmerzen (10 %) und Pruritus (10 %). IAR traten normalerweise während der Dauer der Infusion bis 24 Stunden nach Abschluss der Infusion auf.
IAR in Zusammenhang mit einer Überempfindlichkeit, einschließlich Anaphylaxie, traten in klinischen Studien bei 30 % der Patienten auf, darunter 22,5 % Erwachsene und 45 % Kinder und Jugendliche. Die am häufigsten berichteten Symptome einer IAR in Zusammenhang mit einer Überempfindlichkeit waren Urtikaria (25 %), Pruritus (10 %), Erythem (10 %) und Ausschlag (8,3 %).
Anaphylaktische Reaktionen wurden bei pädiatrischen Patienten sowohl in klinischen Studien als auch nach der Markteinführung berichtet. Bei einigen dieser Patienten wurden Anti-Olipudase-alfa-IgE-Antikörper nachgewiesen. Obwohl ein individuell angepasstes Desensibilisierungsschema bestimmten Patienten ermöglichte, die Langzeitbehandlung mit der empfohlenen Erhaltungsdosis wieder aufzunehmen, gab es auch Fälle, in denen die Desensibilisierung keinen Erfolg zeigte und die Behandlung aufgrund anaphylaktischer Reaktionen vor Erreichen der Erhaltungsdosis abgebrochen werden musste.
Bei 2 Erwachsenen und 3 Kindern und Jugendlichen waren die Symptome der IAR mit Veränderungen der Laborwerte (z. B. C-reaktives Protein, Ferritin) verbunden, was auf eine Akute-Phase-Reaktion hinweist.
Erhöhte Transaminasewerte
In den klinischen Studien wurden bei manchen der mit Xenpozyme behandelten Patienten während der Dosiseskalationsphase vorübergehende Erhöhungen der Transaminasewerte (ALT oder AST) innerhalb von 24 bis 48 Stunden nach einer Infusion berichtet. Diese erhöhten Werte gingen im Allgemeinen bis zur nächsten vorgesehenen Infusion auf die Transaminasewerte vor der vorherigen Infusion zurück.
Insgesamt gingen die mittleren ALT-Werte nach 52-wöchiger Behandlung mit Xenpozyme um 46,9 % und die AST-Werte um 40,2 % im Vergleich zu den Ausgangswerten zurück. Bei erwachsenen Patienten wiesen alle 16 Patienten mit zu Studienbeginn erhöhten ALT-Werten und 10 von 12 Patienten mit zu Studienbeginn erhöhten AST-Werten Werte im Normbereich auf.
Immunogenität
Insgesamt bildeten 19 von 40 (47,5 %) erwachsenen Patienten und 15 von 20 (75 %) Kindern und Jugendlichen, die mit Xenpozyme behandelt wurden, während der Behandlung Antikörper gegen das Arzneimittel (ADA). Die mediane Zeit zur Serokonversion nach der ersten Infusion von Xenpozyme betrug bei Erwachsenen ungefähr 52 Wochen und bei Kindern und Jugendlichen 12 Wochen. Die Mehrheit der ADA-positiven Patienten (16 von 19 Erwachsenen und 10 von 15 Kindern und Jugendlichen) zeigten ein geringfügiges ADA-Ansprechen (Spitzentiter ≤ 400) oder wurden wieder ADA-negativ. Drei ADA-positive Erwachsene und 4 ADA-positive Kinder und Jugendliche entwickelten intermediäre ADA-Antworten (der Spitzentiter lag im Bereich von 800 - 6 400). Acht der 19 ADA-positiven Erwachsenen und 9 der 15 ADA-positiven Kinder und Jugendlichen hatten neutralisierende Antikörper, welche die Aktivität von Olipudase alfa hemmten. Lediglich 2 Erwachsene sowie 3 Kinder und Jugendliche wiesen zu mehr als einem Zeitpunkt neutralisierende Antikörper auf. Bei einem pädiatrischen Patienten kam es zu einer anaphylaktischen Reaktion und der Bildung von IgE-ADA sowie IgG-ADA mit einem Spitzentiter von 1 600.
Es wurden keine Auswirkungen von ADA auf die Pharmakokinetik und Wirksamkeit von Xenpozyme bei Erwachsenen sowie Kindern und Jugendlichen beobachtet. Bei Patienten, die behandlungsbedingte ADA bildeten, traten bei einem größeren Anteil behandlungsbedingte IAR (einschließlich Überempfindlichkeitsreaktionen) auf als bei Patienten ohne behandlungsbedingte ADA (70,6 % vs. 46,2 %).
Kinder und Jugendliche
Abgesehen von einer höheren Inzidenz von IAR in Zusammenhang mit einer Überempfindlichkeit bei Kindern und Jugendlichen im Vergleich zu Erwachsenen war das Sicherheitsprofil von Xenpozyme bei Kindern und Jugendlichen sowie Erwachsenen ähnlich.
Langzeitanwendung
Die mediane Expositionsdauer betrug 4,95 Jahre (Spanne: 0,4 bis 9,6 Jahre) bei Erwachsenen und 6,15 Jahre (Spanne 4,3 bis 8,2 Jahre) bei Kindern und Jugendlichen. Insgesamt war das Muster der Nebenwirkungen, die bei Erwachsenen sowie Kindern und Jugendlichen bei der Langzeitanwendung beobachtet wurden, ähnlich dem im ersten Jahr der Behandlung.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Fälle einer Xenpozyme-Überdosierung wurden bei Kindern und Jugendlichen während der Dosissteigerung berichtet. Bei einigen dieser Patienten traten innerhalb von 24 Stunden nach Behandlungsbeginn schwerwiegende Nebenwirkungen auf, darunter auch Todesfälle. Zu den wichtigsten klinischen Befunden gehörten Atemstillstand, Hypotonie, deutlich erhöhte Werte bei Leberfunktionstests und gastrointestinale Blutungen.
Es ist kein spezifisches Antidot bei einer Überdosierung von Xenpozyme bekannt. Im Falle einer Überdosierung muss die Infusion sofort gestoppt und der Patient in einem Krankenhaus engmaschig auf die Entwicklung von IAR, einschließlich Akute-Phase-Reaktionen, überwacht werden. Zur Behandlung von Nebenwirkungen siehe Abschnitte 4.4 und 4.8.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Andere Mittel für das alimentäre System und den Stoffwechsel, Enzyme, ATC-Code: A16AB25.
Wirkmechanismus
Olipudase alfa ist eine rekombinante, humane, saure Sphingomyelinase, die die Anreicherung von Sphingomyelin (SM) in den Organen von Patienten mit einem Mangel an saurer Sphingomyelinase (ASMD) reduziert.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit von Olipudase alfa wurde in 3 klinischen Studien (ASCEND bei erwachsenen Patienten, ASCEND-Peds bei pädiatrischen Patienten und eine Verlängerungsstudie bei erwachsenen und pädiatrischen Patienten) an insgesamt 61 Patienten mit ASMD untersucht.
Klinische Studie bei erwachsenen Patienten
Die Studie ASCEND ist eine multizentrische, randomisierte, doppelblinde, placebokontrollierte Studie der Phase II/III mit wiederholter Dosisgabe bei erwachsenen Patienten mit ASMD Typ A/B und B. Insgesamt 36 Patienten wurden randomisiert im Verhältnis 1:1 einer Behandlung mit Xenpozyme oder Placebo zugewiesen. Die Behandlung wurde in beiden Gruppen als intravenöse Infusion einmal alle 2 Wochen verabreicht. Bei Patienten, die Olipudase alfa erhielten, wurde die Dosis von 0,1 mg/kg auf eine Zieldosis von 3 mg/kg erhöht. Die Studie wurde in 2 aufeinanderfolgende Phasen eingeteilt: eine randomisierte, placebokontrollierte, doppelblinde Phase zur Primäranalyse bis Woche 52, an die eine verlängerte Behandlungsphase von bis zu 4 Jahren anschloss.
Patienten, die in der Phase zur Primäranalyse in den Placeboarm randomisiert wurden, wechselten in der Verlängerungsphase auf die aktive Behandlung und wurden auf die Zieldosis von 3 mg/kg auftitriert, während die Patienten im ursprünglichen Xenpozyme-Arm die Behandlung fortsetzten.
Patienten, die in die Studie aufgenommen wurden, hatten eine Diffusionskapazität der Lunge für Kohlenmonoxid (DLCO) ≤ 70 % des Sollwerts, ein Milzvolumen von ≥ 6-Fachen der Norm gemäß Magnetresonanztomografie (MRT) und Werte von ≥ 5 auf der Splenomegalie-bezogenen Skala (SRS). Insgesamt waren die demografischen und krankheitsspezifischen Merkmale zu Studienbeginn bei den beiden Behandlungsgruppen ähnlich. Das mediane Patientenalter betrug 30 Jahre (Spanne: 18-66 Jahre). Das mittlere (Standardabweichung, SD) Alter zum Zeitpunkt der ASMD-Diagnose betrug 18 (18,4) Jahre. Zu Studienbeginn waren bei 9 von 36 erwachsenen Patienten (25 %) neurologische Manifestationen zu erkennen, die mit der klinischen Diagnose ASMD Typ A/B übereinstimmten. Die anderen 27 Patienten wiesen eine klinische Diagnose auf, die mit ASMD Typ B übereinstimmte.
Diese Studie beinhaltete zwei voneinander getrennte primäre Wirksamkeitsendpunkte: die prozentuale Veränderung der DLCO des Sollwerts und des Milzvolumens (MN; multiples of normal) gemäß MRT zwischen Studienbeginn und Woche 52.
Sekundäre Wirksamkeitsendpunkte waren die prozentuale Veränderung des Lebervolumens (MN) und der Thrombozytenzahl zwischen Studienbeginn und Woche 52. Pharmakodynamische Parameter (Ceramid-Wert und Lyso-Sphingomyelin [eine deacetylierte Form von SM]-Wert) wurden ebenfalls beurteilt.
In der Xenpozyme-Gruppe wurden in der 52-wöchigen Phase zur Primäranalyse im Vergleich zur Placebogruppe Verbesserungen bei der mittleren prozentualen Veränderung der DLCO (% des Sollwerts) (p = 0,0004) und dem Milzvolumen (p < 0,0001) sowie dem mittleren Lebervolumen (p < 0,0001) und der Thrombozytenzahl (p = 0,0185) beobachtet. In Woche 26 der Behandlung, dem ersten Zeitpunkt der Endpunktbeurteilung nach Dosisgabe, wurde eine signifikante Verbesserung der mittleren prozentualen Veränderung der DLCO (% des Sollwerts), des Milzvolumens, des Lebervolumens und der Thrombozytenzahl festgestellt.
Die Ergebnisse der Phase zur Primäranalyse bis Woche 52 sind in Tabelle 6 aufgeführt.
Tabelle 6: Mittelwerte (SD) der Wirksamkeitsendpunkte zu Studienbeginn und adjustierte Mittelwerte (SE) der prozentualen Veränderung vom Studienbeginn bis Woche 52
| Placebo (N = 18) | Xenpozyme (N = 18) | Differenz [95%-KI] | p-Wert* | |
| Primäre Endpunkte | ||||
Mittlere DLCO bei Studienbeginn (in % des Sollwerts) Veränderung der DLCO des Sollwerts vom Studienbeginn bis Woche 52 (%) | 48,5 (10,8) 3 (3,4) | 49,4 (11,0) 22 (3,3) | n. z. 19 (4,8) [9,3; 28,7] | n. z. 0,0004 |
Mittleres Milzvolumen zu Studienbeginn (MN) Veränderung des Milzvolumens vom Studienbeginn bis Woche 52 (%) | 11,2 (3,8) 0,5 (2,5) | 11,7 (4,9) -39,4 (2,4) | n. z. -39,9 (3,5) [-47,1; -32,8] | n. z. < 0,0001 |
| Sekundäre Endpunkte | ||||
Mittleres Lebervolumen zu Studienbeginn (MN) Veränderung des Lebervolumens vom Studienbeginn bis Woche 52 (%) | 1,6 (0,5) -1,5 (2,5) | 1,4 (0,3) -28,1 (2,5) | n. z. -26,6 (3,6) [-33,9; -19,3] | n. z. < 0,0001 |
Mittlere Thrombozytenzahl zu Studienbeginn (109/l) Veränderung der Thrombozytenzahl vom Studienbeginn bis Woche 52 (%) | 115,6 (36,3) 2,5 (4,2) | 107,2 (26,9) 16,8 (4,0) | n. z. +14,3 (5,8) [2,6; 26,1] | n. z. 0,0185 |
* Statistisch signifikant nach Korrektur für multiples Testen
n. z.: nicht zutreffend
Zusätzlich ging Lyso-Sphingomyelin, das im Plasma von ASMD-Patienten erheblich erhöht vorliegt, signifikant zurück, was eine Abnahme des Sphingomyelingehalts in den Geweben widerspiegelt. Die adjustierten Mittelwerte der prozentualen Veränderung zwischen Studienbeginn und Woche 52 (Standardfehler, SE) betrugen beim Lyso-Sphingomyelin-Plasmaspiegel vor der Infusion in der Behandlungsgruppe unter Xenpozyme -77,7 % (3,9) und in der Placebogruppe -5,0 % (4,2). Der histopathologisch beurteilte Sphingomyelingehalt in der Leber nahm zwischen Studienbeginn und Woche 52 in der Behandlungsgruppe unter Xenpozyme um 92,0 % (SE: 8,1) (verglichen mit +10,3 % [SE: 7,8] in der Placebogruppe) ab.
Siebzehn von 18 Patienten, die zuvor Placebo erhielten, und 18 von 18 Patienten, die zuvor in der Phase zur Primäranalyse 52 Wochen lang mit Olipudase alfa behandelt wurden, begannen eine bis zu 4-jährige Behandlung mit Olipudase alfa bzw. setzten diese bis zu 4 Jahre lang fort. Die anhaltenden Wirkungen von Olipudase alfa auf die Wirksamkeitsendpunkte bis Woche 104 sind in Abbildung 1 und Abbildung 2 sowie Tabelle 7 aufgeführt.
Abbildung 1: Darstellung der adjustierten Mittelwerte und 95 %-Konfidenzintervalle der prozentualen Veränderung der DLCO des Sollwerts vom Studienbeginn bis Woche 104
- mITT-Population
Die senkrechten Balken stellen die 95 %-KI der adjustierten Mittelwerte dar. Adjustierte Mittelwerte und 95 %-KI gemäß einem gemischten Modell mit wiederholten Messungen (MMRM; mixed model repeated measures) für die Daten bis zu Woche 104. Die Patienten der ursprünglichen Placebogruppe erhielten bis Woche 52 Placebo und wechselten danach zu Olipudase alfa.
Abbildung 2: Darstellung der adjustierten Mittelwerte und 95 %-Konfidenzintervalle der
Veränderung des Milzvolumens (in MN) vom Studienbeginn bis Woche 104 – mITT- Population
Die senkrechten Balken stellen die 95 %-KI der adjustierten Mittelwerte dar. Adjustierte Mittelwerte und 95 %-KI gemäß einem gemischten Modell mit wiederholten Messungen (MMRM) für die Daten bis zu Woche 104. 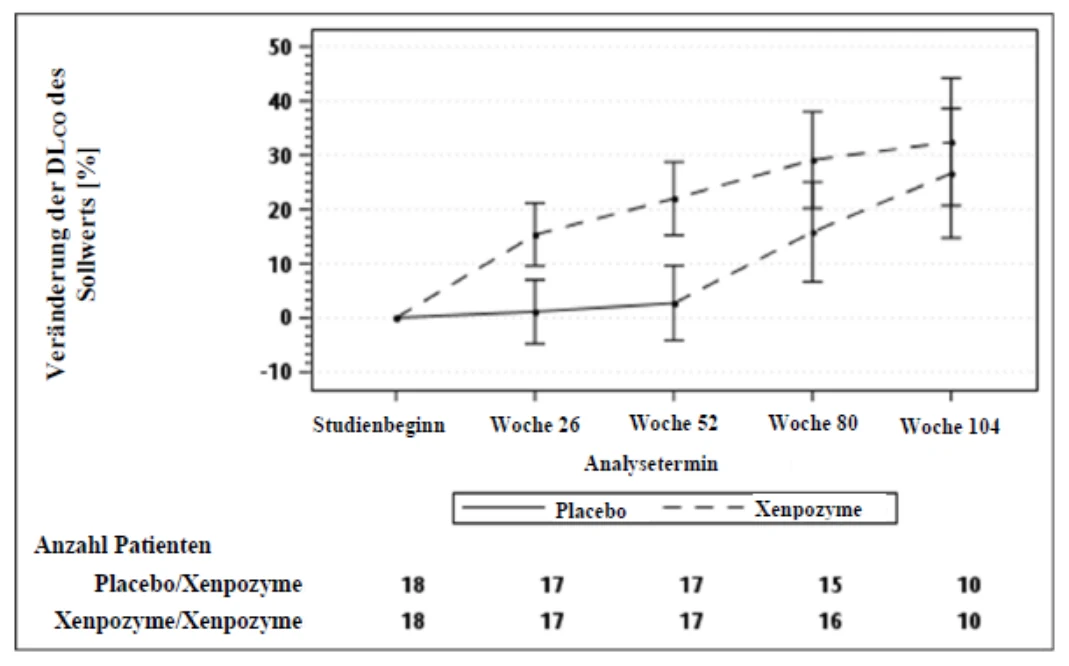
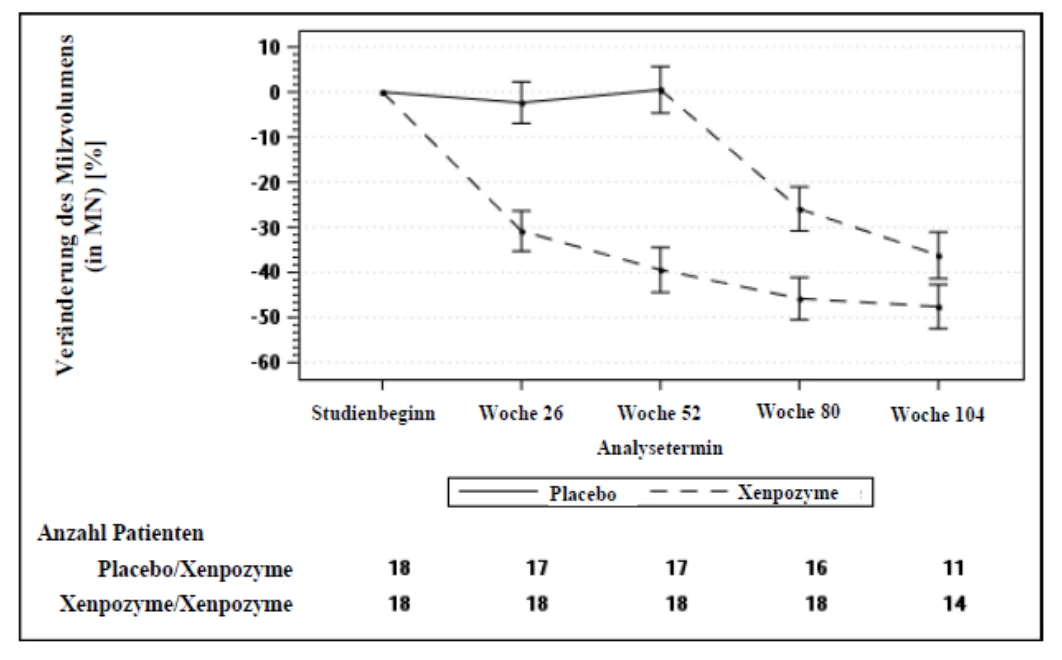
Die Patienten der ursprünglichen Placebogruppe erhielten bis Woche 52 Placebo und wechselten danach zu Olipudase alfa.
Tabelle 7: Adjustierte Mittelwerte der prozentualen Veränderung (SE) zwischen Studienbeginn und Woche 104 des Lebervolumens (in MN) und der Thrombozytenzahl (109/l) bei mit Olipudase alfa behandelten Patienten nach 104 Wochen
| Vorherige Olipudase-alfa-Gruppe | ||
Woche 52 (Beginn verlängerte Behandlungsphase) | Woche 104 | |
N Prozentuale Veränderung des Lebervolumens (SD) | 17 -27,8 (2,5) | 14 -33,4 (2,2) |
N Prozentuale Veränderung der Thrombozytenzahl (SD) | 18 16,6 (4,0) | 13 24,9 (6,9) |
N: Anzahl Patienten
Verlängerungsstudie bei erwachsenen Patienten
Fünf erwachsene Patienten, die an einer unverblindeten Dosissteigerungsstudie mit ASMD-Patienten teilnahmen, setzten die Behandlung in einer unverblindeten Verlängerungsstudie fort und erhielten Olipudase alfa für eine Dauer von bis zu > 9 Jahren.
Im Studienverlauf wurden bei Erwachsenen anhaltende Verbesserungen der DLCO (% des Sollwerts), des Milz- und Lebervolumens sowie der Thrombozytenzahl im Vergleich zum Ausgangswert festgestellt (siehe Tabelle 8).
Tabelle 8: Mittlere prozentuale Veränderung (SD) der Wirksamkeitsparameter zwischen Studienbeginn und Monat 78
| Monat 78 (N=5) | |
| Prozentuale Veränderung der DLCO (% des Sollwerts) (SD) | 55,3 % (48,1) |
| Prozentuale Veränderung des Milzvolumens (SD) | -59,5 % (4,7) |
| Prozentuale Veränderung des Lebervolumens (SD) | -43,7 % (16,7) |
| Prozentuale Veränderung der Thrombozytenzahl (SD) | 38,5 % (14,7) |
N: Anzahl Patienten
Kinder und Jugendliche
Die Studie ASCEND-Peds (klinische Studie der Phase I/II) ist eine multizentrische, unverblindete Studie mit wiederholter Verabreichung zur Untersuchung der Sicherheit und Verträglichkeit der Gabe von Olipudase alfa über 64 Wochen bei pädiatrischen Patienten < 18 Jahren mit ASMD (Typ A/B und B). Darüber hinaus wurden in Woche 52 exploratorische Wirksamkeitsendpunkte in Bezug auf Organomegalie, Lungen- und Leberfunktion sowie Längenwachstum beurteilt.
Bei insgesamt 20 Patienten (4 Jugendliche im Alter von 12 bis < 18 Jahren, 9 Kinder im Alter von 6 bis < 12 Jahren und 7 Kleinkinder/Kinder im Alter von < 6 Jahren) wurde die Olipudase-alfa-Dosis im Rahmen eines Dosissteigerungsregimes von 0,03 mg/kg auf eine Zieldosis von 3 mg/kg erhöht. Die Behandlung wurde bis zu 64 Wochen lang als intravenöse Infusion einmal alle 2 Wochen verabreicht. Die in die Studie aufgenommenen Patienten hatten ein Milzvolumen von ≥ 5-Fachen der Norm gemäß MRT. Die Patienten waren über alle Altersgruppen von 1,5 bis 17,5 Jahren verteilt und beide Geschlechter waren gleichermaßen vertreten. Das mittlere (SD) Alter zum Zeitpunkt der ASMD-Diagnose betrug 2,5 (2,5) Jahre. Zu Studienbeginn waren bei 8 von 20 pädiatrischen Patienten (40 %) neurologische Manifestationen zu erkennen, die mit der klinischen Diagnose ASMD Typ A/B übereinstimmten. Die anderen 12 Patienten wiesen eine klinische Diagnose auf, die mit ASMD Typ B übereinstimmte.
Die Behandlung mit Olipudase alfa führte in Woche 52 zu Verbesserungen bei der mittleren prozentualen Veränderung der DLCO des Sollwerts (in %), des Milz- und Lebervolumens, der Thrombozytenzahl und der Entwicklung des Längenwachstums (laut Z-Scores für Körpergröße) im Vergleich zum Studienbeginn (siehe Tabelle 9).
Tabelle 9: Mittelwerte (SD) der Wirksamkeitsparameter und adjustierte Mittelwerte (SE) der prozentualen Veränderung vom Studienbeginn bis Woche 52 (alle Alterskohorten)
Ausgangswert (N = 20) | Woche 52 (N = 20) | |
| Mittlere DLCO in % des Sollwerts (SD) Veränderung der DLCO* des Sollwerts (%) 95 %-KI | 54,8 (14,2) | 71,7 (14,8) 32,9 (8,3) 13,4; 52,5 |
| Mittleres Milzvolumen (in MN) (SD) Veränderung des Milzvolumens (in MN) (%) 95 %-KI | 19,0 (8,8) | 9,3 (3,9) -49,2 (2,0) -53,4; -45,0 |
| Mittleres Lebervolumen (in MN) (SD) Veränderung des Lebervolumens (in MN) (%) 95 %-KI | 2,7 (0,7) | 1,5 (0,3) -40,6 (1,7) -44,1; -37,1 |
| Mittlere Thrombozytenzahl [109/l] (SD) Veränderung der Thrombozytenzahl (%) 95 %-KI | 137,7 (62,3) | 173,6 (60,5) 34,0 (7,6) 17,9; 50,1 |
Mittlere Körpergröße als Z-Scores (SD) Veränderung der Z-Scores der Körpergröße (SD)* 95 %-KI | -2,1 (0,8) | -1,6 (0,8) 0,6 (0,4) 0,38; 0,73 |
*Die DLCO wurde bei 9 pädiatrischen Patienten im Alter von ≥ 5 Jahren untersucht, bei denen der Test durchgeführt werden konnte. Die Veränderung der Körpergröße (Z-Score) wurde bei 19 pädiatrischen Patienten untersucht.
Zusätzlich waren die adjustierten Mittelwerte der Plasmaspiegel von Ceramid und Lyso-Sphingomyelin vor der Infusion nach 52 Wochen Behandlung im Vergleich zum Ausgangswert um 57 % (SE: 5,1) bzw. 87,2 % (SE: 1,3) vermindert.
Die Wirkungen von Olipudase alfa auf Milz- und Lebervolumina sowie Thrombozytenzahl und die Körpergröße (Z-Scores) wurden bei allen in die Studie eingeschlossenen pädiatrischen Alterskohorten beobachtet.
Verlängerungsstudie bei pädiatrischen Patienten
Zwanzig pädiatrische Patienten, die an der ASCEND-Peds-Studie teilnahmen, setzten die Behandlung in einer unverblindeten Verlängerungsstudie fort und erhielten Olipudase alfa bis zu > 8 Jahre. Im Studienverlauf wurden bei pädiatrischen Patienten anhaltende Verbesserungen der Wirksamkeitsparameter (DLCO (% des Sollwerts), Milz- und Lebervolumina, Thrombozytenzahlen, Körpergröße (Z-Scores) und Knochenalter) bis Monat 48 beobachtet (siehe Tabelle 10).
Tabelle 10: Mittlere prozentuale Veränderung oder Veränderung (SD) zwischen Studienbeginn und Monat 48 (alle Alterskohorten) der Wirksamkeitsparameter
| Monat 48 | |
n Prozentuale Veränderung der DLCO (% des Sollwerts) (SD) | 5 60,3 (58,5) |
n Prozentuale Veränderung des Milzvolumens (SD) | 7 -69,1 (4,1) |
n Prozentuale Veränderung des Lebervolumens (SD) | 7 -55,4 (11,0) |
n Prozentuale Veränderung der Thrombozytenzahl (SD) | 5 35,8 (42,4) |
n Veränderung der Körpergröße (Z-Scores) (SD) | 5 2,3 (0,8) |
n Veränderung des Knochenalters (Monate) (SD) | 7 18,5 (19,0) |
n: Anzahl Patienten
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Olipudase alfa wurde bei 49 erwachsenen Patienten mit ASMD aus allen klinischen Studien untersucht, die eine oder mehrere Dosen erhalten hatten. Bei der Dosis von 3 mg/kg einmal alle 2 Wochen betrugen die mittlere (prozentualer Variationskoeffizient, % VK) Spitzenkonzentration (Cmax) und die Fläche unter der Konzentrations-Zeit-Kurve über ein Dosierungsintervall (AUC0-τ) im Steady State 30,2 µg/ml (17 %) bzw. 607 µg·h/ml (20 %).
Resorption
Es erfolgt keine Resorption, da Xenpozyme intravenös angewendet wird.
Verteilung
Das geschätzte mittlere (% VK) Verteilungsvolumen von Olipudase alfa beträgt 13,1 l (18 %).
Biotransformation
Olipudase alfa ist ein rekombinantes, humanes Enzym und wird vermutlich proteolytisch zu kleinen Peptiden und Aminosäuren abgebaut.
Elimination
Die mittlere (% VK) Clearance von Olipudase alfa beträgt 0,331 l/h (22 %). Die mittlere terminale Halbwertszeit (t1/2) reichte von 31,9 bis 37,6 Stunden.
Linearität/Nichtlinearität
Olipudase alfa zeigte über den Dosisbereich von 0,03 bis 3 mg/kg eine lineare Pharmakokinetik. Nach einem Schema der Dosiserhöhung von 0,1 mg/kg bis zur Erhaltungsdosis von 3 mg/kg einmal alle 2 Wochen war die Akkumulation von Olipudase alfa im Plasma minimal.
Besondere Patientengruppen
Es gab keine klinisch bedeutsamen geschlechtsspezifischen Unterschiede bei der Pharmakokinetik von Olipudase alfa.
Populationspharmakokinetische Analysen deuteten darauf hin, dass die Exposition bei asiatischen Patienten (n = 2) und Patienten anderer Ethnien (n = 2) innerhalb des Expositionsbereichs lagen, der bei kaukasischen Patienten beobachtet wurde.
Ältere Patienten (≥ 65 Jahre alt)
Populationspharmakokinetische Analysen wiesen auf keinen Unterschied bei der Exposition von älteren Patienten hin (in den klinischen Studien zu Xenpozyme waren nur 2 Patienten im Alter zwischen 65 und 75 Jahren eingeschlossen).
Kinder und Jugendliche
Die Pharmakokinetik von Olipudase alfa wurde bei 20 pädiatrischen Patienten, darunter 4 Jugendliche, 9 Kinder und 7 Kinder/Kleinkinder, beurteilt (Tabelle 11). Die Exposition gegenüber Olipudase alfa war bei pädiatrischen Patienten geringer als bei erwachsenen Patienten. Diese Unterschiede wurden jedoch nicht als klinisch bedeutsam erachtet.
Tabelle 11: Mittelwerte (% VK) pharmakokinetischer Parameter von Olipudase alfa nach Gabe von 3 mg/kg alle 2 Wochen bei Jugendlichen, Kindern und Kindern/Kleinkindern mit ASMD
| Altersgruppe | Alter (Jahre) | Cmax (µg/ml) | AUC0-τ (µg·h/ml) | ||
| Jugendliche (n = 4) | 12 < 18 | 27,5 (8) | 529 (7) | ||
| Kinder (n = 9) | 6 < 12 | 24,0 (10) | 450 (15) | ||
Kinder/Kleinkinder (n = 7) | < 6 | 22,8 (8) | 403 (11) | ||
| Beschreibende Statistik der Post-hoc-Schätzer der Exposition im Steady State mithilfe der | |||||
| populationspharmakokinetischen Analyse. | |||||
| AUC0-τ: Fläche unter der Plasmakonzentrations-Zeit-Kurve über ein Dosierungsintervall; | |||||
| Cmax: maximale Plasmakonzentration; n: Anzahl der Patienten. | |||||
Eingeschränkte Leberfunktion
Olipudase alfa ist ein rekombinantes Protein und wird vermutlich proteolytisch abgebaut. Daher ist nicht zu erwarten, dass eine Leberfunktionsstörung die Pharmakokinetik von Olipudase alfa beeinflusst.
Eingeschränkte Nierenfunktion
Vier Patienten (11,1 %) mit leicht eingeschränkter Nierenfunktion (60 ml/min ≤ Kreatinin-Clearance < 90 ml/min) wurden in die ASCEND-Studie aufgenommen. Die Pharmakokinetik von Olipudase alfa zeigte bei Patienten mit leichter Nierenfunktionsstörung keine klinisch bedeutsamen Unterschiede. Die Auswirkungen einer mittelschweren bis schweren Nierenfunktionsstörung auf die Pharmakokinetik von Olipudase alfa sind nicht bekannt. Es ist nicht zu erwarten, dass Olipudase alfa über die Nieren ausgeschieden wird. Daher ist nicht zu erwarten, dass eine Nierenfunktionsstörung die Pharmakokinetik von Olipudase alfa beeinflusst.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Sicherheitspharmakologie, Toxizität bei einmaliger Gabe und Toxizität bei wiederholter Gabe, die an Wildtyp-Tieren (Mäusen, Ratten, Kaninchen, Hunden und Affen) durchgeführt wurden, lassen die präklinischen Daten bei Dosen, welche die für den Menschen empfohlene maximale Dosis (MRHD) um das 10-Fache überschreiten, keine besonderen Gefahren für den Menschen erkennen. Studien zur Beurteilung der Mutagenität und des kanzerogenen Potenzials von Olipudase alfa wurden nicht durchgeführt.
Bei Knockout-Mäusen für die saure Sphingomyelinase (ASMKO-Mäuse, ein Tiermodell für die ASMD) trat nach Verabreichung von Einzeldosen von Olipudase alfa in Form von intravenöser Bolusinjektion, die ≥ 3,3-mal höher waren als die MRHD, Mortalität auf. Allerdings zeigen Studien zur Toxizität bei wiederholter Gabe, dass die Verabreichung von Olipudase alfa über ein Schema zur Dosissteigerung zu keiner substanzbezogenen Mortalität führte und den Schweregrad anderer Toxizitätsbefunde reduzierte, und zwar bis zur höchsten getesteten Dosis, die 10-mal höher war als die MRHD.
Bei trächtigen Mäusen, die täglich mit Olipudase alfa in einer Dosierung behandelt wurden, die geringer war als die Exposition beim Menschen unter der empfohlenen therapeutischen Erhaltungsdosis und Anwendungshäufigkeit, wurde eine erhöhte Anzahl von Exenzephalie beobachtet. Diese Inzidenz war geringfügig höher als die aus früheren Kontrolldaten. Die Relevanz dieser Beobachtung für den Menschen ist nicht bekannt. Die tägliche intravenöse Anwendung von Olipudase alfa bei trächtigen Kaninchen führte in Dosierungen, die die Exposition beim Menschen bei der empfohlenen therapeutischen Erhaltungsdosis und Anwendungshäufigkeit signifikant überstiegen, nicht zu fötalen Fehlbildungen oder Abweichungen.
Bei Mäusen, denen am 7. postpartalen Tag 3 mg/kg Olipudase alfa verabreicht wurde, wurde Olipudase alfa 2 Tage nach der Verabreichung in der Milch nachgewiesen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Methionin
Dinatriumhydrogenphosphat 7 H2O
Natriumdihydrogenphosphat 1 H2O
Saccharose
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflaschen
60 Monate.
Rekonstituiertes Arzneimittel
Die chemische, physikalische und mikrobiologische Haltbarkeit nach Anbruch und Rekonstitution mit sterilem Wasser für Injektionszwecke wurde für bis zu 24 Stunden bei 2 °C – 8 °C oder 6 Stunden bei Raumtemperatur (bis zu 25 °C) nachgewiesen.
Aus mikrobiologischer Sicht sollte das rekonstituierte Arzneimittel sofort verwendet werden. Falls die Verdünnung nicht sofort erfolgt, ist der Anwender für die Lagerungsdauer und -bedingungen nach Anbruch verantwortlich, welche normalerweise 24 Stunden bei 2 °C – 8 °C nicht überschreiten sollten.
Verdünntes Arzneimittel
Die chemische, physikalische und mikrobiologische Haltbarkeit nach Verdünnung mit 0,9 % (9 mg/ml) Natriumchlorid-Injektionslösung auf 0,1 mg/ml bis 3,5 mg/ml wurde für 24 Stunden bei 2 °C – 8 °C und bis zu 12 Stunden (einschließlich Infusionsdauer) bei Aufbewahrung bei Raumtemperatur (bis zu 25 °C) nachgewiesen.
Aus mikrobiologischer Sicht sollte das verdünnte Arzneimittel sofort verwendet werden. Falls es nach der Verdünnung nicht sofort verwendet wird, ist der Anwender für die Lagerungsdauer und -bedingungen nach Anbruch verantwortlich, welche normalerweise 24 Stunden bei 2 °C – 8 °C, gefolgt von 12 Stunden (einschließlich Infusionsdauer) bei Raumtemperatur (bis zu 25 °C) nicht überschreiten sollten.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Aufbewahrungsbedingungen nach Rekonstitution und Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Xenpozyme 4 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
4 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung in einer 5-ml-Durchstechflasche (TypI--Glas) mit silikonisiertem Lyophilisierungsstopfen aus Chlorbutylelastomer und Aluminiumversiegelung mit Flip-off-Schutzkappe aus Kunststoff.
Jede Packung enthält 1, 5 oder 10 Durchstechflaschen. Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
Xenpozyme 20 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
20 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung in einer 20-ml-Durchstechflasche (Typ-I-Glas) mit silikonisiertem Lyophilisierungsstopfen aus Chlorbutylelastomer und Aluminiumversiegelung mit Flip-off-Schutzkappe aus Kunststoff.
Jede Packung enthält 1, 5, 10 oder 25 Durchstechflaschen. Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Die Durchstechflaschen sind nur für den einmaligen Gebrauch bestimmt.
Die Infusionen sind schrittweise und vorzugsweise mit einer Infusionspumpe durchzuführen.
Zubereitung der Infusionslösung gemäß Dosierung
Das Pulver für ein Konzentrat zur Herstellung einer Infusionslösung muss mit sterilem Wasser für Injektionszwecke rekonstituiert, mit 0,9 % (9 mg/ml) Natriumchlorid-Injektionslösung verdünnt und dann mittels intravenöser Infusion verabreicht werden.
Rekonstitution und Verdünnung müssen unter aseptischen Bedingungen erfolgen. Bei der Zubereitung der Infusionslösung dürfen zu keiner Zeit Filtervorrichtungen verwendet werden. Bei der Rekonstitution und Verdünnung ist Schaumbildung zu vermeiden.
- 1)
Anzahl der zu rekonstituierenden Durchstechflaschen auf Grundlage des individuellen
Patientengewichts und der verschriebenen Dosis bestimmen.
Patientengewicht (kg) × Dosis (mg/kg) = Patientendosis (in mg). Zum Beispiel bei der Verwendung von 20-mg-Durchstechflaschen: Patientendosis (in mg) geteilt durch 20 mg/Durchstechflasche = Anzahl der zu rekonstituierenden Durchstechflaschen. Wenn die Anzahl an Durchstechflaschen einen Bruchteil enthält, zur nächsten ganzen Zahl aufrunden.
- 2)
Erforderliche Anzahl an Durchstechflaschen aus dem Kühlschrank nehmen und ungefähr 20 bis
30 Minuten beiseitestellen, damit sie Raumtemperatur annehmen können.
- 3)
Jede Durchstechflasche rekonstituieren, indem
1,1 ml steriles Wasser für Injektionszwecke in eine 4-mg-Durchstechflasche 5,1 ml steriles Wasser für Injektionszwecke in eine 20-mg-Durchstechflasche mit langsamer, tropfenweiser Zuführung an der Innenseite der Durchstechflasche gegeben wird.
- 4) Jede Durchstechflasche schräg halten und vorsichtig hin- und herrollen. Jede Durchstechflasche ergibt eine klare, farblose Lösung mit einer Konzentration von 4 mg/ml.
- 5)
Rekonstituierte Lösung in den Durchstechflaschen visuell auf Partikel und Verfärbung prüfen.
Die Xenpozyme-Lösung muss klar und farblos sein. Durchstechflaschen mit lichtundurchlässigen Partikeln oder Verfärbungen dürfen nicht verwendet werden.
- 6) Das der verschriebenen Dosis entsprechende Volumen der rekonstituierten Lösung aus der geeigneten Anzahl an Durchstechflaschen entnehmen und mit 0,9 % (9 mg/ml) Natriumchlorid-Injektionslösung je nach Infusionsvolumen in einer Spritze oder einem Infusionsbeutel verdünnen (siehe Tabelle 12 für empfohlenes Gesamtvolumen der Infusion abhängig vom Alter und/oder Gewicht des Patienten).
Tabelle 12: Empfohlene Volumina für die Infusion
| Körpergewicht ≥ 3 kg bis < 10 kg | Körpergewicht ≥ 10 kg bis < 20 kg | Körpergewicht ≥ 20 kg (Kinder und Jugendliche < 18 Jahre) | Erwachsene Patienten (≥ 18 Jahre) | |
Dosis (mg/kg) | Gesamtvolumen der Infusion (ml) | Gesamtvolumen der Infusion (ml) | Gesamtvolumen der Infusion (ml) | Gesamtvolumen der Infusion (ml) |
| 0,03 | Variables Volumen abhängig vom Körpergewicht | Variables Volumen abhängig vom Körpergewicht | 5 | n. z. |
| 0,1 | Variables Volumen abhängig vom Körpergewicht | 5 | 10 | 20 |
| 0,3 | 5 | 10 | 20 | 100 |
| 0,6 | 10 | 20 | 50 | 100 |
| 1 | 20 | 50 | 100 | 100 |
| 2 | 50 | 75 | 200 | 100 |
| 3 | 50 | 100 | 250 | 100 |
Variable Infusionsendvolumina nach Körpergewicht bei Kindern und Jugendlichen (siehe
Tabelle 12):
Infusionslösung mit 0,1 mg/ml zubereiten, indem 0,25 ml (1 mg) der in Schritt 3)
rekonstituierten Lösung und 9,75 ml 0,9 % (9 mg/ml) Natriumchlorid-Injektionslösung in einer leeren 10-ml-Spritze gemischt werden.
- Erforderliches Volumen (ml) für die Patientendosis (mg) berechnen. Beispiel: 0,3 mg ÷ 0,1 mg/ml = 3 ml
Anweisungen zur Verdünnung für ein Gesamtvolumen zwischen 5 und 20 ml mit einer
Spritze:
- Das erforderliche Volumen der rekonstituierten Lösung langsam an der Innenseite der leeren Spritze abgeben.
- Langsam eine ausreichende Menge an 0,9 % (9 mg/ml) Natriumchlorid-Injektionslösung zugeben, um das erforderliche Gesamtinfusionsvolumen zu erhalten (Schaumbildung in der Spritze vermeiden).
Anweisungen zur Verdünnung für ein Gesamtvolumen ab 50 ml mit einem
Infusionsbeutel:
Leerer Infusionsbeutel:
- Das erforderliche Volumen der rekonstituierten Lösung aus Schritt 3) langsam in den sterilen Infusionsbeutel geeigneter Größe geben.
Langsam eine ausreichende Menge an 0,9 % (9 mg/ml) Natriumchlorid-
Injektionslösung zugeben, um das erforderliche Gesamtinfusionsvolumen zu erhalten (Schaumbildung im Beutel vermeiden).
Vorgefüllter Infusionsbeutel:
Aus dem mit 0,9 % (9 mg/ml) Natriumchlorid-Injektionslösung vorgefüllten
Infusionsbeutel ein entsprechendes Volumen der Natriumchlorid-Injektionslösung entnehmen, um ein Endvolumen wie in Tabelle 12 angegeben zu erhalten.
- Langsam das erforderliche Volumen der rekonstituierten Lösung aus Schritt 3) in den Infusionsbeutel geben (Schaumbildung im Beutel vermeiden).
- Spritze oder Infusionsbeutel zum Mischen vorsichtig umdrehen. Nicht schütteln. Da es sich hierbei um eine Proteinlösung handelt, tritt nach dem Verdünnen gelegentlich eine leichte Ausflockung (beschrieben als dünne, transparente Fäden) auf.
- Die verdünnte Lösung muss bei der Verabreichung durch einen 0,2-µm-Inline-Leitungsfilter mit geringer Proteinbindung gefiltert werden.
Nach Abschluss der Infusion sollte die Infusionsleitung mit 0,9 % (9 mg/ml) Natriumchlorid-
Injektionslösung mit der gleichen Infusionsgeschwindigkeit wie im letzten Teil der Infusion gespült werden.
Entsorgung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Sanofi B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Niederlande
8. ZULASSUNGSNUMMER(N)
EU/1/22/1659/001
EU/1/22/1659/002
EU/1/22/1659/003
EU/1/22/1659/004
EU/1/22/1659/005
EU/1/22/1659/006
EU/1/22/1659/007
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 24. Juni 2022
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.