


Fachinformation - Xanirva Duo 2,5 mg/50 mg Hartkapseln
1. BEZEICHNUNG DES ARZNEIMITTELS
Xanirva Duo 2,5 mg/50 mg Hartkapseln
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Hartkapsel enthält 2,5 mg Rivaroxaban und 50 mg Acetylsalicylsäure.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Hartkapsel enthält 315,05 mg Lactose, siehe Abschnitt 4.4.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Hartkapsel (Kapsel).
Weiße, opake Hartgelatinekapsel der Größe 00 (23,5 ± 0,4 mm), die zwei weiße bis cremefarbene, runde, bikonvexe, auf beiden Seiten glatte Tabletten und ein weißes kristallines Pulver enthält.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Xanirva Duo, allein oder zusammen mit Clopidogrel oder Ticlopidin, ist bei erwachsenen Patienten indiziert zur Prophylaxe atherothrombotischer Ereignisse nach einem akuten Koronarsyndrom (ACS) mit erhöhten kardialen Biomarkern (siehe Abschnitte 4.3, 4.4 und 5.1).
Xanirva Duo ist indiziert zur Prophylaxe atherothrombotischer Ereignisse bei erwachsenen Patienten mit koronarer Herzerkrankung (KHK) oder symptomatischer peripherer arterieller Verschlusserkrankung (pAVK) und einem hohen Risiko für ischämische Ereignisse.
4.2 Dosierung und Art der Anwendung
Dosierung
- ACS
Patienten müssen eine Kapsel Xanirva Duo zweimal täglich – allein oder zusätzlich zu entweder einer Tagesdosis von 75 mg Clopidogrel oder einer üblichen Tagesdosis von Ticlopidin – einnehmen.
Bei der Behandlung muss bei jedem einzelnen Patienten regelmäßig eine Nutzen-Risiko-Abwägung in Hinblick auf ischämische Ereignisse und Blutungsrisiko erfolgen. Über eine Verlängerung der Behandlung über 12 Monate hinaus ist auf individueller Basis zu entscheiden, da es nur begrenzte Erfahrungen über einen Zeitraum bis zu 24 Monate gibt (siehe Abschnitt 5.1).
Die Behandlung mit Xanirva Duo soll so bald wie möglich nach der Stabilisierung des ACS-Ereignisses (einschließlich Revaskularisationsmaßnahmen) erfolgen, jedoch frühestens 24 Stunden nach Einweisung in ein Krankenhaus und zu dem Zeitpunkt, an dem eine Therapie mit parenteral verabreichten Antikoagulanzien üblicherweise abgesetzt wird.
- KHK/pAVK
Patienten müssen eine Kapsel Xanirva Duo zweimal täglich einnehmen.
Bei Patienten nach erfolgreicher Revaskularisationsmaßnahme der unteren Extremitäten (chirurgisches oder endovaskuläres Verfahren einschließlich Hybrideingriffen) aufgrund einer symptomatischen pAVK darf die Behandlung erst nach Einsetzen der Hämostase aufgenommen werden (siehe Abschnitt 5.1).
Die Behandlungsdauer muss auf Basis regelmäßiger Untersuchungen für jeden Patienten individuell bestimmt werden. Dabei muss das Risiko für thrombotische Ereignisse gegenüber dem Blutungsrisiko berücksichtigt werden.
- ACS, KHK/pAVK
Gleichzeitige Anwendung mit Thrombozytenaggregationshemmern
Bei Patienten mit einem akuten thrombotischen Ereignis oder einem vaskulären Eingriff und dem Bedarf einer dualen Thrombozytenaggregationshemmung muss die Fortsetzung der Behandlung mit Xanirva Duo in Abhängigkeit von der Art des Ereignisses oder der Prozedur und dem Behandlungsschema der Thrombozytenaggregationshemmung bewertet werden.
Versäumte Dosis
Wenn eine Dosis vergessen wurde, soll der Patient die übliche Dosis zum nächsten vorgesehenen Zeitpunkt wie empfohlen einnehmen. Es darf keine doppelte Dosis eingenommen werden, um eine vergessene Einnahme nachzuholen.
Umstellung von Vitamin-K-Antagonisten (VKA) auf Xanirva Duo
Wenn Patienten von VKA auf Xanirva Duo umgestellt werden, könnten die International Normalised Ratio (INR)-Werte nach der Einnahme von Xanirva Duo fälschlicherweise erhöht sein. Die INR ist zur Bestimmung der antikoagulatorischen Wirkung von Xanirva Duo nicht aussagekräftig und darf deshalb nicht angewendet werden (siehe Abschnitt 4.5).
Umstellung von Xanirva Duo auf Vitamin-K-Antagonisten (VKA)
Es besteht die Möglichkeit einer nicht angemessenen Antikoagulation während der Umstellung von Xanirva Duo auf VKA. Eine kontinuierlich angemessene Antikoagulation muss während jeder Umstellung auf ein alternatives Antikoagulans sichergestellt sein. Es muss beachtet werden, dass Xanirva Duo zu einer erhöhten INR beitragen kann.
Bei Patienten, die von Xanirva Duo auf VKA umgestellt werden, ist der VKA gleichzeitig anzuwenden, bis die INR ≥ 2,0 ist. Während der ersten zwei Tage der Umstellungszeit ist die übliche Anfangsdosierung des VKA anzuwenden, gefolgt von einer VKA-Dosierung, die sich an den INR-Werten orientiert. Bei Patienten, die gleichzeitig Xanirva Duo und VKA einnehmen, soll die INR-Messung nicht früher als 24 Stunden nach der vorhergehenden Einnahme, aber vor der nächsten Einnahme von Rivaroxaban 2,5 mg/Acetylsalicylsäure erfolgen. Sobald Xanirva Duo abgesetzt ist, kann eine zuverlässige INR-Bestimmung erfolgen, wenn die letzte Einnahme mindestens 24 Stunden zurückliegt (siehe Abschnitte 4.5 und 5.2).
Umstellung von parenteral verabreichten Antikoagulanzien auf Xanirva Duo Bei Patienten, die momentan ein parenterales Antikoagulans verabreicht bekommen, ist das parenterale Antikoagulans abzusetzen. Mit Xanirva Duo ist 0 bis 2 Stunden vor dem Zeitpunkt, zu dem die nächste geplante Verabreichung des parenteralen Arzneimittels (z. B. niedermolekulare Heparine) fällig wäre, oder zum Zeitpunkt des Absetzens eines kontinuierlich verabreichten parenteralen Arzneimittels (z. B. intravenös verabreichtes unfraktioniertes Heparin) zu beginnen.
Umstellung von Xanirva Duo auf parenteral verabreichte Antikoagulanzien
Verabreichen Sie die erste Dosis des parenteralen Antikoagulans zu dem Zeitpunkt, zu dem die nächste Dosis von Xanirva Duo eingenommen werden würde.
Besondere Patientengruppen
Nierenfunktionsstörungen
Die begrenzten klinischen Daten von Patienten mit einer schweren Nierenfunktionsstörung (Kreatinin-Clearance 15-29 ml/min) weisen auf signifikant erhöhte Rivaroxaban-Plasmakonzentrationen hin. Das Risiko einer Nierenfunktionsstörung und eines akuten Nierenversagens kann durch Acetylsalicylsäure weiter erhöht werden. Die Anwendung von Xanirva Duo ist bei Patienten mit schwerer Nierenfunktionsstörung kontraindiziert. (siehe Abschnitte 4.3 und 4.4).
Bei Patienten mit einer leichten Nierenfunktionsstörung (Kreatinin-Clearance 50-80 ml/min) oder mittelschweren Nierenfunktionsstörung (Kreatinin-Clearance 30-49 ml/min) ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Leberfunktionsstörungen
Xanirva Duo ist kontraindiziert bei Patienten mit Lebererkrankungen, die mit einer Koagulopathie und einem klinisch relevanten Blutungsrisiko verbunden sind, einschließlich zirrhotischer Patienten mit Child-Pugh B und C. Eine engmaschige ärztliche Überwachung ist erforderlich, wenn Patienten mit eingeschränkter Leberfunktion mit Xanirva Duo behandelt werden (siehe Abschnitte 4.3 und 5.2).
Ältere Patienten
Es ist keine Dosisanpassung erforderlich (siehe Abschnitte 4.4 und 5.2).
Mit zunehmendem Alter steigt das Blutungsrisiko (siehe Abschnitt 4.4).
Körpergewicht
Es ist keine Dosisanpassung erforderlich (siehe Abschnitte 4.4 und 5.2).
Geschlecht
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Xanirva Duo bei Kindern im Alter von 0 bis 18 Jahren ist nicht erwiesen. Es liegen keine Daten vor. Daher wird die Anwendung von Xanirva Duo bei Kindern unter 18 Jahren nicht empfohlen.
Art der Anwendung
Xanirva Duo ist zum Einnehmen.
Die Kapseln können unabhängig von Mahlzeiten eingenommen werden (siehe Abschnitte 4.5 und 5.2).
Falls Patienten nicht in der Lage sind, die Kapseln als Ganzes zu schlucken, können die Kapseln geöffnet werden und deren Inhalt unmittelbar vor der Anwendung zerstoßen und mit Wasser gemischt und dann eingenommen werden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen die Wirkstoffe, andere Salicylate oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Akute, klinisch relevante Blutungen.
Läsionen oder klinische Situationen, wenn diese als signifikantes Risiko für eine schwere Blutung angesehen werden. Dies können unter anderem akute oder kürzlich aufgetretene gastrointestinale Ulzerationen, maligne Neoplasien mit hohem Blutungsrisiko, kürzlich aufgetretene Hirn- oder Rückenmarksverletzungen, kürzlich erfolgte chirurgische Eingriffe an Gehirn, Rückenmark oder Augen, kürzlich aufgetretene intrakranielle Blutungen, bekannte oder vermutete Ösophagusvarizen, arteriovenöse Fehlbildungen, vaskuläre Aneurysmen oder größere intraspinale oder intrazerebrale vaskuläre Anomalien sein.
Hämorrhagische Diathese.
Asthmaanfälle in der Vergangenheit, die durch die Anwendung von Salicylaten oder Substanzen mit ähnlicher Wirkung, insbesondere nichtsteroidale Antirheumatika, ausgelöst wurden.
Stark eingeschränkte Nierenfunktion (Kreatinin-Clearance < 30 ml/min).
Schwere nicht eingestellte Herzinsuffizienz.
Die gleichzeitige Anwendung von anderen Antikoagulanzien, z. B. unfraktionierte Heparine (UFH), niedermolekulare Heparine (Enoxaparin, Dalteparin etc.), Heparinderivate (Fondaparinux etc.), orale Antikoagulanzien (Warfarin, Dabigatranetexilat, Apixaban etc.), außer in der speziellen Situation der Umstellung der Antikoagulationstherapie (siehe Abschnitt 4.2) oder wenn UFH in Dosen angewendet werden, die notwendig sind, um die Durchgängigkeit eines zentralvenösen oder arteriellen Katheters zu erhalten (siehe Abschnitt 4.5).
Gleichzeitige Behandlung von ACS mit einer plättchenhemmenden Behandlung bei Patienten mit anamnestischem Schlaganfall oder transitorischer ischämischer Attacke (TIA) (siehe Abschnitt 4.4).
Gleichzeitige Behandlung von KHK/pAVK mit ASS bei Patienten mit früherem hämorrhagischem oder lakunärem Schlaganfall oder einem Schlaganfall im vergangenen Monat (siehe Abschnitt 4.4). Gleichzeitige Behandlung mit Methotrexat in einer Dosis von 15 mg oder mehr pro Woche (siehe Abschnitt 4.5).
Lebererkrankungen, die mit einer Koagulopathie und einem klinisch relevanten Blutungsrisiko verbunden sind, einschließlich zirrhotischer Patienten mit Child-Pugh B und C (siehe Abschnitt 5.2).
Schwangerschaft und Stillzeit (siehe Abschnitt 4.6).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Bei ACS-Patienten wurden die Wirksamkeit und Sicherheit von Rivaroxaban in Kombination mit den Thrombozytenaggregationshemmern ASS allein oder ASS plus Clopidogrel/Ticlopidin untersucht. Bei Patienten mit hohem Risiko für ischämische Ereignisse und mit KHK/pAVK wurden die Wirksamkeit und Sicherheit von Rivaroxaban in Kombination mit ASS untersucht. Bei Patienten nach einer kürzlich erfolgten Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK wurden die Wirksamkeit und Sicherheit von Rivaroxaban in Kombination mit dem Thrombozytenaggregationshemmer ASS allein oder mit ASS plus kurzzeitiger Anwendung von Clopidogrel untersucht. Bei Bedarf soll die duale
Thrombozytenaggregationshemmung mit Clopidogrel von kurzer Dauer sein; eine langfristige duale Thrombozytenaggregationshemmung ist zu vermeiden (siehe Abschnitt 5.1).
Die Behandlung in Kombination mit anderen Thrombozytenaggregationshemmern, wie z. B. Prasugrel oder Ticagrelor, wurde nicht untersucht und wird daher nicht empfohlen.
Eine klinische Überwachung in Übereinstimmung mit der antikoagulatorischen Praxis wird während der gesamten Behandlungsdauer empfohlen.
Eine engmaschige ärztliche Überwachung ist insbesondere in den folgenden Fällen notwendig: • Überempfindlichkeit gegen andere Analgetika/Antiphlogistika/Antirheumatika oder andere allergene Substanzen (siehe Abschnitt 4.3)
- Andere Allergien (z. B. Hautreaktionen, Juckreiz, Nesselsucht)
- Asthma bronchiale, Heuschnupfen, Nasenschleimhautschwellungen (Nasenpolypen) oder chronische Atemwegserkrankungen
- Magen- oder Darm-Geschwüre oder Magen-Darm-Blutungen in der Anamnese • Patienten mit eingeschränkter Leberfunktion
Patienten mit eingeschränkter Nierenfunktion oder mit verminderter kardiovaskulärer
Durchblutung (z. B. renale Gefäßerkrankung, kongestive Herzinsuffizienz, Volumenverlust, größere Operationen, Sepsis oder schwere Blutungsereignisse): Acetylsalicylsäure kann das Risiko einer Nierenfunktionsstörung und eines akuten Nierenversagens weiter erhöhen. • Vor Operationen (auch bei kleineren Eingriffen wie z. B. Zahnextraktionen): Es kann zu verstärkter Blutungsneigung kommen.
- Patienten mit schwerem Glucose-6-phosphat-Dehydrogenase-Mangel: Acetylsalicylsäure kann eine Hämolyse oder eine hämolytische Anämie induzieren. Das Risiko einer Hämolyse kann durch Faktoren wie z. B. hohe Dosierung, Fieber oder akute Infektionen erhöht werden.
Acetylsalicylsäure vermindert in niedriger Dosierung die Harnsäureausscheidung. Daher kann dies bei hierfür gefährdeten Patienten einen Gichtanfall auslösen.
Blutungsrisiko
Wie bei anderen Antikoagulanzien sollten Patienten, die Xanirva Duo einnehmen, sorgfältig auf Blutungsanzeichen beobachtet werden. Bei Fällen mit einem erhöhten Blutungsrisiko wird empfohlen, es mit Vorsicht anzuwenden. Die Anwendung von Xanirva Duo sollte bei Auftreten einer schweren Blutung unterbrochen werden (siehe Abschnitt 4.9).
In den klinischen Studien wurden Schleimhautblutungen (z. B. Nasenbluten, gingivale, gastrointestinale, urogenitale einschließlich ungewöhnlicher vaginaler oder verstärkter Menstruationsblutungen) und Anämie während der Langzeitbehandlung unter Rivaroxaban häufiger beobachtet, wenn diese zusätzlich zur einfachen oder dualen Therapie mit
Thrombozytenaggregationshemmern erfolgte. Deshalb könnte zusätzlich zur angemessenen klinischen Überwachung eine Laboruntersuchung des Hämoglobins/Hämatokrits zur Erkennung okkulter Blutungen und zur Bestimmung der klinischen Bedeutung offenkundiger Blutungen von Nutzen sein, wenn dieses für angemessen gehalten wird.
Verschiedene Untergruppen von Patienten, die unten näher beschrieben werden, haben ein erhöhtes Blutungsrisiko. Daher sollte die Anwendung von Xanirva Duo zusammen mit einer dualen Therapie mit Thrombozytenaggregationshemmern bei Patienten mit bekannt erhöhtem Blutungsrisiko gegen den Nutzen hinsichtlich der Prophylaxe von atherothrombotischen Ereignissen abgewogen werden. Zusätzlich müssen diese Patienten nach Behandlungsbeginn sorgfältig auf Anzeichen und Symptome für Blutungskomplikationen und Anämien überwacht werden (siehe Abschnitt 4.8). Bei jedem ungeklärten Hämoglobin- oder Blutdruckabfall sollte nach einer Blutungsquelle gesucht werden.
Obwohl die Behandlung mit Rivaroxaban keine Routineüberwachung der Exposition erfordert, können die mit einem kalibrierten, quantitativen Anti-Faktor-Xa-Test bestimmten Rivaroxaban-Spiegel dann in Ausnahmesituationen hilfreich sein, wenn die Kenntnis der Rivaroxaban-Exposition helfen kann, klinische Entscheidungen zu treffen, z. B. bei Überdosierung und Notfalloperationen (siehe Abschnitte 5.1 und 5.2).
Nierenfunktionsstörungen
Bei Patienten mit einer schweren Nierenfunktionsstörung (Kreatinin-Clearance < 30 ml/min) kann der Rivaroxaban-Plasmaspiegel signifikant erhöht sein (im Mittel 1,6-fach), was zu einem erhöhten Blutungsrisiko führen kann. Das Risiko einer schweren Nierenfunktionsstörung kann durch Acetylsalicylsäure weiter erhöht werden. Die Anwendung von Xanirva Duo ist bei Patienten mit schwerer Nierenfunktionsstörung kontraindiziert. (siehe Abschnitte 4.2 und 4.3).
Bei Patienten mit einer mittelschweren Nierenfunktionsstörung (Kreatinin-Clearance 30-49 ml/min), die gleichzeitig andere Arzneimittel anwenden, die zu erhöhten Rivaroxaban-Plasmaspiegeln führen, ist Xanirva Duo mit Vorsicht anzuwenden (siehe Abschnitt 4.5).
Wechselwirkungen mit anderen Arzneimitteln
Bei Patienten, die gleichzeitig eine systemische Behandlung mit Azol-Antimykotika (wie Ketoconazol, Itraconazol, Voriconazol und Posaconazol) oder HIV-Proteaseinhibitoren (z. B. Ritonavir) erhalten, wird die Anwendung von Xanirva Duo nicht empfohlen. Diese Wirkstoffe sind starke Inhibitoren sowohl von CYP3A4 als auch von P-gp und können daher die Plasmakonzentration von Rivaroxaban in einem klinisch relevanten Ausmaß erhöhen (im Mittel 2,6-fach), was zu einem erhöhten Blutungsrisiko führen kann (siehe Abschnitt 4.5).
Vorsicht ist geboten bei Patienten, die gleichzeitig mit auf die Gerinnung wirkenden Arzneimitteln wie nicht-steroidalen Antirheumatika (NSAR) und Thrombozytenaggregationshemmern oder selektiven Serotonin-Wiederaufnahmehemmern (SSRI, selective serotonin reuptake inhibitors) und Serotonin-Noradrenalin-Wiederaufnahmehemmern (SNRI, serotonin norepinephrine reuptake inhibitors) behandelt werden. Bei Patienten mit dem Risiko einer ulzerativen gastrointestinalen Erkrankung kann eine angemessene prophylaktische Behandlung in Erwägung gezogen werden (siehe Abschnitte 4.5 und 5.1).
Patienten, die mit Xanirva Duo behandelt werden, sollten nur dann gleichzeitig mit NSAR behandelt werden, wenn der Nutzen das Blutungsrisiko überwiegt, und sie sind anzuweisen, mit ihrem Arzt zu sprechen, wenn sie Xanirva Duo einnehmen und beabsichtigen, NSAR wie Ibuprofen oder Naproxen einzunehmen.
Bei gleichzeitiger Anwendung von Antikoagulanzien ist eine engmaschige ärztliche Überwachung erforderlich.
Weitere Risikofaktoren für Blutungen
Wie andere Antithrombotika, wird auch Xanirva Duo nicht bei Patienten empfohlen, die ein erhöhtes Blutungsrisiko aufweisen, wie z. B. bei:
- angeborenen oder erworbenen Blutgerinnungsstörungen
- nicht eingestellter schwerer arterieller Hypertonie
anderen Erkrankungen des Gastrointestinaltrakts ohne aktive Ulzeration, die möglicherweise zu
Blutungskomplikationen führen können (z. B. entzündliche Darmerkrankung, Ösophagitis, Gastritis und gastro-ösophageale Refluxkrankheit)
- vaskulärer Retinopathie
- Bronchiektasien oder pulmonaler Blutung in der Anamnese
Es sollte mit Vorsicht bei ACS- und KHK/pAVK-Patienten angewendet werden, die: • ≥ 75 Jahre sind, wenn sie zusätzlich mit Clopidogrel oder Ticlopidin behandelt werden. Das
Nutzen-Risiko-Verhältnis der Behandlung sollte regelmäßig individuell beurteilt werden. • ein niedrigeres Körpergewicht (< 60 kg) aufweisen, wenn sie zusätzlich mit Clopidogrel oder
Ticlopidin behandelt werden.
- KHK-Patienten mit schwerer symptomatischer Herzinsuffizienz. Studiendaten deuten darauf hin, dass diese Patienten nur geringfügig von einer Behandlung mit Rivaroxaban profitieren (siehe Abschnitt 5.1).
Patienten mit Krebs
Bei Patienten mit maligner Erkrankung kann gleichzeitig ein erhöhtes Blutungs- und Thromboserisiko bestehen. Der individuelle Nutzen einer antithrombotischen Behandlung sollte bei Patienten mit aktiver Krebserkrankung in Abhängigkeit von Tumorlokalisation, antineoplastischer Therapie und Stadium der Erkrankung gegen das Blutungsrisiko abgewogen werden. Tumore im Gastrointestinal- oder Urogenitaltrakt wurden mit einem erhöhten Blutungsrisiko während einer Rivaroxaban-Therapie in Verbindung gebracht.
Bei Patienten mit malignen Neoplasien mit hohem Blutungsrisiko ist die Anwendung von Xanirva Duo kontraindiziert (siehe Abschnitt 4.3).
Patienten mit künstlichen Herzklappen
Xanirva Duo sollte nicht zur Thromboprophylaxe bei Patienten angewendet werden, bei denen kürzlich eine Transkatheter-Aortenklappen-Implantation (TAVI) durchgeführt wurde. Die Sicherheit und Wirksamkeit von Xanirva Duo wurden bei Patienten mit künstlichen Herzklappen nicht untersucht; daher liegen keine Daten vor, die eine angemessene antikoagulatorische Wirkung von Xanirva Duo in dieser Patientengruppe belegen. Die Behandlung mit Xanirva Duo wird bei diesen Patienten nicht empfohlen.
Patienten mit einem Antiphospholipid-Syndrom
Direkt wirkende orale Antikoagulanzien, einschließlich Rivaroxaban, werden nicht für Patienten mit einer Thrombose in der Krankheitsgeschichte, bei denen ein Antiphospholipid-Syndrom diagnostiziert wurde, empfohlen. Bei dreifach positiven Patienten (für Lupus-Antikoagulans, Anticardiolipin-Antikörper und Anti-Beta-2-Glykoprotein-I-Antikörper) könnte eine Behandlung mit direkt wirkenden oralen Antikoagulanzien im Vergleich mit einer Vitamin-K-Antagonisten-Therapie mit einer erhöhten Rate rezidivierender thrombotischer Ereignisse verbunden sein.
Patienten mit anamnestischem Schlaganfall und/oder TIA
Patienten mit ACS
Xanirva Duo ist kontraindiziert zur Behandlung nach einem ACS bei Patienten mit Schlaganfall oder TIA in der Anamnese (siehe Abschnitt 4.3). Es wurden einige ACS-Patienten mit anamnestischem Schlaganfall oder TIA untersucht, die wenigen verfügbaren Daten zur Wirksamkeit weisen aber darauf hin, dass diese Patienten nicht von der Behandlung mit Rivaroxaban profitieren.
Patienten mit KHK/pAVK
KHK/pAVK-Patienten mit früherem hämorrhagischem oder lakunärem Schlaganfall oder einem ischämischen, nicht lakunären Schlaganfall im vergangenen Monat wurden nicht untersucht (siehe Abschnitt 4.3).
Patienten nach einer kürzlich erfolgten Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK mit Schlaganfall oder TIA in der Vorgeschichte wurden nicht untersucht. Die Behandlung mit Xanirva Duo sollte bei diesen Patienten unter dualer Thrombozytenaggregationshemmung vermieden werden.
Spinal-/Epiduralanästhesie oder -punktion
Bei der Anwendung von neuroaxialer Anästhesie (Spinal-/Epiduralanästhesie) oder Spinal-/Epiduralpunktion können bei Patienten, die mit Antikoagulanzien zur Prävention thromboembolischer Komplikationen behandelt werden, epidurale oder spinale Hämatome, die zu langfristiger oder dauerhafter Lähmung führen, auftreten. Dieses Risiko kann durch die postoperative Verwendung eines epiduralen Verweilkatheters oder der gleichzeitigen Anwendung von anderen, auf die Gerinnung wirkenden Arzneimitteln erhöht sein. Das Risiko kann auch bei traumatischer oder wiederholter Spinal-/Epiduralpunktion erhöht sein. Die Patienten sind engmaschig auf Anzeichen und Symptome von neurologischen Störungen zu kontrollieren (z. B. Taubheits- oder Schwächegefühl in den Beinen, Störungen der Darm- oder Blasenfunktion). Wenn eine neurologische Beeinträchtigung festgestellt wird, ist eine Diagnosestellung und Behandlung dringend erforderlich. Vor einem neuroaxialen Eingriff sollte der Arzt bei Patienten, die mit Antikoagulanzien behandelt werden sollen oder Patienten, die zur Vermeidung einer Thrombose Antikoagulanzien erhalten, den potentiellen Nutzen gegen das Risiko abwägen. Es gibt keine klinischen Erfahrungen zur Anwendung von Xanirva Duo in diesen Situationen.
Xanirva Duo muss unter Umständen abgesetzt werden, da Thrombozytenaggregationshemmer typischerweise das Blutungsrisiko erhöhen und die Blutungszeit verlängert sein kann. Um das potenzielle Blutungsrisiko, das mit der gleichzeitigen Anwendung von Rivaroxaban und neuronaler (epiduraler/spinaler) Anästhesie oder Spinalpunktion verbunden ist, zu reduzieren, sollte das pharmakokinetische Profil von Rivaroxaban berücksichtigt werden. Die Anlage oder Entfernung eines Epiduralkatheters oder eine Lumbalpunktion sind am besten durchzuführen, wenn die antikoagulatorische Wirkung von Rivaroxaban als gering eingeschätzt wird (siehe Abschnitt 5.2). Der exakte Zeitpunkt, wann bei jedem Patienten eine möglichst geringe antikoagulatorische Wirkung erreicht wird, ist jedoch nicht bekannt.
Dosierungsempfehlungen vor und nach invasiven Verfahren und chirurgischen Eingriffen Falls ein invasives Verfahren oder ein chirurgischer Eingriff notwendig ist, sollte Xanirva Duo mindestens 12 Stunden vor dem Eingriff abgesetzt werden, falls dies möglich ist und der Arzt es aus klinischer Sicht vertreten kann. Wenn der Patient sich einer geplanten Operation unterziehen muss und eine thrombozytenaggregationshemmende Wirkung unerwünscht ist, sollte Xanirva Duo abgesetzt werden, da Thrombozytenaggregationshemmer eine Verlängerung der Blutungszeit und eine erhöhte Blutungsneigung verursachen können.
Falls der Eingriff nicht aufgeschoben werden kann, sollte das erhöhte Blutungsrisiko gegenüber der Notwendigkeit des Eingriffs abgewogen werden.
Xanirva Duo sollte nach dem invasiven Verfahren oder der chirurgischen Intervention sobald wie möglich wieder eingenommen werden, falls die klinische Situation dies erlaubt und eine nach Beurteilung des behandelnden Arztes angemessene Hämostase eingesetzt hat (siehe Abschnitt 5.2).
Ältere Patienten
Ältere Patienten sind besonders anfällig für die Nebenwirkungen von NSAR, einschließlich Acetylsalicylsäure, insbesondere für gastrointestinale Blutungen und Perforationen, die tödlich sein können (siehe Abschnitt 4.2). Wenn eine längere Therapie erforderlich ist, sollten die Patienten regelmäßig überprüft werden (siehe Abschnitte 5.1 und 5.2).
Dermatologische Reaktionen
Schwere Hautreaktionen, einschließlich Stevens-Johnson-Syndrom/toxisch epidermaler Nekrolyse und DRESS-Syndrom, wurden während der Beobachtung nach der Marktzulassung in Verbindung mit der Anwendung von Rivaroxaban berichtet (siehe Abschnitt 4.8). Zu Beginn der Therapie scheinen die Patienten das höchste Risiko für diese Reaktionen zu haben: Das Auftreten der Reaktion erfolgte in der Mehrzahl der Fälle innerhalb der ersten Behandlungswochen. Xanirva Duo muss beim ersten Auftreten von schwerem Hautausschlag (insbesondere sich ausbreitend, stark und/oder blasenbildend) oder jedem anderen Anzeichen von Überempfindlichkeit in Verbindung mit Schleimhautläsionen abgesetzt werden.
Informationen über sonstige Bestandteile
Xanirva Duo enthält Lactose. Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactase-Mangel oder Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht anwenden. Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Dosiereinheit, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen mit Xanirva Duo durchgeführt. Da Xanirva Duo Rivaroxaban und Acetylsalicylsäure enthält, können alle Wechselwirkungen, die bei den einzelnen Wirkstoffen festgestellt wurden, auch unter Xanirva Duo auftreten.
CYP3A4- und P-gp-Inhibitoren
Die gleichzeitige Anwendung von Rivaroxaban und Ketoconazol (400 mg einmal täglich) oder Ritonavir (600 mg zweimal täglich) führte zu einem 2,6-fachen bzw. 2,5-fachen Anstieg der mittleren AUC sowie zu einem 1,7-fachen bzw. 1,6-fachen Anstieg der mittleren Cmax von Rivaroxaban. Der Anstieg ging mit einer signifikanten Zunahme der pharmakodynamischen Wirkung einher, was zu einem erhöhten Blutungsrisiko führen kann. Deshalb wird die Anwendung von Xanirva Duo bei Patienten, die gleichzeitig eine systemische Behandlung mit Azol-Antimykotika wie Ketoconazol, Itraconazol, Voriconazol und Posaconazol oder mit HIV-Proteaseinhibitoren erhalten, nicht empfohlen. Diese Wirkstoffe sind starke Inhibitoren sowohl von CYP3A4 als auch von P-gp (siehe Abschnitt 4.4).
Von Wirkstoffen, die nur einen der Eliminationswege von Rivaroxaban, entweder CYP3A4 oder P-gp, stark inhibieren, wird erwartet, dass sie die Plasmakonzentration von Rivaroxaban in einem geringeren Ausmaß erhöhen. Clarithromycin (500 mg zweimal täglich) beispielsweise, ein starker Inhibitor von CYP3A4 und moderater Inhibitor von P-gp, führte zu einem 1,5-fachen Anstieg der mittleren AUC und einem 1,4-fachen Anstieg der Cmax von Rivaroxaban. Die Wechselwirkung mit Clarithromycin ist bei den meisten Patienten wahrscheinlich klinisch nicht relevant, kann aber bei Hochrisikopatienten möglicherweise von Bedeutung sein. (Bei Patienten mit Nierenfunktionsstörung: siehe Abschnitt 4.4).
Erythromycin (500 mg dreimal täglich), ein moderater Inhibitor von CYP3A4 und P-gp, führte zu einem 1,3-fachen Anstieg der mittleren AUC und Cmax von Rivaroxaban. Die Wechselwirkung mit Erythromycin ist bei den meisten Patienten wahrscheinlich klinisch nicht relevant, kann aber bei Hochrisikopatienten möglicherweise von Bedeutung sein.
Bei Patienten mit leichter Nierenfunktionsstörung führte Erythromycin (500 mg dreimal täglich) im Vergleich zu Personen mit normaler Nierenfunktion zu einem 1,8-fachen Anstieg der mittleren AUC und einem 1,6-fachen Anstieg der Cmax von Rivaroxaban. Bei Patienten mit mittelgradiger Nierenfunktionsstörung induzierte Erythromycin gegenüber Personen mit normaler Nierenfunktion einen 2,0-fachen Anstieg der mittleren AUC und einen 1,6-fachen Anstieg der Cmax von Rivaroxaban. Der Effekt von Erythromycin ist additiv zu dem der Nierenfunktionsstörung (siehe Abschnitt 4.4).
Fluconazol (400 mg einmal täglich), welches als ein moderater CYP3A4-Inhibitor betrachtet wird, führte zu einem 1,4-fachen Anstieg der mittleren Rivaroxaban-AUC und einem 1,3-fachen Anstieg der mittleren Cmax. Die Wechselwirkung mit Fluconazol ist bei den meisten Patienten wahrscheinlich klinisch nicht relevant, kann aber bei Hochrisikopatienten möglicherweise von Bedeutung sein. (Bei Patienten mit Nierenfunktionsstörung: siehe Abschnitt 4.4).
Betrachtet man die begrenzt vorliegenden klinischen Daten zu Dronedaron, sollte eine gleichzeitige Anwendung mit Xanirva Duo vermieden werden.
Antikoagulanzien/Thrombolytika
Xanirva Duo kann das Blutungsrisiko erhöhen, wenn es vor einer Thrombolysetherapie eingenommen wurde. Daher muss bei Patienten, bei denen eine Thrombolysebehandlung durchgeführt werden soll, auf Zeichen äußerer oder innerer Blutungen (z. B. Blutergüsse) geachtet werden. Bei kombinierter Anwendung von Enoxaparin (40 mg Einmalgabe) mit Rivaroxaban (10 mg Einmalgabe) wurde ein additiver Effekt auf die Anti-Faktor-Xa-Aktivität ohne weitere Auswirkungen auf die Gerinnungstests (PT, aPTT) beobachtet. Enoxaparin hatte keinen Einfluss auf die Pharmakokinetik von Rivaroxaban.
Wegen des erhöhten Blutungsrisikos ist bei Patienten, die gleichzeitig andere Antikoagulanzien erhalten, Vorsicht geboten (siehe Abschnitte 4.3 und 4.4).
NSAR/Antiphlogistika und Antirheumatika
Vorsicht ist geboten, wenn Patienten gleichzeitig mit NSAR und Thrombozytenaggregationshemmern behandelt werden, da diese Arzneimittel typischerweise das Blutungsrisiko erhöhen und die Blutungszeit verlängert werden kann (siehe Abschnitt 4.4).
Antiphlogistika und Antirheumatika, die Salicylate enthalten, erhöhen das Risiko für gastrointestinale Ulzera und Blutungen.
Eine gleichzeitige Anwendung (am gleichen Tag) mit einigen NSAR wie Ibuprofen und Naproxen kann die irreversible thrombozytenaggregationshemmende Wirkung der Acetylsalicylsäure abschwächen. Die klinische Relevanz dieser Wechselwirkung ist nicht bekannt. Die Anwendung einiger NSAR wie Ibuprofen oder Naproxen bei Patienten mit erhöhtem kardiovaskulärem Risiko kann die kardioprotektive Wirkung der Acetylsalicylsäure einschränken (siehe Abschnitt 4.4). Experimentelle Daten deuten darauf hin, dass Ibuprofen bei gleichzeitiger Anwendung mit Acetylsalicylsäure die Wirkung von niedrig dosierter Acetylsalicylsäure auf die Thrombozytenaggregation hemmen kann. In einer Studie, in der eine Einzeldosis von 400 mg Ibuprofen 8 Stunden vor oder 30 Minuten nach Anwendung eines Acetylsalicylsäure-Präparats mit schneller Freisetzung (81 mg) eingenommen wurde, war die Wirkung der Acetylsalicylsäure auf die Bildung von Thromboxan und auf die Thrombozytenaggregation eingeschränkt. Jedoch lassen sich wegen der begrenzten Datenlage sowie der Unsicherheit bei einer Extrapolation von Ex-vivo-Daten auf die klinische Situation keine sicheren Schlussfolgerungen bezüglich der regelmäßigen Anwendung von Ibuprofen treffen. Bei gelegentlicher Anwendung von Ibuprofen ist eine klinisch relevante Wechselwirkung nicht wahrscheinlich.
Thrombozytenaggregationshemmer
Eine klinisch relevante Verlängerung der Blutungszeit wurde nach gleichzeitiger Anwendung von Acetylsalicylsäure und Thrombozytenaggregationshemmern, z. B. Ticlopidin oder Clopidogrel, beobachtet.
Clopidogrel (300 mg Anfangsdosis gefolgt von 75 mg Erhaltungsdosis) zeigte keine pharmakokinetische Wechselwirkung mit Rivaroxaban (15 mg). Jedoch wurde bei einer Subgruppe von Patienten eine relevante Zunahme der Blutungszeit festgestellt, die nicht mit der Thrombozytenaggregation, dem P-Selektin- oder dem GPIIb/IIIa-Rezeptor-Spiegel korrelierte. Systemische Glucocorticoide
Systemische Glucocorticoide (mit Ausnahme von Hydrocortison als Ersatztherapie bei Morbus Addison) erhöhten bei gleichzeitiger Anwendung mit Acetylsalicylsäure das Risiko für gastrointestinale Blutungen und Ulzera.
Alkohol
Alkohol erhöhte bei gleichzeitiger Einnahme mit Acetylsalicylsäure das Risiko für gastrointestinale Blutungen und Ulzera.
Digoxin und Lithium
Acetylsalicylsäure beeinträchtigt die renale Ausscheidung von Digoxin und Lithium; dies führt zu erhöhten Plasmakonzentrationen. Eine Überwachung der Plasmakonzentrationen von Digoxin und Lithium wird empfohlen, wenn eine Behandlung mit Acetylsalicylsäure begonnen oder beendet wird. Gegebenenfalls ist eine Dosisanpassung erforderlich.
Antidiabetika, z. B. Sulfonylharnstoffe und Insulin
Salicylate können die blutzuckersenkende Wirkung von Antidiabetika erhöhen. Daher kann bei Anwendung hoher Salicylatdosen eine erneute Anpassung der Dosierung des Antidiabetikums nach unten angemessen sein. Häufigere Blutzuckerkontrollen werden empfohlen.
Methotrexat
Acetylsalicylsäure steigert die hämatologische Toxizität von Methotrexat aufgrund der verringerten renalen Clearance von Methotrexat durch Acetylsalicylsäure. Daher ist eine gleichzeitige Anwendung von Methotrexat (in Dosen > 15 mg/Woche) und Acetylsalicylsäure kontraindiziert. Bei Dosen < 15 mg/Woche sollten in den ersten Wochen der Kombination wöchentliche Blutbildkontrollen durchgeführt werden. Eine verstärkte Überwachung sollte auch bei nur leicht eingeschränkter Nierenfunktion sowie bei älteren Patienten stattfinden (siehe Abschnitt 4.3).
Ciclosporin, Tacrolimus
Die gleichzeitige Anwendung von NSAR und Ciclosporin oder Tacrolimus kann die nephrotoxische Wirkung von Ciclosporin und Tacrolimus verstärken. Bei gleichzeitiger Anwendung dieser Wirkstoffe und Acetylsalicylsäure soll die Nierenfunktion überwacht werden.
Valproinsäure
Es wurde berichtet, dass Acetylsalicylsäure die Bindung von Valproat an Serumalbumin verringert und somit die Plasmakonzentrationen von freiem Valproat im Steady State erhöht.
Phenytoin
Salicylat verringert die Bindung von Phenytoin an Plasmaalbumin. Dies kann zu verringerten Phenytoin-Gesamtspiegeln im Plasma, jedoch zu einem erhöhten Anteil von freiem Phenytoin führen. Die Konzentration des ungebundenen Phenytoins und somit seine therapeutische Wirkung werden anscheinend nicht signifikant verändert.
Carboanhydrasehemmer (Acetazolamid)
Es kann zu einer schweren Azidose und einer verstärkten zentralnervösen Toxizität kommen.
SSRI/SNRI
Wie bei anderen Antikoagulanzien kann bei gleichzeitiger Anwendung mit SSRI oder SNRI ein erhöhtes Blutungsrisiko bestehen, da für SSRI und SNRI eine Wirkung auf Thrombozyten beschrieben wurde.
Warfarin
Eine Umstellung von Patienten vom Vitamin-K-Antagonisten Warfarin (INR 2,0 bis 3,0) auf Rivaroxaban (20 mg) oder von Rivaroxaban (20 mg) auf Warfarin (INR 2,0 bis 3,0) erhöhte die Prothrombin-Zeit/INR (Neoplastin) supraadditiv (individuelle INR-Werte von bis zu 12 wurden beobachtet), während die Wirkungen auf aPTT, die Hemmung der Faktor-Xa-Aktivität und das endogene Thrombinpotential additiv waren.
Falls ein Test der pharmakodynamischen Wirkungen von Rivaroxaban während der Umstellungszeit erwünscht ist, können die Anti-Faktor-Xa-Aktivität, PiCT und Heptest verwendet werden, da diese Tests durch Warfarin nicht beeinträchtigt werden. Am vierten Tag nach der letzten Warfarindosis wiesen alle Tests (einschließlich PT, aPTT, Hemmung der Faktor-Xa-Aktivität und ETP) nur die Wirkung von Rivaroxaban nach.
Falls ein Test der pharmakodynamischen Wirkungen von Warfarin während der Umstellungszeit erwünscht ist, kann die INR-Messung zum Zeitpunkt Ctrough von Rivaroxaban verwendet werden (24 Stunden nach vorheriger Einnahme von Rivaroxaban), da dieser Test zu diesem Zeitpunkt nur geringfügig durch Rivaroxaban beeinträchtigt wird.
Es wurde keine pharmakokinetische Wechselwirkung zwischen Warfarin und Rivaroxaban beobachtet.
CYP3A4-Induktoren
Die gleichzeitige Anwendung von Rivaroxaban mit dem starken CYP3A4-Induktor Rifampicin führte zu einer Abnahme der mittleren AUC von Rivaroxaban um ca. 50 % und damit zu einer verminderten pharmakodynamischen Wirkung. Die gleichzeitige Anwendung von Rivaroxaban und anderen starken CYP3A4-Induktoren (z. B. Phenytoin, Carbamazepin, Phenobarbital oder Johanniskraut [Hypericum perforatum]) kann ebenfalls die Plasmakonzentration von Rivaroxaban senken. Deshalb sollte die gleichzeitige Anwendung starker CYP3A4-Induktoren vermieden werden, es sei denn, der Patient wird engmaschig auf Zeichen und Symptome einer Thrombose überwacht.
Andere Begleittherapien
Bei gleichzeitiger Anwendung von Rivaroxaban und Midazolam (Substrat von CYP3A4), Digoxin (Substrat von P-gp), Atorvastatin (Substrat von CYP3A4 und P-gp) oder Omeprazol (Protonenpumpenhemmer) wurden keine klinisch signifikanten pharmakokinetischen oder pharmakodynamischen Wechselwirkungen beobachtet. Rivaroxaban hat weder eine inhibierende noch induzierende Wirkung auf relevante CYP-Isoenzyme, wie z. B. CYP3A4.
Es wurde keine klinisch relevante Wechselwirkung mit Nahrungsmitteln beobachtet (siehe Abschnitt 4.2).
Eine Abschwächung der Wirkung wurde beobachtet, wenn Acetylsalicylsäure zusammen mit Aldosteronantagonisten (Spironolacton und Canrenoat), Schleifendiuretika (z. B. Furosemid), Antihypertensiva (insbesondere ACE-Hemmern) oder Urikosurika (z. B. Probenecid, Benzbromaron) angewendet wurde.
Metamizol kann bei gleichzeitiger Anwendung die Wirkung von Acetylsalicylsäure auf die Thrombozytenaggregation vermindern. Daher sollte Metamizol bei Patienten, die Xanirva Duo zur Kardioprotektion einnehmen, mit Vorsicht angewendet werden.
Laborparameter
Die Gerinnungsparameter (z. B. PT, aPTT, HepTest) werden erwartungsgemäß durch die Wirkungsweise von Rivaroxaban beeinflusst (siehe Abschnitt 5.1).
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Die Sicherheit und Wirksamkeit von Xanirva Duo bei schwangeren Frauen sind nicht erwiesen.
Tierexperimentelle Studien mit Rivaroxaban haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Eine Hemmung der Prostaglandinsynthese kann die Schwangerschaft und/oder die embryonale/fetale Entwicklung ungünstig beeinflussen.
Daten aus epidemiologischen Studien weisen auf ein erhöhtes Risiko für Fehlgeburten sowie kardiale Missbildungen und Gastroschisis nach der Anwendung eines Prostaglandinsynthesehemmers in der Frühschwangerschaft hin.
Aufgrund der möglichen Reproduktionstoxizität, des intrinsischen Blutungsrisikos, der nachgewiesenen Plazentagängigkeit von Rivaroxaban, des erhöhten Risikos für Fehlgeburten sowie kardiale Missbildungen und Gastroschisis ist Xanirva Duo während der Schwangerschaft kontraindiziert (siehe Abschnitt 4.3).
Frauen im gebärfähigen Alter sollten vermeiden, während der Behandlung mit Xanirva Duo schwanger zu werden.
Stillzeit
Sicherheit und Wirksamkeit von Xanirva Duo bei stillenden Frauen sind nicht erwiesen.
Tierexperimentelle Daten weisen darauf hin, dass Rivaroxaban in die Muttermilch übergeht.
Der Wirkstoff Acetylsalicylsäure und seine Metaboliten gehen in geringen Mengen in die Muttermilch über.
Daher ist Xanirva Duo während der Stillzeit kontraindiziert (siehe Abschnitt 4.3). Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob auf die Behandlung verzichtet werden soll / die Behandlung zu unterbrechen ist.
Fertilität
Es liegen keine spezifischen Studien mit Xanirva Duo zur Untersuchung der Auswirkungen auf die Fertilität am Menschen vor.
Eine Studie zur Fertilität männlicher und weiblicher Ratten zeigte keine Auswirkungen unter Rivaroxaban (siehe Abschnitt 5.3).
Acetylsalicylsäure gehört zur Arzneimittelgruppe der NSAR, die die weibliche Fertilität beeinträchtigen können. Dieser Effekt ist nach Absetzen der Behandlung reversibel.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Xanirva Duo hat geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Nebenwirkungen wie Synkope (gelegentlich auftretend) und Schwindel (häufig auftretend) wurden während der Behandlung mit Rivaroxaban berichtet (siehe Abschnitt 4.8). Patienten, bei denen diese Nebenwirkungen auftreten, sollen keine Fahrzeuge führen oder Maschinen bedienen.
4.8 Nebenwirkungen
Es wurden keine therapeutischen klinischen Studien mit Xanirva Duo 2,5 mg/50 mg Hartkapseln durchgeführt; jedoch wurde in einer klinischen PK/PD-Studie (klinische Studie PAO-P8-022) die Bioäquivalenz von Xanirva Duo 2,5 mg/50 mg Hartkapseln und gleichzeitig angewendetem Rivaroxaban mit Acetylsalicylsäure nachgewiesen (siehe Abschnitt 5.1 und 5.2).
Zusammenfassung des Sicherheitsprofils
Die für Xanirva Duo 2,5 mg/50 mg Hartkapseln in der klinische Studie PAO-P8-022 gemeldeten Nebenwirkungen entsprachen dem bekannten Sicherheitsprofil von Rivaroxaban und Acetylsalicylsäure bei separater Anwendung der Arzneimittel.
In dieser Studie erhielten 67 gesunde Probanden Xanirva Duo 2,5 mg/50 mg Hartkapseln, und die am häufigsten gemeldeten Nebenwirkungen waren Kopfschmerzen (7,3 %) und Obstipation (4,4 %).
Rivaroxaban
Die Sicherheit von Rivaroxaban wurde in dreizehn pivotalen Phase-III-Studien untersucht. Insgesamt wurden 69 608 erwachsene Patienten in neunzehn Phase-III-Studien und 488 pädiatrische Patienten in zwei Phase-II-Studien und zwei Phase-III-Studien mit Rivaroxaban behandelt. Die am häufigsten berichteten Nebenwirkungen bei Patienten unter Rivaroxaban waren Blutungen (siehe auch Abschnitt 4.4 und „Beschreibung ausgewählter Nebenwirkungen“ unten). Bei den Blutungen, die am häufigsten gemeldet wurden, handelte es sich um Epistaxis (4,5 %) und Blutungen im Gastrointestinaltrakt (3,8 %).
Tabellarische Auflistung der Nebenwirkungen
Die unter Rivaroxaban und Acetylsalicylsäure, entweder als Monotherapie oder in Kombination, berichteten Nebenwirkungen sind in Tabelle 1 nach Systemorganklassen (gemäß MedDRA) und nach Häufigkeit zusammengefasst.
Die Häufigkeiten werden wie folgt eingeteilt:
Sehr häufig (≥ 1/10)
Häufig (≥ 1/100, < 1/10)
Gelegentlich (≥ 1/1 000, < 1/100)
Selten (≥ 1/10 000, < 1/1 000)
Sehr selten (< 1/10 000)
Nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar)
Tabelle 1: Tabellarische Zusammenfassung der Nebenwirkungen einer Behandlung mit Rivaroxaban und Acetylsalicylsäure, entweder als Monotherapie oder in Kombination
| Häufig | Gelegentlich | Selten | Sehr selten | Nicht bekannt |
| Erkrankungen des Blutes und des Lymphsystems | ||||
| Anämie (einschl. entsprechender Laborparameter)a | Thrombozytose (einschl. erhöhter Thrombozytenzahl)a ,b, Thrombozytopeniea | Blutungen (einschl. Nasenbluten, Zahnfleischbluten, Hautblutungen oder Blutungen des Urogenitaltraktes mit einer möglichen Verlängerung der Blutungszeit)c | Hämolysec, hämolytische Anämiec | |
| Erkrankungen des Immunsystems | ||||
Allergische Reaktiona, allergische Dermatitisa, Angioödem und allergisches Ödema | Überempfindlichkei t (einschl. Überempfindlichkei tsreaktionen der Haut, des Respirationstrakts, des Gastrointestinaltrakt s und des kardiovaskulären Systems, vor allem bei Asthmatikern)c | Anaphylaktische Reaktionen einschließlich anaphylaktischer Schocka | ||
| Erkrankungen des Nervensystems | ||||
| Schwindela, Kopfschmerzena | Zerebrale und intrakranielle Blutungena,c, Synkopea | |||
| Augenerkrankungen | ||||
Augeneinblutunge n (einschl. Bindehauteinblutu ng)a | ||||
| Herzerkrankungen | ||||
| Tachykardiea | ||||
| Gefäßerkrankungen | ||||
| Hypotoniea, Hämatomea | ||||
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | ||||
| Epistaxisa, Hämoptysea | Eosinophile Pneumoniea | |||
| Erkrankungen des Gastrointestinaltrakts | ||||
Zahnfleischblutena, gastrointestinale Blutung (einschl. Rektalblutung)a,c, gastrointestinale und abdominale Schmerzena,c, Dyspepsiea,c, Übelkeita,c, Verstopfunga,b, Durchfalla,c, Erbrechena,b,c, Sodbrennenc | Mundtrockenheita, gastrointestinale Ulzerac, gastrointestinale Blutungenc, Eisenmangelanämie c, gastrointestinale Entzündungenc | |||
| Leber- und Gallenerkrankungen | ||||
| Anstieg der Transaminasena | Leberfunktionsstör unga, Anstieg von Bilirubina, Anstieg von alkalischer Phosphatase im Bluta,b, Anstieg der GGTa,b | Gelbsuchta, Anstieg von konjugiertem Bilirubin (mit oder ohne gleichzeitigem ALT-Anstieg)a, Cholestasea, Hepatitis (einschließlich hepatozelluläre Schädigung)a | ||
| Erkrankungen der Haut und des Unterhautgewebes | ||||
Pruritus (einschl. gelegentlicher Fälle von generalisiertem Pruritus)a, Ausschlaga, Ekchymosea, kutane und subkutane Blutunga | Urtikariaa, Hautreaktionen (einschl. sehr seltener Fälle eines Erythema multiforme)c | Stevens-Johnson-Syndrom/toxisch epidermale Nekrolysea, DRESS-Syndroma | ||
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | ||||
| Schmerzen in den Extremitätena,b | Hämarthrosea | Blutung in einen Muskela | Kompartmentsyndr om als Folge von Blutungena | |
| Erkrankungen der Nieren und Harnwege | ||||
Blutung im Urogenitaltrakt (einschl. Hämaturie und Menorrhagied)a, Einschränkung der Nierenfunktion (einschl. Kreatinin-Anstieg im Blut, Harnstoff-Anstieg im Blut)a | Akutes Nierenversagenc, Nierenfunktionsstör ungc | Nierenversagen/ak utes Nierenversagen als Folge einer Hypoperfusion, ausgelöst durch eine Blutunga, Antikoagulanzien-assoziierte Nephropathiea | ||
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | ||||
Fiebera,b, periphere Ödemea, verminderte Leistungsfähigkeit (einschl. Müdigkeit und Asthenie)a | Sich unwohl fühlen (inkl. Unpässlichkeit )a | Lokale Ödemea,b | ||
| Untersuchungen | ||||
| Anstieg von LDHa,b, Anstieg von Lipasea,b, Anstieg von Amylasea,b | ||||
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | ||||
Blutung nach einem Eingriff (einschl. postoperativer Anämie und Wundblutung)a, Blutergussa, Wundsekretiona,b | Vaskuläres Pseudoaneurysmaa,e | |||
| Stoffwechsel- und Ernährungsstörungen | ||||
Hypoglykämiec, fraktionelle Harnsäureausscheid ungc, Gichtc | ||||
a: Beobachtet bei Rivaroxaban, wenn es zusammen mit Acetylsalicylsäure angewendet wurde b: Beobachtet bei Rivaroxaban, wenn es zusammen mit Acetylsalicylsäure zur Prophylaxe einer VTE bei erwachsenen Patienten angewendet wurde, die sich einer elektiven Hüft- oder Kniegelenkersatzoperation unterzogen haben
c: Beobachtet bei Acetylsalicylsäure als Monotherapie
d: Sehr häufig bei Frauen unter 55 Jahren beobachtet bei Rivaroxaban, wenn es zusammen mit Acetylsalicylsäure zur Behandlung von TVT, LE und Prävention von Rezidiven angewendet wurde
e: Gelegentlich beobachtet unter Rivaroxaban zusammen mit Acetylsalicylsäure bei der Prophylaxe atherothrombotischer Ereignisse bei Patienten nach einem ACS (nach perkutaner Koronarintervention)
Beschreibung ausgewählter Nebenwirkungen
Aufgrund seiner pharmakologischen Wirkungsweise kann die Anwendung von Xanirva Duo mit einem erhöhten Risiko okkulter oder sichtbarer Blutungen aus jedem Gewebe oder Organ verbunden sein, die zu einer posthämorrhagischen Anämie führen können. Anzeichen, Symptome und Schwere (einschließlich eines tödlichen Ausgangs) variieren je nach Lokalisation und Grad oder Ausmaß der Blutung und/oder Anämie (siehe Abschnitt 4.9 „Maßnahmen bei Blutungen“). In klinischen Studien wurden Schleimhautblutungen (z. B. Nasenbluten, gingivale, gastrointestinale, urogenitale einschließlich ungewöhnlicher vaginaler oder verstärkter Menstruationsblutungen) und Anämie während der Langzeitbehandlung unter Rivaroxaban häufiger beobachtet als unter VKA-Behandlung. Deshalb könnte zusätzlich zur angemessenen klinischen Überwachung eine Laboruntersuchung des Hämoglobins/Hämatokrits zur Erkennung okkulter Blutungen und zur Bestimmung der klinischen Bedeutung offenkundiger Blutungen von Nutzen sein, wenn dieses für angemessen gehalten wird. Das Blutungsrisiko kann bei bestimmten Patientengruppen erhöht sein, wie z. B. bei Patienten mit nicht eingestellter, schwerer arterieller Hypertonie und/oder bei Patienten mit gleichzeitiger die Hämostase beeinflussender Behandlung (siehe Abschnitt 4.4 „Blutungsrisiko“). Die Menstruationsblutung kann an Intensität und/oder Dauer zunehmen. Blutungskomplikationen können sich als Schwächegefühl, Blässe, Schwindel, Kopfschmerzen oder unerklärliche Schwellung sowie Dyspnoe und unerklärlicher Schock zeigen. Als Folgen einer Anämie wurden in einigen Fällen Symptome einer kardialen Ischämie wie Brustschmerz oder Angina pectoris beobachtet.
Bekannte Komplikationen infolge schwerer Blutungen, wie ein Kompartmentsyndrom und Nierenversagen aufgrund einer Hypoperfusion sowie eine Antikoagulanzien-assoziierte Nephropathie, wurden unter Rivaroxaban berichtet. Deshalb muss bei der Beurteilung eines jeden Patienten unter Behandlung mit Antikoagulanzien die Möglichkeit einer Blutung in Betracht gezogen werden.
Selten bis sehr selten wurden schwerwiegende Blutungen im Zusammenhang mit der Anwendung von Acetylsalicylsäure berichtet, wie z. B. zerebrale Blutungen, besonders bei Patienten mit nicht eingestelltem Bluthochdruck und/oder gleichzeitiger Behandlung mit Antikoagulanzien, die in Einzelfällen möglicherweise lebensbedrohlich sein können.
Hämolyse und hämolytische Anämie wurden bei Patienten mit schwerem Glucose-6-phosphat-Dehydrogenase-Mangel während der Behandlung mit Acetylsalicylsäure gemeldet.
Blutungen wie z. B. Nasenbluten, Zahnfleischbluten, Hautblutungen oder Blutungen des Urogenitaltraktes mit einer möglichen Verlängerung der Blutungszeit (siehe Abschnitt 4.4). Diese Wirkung kann über 4 bis 8 Tage nach der Anwendung von Acetylsalicylsäure anhalten.
Bei vorbestehender Schädigung der Darmschleimhaut können sich nach der Anwendung von Acetylsalicylsäure multiple Membranen im Darmlumen, potenziell mit anschließender Stenose, ausbilden. Bei Auftreten von Teerstuhl oder Hämatemesis (Anzeichen einer schweren Gastrointestinalblutung) ist sofort ein Arzt zu benachrichtigen.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen:
Bundesamt für Sicherheit im Gesundheitswesen
Traisengasse 5
1200 WIEN
ÖSTERREICH
Fax: + 43 (0) 50 555 36207
Website: http://www.basg.gv.at/.
4.9 Überdosierung
Rivaroxaban
In seltenen Fällen wurde über Rivaroxaban-Überdosierungen von bis zu 1 960 mg berichtet. Im Falle einer Überdosierung sollte der Patient sorgfältig auf Blutungskomplikationen oder andere Nebenwirkungen überwacht werden (siehe Abschnitt „Maßnahmen bei Blutungen“). Ein spezifisches, neutralisierendes Arzneimittel (Andexanet alfa) zur Antagonisierung der pharmakodynamischen Wirkung von Rivaroxaban ist verfügbar (siehe Fachinformation von Andexanet alfa).
Um die Resorption von Rivaroxaban bei Überdosierung zu vermindern, kann der Einsatz von Aktivkohle in Betracht gezogen werden.
Maßnahmen bei Blutungen
Beim Auftreten einer Blutungskomplikation bei mit Rivaroxaban behandelten Patienten sollte die nächste Einnahme von Rivaroxaban verschoben oder die Therapie, soweit erforderlich, abgebrochen werden. Rivaroxaban hat eine Halbwertszeit von etwa 5 bis 13 Stunden (siehe Abschnitt 5.2). Die Maßnahmen sollten individuell an den Schweregrad und den Blutungsort angepasst werden. Eine angemessene symptomatische Behandlung wie etwa eine mechanische Kompression (z. B. bei schwerer Epistaxis), chirurgische Hämostase mit Verfahren zur Blutungskontrolle, Flüssigkeitsersatz und Kreislaufunterstützung, Blutprodukte (Erythrozytenkonzentrat oder gefrorenes Frischplasma, abhängig von einhergehender Anämie oder Koagulopathie) oder Thrombozytenkonzentrat könnte bei Bedarf angewendet werden.
Wenn eine Blutung durch die o.g. Maßnahmen nicht beherrscht werden kann, sollte eines der folgenden Prozedere erwogen werden: entweder die Anwendung eines spezifischen, die Wirkung von Faktor-Xa-Inhibitoren neutralisierenden Arzneimittels (Andexanet alfa), welches die pharmakodynamische Wirkung von Rivaroxaban antagonisiert; alternativ die Anwendung eines spezifischen Prokoagulans, wie z. B. ein Prothrombin-Komplex-Konzentrat (PPSB), ein aktiviertes Prothrombin-Komplex-Konzentrat (aPCC) oder ein rekombinanter Faktor VIIa (r-FVIIa). Zurzeit liegen jedoch nur sehr begrenzte klinische Erfahrungen mit der Anwendung dieser Arzneimittel bei mit Rivaroxaban behandelten Patienten vor. Die Empfehlung beruht ebenso auf begrenzten präklinischen Daten. Eine erneute Anwendung von rekombinantem Faktor VIIa sollte in Abhängigkeit der Besserung der Blutung erwogen und titriert werden. Zur Behandlung schwerer Blutungen sollte - wenn verfügbar - ein Hämostaseologe hinzugezogen werden (siehe Abschnitt 5.1).
Es ist nicht zu erwarten, dass Protaminsulfat und Vitamin K die antikoagulatorische Wirkung von Rivaroxaban beeinflussen. Es liegen begrenzte Erfahrungen zur Anwendung von Tranexamsäure und keine Erfahrungen mit Aminokapronsäure und Aprotinin bei Patienten vor, die mit Rivaroxaban behandelt wurden. Es gibt weder wissenschaftliche Gründe für einen Nutzen noch Erfahrungen mit der Anwendung des systemischen Hämostatikums Desmopressin bei Patienten, die mit Rivaroxaban behandelt werden. Wegen seiner hohen Plasmaproteinbindung ist nicht zu erwarten, dass Rivaroxaban dialysierbar ist.
Acetylsalicylsäure
Unterschieden werden die chronische Überdosierung von Acetylsalicylsäure mit überwiegend zentralnervösen Störungen wie Benommenheit, Schwindel, Verwirrtheit oder Übelkeit („Salicylismus“) und die akute Intoxikation.
Im Vordergrund einer akuten Acetylsalicylsäure-Vergiftung steht eine schwere Störung des Säure-Basen-Gleichgewichtes. Bereits im therapeutischen Dosisbereich kommt es zu einer respiratorischen Alkalose infolge gesteigerter Atmung. Sie wird durch eine erhöhte renale Ausscheidung von Hydrogencarbonat kompensiert, so dass der pH-Wert des Blutes normal ist. Bei toxischen Dosen reicht diese Kompensation nicht mehr aus und der pH-Wert sowie die
Hydrogencarbonatkonzentration im Blut sinken ab. Der pCO2-Wert des Plasmas kann zeitweilig normal sein. Es liegt scheinbar das Bild einer metabolischen Azidose vor. Tatsächlich aber handelt es sich um eine Kombination von respiratorischer und metabolischer Azidose. Die Ursachen hierfür sind: Einschränkung der Atmung durch toxische Dosen, Akkumulation von Säure, zum Teil durch verminderte renale Ausscheidung (Schwefel- und Phosphorsäure sowie Salicylsäure, Milchsäure, Acetessigsäure u. a.) infolge einer Störung des Kohlenhydrat-Stoffwechsels. Hieraus ergibt sich eine Störung des Elektrolythaushaltes. Es kommt zu größeren Kaliumverlusten.
Symptome einer akuten Intoxikation
Symptome bei leichteren Graden einer akuten Vergiftung (200-400 μg/ml): Neben Störungen des Säure-Basen-Gleichgewichtes, des Elektrolythaushaltes (z. B. Kaliumverluste), Hypoglykämie, Hautausschlägen sowie gastrointestinalen Blutungen wurden Hyperventilation, Ohrgeräusche, Übelkeit, Erbrechen, Beeinträchtigung von Sehen und Hören, Kopfschmerzen, Schwindel und Verwirrtheitszustände beobachtet.
Bei schweren Vergiftungen (über 400 μg/ml) können Delirien, Tremor, Atemnot, Schweißausbrüche, Exsikkose, Hyperthermie und Koma auftreten.
Bei Intoxikationen mit letalem Ausgang tritt der Tod in der Regel durch Versagen der Atemfunktion ein.
Therapie der Intoxikation
Die Therapiemöglichkeiten zur Behandlung einer Acetylsalicylsäureintoxikation richten sich nach Ausmaß, Stadium und klinischen Symptomen der Intoxikation. Sie entsprechen den üblichen Maßnahmen zur Verminderung der Resorption des Wirkstoffs, Kontrolle des Wasser- und Elektrolythaushaltes sowie der gestörten Temperaturregulation und Atmung. Im Vordergrund stehen Maßnahmen, die der Beschleunigung der Clearance und der Normalisierung des Säure-Basen-Gleichgewichtes und des Elektrolythaushaltes dienen. Neben Infusionslösungen mit Natriumhydrogencarbonat und Kaliumchlorid werden auch Diuretika verabreicht. Die Reaktion des Harns soll basisch sein, damit der Ionisationsgrad der Salicylate zu- und damit die Rückdiffusionsrate in den Tubuli abnimmt.
Eine Kontrolle der Blut-Werte (pH, pCO2, Hydrogencarbonat, Kalium u. a.) ist sehr zu empfehlen. In schweren Fällen kann eine Hämodialyse notwendig sein.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antithrombotische Mittel, direkte Faktor-Xa-Inhibitoren, ATC-Code: B01AF51.
Xanirva Duo 2,5 mg/50 mg Hartkapseln ist eine Kombination aus zwei Antithrombotika zur Prophylaxe von atherothrombotischen Ereignissen.
Wirkmechanismus
Rivaroxaban
Rivaroxaban ist ein hoch selektiver, direkter Inhibitor von Faktor Xa, der oral bioverfügbar ist. Inhibition von Faktor Xa unterbricht den intrinsischen und extrinsischen Weg der Blutgerinnungskaskade, wobei sowohl die Bildung von Thrombin als auch die Entstehung von Thromben inhibiert wird. Rivaroxaban inhibiert Thrombin (aktivierter Faktor II) nicht und es konnte kein Einfluss auf die Thrombozyten gezeigt werden.
Acetylsalicylsäure
Acetylsalicylsäure hat eine irreversible thrombozytenaggregationshemmende Wirkung. Diese Wirkung wird über eine Acetylierung der Cyclooxygenase erreicht. Dadurch wird irreversibel die Bildung von Thromboxan A2 (einem die Thrombozytenaggregation fördernden und gefäßverengenden Prostaglandin) in den Thrombozyten gehemmt. Dieser Effekt ist dauerhaft und hält gewöhnlich für die gesamte achttägige Lebensdauer eines Thrombozyten an.
Paradoxerweise hemmt die Acetylsalicylsäure auch die Bildung von Prostacyclin (einem thrombozytenaggregationshemmenden aber gefäßerweiternden Prostaglandin) in den Endothelzellen der Gefäßwände. Dieser Effekt ist vorübergehend.
Sobald die Acetylsalicylsäure aus dem Blut ausgewaschen ist, produzieren die kernhaltigen Endothelzellen wieder Prostacyclin.
Infolgedessen bewirkt Acetylsalicylsäure bei einmal täglicher Anwendung in niedriger Dosierung (< 100 mg/Tag) eine Blockade von Thromboxan A2 in den Thrombozyten ohne ausgeprägte Beeinträchtigung der Prostacyclinbildung.
Pharmakodynamische Wirkungen
Beim Menschen wurde eine dosisabhängige Inhibition der Faktor-Xa-Aktivität beobachtet. Die Prothrombinzeit (PT) wird von Rivaroxaban bei Verwendung von Neoplastin als Reagenz dosisabhängig und in enger Korrelation zur Plasmakonzentration (r = 0,98) beeinflusst. Andere Reagenzien können zu anderen Ergebnissen führen. Die Ablesung der PT muss in Sekunden erfolgen, da der INR-Test nur für Kumarine kalibriert und validiert ist, und nicht für andere Antikoagulanzien verwendet werden kann.
In einer klinischen pharmakologischen Studie über die Aufhebung der pharmakodynamischen Effekte von Rivaroxaban bei gesunden Erwachsenen (n = 22) wurde die Wirkung zweier verschiedener Arten von PCC, einem 3-Faktoren-PCC (Faktoren II, IX und X) und einem 4-Faktoren-PCC (Faktoren II, VII, IX und X), jeweils in Einzeldosen (50 I.E./kg), ausgewertet. Das 3-Faktoren-PCC reduzierte die mittlere Neoplastin-PT um etwa 1,0 Sekunden innerhalb von 30 Minuten, während mit dem 4-Faktoren-PCC eine Reduzierung um etwa 3,5 Sekunden beobachtet wurde. Im Gegensatz zum 4-Faktoren-PCC hatte das 3-Faktoren-PCC einen stärkeren und schnelleren Gesamteffekt, die Veränderungen in der endogenen Thrombinbildung aufzuheben (siehe Abschnitt 4.9).
Die aktivierte partielle Thromboplastinzeit (aPTT) und der HepTest werden ebenfalls dosisabhängig verlängert. Sie werden jedoch nicht zur Bestimmung der pharmakodynamischen Wirkung von Rivaroxaban empfohlen. Während der Behandlung mit Rivaroxaban ist ein Monitoring der Gerinnungsparameter in der klinischen Routine nicht erforderlich. Wenn dieses jedoch klinisch angezeigt ist, können die Rivaroxaban-Spiegel mit kalibrierten quantitativen Anti-Faktor-Xa-Tests bestimmt werden (siehe Abschnitt 5.2).
Klinische Wirksamkeit und Sicherheit
Es wurden keine therapeutischen klinischen Studien mit Xanirva Duo 2,5 mg/50 mg Hartkapseln durchgeführt; die Bioäquivalenz von Xanirva Duo 2,5 mg/50 mg Hartkapseln und gleichzeitiger Anwendung von Rivaroxaban und Acetylsalicylsäure wurde jedoch nachgewiesen (klinische Studie PAO-P8-022) (PK-Parameter siehe Abschnitt 5.2). Der Nachweis der pharmakodynamischen Wirkung von Xanirva Duo 2,5 mg/50 mg Hartkapseln basierte auf einem Surrogatmarker, und zwar der Hemmung der Synthese von Thromboxan B2 (TxB2), was als weithin anerkanntes Surrogat für die Thrombozytenaggregation und auch für die Wirksamkeit bei der Sekundärprävention von kardiovaskulären Ereignissen gilt.
Pharmakodynamische Äquivalenz von Xanirva Duo 2,5 mg/50 mg Hartkapseln und gleichzeitiger Anwendung von Rivaroxaban- und Acetylsalicylsäure-Tabletten (klinische Studie PAO-P8-022)
Das primäre pharmakodynamische (PD) Ziel dieser Studie war der Nachweis der Äquivalenz nach mehrfachen oralen Dosisgaben zwischen Xanirva Duo 2,5 mg/50 mg Hartkapseln und der gleichzeitigen Anwendung der einzelnen Tabletten von Acetylsalicylsäure und Rivaroxaban, basierend auf den Spiegeln des Surrogatmarkers Thromboxan B2 (TxB2). In dieser Studie wurden 41 gesunde Probanden über 8 aufeinanderfolgende Tage zweimal täglich (BID) (im Abstand von ca. 12 Stunden) mit dem Prüfpräparat (1 x Xanirva Duo 2,5 mg/50 mg Hartkapseln) (insgesamt 16 Anwendungen) behandelt. 42 (einschließlich 10 adipöse) gesunde Probanden wurden über 8 aufeinanderfolgende Tage morgens und abends (im Abstand von ca. 12 Stunden) mit dem Referenzprodukt 1 (1 × 2,5 mg Rivaroxaban [Xarelto®] Filmtablette) (BID) (insgesamt 16 Anwendungen) sowie einmal täglich (QD) morgens mit dem Referenzprodukt 2 (1 × 100 mg Acetylsalicylsäure [Aspirin®] Tablette) (insgesamt 8 Anwendungen) behandelt. Bei den morgendlichen Anwendungen wurden Referenzprodukt 1 und Referenzprodukt 2 gleichzeitig eingenommen.
Die folgenden PD-Parameter wurden nach 8 aufeinanderfolgenden Tagen ermittelt, um die therapeutische Äquivalenz nachzuweisen:
- TxB2-Konzentration nach 24 Stunden (C24) (Tabelle 2)
TxB2-Fläche unter der Konzentrations-Zeit-Kurve vom Zeitpunkt Null bis 24 Stunden (AUC0-24)
(Tabelle 2)
- Ansprechen der Probanden auf die Behandlung (Prüfpräparat oder Referenzprodukt) (Tabelle 3)
Tabelle 2. Vergleich der statistischen Ergebnisse für TxB2 nach 8 aufeinanderfolgenden Anwendungstagen (PAO-P8-022)
| Parameter | Geometrische Kleinstquadrat-Mittelwertea | 95%-Konfidenzintervalle (%) |
Behandlung 3 Behandlung 4 (Prüfpräparat) (Referenz) N = 38 N = 40 | Quotient (%) Untergrenze Obergrenze | |
| C24 | 2,41 4,45 | 54,19 49,07 59,86 |
| AUC0-24 | 25,54 41,48 | 61,56 55,00 68,91 |
a Die Einheiten sind ng/ml für C24 und ng x h/ml für AUC24
Die Berechnung der Äquivalenzgrenzwerte basierte auf dem therapeutischen Zielbereich des Surrogatmarkers TxB2 (1 ng/ml bis 10 ng/ml); dies entspricht einer Hemmung von TxB2 um mehr als 97 %. Nach 8 aufeinanderfolgenden Anwendungstagen waren die Obergrenzen des 95%-Konfidenzintervalls (KI), die aus dem Exponenten der ln-transformierten Parameter C24 in der Prüfgruppe und der Referenzgruppe berechnet wurden, innerhalb des therapeutischen Ziels (< 10 ng/ml), mit Werten von 2,59 ng/ml bzw. 4,77 ng/ml (siehe Tabelle 2).
Nach 8 aufeinanderfolgenden Anwendungstagen waren die Prüfpräparat/Referenzprodukt-Quotienten (95%-KI) 54,19 % (49,07-59,86 %) für C24 und 61,56 % (55,00-68,91 %) für AUC24. Die statistischen Ergebnisse zeigen, dass die Quotienten der geometrischen Kleinstquadrat-Mittelwerte für das Prüfpräparat/Referenzprodukt und die 95%-KI von C24 und AUC0-24 innerhalb der Äquivalenzgrenzen lagen (siehe Tabelle 2). Basierend auf den vergleichbaren Ergebnissen der Spiegel des Surrogatmarkers TxB2 wird das Prüfpräparat bei Anwendung im Nüchternzustand bei gesunden erwachsenen Probanden und Probanden mit Adipositas als therapeutisch äquivalent zu dem Referenzprodukt eingestuft.
Das Ansprechen der Probanden auf die Behandlung (Prüfpräparat oder Referenzprodukt) wurde ebenfalls ausgewertet und kategorisiert. Die Probanden wurden als Responder (erfolgreiche Hemmungsbehandlung: I24 > 97 %, Responder mit unvollständiger Hemmung: I24 ≥ 95 % und ≤ 97 %) oder Non-Responder (Hemmung als Therapieversagen: I24 < 95 %) kategorisiert (Tabelle 3).
Tabelle 3 zeigt die Zusammenfassung des Ansprechens der Probanden auf ASS nach 8-tägiger oraler Dosisgabe des Festdosiskombinations-Produkts (Prüfpräparat – BID) und der gleichzeitigen Anwendung von Xarelto® (BID) und Aspirin® (100 mg QD) basierend auf den Hemmungskategorien des Surrogatmarkers TxB2.
Tabelle 3. Zusammenfassung des Ansprechens der Probanden an Tag 8 nach
mehrfachen Dosisgaben – pharmakodynamische Population (PAO-P8-022)
| Behandlung | ||||
Behandlung 3 (Prüfpräparat) N = 42 | Behandlung 4 (Referenzprodukt) N = 42 | |||
| Ansprechen | n | (%) | n | (%) |
Responder (I24 > 97 %) 40 100,00 41 97,62 Unvollständige Responder (I24 ≥ 95 % und
≤ 97 %)
0 0,00 1 2,38 Non-Responder (I24 < 95 %) 0 0,00 0 0,00
Nach 8 Behandlungstagen sprachen alle Probanden (100 %) auf das Prüfpräparat (I24 > 97 %) und 41 von 42 Probanden (97,62 %) auf das Referenzprodukt (I24 > 97 %) an; dies deutet auf einen äquivalenten Grad der Hemmung zwischen der Prüf- und Referenzformulierung hin (siehe Tabelle 3).
Es wurde gezeigt, dass Xanirva Duo eine vergleichbare therapeutische Wirkung hinsichtlich der Prophylaxe atherothrombotischer Ereignisse (anhand des Surrogatmarkers TxB2) im Vergleich zur Standardbehandlung, d. h. der gleichzeitigen Anwendung von Rivaroxaban und ASS, hat, trotz der unterschiedlichen Dosierung der ASS-Komponente (BID vs. QD).
Rivaroxaban
ACS
Das klinische Entwicklungsprogramm für Rivaroxaban wurde geplant, um die Wirksamkeit von Rivaroxaban bei der Prophylaxe von kardiovaskulärer (KV) Mortalität, Myokardinfarkt (MI) oder Schlaganfall bei Patienten mit kürzlich aufgetretenem ACS (ST-Streckenhebungs-Myokardinfarkt [STEMI], Nicht-ST-Streckenhebungs-Myokardinfarkt [NSTEMI] oder instabiler Angina [IA]) zu zeigen. In der pivotalen doppelblinden ATLAS ACS 2 TIMI 51-Studie wurden 15 526 Patienten im Verhältnis 1:1:1 einer von drei Behandlungsgruppen randomisiert zugeteilt: Rivaroxaban 2,5 mg oral zweimal täglich, 5 mg oral zweimal täglich oder Placebo zweimal täglich zusätzlich verabreicht zu ASS allein oder zu ASS plus einem Thienopyridin (Clopidogrel oder Ticlopidin). Patienten mit einem ACS, die jünger als 55 Jahre waren, hatten zusätzlich entweder Diabetes mellitus oder einen vorangegangenen Myokardinfarkt. Die mediane Behandlungszeit lag bei 13 Monaten, insgesamt betrug die Behandlungsdauer bis nahezu 3 Jahre. 93,2 % der Patienten erhielten gleichzeitig ASS zusammen mit einer Thienopyridin-Behandlung und 6,8 % erhielten nur ASS. Von den Patienten, die eine duale Therapie mit Thrombozytenaggregationshemmern erhielten, bekamen 98,8 % Clopidogrel, 0,9 % bekamen Ticlopidin und 0,3 % bekamen Prasugrel. Die Patienten erhielten die erste Dosis Rivaroxaban frühestens 24 Stunden und bis zu 7 Tage (im Mittel 4,7 Tage) nach Einweisung in ein Krankenhaus, jedoch so schnell wie möglich nach Stabilisierung des ACS-Ereignisses, einschließlich Revaskularisationsmaßnahmen, und zu dem Zeitpunkt, an dem eine Therapie mit parenteral verabreichten Antikoagulanzien üblicherweise beendet würde.
Beide Rivaroxaban-Regimes (2,5 mg zweimal täglich und 5 mg zweimal täglich) erwiesen sich als effektiv zur weiteren Reduzierung des Auftretens von kardiovaskulären Ereignissen zusätzlich zur thrombozytenaggregationshemmenden Standardtherapie. Die Verabreichung von 2,5 mg zweimal täglich verringerte die Mortalität und es gibt Belege dafür, dass diese niedrigere Dosis mit einem verringerten Blutungsrisiko einherging. Deswegen wird Rivaroxaban 2,5 mg zweimal täglich, zusätzlich zu Acetylsalicylsäure (ASS) allein oder zu ASS plus Clopidogrel oder Ticlopidin, zur Prophylaxe atherothrombotischer Ereignisse bei erwachsenen Patienten nach einem ACS mit erhöhten kardialen Biomarkern empfohlen.
Im Vergleich zu Placebo verringerte Rivaroxaban signifikant den primären kombinierten Endpunkt kardiovaskuläre Mortalität, MI oder Schlaganfall. Der Nutzen war hauptsächlich auf eine Verringerung der kardiovaskulären Mortalität und Myokardinfarkt-Rate zurückzuführen und ergab sich früh mit einem konstanten Effekt über die gesamte Behandlungszeit (siehe Tabelle 5 und Abbildung 1). Auch der erste sekundäre Endpunkt (Gesamtmortalität, MI oder Schlaganfall) wurde signifikant verringert. Eine zusätzliche, retrospektive Analyse zeigte eine nominelle signifikante Reduktion der Inzidenz von Stentthrombosen im Vergleich zu Placebo (siehe Tabelle 4). Die Inzidenzraten für den primären Sicherheitsendpunkt (schwere Blutungen nach der TIMI-Definition, die nicht im Zusammenhang mit einer Bypass-Operation stehen) waren bei mit Rivaroxaban behandelten Patienten höher als bei Patienten, die Placebo erhielten (siehe Tabelle 6). Allerdings waren die Inzidenzraten zwischen Rivaroxaban und Placebo ausgewogen im Hinblick auf Blutungsereignisse mit Todesfolge, einer mit intravenös verabreichten inotropen Arzneimitteln behandelten Hypotonie und operativen Eingriffen zur Behandlung anhaltender Blutungen.
In Tabelle 5 werden die Ergebnisse zur Wirksamkeit bei Patienten, die eine perkutane Koronarintervention (PCI) erhielten, dargestellt. Die Ergebnisse zur Sicherheit bei dieser Subgruppe der Patienten mit PCI waren vergleichbar mit den Gesamt-Sicherheitsergebnissen.
Patienten mit erhöhten Werten der Biomarker (Troponin oder CK-MB) und ohne anamnestischen Schlaganfall/TIA stellten 80 % der Studienpopulation. Die Ergebnisse dieser Patientenpopulation waren ebenfalls konsistent mit den Gesamt-Wirksamkeits- und Sicherheitsergebnissen.
Tabelle 4. Ergebnisse zur Wirksamkeit aus Phase-III-ATLAS ACS 2 TIMI 51
- a) modifizierter Intent-to-Treat-Datensatz (Intent-to-Treat-Gesamt-Datensatz für Stentthrombose)
- b) vs. Placebo; Log-Rank-p-Wert
* statistisch überlegen
** nominell signifikant
Tabelle 5. Ergebnisse zur Wirksamkeit aus Phase-III-ATLAS ACS 2 TIMI 51 für Patienten, die eine PCI erhielten
| Studienpopulation | Patienten mit kürzlich aufgetretenem akuten Koronarsyndrom, die eine PCI erhielten a) | |
| Behandlungsdosis | Rivaroxaban 2,5 mg, zweimal täglich, N = 3 114 n (%) Hazard Ratio (95%-KI) p-Wert b) | Placebo N = 3 096 n (%) |
| Kardiovaskuläre Mortalität, MI oder Schlaganfall | 153 (4,9 %) 0,94 (0,75; 1,17) p = 0,572 | 165 (5,3 %) |
| Kardiovaskuläre Mortalität | 24 (0,8 %) 0,54 (0,33; 0,89) p = 0,013** | 45 (1,5 %) |
| Gesamtmortalität | 31 (1,0 %) 0,64 (0,41; 1,01) p = 0,053 | 49 (1,6 %) |
| MI | 115 (3,7 %) 1,03 (0,79; 1,33) p = 0,829 | 113 (3,6 %) |
| Schlaganfall | 27 (0,9 %) 1,30 (0,74; 2,31) p = 0,360 | 21 (0,7 %) |
| Stentthrombose | 47 (1,5 %) 0,66 (0,46; 0,95) p = 0,026** | 71 (2,3 %) |
- a) modifizierter Intent-to-Treat-Datensatz (Intent-to-Treat-Gesamt-Datensatz für Stentthrombose) b) vs. Placebo; Log-Rank-p-Wert
** nominell signifikant
| Studienpopulation | Patienten mit kürzlich aufgetretenem akuten Koronarsyndrom a) | |
| Behandlungsdosis | Rivaroxaban 2,5 mg, zweimal täglich, N = 5 114 n (%) Hazard Ratio (HR) (95%-KI) p-Wert b) | Placebo N = 5 113 n (%) |
| Kardiovaskuläre Mortalität, MI oder Schlaganfall | 313 (6,1 %) 0,84 (0,72; 0,97) p = 0,020* | 376 (7,4 %) |
| Gesamtmortalität, MI oder Schlaganfall | 320 (6,3 %) 0,83 (0,72; 0,97) p = 0,016* | 386 (7,5 %) |
| Kardiovaskuläre Mortalität | 94 (1,8 %) 0,66 (0,51; 0,86) p = 0,002** | 143 (2,8 %) |
| Gesamtmortalität | 103 (2,0 %) 0,68 (0,53; 0,87) p = 0,002** | 153 (3,0 %) |
| MI | 205 (4,0 %) 0,90 (0,75; 1,09) p = 0,270 | 229 (4,5 %) |
| Schlaganfall | 46 (0,9 %) 1,13 (0,74; 1,73) p = 0,562 | 41 (0,8 %) |
| Stentthrombose | 61 (1,2 %) 0,70 (0,51; 0,97) p = 0,033** | 87 (1,7 %) |
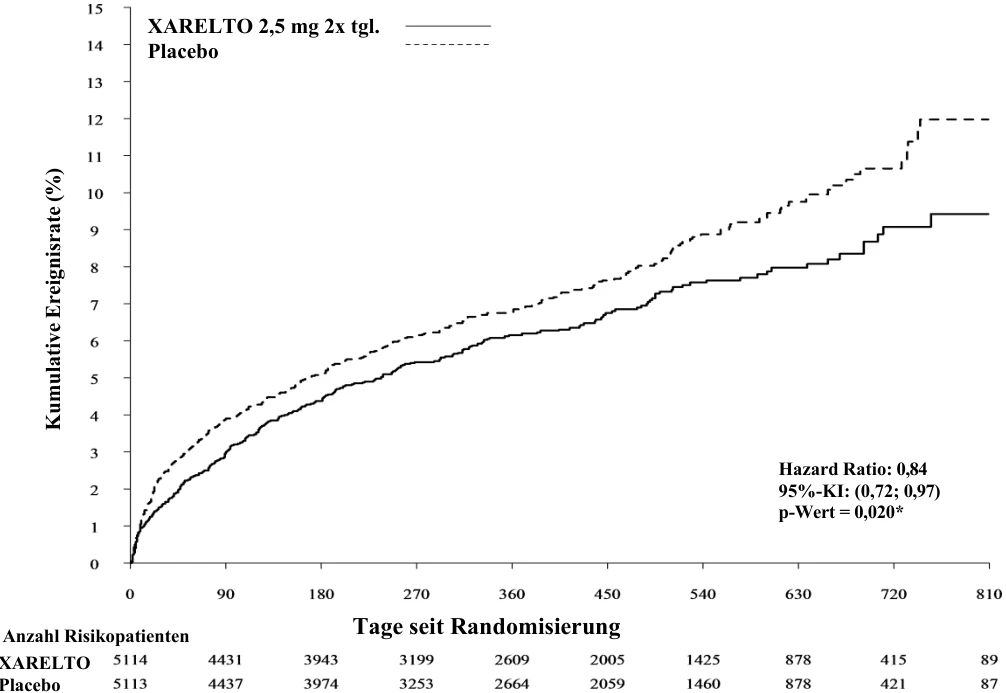 Hazard Ratio: 0,84 95%-KI: (0,72; 0,97) p-Wert = 0,020* Tabelle 6. Ergebnisse zur Sicherheit aus Phase-III-ATLAS ACS 2 TIMI 51
| Studienpopulation | Patienten mit kürzlich aufgetretenem akuten Koronarsyndrom a) | |
| Behandlungsdosis | Rivaroxaban 2,5 mg, zweimal täglich, N = 5 115 n (%) Hazard Ratio (95%-KI) p-Wert b) | Placebo N = 5 125 n (%) |
| Schwere Blutungen nach der TIMI-Definition, die nicht im Zusammenhang mit einer Bypass-Operation stehen | 65 (1,3 %) 3,46 (2,08; 5,77) p = < 0,001* | 19 (0,4 %) |
| Blutungsereignisse mit Todesfolge | 6 (0,1 %) 0,67 (0,24; 1,89) p = 0,450 | 9 (0,2 %) |
| Symptomatische intrakranielle Blutung | 14 (0,3 %) 2,83 (1,02; 7,86) p = 0,037 | 5 (0,1 %) |
Hypotonie, die mit intravenös verabreichten inotropen Arzneimitteln behandelt werden muss | 3 (0,1 %) | 3 (0,1 %) |
| Operativer Eingriff zur Behandlung anhaltender Blutungen | 7 (0,1 %) | 9 (0,2 %) |
| Transfusion von 4 oder mehr Einheiten Blut innerhalb eines Zeitraums von 48 Stunden | 19 (0,4 %) | 6 (0,1 %) |
- a) Sicherheitspopulation, unter Behandlung
- b) vs. Placebo; Log-Rank-p-Wert
* statistisch signifikant
Abbildung 1. Zeit bis zum erstmaligen Auftreten des primären Wirksamkeitsendpunktes (Kardiovaskuläre Mortalität, MI oder Schlaganfall)
XARELTO 2,5 mg 2x tgl.
Placebo
| Tag | e seit | Randomisierung |
| Anzahl | Risikopatienten | ||
| XARELTO | |||
| Placebo | |||
KHK/pAVK
In der Phase-III-Studie COMPASS (27 395 Patienten, 78,0 % männlich, 22,0 % weiblich) wurden die Wirksamkeit und Sicherheit von Rivaroxaban zur Verhinderung kardiovaskulärer (KV) Ereignisse mit dem kombinierten Endpunkt aus KV-Mortalität, MI und Schlaganfall bei Patienten mit KHK oder symptomatischer pAVK mit einem hohen Risiko für ischämische Ereignisse nachgewiesen. Patienten wurden über einen medianen Zeitraum von 23 Monaten (Maximum: 3,9 Jahre) nachbeobachtet.
Studienteilnehmer ohne kontinuierlichen Bedarf einer Behandlung mit einem Protonenpumpenhemmer erhielten randomisiert Pantoprazol oder Placebo. Alle Patienten wurden danach im Verhältnis 1:1:1 randomisiert und erhielten entweder Rivaroxaban 2,5 mg zweimal täglich/ASS 100 mg einmal täglich, Rivaroxaban 5 mg zweimal täglich oder ASS 100 mg einmal täglich allein sowie ein entsprechendes Placebo.
KHK-Patienten hatten eine KHK, die mehr als ein Gefäß betraf, und/oder einen anamnestischen MI. Bei Patienten < 65 Jahren waren eine Atherosklerose unter Beteiligung von mindestens zwei Gefäßregionen oder mindestens zwei zusätzliche kardiovaskuläre Risikofaktoren erforderlich.
pAVK-Patienten hatten sich zuvor einem Eingriff unterzogen, wie eine Bypass-Operation oder perkutane transluminale Angioplastie, oder eine Amputation einer Gliedmaße oder eines Fußes aufgrund einer arteriellen Gefäßerkrankung oder hatten eine Claudicatio intermittens mit einem Knöchel-Arm-Index von < 0,90 und/oder eine signifikante Stenose einer peripheren Arterie oder vorherige Revaskularisation der Karotis oder eine asymptomatische Stenose der Arteria carotis von ≥ 50 %.
Ausschlusskriterien waren unter anderem die Notwendigkeit einer dualen Therapie mit Thrombozytenaggregationshemmern oder anderen nicht auf ASS basierenden Thrombozytenaggregationshemmern oder oralen Antikoagulanzien sowie Patienten mit hohem Blutungsrisiko, Herzinsuffizienz mit einer Ejektionsfraktion von < 30 % oder der New York Heart Association Klasse III oder IV, einem ischämischen, nicht lakunären Schlaganfall im vergangenen Monat oder einem hämorrhagischen oder lakunären Schlaganfall in der Vorgeschichte.
Rivaroxaban 2,5 mg zweimal täglich in Kombination mit ASS 100 mg einmal täglich war ASS 100 mg überlegen bei der Reduktion des primären kombinierten Endpunktes aus KV-Mortalität, MI und Schlaganfall (siehe Tabelle 7 und Abbildung 2).
Bezüglich des primären Sicherheitsendpunktes (schwere Blutungsereignisse, modifiziert nach ISTH) war bei den mit Rivaroxaban 2,5 mg zweimal täglich behandelten Patienten, die zusätzlich ASS 100 mg einmal täglich erhielten, ein signifikanter Anstieg zu beobachten, im Vergleich zu Patienten, die ASS 100 mg erhielten (siehe Tabelle 8).
Beim primären Wirksamkeitsendpunkt lag der beobachtete Nutzen von Rivaroxaban 2,5 mg zweimal täglich plus ASS 100 mg einmal täglich im Vergleich zu ASS 100 mg einmal täglich bei einer HR = 0,89 (95%-KI: 0,7-1,1) bei Patienten ≥ 75 Jahren (Inzidenz: 6,3 % vs. 7,0 %) und einer HR = 0,70 (95%-KI: 0,6-0,8) bei Patienten < 75 Jahren (3,6 % vs. 5,0 %). Bei schweren Blutungen, modifiziert nach ISTH, wurde ein erhöhtes Risiko mit einer HR = 2,12 (95%-KI: 1,5-3,0) bei Patienten ≥ 75 Jahren (5,2 % vs. 2,5 %) und einer HR = 1,53 (95%-KI: 1,2-1,9) bei Patienten < 75 Jahren (2,6 % vs. 1,7 %) beobachtet.
Die Anwendung von Pantoprazol 40 mg einmal täglich zusätzlich zur antithrombotischen Studienmedikation bei Patienten ohne klinischen Bedarf an einer Behandlung mit Protonenpumpenhemmern zeigte keinen Nutzen bei der Prävention von Ereignissen im oberen Gastrointestinaltrakt (kombinierter Endpunkt aus oberen gastrointestinalen Blutungen, Ulzerationen oder oberen gastrointestinalen Obstruktionen oder Perforationen). Die Inzidenz für Ereignisse im oberen Gastrointestinaltrakt betrug 0,39 pro 100 Patientenjahre in der Gruppe, die mit Pantoprazol 40 mg einmal täglich behandelt wurde, und 0,44 pro 100 Patientenjahre in der Placebogruppe. Tabelle 7. Ergebnisse zur Wirksamkeit aus der Phase-III-Studie COMPASS
| Studienpopulation | Patienten mit KHK/pAVK a) | |||||
| Behandlungsdosis | Rivaroxaban 2,5 mg bid in Kombination mit ASS 100 mg od N = 9 152 | ASS 100 mg od N = 9 126 | ||||
| Patienten mit Ereignissen | KM % | Patienten mit Ereignissen | KM % | HR (95%-KI) | p-Wert b) | |
| Schlaganfall, MI oder KV-Mortalität | 379 (4,1 %) | 5,20 % | 496 (5,4 %) | 7,17 % | 0,76 (0,66; 0,86) | p = 0,00004* |
| 83 (0,9 %) | 1,17 % | 142 (1,6 %) | 2,23 % | 0,58 (0,44; 0,76) | p = 0,00006 |
| 178 (1,9 %) | 2,46 % | 205 (2,2 %) | 2,94 % | 0,86 (0,70; 1,05) | p = 0,14458 |
| 160 (1,7 %) | 2,19 % | 203 (2,2 %) | 2,88 % | 0,78 (0,64; 0,96) | p = 0,02053 |
| Gesamtmortalität | 313 (3,4 %) | 4,50 % | 378 (4,1 %) | 5,57 % | 0,82 (0,71; 0,96) | |
| Akute Extremitäten-ischämie | 22 (0,2 %) | 0,27 % | 40 (0,4 %) | 0,60 % | 0,55 (0,32; 0,92) | |
- a) Intent-to-Treat-Datensatz, Primäranalysen
- b) vs. ASS 100 mg; Log-Rank-p-Wert
* Die Verringerung beim primären Wirksamkeitsendpunkt war statistisch überlegen.
bid: zweimal täglich; KI: Konfidenzintervall; KM %: Kaplan-Meier-Schätzung des kumulativen Inzidenzrisikos, berechnet nach 900 Tagen; KV: kardiovaskulär; MI: Myokardinfarkt; od: einmal täglich
Tabelle 8: Ergebnisse zur Sicherheit aus der Phase-III-Studie COMPASS
| Studienpopulation | Patienten mit KHK/pAVK a) | ||
| Behandlungsdosis | Rivaroxaban 2,5 mg bid in Kombination mit ASS 100 mg od, N = 9 152 n (Kum. Risiko %) | ASS 100 mg od N = 9 126 n (Kum. Risiko %) | Hazard Ratio (95%-KI) p-Wert b) |
| Schwere Blutungen, modifiziert nach ISTH | 288 (3,9 %) | 170 (2,5 %) | 1,70 (1,40; 2,05) p < 0,00001 |
| 15 (0,2 %) | 10 (0,2 %) | 1,49 (0,67; 3,33) p = 0,32164 |
| 63 (0,9 %) | 49 (0,7 %) | 1,28 (0,88; 1,86) p = 0,19679 |
| 10 (0,1 %) | 8 (0,1 %) | 1,24 (0,49; 3,14) p = 0,65119 |
| 208 (2,9 %) | 109 (1,6 %) | 1,91 (1,51; 2,41) p < 0,00001 |
| 172 (2,3 %) | 90 (1,3 %) | 1,91 (1,48; 2,46) p < 0,00001 |
| 36 (0,5 %) | 21 (0,3 %) | 1,70 (0,99; 2,92) p = 0,04983 |
| Schwere gastrointestinale Blutungen | 140 (2,0 %) | 65 (1,1 %) | 2,15 (1,60; 2,89) p < 0,00001 |
| Schwere intrakranielle Blutungen | 28 (0,4 %) | 24 (0,3 %) | 1,16 (0,67; 2,00) p = 0,59858 |
- a) Intent-to-Treat-Datensatz, Primäranalysen
- b) vs. ASS 100 mg; Log-Rank-p-Wert
bid: zweimal täglich; KI: Konfidenzintervall; Kum. Risiko: Kumulatives Inzidenzrisiko (Kaplan-Meier-Schätzungen) nach 30 Monaten; ISTH: International Society on Thrombosis and Haemostasis, Internationale Gesellschaft für Thrombose und Hämostaseologie; od: einmal täglich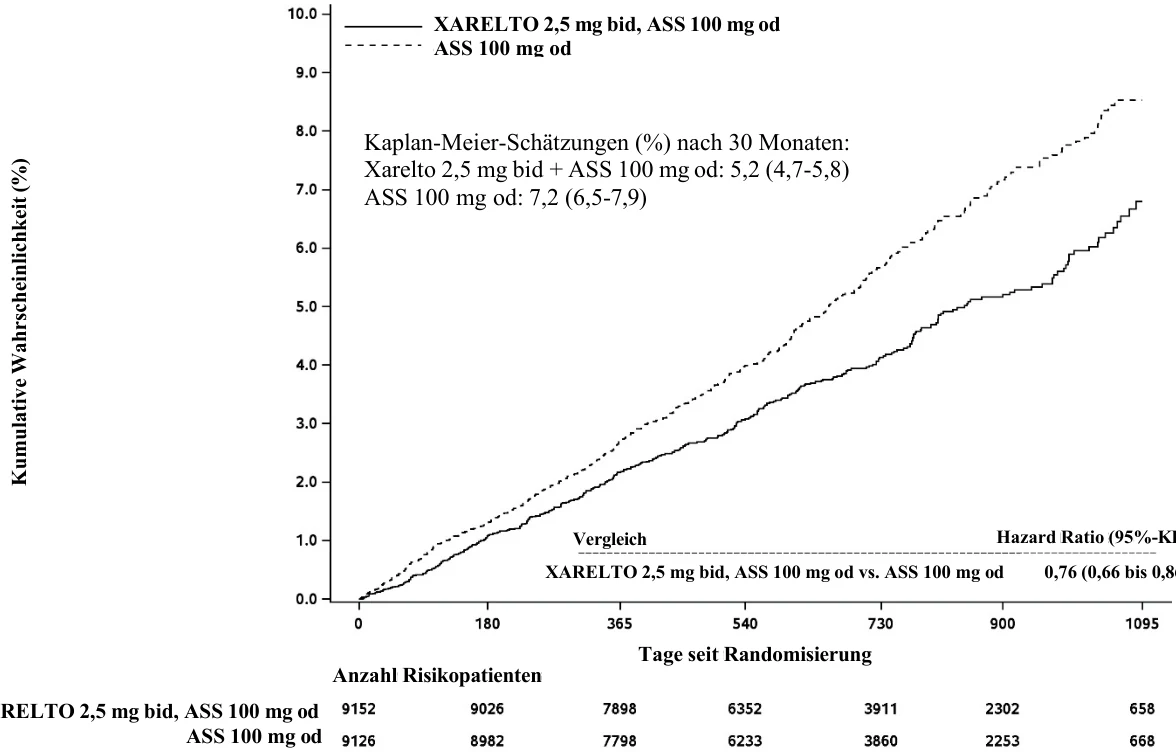
bid: zweimal täglich; od: einmal täglich; KI: Konfidenzintervall
bid: zweimal täglich; od: einmal täglich; KI: Konfidenzintervall
Abbildung 2: Zeit bis zum erstmaligen Auftreten des primären Wirksamkeitsendpunktes (Schlaganfall, Myokardinfarkt, kardiovaskuläre Mortalität) in der Studie COMPASS
Patienten nach kürzlich erfolgter Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK
In der pivotalen, doppelblinden Phase-III-Studie VOYAGER PAD wurden 6 564 Patienten nach einer kürzlich erfolgten erfolgreichen Revaskularisationsmaßnahme der unteren Extremitäten (chirurgisches oder endovaskuläres Verfahren einschließlich Hybrideingriffen) aufgrund einer symptomatischen pAVK im Verhältnis 1:1 in eine von zwei Gruppen mit antithrombotischer Behandlung randomisiert: Rivaroxaban 2,5 mg zweimal täglich in Kombination mit ASS 100 mg einmal täglich oder ASS 100 mg einmal täglich. Die Patienten durften zusätzlich eine Standarddosis Clopidogrel einmal täglich
Vergleich
| Hazard | Ratio | (95 | % | -KI) |
XARELTO 2,5 mg bid, ASS 100 mg od vs. ASS 100 mg od 0,76 (0,66 bis 0,86)
| Tage | seit | Randomisierung |
| Anzahl | Risikopatienten |
XARELTO 2,5 mg bid, ASS 100 mg od
ASS 100 mg od
Kaplan-Meier-Schätzungen (%) nach 30 Monaten: Xarelto 2,5 mg bid + ASS 100 mg od: 5,2 (4,7-5,8) ASS 100 mg od: 7,2 (6,5-7,9)
XARELTO 2,5 mg bid, ASS 100 mg od ASS 100 mg od
über bis zu 6 Monate erhalten. Ziel der Studie war der Nachweis der Wirksamkeit und Sicherheit von Rivaroxaban plus ASS bei der Prophylaxe von Myokardinfarkt, ischämischem Schlaganfall, kardiovaskulärer Mortalität, akuter Extremitätenischämie oder Majoramputation vaskulärer Ätiologie bei Patienten nach kürzlich erfolgter erfolgreicher Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK. Es wurden Patienten ≥ 50 Jahre mit dokumentierter mittlerer bis schwerer symptomatischer atherosklerotischer pAVK der unteren Extremitäten anhand einer Kombination der folgenden Merkmale eingeschlossen: klinisch (d. h. Funktionseinschränkungen), anatomisch (d. h. bildlicher Nachweis einer pAVK distal der äußeren Beckenarterie) und hämodynamisch (Knöchel-Arm-Index [ABI] ≤ 0,80 oder Zehen-Arm-Index [TBI] ≤ 0,60 bei Patienten ohne vorherige Extremitätenrevaskularisation oder ABI ≤ 0,85 bzw. TBI ≤ 0,65 bei Patienten mit vorheriger Extremitätenrevaskularisation). Patienten, die eine duale Thrombozytenaggregationshemmung für > 6 Monate, zusätzlich eine andere
Thrombozytenaggregationshemmung als ASS und Clopidogrel oder orale Antikoagulanzien benötigten, sowie Patienten mit einer Vorgeschichte von intrakranieller Blutung, Schlaganfall oder TIA und Patienten mit einer eGFR < 15 ml/min wurden ausgeschlossen.
Die mittlere Nachbeobachtungsdauer betrug 24 Monate und die maximale Nachbeobachtungsdauer 4,1 Jahre. Das Durchschnittsalter der eingeschlossenen Patienten betrug 67 Jahre, und 17 % der Patientenpopulation war > 75 Jahre alt. Die mediane Zeit von der Index-Revaskularisationsmaßnahme bis zum Start der Prüftherapie lag in der Gesamtpopulation bei 5 Tagen (6 Tage nach chirurgischer und 4 Tage nach endovaskulärer Revaskularisation einschließlich Hybrideingriffen). Insgesamt 53,0 % der Patienten erhielten eine kurzzeitige Hintergrundtherapie mit Clopidogrel über eine mediane Dauer von 31 Tagen. Laut Studienprotokoll konnte die Prüftherapie so früh wie möglich, jedoch nicht später als 10 Tage nach einer erfolgreichen qualifizierenden Revaskularisationsmaßnahme und nach Einsetzen der Hämostase aufgenommen werden.
Rivaroxaban 2,5 mg zweimal täglich in Kombination mit ASS 100 mg einmal täglich war im Vergleich zu ASS allein bei der Reduktion des primären kombinierten Endpunkts aus Myokardinfarkt, ischämischem Schlaganfall, kardiovaskulärer Mortalität, akuter Extremitätenischämie und Majoramputation vaskulärer Ätiologie überlegen (siehe Tabelle 9). Der primäre Sicherheitsendpunkt von schweren Blutungen nach der TIMI-Definition war bei Patienten, die mit Rivaroxaban und ASS behandelt wurden, erhöht, ohne dass es zu einem Anstieg tödlicher oder intrakranieller Blutungen kam (siehe Tabelle 10). Die sekundären Wirksamkeitsendpunkte wurden in einer vorab festgelegten, hierarchischen Reihenfolge getestet (siehe Tabelle 9).
Tabelle 9: Ergebnisse zur Wirksamkeit aus der Phase-III-Studie VOYAGER PAD
| Studienpopulation | Patienten nach kürzlich erfolgter Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK a) | ||
| Behandlungsdosis | Rivaroxaban 2,5 mg bid in Kombination mit ASS 100 mg od N = 3 286 n (Kum. Risiko %)c) | ASS 100 mg od N = 3 278 n (Kum. Risiko %)c) | Hazard Ratio (95%-KI)d) |
Primärer Wirksamkeitsendpunktb) | 508 (15,5 %) | 584 (17,8 %) | 0,85 (0,76; 0,96) p = 0,0043 e)* |
| 131 (4,0 %) | 148 (4,5 %) | 0,88 (0,70; 1,12) |
| 71 (2,2 %) | 82 (2,5 %) | 0,87 (0,63; 1,19) |
| 199 (6,1 %) | 174 (5,3 %) | 1,14 (0,93; 1,40) |
| 155 (4,7 %) | 227 (6,9 %) | 0,67 (0,55; 0,82) |
| 103 (3,1 %) | 115 (3,5 %) | 0,89 (0,68; 1,16) |
Sekundärer Wirksamkeitsendpunkt | |||
Ungeplante Index- Extremitäten- revaskularisation aufgrund rezidivierender Extremitätenischämie | 584 (17,8 %) | 655 (20,0 %) | 0,88 (0,79; 0,99) p = 0,0140 e)* |
Krankenhauseinweisung aus koronarer oder peripherer thrombotischer Ursache (die unteren Gliedmaßen betreffend) | 262 (8,0 %) | 356 (10,9 %) | 0,72 (0,62; 0,85) p < 0,0001 e)* |
| Tod jeglicher Ursache | 321 (9,8 %) | 297 (9,1 %) | 1,08 (0,92; 1,27) |
| VTE-Ereignisse | 25 (0,8 %) | 41 (1,3 %) | 0,61 (0,37; 1,00) |
- a) Intent-to-Treat-Datensatz, Primäranalysen, adjudiziert vom ICAC
- b) Kombination aus MI, ischämischem Schlaganfall, kardiovaskulärer Mortalität (kardiovaskuläre Mortalität und Tod unbekannter Ursache), akuter Extremitätenischämie und Majoramputation vaskulärer Ätiologie
- c) Es wird nur das erste Auftreten des betrachteten Endpunktereignisses aus dem Datenumfang eines Patienten berücksichtigt.
- d) HR (95%-KI) gemäß Cox-Proportional-Hazard-Modell, stratifiziert nach Art des Eingriffs und Anwendung von Clopidogrel mit Behandlung als einziger Kovariate
- e) Einseitiger p-Wert gemäß Log-Rank-Test, stratifiziert nach Art des Eingriffs und Anwendung von Clopidogrel mit Behandlung als Faktor
- f) Akute Extremitätenischämie ist definiert als plötzliche signifikante Verschlechterung der Extremitätendurchblutung, entweder mit neuem Pulsdefizit oder Behandlungsbedarf (d. h. Thrombolyse, Thrombektomie oder dringende Revaskularisation) und daraus folgendem stationären Aufenthalt. * Die Reduktion des Wirksamkeitsendpunkts war statistisch überlegen.
bid: zweimal täglich; od: einmal täglich; KI: Konfidenzintervall; MI: Myokardinfarkt; KV: kardiovaskulär; ICAC: Independent Clinical Adjudication Committee, Unabhängiger klinischer Gutachterausschuss
Tabelle 10: Ergebnisse zur Sicherheit aus der Phase-III-Studie VOYAGER PAD
| Studienpopulation | Patienten nach kürzlich erfolgter Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK a) | ||
| Behandlungsdosis | Rivaroxaban 2,5 mg bid in Kombination mit ASS 100 mg od, N = 3 256 n (Kum. Risiko %)b) | ASS 100 mg od N = 3 248 n (Kum. Risiko %)b) | Hazard Ratio (95%-KI)c) p-Wert d) |
| Schwere Blutungen nach der TIMI-Definition (mit/ohne Zusammenhang mit einer Bypass-Operation) | 62 (1,9 %) | 44 (1,4 %) | 1,43 (0,97; 2,10) p = 0,0695 |
| 6 (0,2 %) | 6 (0,2 %) | 1,02 (0,33; 3,15) |
| 13 (0,4 %) | 17 (0,5 %) | 0,78 (0,38; 1,61) |
| 46 (1,4 %) | 24 (0,7 %) | 1,94 (1,18; 3,17) |
| Schwere Blutung nach ISTH | 140 (4,3 %) | 100 (3,1 %) | 1,42 (1,10; 1,84) p = 0,0068 |
| 6 (0,2 %) | 8 (0,2 %) | 0,76 (0,26; 2,19) |
| 29 (0,9 %) | 26 (0,8 %) | 1,14 (0,67; 1,93) |
| Klinisch relevante nicht schwere Blutung nach ISTH | 246 (7,6 %) | 139 (4,3 %) | 1,81 (1,47; 2,23) |
- a) Sicherheits-Datensatz (alle 28 randomisierten Patienten, die mindestens eine Dosis des Prüfpräparats erhalten hatten), ICAC: Independent Clinical Adjudication Committee, Unabhängiger klinischer Gutachterausschuss
- b) n = Anzahl Patienten mit Ereignissen; N = Anzahl Patienten unter Risiko; % = 100*n/N, n/100 Patientenjahre = Verhältnis der Anzahl an Patienten mit Inzidenzereignissen zur kumulativen Zeit unter Risiko
- c) HR (95%-KI) gemäß Cox-Proportional-Hazard-Modell, stratifiziert nach Art des Eingriffs und Anwendung von Clopidogrel mit Behandlung als einziger Kovariate
- d) Zweiseitiger p-Wert gemäß Log-Rank-Test, stratifiziert nach Art des Eingriffs und Anwendung von Clopidogrel mit Behandlung als Faktor
KHK und Herzinsuffizienz
In die COMMANDER HF-Studie wurden 5 022 Patienten mit Herzinsuffizienz und signifikanter koronarer Herzerkrankung (KHK) im Anschluss an einen stationären Aufenthalt aufgrund dekompensierter Herzinsuffizienz eingeschlossen und in eine der beiden Behandlungsgruppen randomisiert: Rivaroxaban 2,5 mg zweimal täglich (N = 2 507) oder Placebo (N = 2 515). Die Gesamtdauer der Behandlung betrug im Median 504 Tage. Die Patienten mussten seit mindestens 3 Monaten eine symptomatische Herzinsuffizienz haben, und im Jahr vor dem Studieneinschluss musste die linksventrikuläre Ejektionsfraktion (LVEF) bei ≤ 40 % liegen. Der Median der Ejektionsfraktion lag zu Beginn bei 34 % (IQR: 28 %-38 %) und 53 % der Patienten waren in NYHA-Stadien III oder IV klassifiziert.
Die primäre Wirksamkeitsanalyse (kombinierter Endpunkt aus Tod jeglicher Ursache, Myokardinfarkt [MI] oder Schlaganfall) zeigte keinen statistisch signifikanten Unterschied zwischen der Gruppe, die Rivaroxaban 2,5 mg zweimal täglich einnahm, und der Placebogruppe mit einer HR = 0,94 (95%-KI: 0,84-1,05); p = 0,270. Es wurde kein Unterschied in der Anzahl der Ereignisse Tod jeglicher Ursache zwischen der Rivaroxabangruppe und der Placebogruppe beobachtet (Ereignisrate pro 100 Patientenjahre: 11,41 vs. 11,63; HR = 0,98; 95%-KI: 0,87-1,10; p = 0,743). Die Ereignisraten für MI pro 100 Patientenjahre (Rivaroxaban vs. Placebo) waren 2,08 vs. 2,52 (HR = 0,83; 95%-KI: 0,63-1,08; p = 0,165) und für Schlaganfall waren die Ereignisraten pro 100 Patientenjahre 1,08 vs. 1,62 (HR = 0,66; 95%-KI: 0,47-0,95; p = 0,023). Der primäre Sicherheitsendpunkt (kombinierter Endpunkt aus tödlichen Blutungen oder Blutungen in kritische Bereiche mit der Gefahr dauerhafter Schädigung) trat in der Gruppe, die mit Rivaroxaban 2,5 mg zweimal täglich behandelt wurde, bei 18 Patienten (0,7 %) und in der Placebogruppe bei 23 Patienten (0,9 %) auf (HR = 0,80; 95%-KI: 0,43-1,49; p = 0,484). In der Rivaroxabangruppe wurde verglichen mit Placebo ein statistisch signifikanter Anstieg der schweren Blutungen nach ISTH beobachtet (Ereignisrate pro 100 Patientenjahre: 2,04 vs. 1,21; HR = 1,68; 95%-KI: 1,18-2,39; p = 0,003).
Bei Patienten mit leichter und mittelschwerer Herzinsuffizienz waren die Behandlungseffekte in der Subgruppe der COMPASS-Studie mit denen der gesamten Studienpopulation vergleichbar (siehe Abschnitt KHK/pAVK).
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Xanirva Duo eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen zur Prophylaxe atherothrombotischer Ereignisse gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
In einer Crossover-Studie mit Einzel- und Mehrfachdosen wurden Pharmakokinetik und Pharmakodynamik von Xanirva Duo 2,5 mg/50 mg Hartkapseln (2-mal täglich) im Vergleich zu einzelnen Tabletten von 2,5 mg Rivaroxaban (2-mal täglich) und 100 mg Acetylsalicylsäure (einmal täglich) bei gesunden Probanden und Probanden mit Adipositas bewertet (siehe Abschnitt 5.1).
Die Studie zeigte, dass die Pharmakokinetik der Einzeldosis der Rivaroxaban-Komponente von Xanirva Duo 2,5 mg/50 mg Hartkapseln bioäquivalent mit einer gemeinsamen Anwendung von Rivaroxaban und Acetylsalicylsäure (ASS) als einzelne Arzneimittel ist. Die pharmakodynamische Äquivalenz zwischen Xanirva Duo 2,5 mg/50 mg Hartkapseln und den einzelnen Tabletten Acetylsalicylsäure plus Rivaroxaban ist in Abschnitt 5.1 beschrieben.
Die folgenden Informationen zeigen die pharmakokinetischen Eigenschaften der einzelnen Wirkstoffe von Xanirva Duo 2,5 mg/50 mg Hartkapseln.
Resorption
Rivaroxaban
Rivaroxaban wird schnell resorbiert. Die maximale Konzentration (Cmax) wird 2-4 Stunden nach der Tabletteneinnahme erreicht.
Rivaroxaban wird nahezu vollständig oral resorbiert und die orale Bioverfügbarkeit der 2,5-mg-Formulierung ist, unabhängig davon, ob im Nüchternzustand oder nach einer Mahlzeit eingenommen, hoch (80-100 %). Die Einnahme von Nahrung beeinflusst nicht die AUC oder Cmax von Rivaroxaban 2,5 mg. Die 2,5-mg-Formulierung von Rivaroxaban kann unabhängig von Mahlzeiten eingenommen werden.
Die Pharmakokinetik von Rivaroxaban ist bis ca. 15 mg einmal täglich annähernd linear. Die Variabilität der Pharmakokinetik von Rivaroxaban ist moderat, mit einer inter-individuellen Variabilität (VK %) zwischen 30 % bis 40 %.
Die Resorption von Rivaroxaban hängt von der Lokalisation seiner Freisetzung im Gastrointestinaltrakt ab. Gegenüber der Tablettenform wurde über eine Verminderung der AUC um 29 % und der Cmax um 56 % berichtet, wenn Rivaroxaban-Granulat im proximalen Dünndarm freigesetzt wird. Die Exposition vermindert sich weiter, wenn Rivaroxaban im distalen Dünndarm oder Colon ascendens freigesetzt wird. Daher sollte eine Anwendung von Rivaroxaban distal des Magens vermieden werden, da dies zu einer verminderten Resorption und dementsprechend geringeren Rivaroxabanexposition führen kann.
Die Bioverfügbarkeit (AUC und Cmax) fiel im Fall der Anwendung von 20 mg Rivaroxaban oral als zerstoßene und mit Apfelmus vermischte Tablette bzw. nach Auflösen in Wasser und Verabreichung über eine Magensonde mit nachfolgender Flüssignahrung ähnlich aus wie nach Einnahme einer ganzen Tablette. Angesichts des vorhersagbaren, dosisproportionalen pharmakokinetischen Profils von Rivaroxaban dürften die in dieser Studie gewonnenen Ergebnisse zur Bioverfügbarkeit wahrscheinlich auch für niedrigere Dosen von Rivaroxaban gelten.
Acetylsalicylsäure
Die Resorption nach oraler Anwendung von Acetylsalicylsäure erfolgt, abhängig von der galenischen Formulierung, schnell und vollständig. Der Acetylrest der Acetylsalicylsäure wird teilweise bereits während der Passage durch die Mukosa des Gastrointestinaltraktes hydrolytisch gespalten. Maximale Plasmaspiegel werden nach 10-20 Minuten (Acetylsalicylsäure) bzw. 0,3-2 Stunden (Gesamtsalicylat) erreicht.
Verteilung
Rivaroxaban
Die Plasmaproteinbindung beim Menschen, überwiegend an Albumin, ist mit etwa 92 % bis 95 % hoch. Das Verteilungsvolumen im Steady State (Vss) ist mit etwa 50 Litern moderat.
Acetylsalicylsäure
Die Plasmaproteinbindung beim Menschen ist konzentrationsabhängig; Werte von 49 % bis über 70 % (Acetylsalicylsäure) bzw. 66 % bis 98 % (Salicylsäure) wurden gefunden.
Im Liquor und in der Synovialflüssigkeit ist Salicylsäure nach Einnahme von Acetylsalicylsäure nachweisbar.
Salicylsäure ist plazentagängig und geht in die Muttermilch über.
Biotransformation und Elimination
Rivaroxaban
Von der eingenommenen Rivaroxaban-Dosis werden ungefähr 2/3 metabolisiert, wovon dann eine Hälfte über die Niere ausgeschieden wird und die andere Hälfte über die Fäzes. Das übrige 1/3 der eingenommenen Dosis wird unverändert direkt über die Niere, hauptsächlich durch aktive renale Sekretion, ausgeschieden.
Der Metabolismus von Rivaroxaban erfolgt über CYP3A4, CYP2J2 und CYP-unabhängige Mechanismen. Der oxidative Abbau des Morpholino-Ringes und die Hydrolyse der Amidbindungen sind die Hauptwege der Biotransformation. In-vitro-Untersuchungen zufolge ist Rivaroxaban Substrat der Transporterproteine P-gp (P-Glykoprotein) und Bcrp (breast cancer resistance protein). Im menschlichen Plasma findet sich Rivaroxaban überwiegend in unveränderter Form, Haupt- oder aktive Metaboliten sind nicht vorhanden. Mit einer systemischen Clearance von etwa 10 l/h kann Rivaroxaban als Substanz mit einer niedrigen Clearance eingestuft werden. Nach intravenöser Anwendung einer Dosis von 1 mg beträgt die Eliminationshalbwertszeit etwa 4,5 Stunden. Nach oraler Anwendung wird die Elimination durch die Resorptionsrate begrenzt. Die Elimination von Rivaroxaban aus dem Plasma geschieht mit einer terminalen Halbwertszeit von 5 bis 9 Stunden bei jüngeren Individuen und mit einer terminalen Halbwertszeit von 11 bis 13 Stunden bei älteren Individuen.
Acetylsalicylsäure
Acetylsalicylsäure wird vor, während und nach der Resorption in ihren Hauptmetaboliten Salicylsäure umgewandelt. Die Metaboliten werden überwiegend über die Nieren ausgeschieden. Hauptmetaboliten der Acetylsalicylsäure sind neben der Salicylsäure das Glycinkonjugat der Salicylsäure (Salicylursäure), das Ether- und das Esterglucuronid der Salicylsäure (Salicylphenolglucuronid und Salicylacetylglucuronid) sowie die durch Oxidation von Salicylsäure entstehende Gentisinsäure und deren Glycinkonjugat.
Die Eliminationskinetik von Salicylsäure ist in starkem Maße von der Dosis abhängig, da die Metabolisierung von Salicylsäure kapazitätslimitiert ist (die Eliminationshalbwertszeit schwankt zwischen 2 und 30 Stunden).
Die Eliminationshalbwertszeit von Acetylsalicylsäure beträgt nur einige Minuten; die Eliminationshalbwertszeit der Salicylsäure beträgt nach Einnahme einer Dosis von 0,5 g Acetylsalicylsäure 2 h, nach Applikation von 1 g 4 h, nach Einnahme einer Einzeldosis von 5 g verlängert sie sich auf 20 h.
Besondere Patientengruppen
Geschlecht
Studien haben gezeigt, dass es keine klinisch relevanten Unterschiede hinsichtlich der Pharmakokinetik und Pharmakodynamik von Rivaroxaban bei männlichen und weiblichen Patienten gibt.
Ältere Patienten
Ältere Patienten zeigten im Vergleich zu jüngeren Patienten höhere Rivaroxaban-Plasmakonzentrationen mit einer durchschnittlichen 1,5-fachen AUC-Erhöhung. Dies ist laut den Ergebnissen einer durchgeführten Studie vor allem auf eine erniedrigte (apparente) Gesamt- und renale Clearance zurückzuführen. Es ist keine Dosisanpassung erforderlich.
Unterschiedliche Gewichtskategorien
Studien haben gezeigt, dass extreme Körpergewichte (< 50 kg oder > 120 kg) nur einen geringen Einfluss auf die Plasmakonzentration von Rivaroxaban (weniger als 25 %) haben. Es ist keine Dosisanpassung erforderlich.
Unterschiede in der ethnischen Zugehörigkeit
Nach den Ergebnissen von stattgefundenen Studien wurden hinsichtlich der Pharmakokinetik und Pharmakodynamik von Rivaroxaban keine klinisch relevanten Unterschiede zwischen kaukasischen, afro-amerikanischen, lateinamerikanischen, japanischen und chinesischen Patienten festgestellt.
Leberfunktionsstörungen
Studienergebnisse haben gezeigt, dass zirrhotische Patienten mit einer leichten Leberfunktionsstörung (Child-Pugh A) nur geringfügige Veränderungen in der Pharmakokinetik von Rivaroxaban (durchschnittlich 1,2-fache Erhöhung der AUC von Rivaroxaban), annähernd vergleichbar mit der entsprechenden gesunden Kontrollgruppe, aufwiesen. Bei zirrhotischen Patienten mit einer mittelschweren Leberfunktionsstörung (Child-Pugh B) war die mittlere AUC von Rivaroxaban im Vergleich zu gesunden Probanden um das 2,3-Fache deutlich erhöht. Die AUC von freiem Rivaroxaban war um das 2,6-Fache erhöht. Die renale Elimination von Rivaroxaban bei diesen Patienten war, ähnlich wie bei Patienten mit einer mittelschweren Nierenfunktionsstörung, vermindert. Es liegen keine Daten von Patienten mit einer schweren Leberfunktionsstörung vor. Die Inhibition der Faktor-Xa-Aktivität bei Patienten mit einer mittelschweren Leberfunktionsstörung war im Vergleich zu gesunden Probanden um den Faktor 2,6 erhöht. Die Verlängerung der PT nahm in ähnlicher Weise um den Faktor 2,1 zu. Patienten mit einer mittelschweren Leberfunktionsstörung reagierten empfindlicher auf die Anwendung von Rivaroxaban, was in einem steileren Anstieg im PK/PD Verhältnis zwischen Plasmakonzentration und PT resultiert.
Rivaroxaban ist kontraindiziert bei Patienten mit Lebererkrankungen, die mit einer Koagulopathie und einem klinisch relevanten Blutungsrisiko, einschließlich zirrhotischer Patienten mit Child-Pugh B und C, verbunden sind (siehe Abschnitt 4.3).
Nierenfunktionsstörungen
Eine Studie zeigte, dass die Rivaroxaban-Exposition in Korrelation zum Ausmaß der Nierenfunktionsstörung, gemessen mittels Kreatinin-Clearance, ansteigt. Bei Personen mit leichter (Kreatinin-Clearance 50-80 ml/min), mittelschwerer (Kreatinin-Clearance 30-49 ml/min) und schwerer Nierenfunktionsstörung (Kreatinin-Clearance 15-29 ml/min) waren die Rivaroxaban-Plasmaspiegel (AUC) um den Faktor 1,4, 1,5 bzw. 1,6 erhöht. Die jeweiligen Anstiege der pharmakodynamischen Effekte waren deutlicher ausgeprägt. Bei Patienten mit einer leichten, mittelschweren oder schweren Nierenfunktionsstörung war die Inhibition der Faktor-Xa-Aktivität im Vergleich zu gesunden Probanden um den Faktor 1,5, 1,9 bzw. 2,0 erhöht. Die Verlängerung der PT war ähnlich erhöht, nämlich um den Faktor 1,3, 2,2 bzw. 2,4. Es liegen keine Daten von Patienten mit einer Kreatinin-Clearance < 15 ml/min vor.
Wegen seiner hohen Plasmaproteinbindung ist anzunehmen, dass Rivaroxaban nicht dialysierbar ist. Die Anwendung von Rivaroxaban bei Patienten mit einer Kreatinin-Clearance < 15 ml/min wird nicht empfohlen. Bei Patienten mit einer Kreatinin-Clearance von 15-29 ml/min ist Rivaroxaban mit Vorsicht anzuwenden (siehe Abschnitt 4.4).
Pharmakokinetische Daten bei Patienten
Bei Patienten nach ACS, die Rivaroxaban als eine 2,5 mg zweimal tägliche Anwendung zur Prophylaxe atherothrombotischer Ereignisse erhielten, lag der geometrische Mittelwert der Konzentration (90 % Prädiktionsintervall) 2-4 h und etwa 12 h nach der Anwendung (annähernd repräsentierend die Maximal- bzw. Minimal-Konzentrationen während des Dosierungsintervalls) bei 47 (13-123) bzw. 9,2 (4,4-18) µg/l, wie eine durchgeführte Studie gezeigt hat.
Pharmakokinetische/pharmakodynamische Zusammenhänge
Das Verhältnis von Pharmakokinetik und Pharmakodynamik (PK/PD) zwischen der Rivaroxaban-Plasmakonzentration und verschiedenen PD-Endpunkten (Faktor-Xa-Inhibition, PT, aPTT, Heptest) wurde über einen weiten Dosisbereich (5-30 mg zweimal täglich) in einer durchgeführten Studie bestimmt. Das Verhältnis von Rivaroxaban-Konzentration und Faktor-Xa-Aktivität wurde am besten durch ein Emax-Modell beschrieben. PT-Daten werden im Allgemeinen besser mit einem linearen Modell beschrieben. In Abhängigkeit von den verschiedenen verwendeten PT-Reagenzien unterschied sich das Steigungsmaß deutlich. Bei Verwendung von Neoplastin PT betrug der PT-Ausgangswert ca. 13 s, und das Steigungsmaß lag ungefähr bei 3 bis 4 s/(100 µg/l). Die Ergebnisse der PK/PD Analyse in Phase II und III stimmten mit den bei gesunden Personen festgestellten Daten überein.
Kinder und Jugendliche
Sicherheit und Wirksamkeit von Xanirva Duo 2,5 mg/50 mg Hartkapseln bei Kindern und Jugendlichen unter 18 Jahren sind nicht erwiesen.
5.3 Präklinische Daten zur Sicherheit
Konventionelle Studien mit den aktuell akzeptierten Standards zur Bewertung der Toxizität bezüglich Reproduktion und Entwicklung liegen nicht vor.
Tierexperimentelle Studien mit Rivaroxaban haben eine Reproduktionstoxizität gezeigt. Daten von Tieren deuten darauf hin, dass Rivaroxaban in die Muttermilch übergeht. In einer Studie zur Fertilität von männlichen und weiblichen Ratten wurden unter Anwendung von Rivaroxaban keine Auswirkungen beobachtet.
Das toxikologische Sicherheitsprofil von Rivaroxaban und Acetylsalicylsäure wurde in tierexperimentellen Studien und beim Menschen durch umfangreiche klinische Erfahrungen ermittelt. Neue präklinische relevante Daten, außer den bereits in dieser Zusammenfassung der Merkmale des Arzneimittels beschriebenen, liegen nicht vor.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Kapselinhalt
Lactose
Mikrokristalline Cellulose (E 460)
Natriumdodecylsulfat
Poloxamer
Croscarmellose-Natrium
Magnesiumstearat (E 470b)
Kapselhülle
Titandioxid (E 171)
Gereinigtes Wasser
Gelatine
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
Aluminium-OPA/Alu/PVC-Blisterpackungen:
18 Monate
HDPE-Flaschen:
2 Jahre
Nach Anbruch der Flasche: 2 Monate
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 25 °C lagern.
6.5 Art und Inhalt des Behältnisses
Einzelpackungen mit 56 Hartkapseln oder Bündelpackungen mit 196 (4 Packungen zu je 49) Hartkapseln in Aluminium-OPA/Al/PVC-Blisterpackungen.
Einzelpackungen mit 56 Hartkapseln oder Bündelpackungen mit 200 (2 Packungen zu je 100) Hartkapseln in HDPE-Flaschen mit Trocknungsmittel und mit kindergesichertem PP-Verschluss.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Die Kapsel sollte vorsichtig aus der Vertiefung der Blisterpackung entnommen werden, nachdem die Aluminiumfolie am Rand der Vertiefung auf der Unterseite der Blisterpackung eingerissen wurde, wie auf den nachstehenden Abbildungen gezeigt.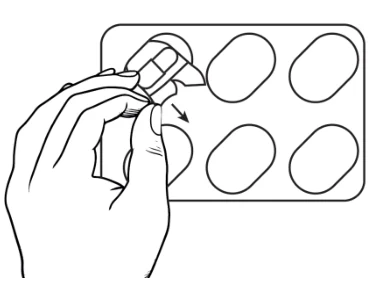
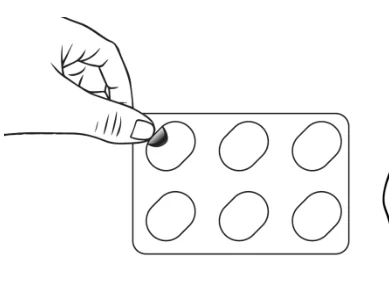
7. INHABER DER ZULASSUNG
Zentiva k.s.
U Kabelovny 130
102 37 Prag 10
Tschechische Republik
8. ZULASSUNGSNUMMER(N)
Z.-Nr.:
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung:
10. STAND DER INFORMATION
04.2026
REZEPTPFLICHT / APOTHEKENPFLICHT
Rezept- und apothekenpflichtig.