


Fachinformation - Tryngolza
1. BEZEICHNUNG DES ARZNEIMITTELS
Tryngolza 80 mg Injektionslösung im Fertigpen
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jeder Einzeldosis-Fertigpen enthält 80 mg Olezarsen (als Olezarsen-Natrium) in 0,8 ml Lösung.
Jeder ml enthält 100 mg Olezarsen (als Olezarsen-Natrium).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung.
Klare, farblose bis gelbe Lösung mit einem pH-Wert von etwa 7,4 und einer Osmolalität von etwa 290 mosmol/kg.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Tryngolza wird angewendet bei erwachsenen Patienten ergänzend zu einer Diät zur Behandlung des genetisch bestätigten familiären Chylomikronämie-Syndroms (FCS).
4.2 Dosierung und Art der Anwendung
Dosierung
Die empfohlene Dosis von Olezarsen beträgt 80 mg, verabreicht als subkutane Injektion einmal monatlich.
Versäumte Dosis
Wird eine Dosis versäumt, ist Tryngolza so bald wie möglich zu verabreichen. Anschließend ist die monatliche Dosierung ab dem Datum der zuletzt verabreichten Dosis wieder aufzunehmen.
Besondere Patientengruppen
Ältere Patienten
Bei Patienten ≥ 65 Jahren ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Nierenfunktionsstörung
Bei Patienten mit leichter oder mittelgradiger Nierenfunktionsstörung (geschätzte glomeruläre Filtrationsrate [eGFR] ≥ 30 bis < 90 ml/min/1,73 m2) ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Olezarsen wurde bei Patienten mit schwerer Nierenfunktionsstörung oder terminaler Niereninsuffizienz nicht untersucht und darf bei diesen Patienten nur dann angewendet werden, wenn der zu erwartende klinische Nutzen das Risiko überwiegt.
Leberfunktionsstörung
Bei Patienten mit leichter Leberfunktionsstörung (Gesamtbilirubin ≤ oberer Normalwert [ULN, upper limit of normal] und Aspartataminotransferase [AST] > ULN oder Gesamtbilirubin > 1-1,5 × ULN bei beliebigem AST-Wert) ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Olezarsen wurde bei Patienten mit mittelgradiger oder schwerer Leberfunktionsstörung nicht untersucht und darf bei diesen Patienten nur dann angewendet werden, wenn der zu erwartende klinische Nutzen das Risiko überwiegt.
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit dieses Arzneimittels bei Kindern und Jugendlichen unter 18 Jahren ist bisher noch nicht erwiesen. Es liegen keine Daten vor (siehe Abschnitt 5.1).
Art der Anwendung
Dieses Arzneimittel ist ausschließlich für die subkutane Anwendung vorgesehen. Es darf nicht intramuskulär gegeben werden.
Jeder Fertigpen ist nur zur einmaligen Anwendung bestimmt.
Patienten und/oder Betreuungspersonen müssen eine Einweisung in die Anwendung dieses Arzneimittels entsprechend der ausführlichen Gebrauchsanweisung am Ende der Packungsbeilage erhalten.
Dieses Arzneimittel soll im Bereich des Abdomens oder in die Oberschenkelvorderseite injiziert werden. Wenn eine medizinische Fachperson oder eine Betreuungsperson die Injektion verabreicht, kann auch die Rückseite des Oberarms als Injektionsstelle verwendet werden. Es darf nicht in Hautbereiche injiziert werden, an denen sich ein Hämatom befindet oder die empfindlich, gerötet oder verhärtet sind, und nicht in Narben oder geschädigte Haut. Auch der Bereich um den Nabel ist zu meiden.
Einige Patienten zeigen nach 6 Monaten möglicherweise kein Ansprechen auf die Behandlung. In solchen Fällen sollte der verschreibende Arzt je nach Einzelfall ein Absetzen von Olezarsen in Betracht ziehen.
Eine Gebrauchsanweisung zur Handhabung des Arzneimittels vor der Anwendung ist in Abschnitt 6.6 zu finden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Überempfindlichkeitsreaktionen
Überempfindlichkeitsreaktionen (einschließlich Symptome wie ein diffuses Erythem und Schüttelfrost) wurden bei mit Tryngolza behandelten Patienten gemeldet (siehe Abschnitt 4.8). Bei Auftreten einer schwerwiegenden Überempfindlichkeitsreaktion ist die Behandlung mit Tryngolza umgehend abzubrechen und eine geeignete Therapie einzuleiten.
Allgemein
Zum Zeitpunkt der Marktzulassung lagen nur wenige Sicherheitsdaten zur Anwendung von Olezarsen bei FCS-Patienten vor. Während der klinischen Entwicklung wurden zwar keine schwerwiegenden Risiken wie Thrombozytopenie, Hepatotoxizität oder Nierentoxizität festgestellt, diese Nebenwirkungen wurden jedoch bei einigen Antisense-Oligonukleotiden beobachtet und können nicht vollständig ausgeschlossen werden.
Anwendung bei Patienten mit niedrigen Thrombozytenzahlen
Manche Patienten mit FCS werden im Laufe der Zeit anfällig für Schwankungen der Thrombozytenzahl, die mit dem natürlichen Krankheitsverlauf und dem Fortschreiten der Erkrankung zusammenhängen. Es liegen nur wenige Daten zur Anwendung von Olezarsen bei FCS-Patienten mit einer Thrombozytenzahl < 100 000/mm3 vor.
Sonstiger Bestandteil mit bekannter Wirkung
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro 80-mg-Dosis, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt.
In-vitro-Studien zeigen, dass Olezarsen kein Substrat oder Hemmer von Transportern ist, nicht mit stark an Plasmaprotein gebundenen Arzneimitteln interagiert und kein Hemmer oder Induktor von Cytochrom-P450 (CYP)-Enzymen ist. Oligonukleotid-Therapeutika wie Olezarsen sind in der Regel keine Substrate von CYP-Enzymen. Es ist daher nicht zu erwarten, dass Olezarsen durch Transporter, Plasmaproteinbindung oder CYP-Enzyme vermittelte Wechselwirkungen verursacht oder durch solche beeinflusst wird.
Tryngolza kann mit anderen lipidsenkenden Arzneimitteln, wie z. B. Statinen und Fibraten, angewendet werden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen keine Daten aus der Anwendung von Olezarsen bei Schwangeren vor.
Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Auswirkungen in Bezug auf eine Reproduktionstoxizität (siehe Abschnitt 5.3).
Als Vorsichtsmaßnahme soll vorzugsweise eine Anwendung von Tryngolza während der Schwangerschaft vermieden werden und gebärfähige Frauen müssen zuverlässige Verhütungsmethoden anwenden.
Stillzeit
Es ist nicht bekannt, ob Olezarsen/Metaboliten in die Muttermilch ausgeschieden werden, ob Olezarsen Auswirkungen auf gestillte Neugeborene/Säuglinge hat oder welche Auswirkungen Olezarsen auf die Milchbildung bei behandelten Frauen hat (siehe Abschnitt 5.3).
Das nicht-konjugierte Antisense-Oligonukleotid (ASO), das die gleiche Nukleotidsequenz, aber kein N-Acetylgalactosamin (GalNAc) hat, wurde in sehr geringen Mengen in der Milch von laktierenden Mäusen gefunden. Arzneimittel auf Oligonukleotidbasis haben in der Regel eine schlechte orale Bioverfügbarkeit. Aufgrund der schlechten oralen Bioverfügbarkeit dieses Arzneimittels gilt es als unwahrscheinlich, dass die geringen Mengen in der Muttermilch in gestillten Neugeborenen/Säuglingen zu klinisch relevanten Konzentrationen führen.
Ein Risiko für das Neugeborene/den Säugling kann nicht ausgeschlossen werden.
Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob die Behandlung zu unterbrechen ist/auf die Behandlung verzichtet werden soll. Dabei muss sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau berücksichtigt werden.
Fertilität
Es liegen keine klinischen Daten zur Auswirkung dieses Arzneimittels auf die Fertilität beim Menschen vor.
Bei Mäusen wurden keine unerwünschten Auswirkungen von Olezarsen auf die Fertilität beobachtet (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Olezarsen hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Bei FCS-Patienten waren die am häufigsten gemeldeten Nebenwirkungen während der Behandlung mit Olezarsen Erytheme an der Injektionsstelle (17 %), Kopfschmerzen (16 %), Arthralgie (15 %) und Erbrechen (10 %).
Tabellarische Auflistung der Nebenwirkungen
Die nachfolgend beschriebenen Sicherheitsdaten spiegeln die Exposition gegenüber Olezarsen bei 89 Patienten mit FCS wider, die im Rahmen von klinischen Studien mindestens eine Dosis Olezarsen erhalten haben. Von diesen Patienten wurden 77 mindestens 6 Monate lang behandelt und 65 Patienten mindestens 12 Monate lang. Die durchschnittliche Behandlungsdauer bei diesen Patienten betrug 521 Tage (Bereich: 28 bis 1 080 Tage).
Die Nebenwirkungen sind nach MedDRA-Systemorganklassen aufgeführt. Die Häufigkeit der Nebenwirkungen ist nach der folgenden Konvention definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 1: Nebenwirkungen
| Systemorganklasse | Sehr häufig | Häufig |
| Erkrankungen des Immunsystems | Überempfindlichkeit | |
| Erkrankungen des Nervensystems | Kopfschmerzen | |
| Erkrankungen des Gastrointestinaltrakts | Erbrechen | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Arthralgie | Myalgie |
| Systemorganklasse | Sehr häufig | Häufig |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Erythem an der Injektionsstelle | Hautverfärbung an der Injektionsstelle Schüttelfrost Schmerzen an der Injektionsstelle Schwellung an der Injektionsstelle |
Beschreibung ausgewählter Nebenwirkungen
Überempfindlichkeit
Bei Olezarsen wurde Überempfindlichkeit beobachtet. Schwere Überempfindlichkeitsreaktionen (darunter Symptome wie Bronchospasmus, diffuses Erythem, Gesichtsschwellung, Urtikaria, Schüttelfrost und Myalgien) wurden bei 2 Patienten in klinischen Studien beobachtet. Bei beiden Patienten handelte es sich um ein akutes Ereignis, das eine Behandlung erforderte und zum Absetzen der Behandlung führte.
Reaktionen an der Injektionsstelle
Bei FCS-Patienten, die mit Olezarsen behandelt wurden, traten Reaktionen an der Injektionsstelle auf. Diese Lokalreaktionen verliefen meist leicht und beinhalteten folgende Symptome: Erythem an der Injektionsstelle (17 %), Hautverfärbung (9 %), Schmerzen (6 %) und Schwellung (5 %). Diese Ereignisse sind entweder selbstbegrenzend oder können meist symptomatisch behandelt werden.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Im Falle einer Überdosierung müssen die Patienten genau überwacht und bei Bedarf unterstützend behandelt werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Mittel, die den Lipidstoffwechsel beeinflussen; andere Mittel, die den Lipidstoffwechsel beeinflussen, Anatomisch-Therapeutisch-Chemischer (ATC)-Code: noch nicht zugewiesen
Wirkmechanismus
Olezarsen ist ein an triantennäres N-Acetylgalactosamin (GalNAc3) konjugiertes Antisense-Oligonukleotid, das den Abbau von Apolipoprotein C3 (ApoC-III) Boten-Ribonukleinsäure (mRNA) durch selektive Bindung an die mRNA bewirkt, was zur Ribonuklease H1 (RNase H1)-vermittelten Spaltung der ApoC-III-mRNA führt. Olezarsen ist perfekt komplementär zu der Stelle auf Chromosom 11, Position 116.833.046 bis 116.833.065, die dem Gen ApoC-III gemäß Ensembl Version 109 (GRCh38 build) des Homo-sapiens-Genoms entspricht. Dies führt zu spezifischen Reduktionen des ApoC-III-Proteins im Serum und in der Folge zu einer Senkung der Triglyceride im Plasma. Studien deuten darauf hin, dass ApoC-III sowohl den Triglyceridstoffwechsel als auch die hepatische Clearance von Chylomikronen und anderen triglyceridreichen Lipoproteinen reguliert.
Pharmakodynamische Wirkungen
Wirkungen von Olezarsen auf die Lipidparameter
In einer Phase-III-Studie mit FCS-Patienten (Balance-Studie) senkte die Verabreichung von Olezarsen die Werte von ApoC-III, Triglyceriden (TG), Chylomikron-Triglyceriden, Apolipoprotein B-48 (ApoB-48), Gesamtcholesterin (TC) und Nicht-High-Density Lipoprotein-Cholesterin (Nicht-HDL-C). Außerdem erhöhten sich die Werte von High-Density-Lipoprotein-Cholesterin (HDL), Gesamt-Apolipoprotein B (ApoB) und Low-Density-Lipoprotein-Cholesterin (LDL-C). Die durchschnittlichen LDL-C-Werte blieben bei 74 % der Patienten innerhalb des Normalbereichs (d. h. < 70 mg/dl).
Kardiale Elektrophysiologie
Unter einer Dosis, die das 1,5-Fache der empfohlenen Höchstdosis von Olezarsen betrug, wurde keine klinisch signifikante Verlängerung des korrigierten QT-Intervalls beobachtet.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit und Sicherheit von Olezarsen wurden in einer randomisierten, multizentrischen, doppelblinden, placebokontrollierten klinischen Studie (Balance-Studie) untersucht, die 66 erwachsene Patienten mit FCS einschloss. Die Patienten wurden gescreent und auf der Grundlage von bestätigten Funktionsverlustmutationen in diversen Genen, die bekanntermaßen einen vollständigen oder teilweisen Funktionsverlust des Lipoproteins Lipase verursachen (ein Enzym, das die von TG-reichen Lipoproteinen transportierten TG zu freien Fettsäuren hydrolysiert), in die Studie aufgenommen. Im Anschluss an eine ≥ 4-wöchige Einleitungsphase, in der die Patienten weiterhin eine Diät mit ≤ 20 g Fett pro Tag einhielten, wurden sie im Verhältnis 1:1 zu Kohorte A (50 mg) oder Kohorte B (80 mg) randomisiert. Jede Kohorte wurde außerdem im Verhältnis 2:1 für eine Behandlung mit Olezarsen bzw. Placebo als subkutane Injektion über einen Behandlungszeitraum von 53 Wochen randomisiert.
Die Haupteinschlusskriterien für die klinische Studie waren: diagnostiziertes FCS, bestätigt durch die Dokumentation homozygoter, zusammengesetzt heterozygoter oder doppelt heterozygoter Funktionsverlustmutationen in Typ 1-verursachenden Genen [wie Lipoproteinlipase (LPL), Glycosylphosphatidylinositol-verankertes High Density-Lipoprotein-Bindungsprotein-1 (GPIHBP1), Apolipoprotein A5 (APOA5), Apolipoprotein C2 (APOC2), Glycerol-3-Phosphatdehydrogenase 1 (GPD1) oder Lipase Maturation Factor 1 (LMF1)] und mit oder ohne anamnestisch bekannte Pankreatitis. Eine Vorgeschichte mit Pankreatitis ist definiert als dokumentierte Diagnose einer akuten Pankreatitis oder Hospitalisierung wegen schwerer, im Einklang mit einer akuten Pankreatitis stehender Bauchschmerzen ohne alternative Diagnose innerhalb von 10 Jahren vor dem Screening. Die Aufnahme von Patienten ohne Pankreatitis-Vorgeschichte wurde auf 35 % begrenzt (d. h. ≤ 21 von 60 geplanten Patienten).
Die demographischen Daten und Ausgangsmerkmale der Patienten waren in den 3 Behandlungsgruppen im Allgemeinen vergleichbar. Insgesamt wurden 66 Patienten in die Studie aufgenommen. Das mittlere Alter betrug 45 Jahre, 38 Patienten (58 %) waren Frauen, 56 Patienten (85 %) waren weißhäutig und 59 (89 %) waren nicht-hispanischer oder lateinamerikanischer Abstammung. Von den insgesamt 66 Patienten wiesen 55 (83 %) eine Funktionsverlustmutation im LPL-Gen auf. 40 (61 %) hatten eine homozygote LPL-Mutation und 11 (17 %) wiesen andere ursächliche Mutationen in den Genen APOA5, GPIHBP1, LMF1 und APOC2 auf. Der Anteil von Patienten mit Diabetes betrug bei Aufnahme in die Studie 32 % in der Gruppe mit Olezarsen 80 mg und 14 % in der Gruppe mit Olezarsen 50 mg, verglichen mit 26 % in der Placebo-Gruppe. In allen Behandlungsgruppen erhielten die aufgenommenen Patienten bei Studieneintritt eine Behandlung mit Statinen (24 %), Omega-3-Fettsäuren (38 %), Fibraten (46 %) oder anderen lipidsenkenden Therapien (9 %). Patienten mit Lipidsenkern mussten vor dem Screening mindestens 4 Wochen lang eine stabile Dosis einnehmen und diese stabile Therapie über den Studienzeitraum hinweg beibehalten. Außerdem mussten sich alle Patienten über die gesamte Dauer der Studie an die ihnen verordnete Diät halten. 71 % aller Patienten wiesen in ihrer Anamnese eine dokumentierte akute Pankreatitis in den letzten 10 Jahren auf. Der mittlere (Standardabweichung [SD]) Nüchtern-TG-Wert bei Baseline betrug 2 629,5 (1 315,45) mg/dl.
Olezarsen führte zu einer statistisch signifikanten Reduktion der Triglyceridwerte in der 80-mg-Gruppe im Vergleich zu Placebo zum primären Wirksamkeitsendpunkt, der definiert war als prozentuale Veränderung der Nüchterntriglyceridwerte von Baseline bis Monat 6 (Durchschnitt der Wochen 23, 25 und 27); siehe Tabelle 2 unten. Olezarsen 50 mg ist kein zugelassenes Dosierungsschema bei FCS und weitere Analysen sind nicht aufgeführt.
Tabelle 2: Mittlerer Ausgangswert (BL, Baseline) und Veränderungen des Kleinste-
Quadrate-Mittelwerts in Prozent (%) gegenüber Baseline bei den Lipid-/ Lipoproteinparametern bei FCS-Patienten in Monat 6 und 12 (Balance-Studie)
| Parameter (mg/dl) | Olezarsen 80 mg N = 22 | Placebo N = 23 | Olezarsen 80 mg vs. Placebo | |||||
| BL | Veränd erung in %, Monat 6 | Veränd erung in %, Monat 12 | BL | Veränd erung in %, Monat 6 | Veränd erung in %, Monat 12 | Behandlungsunterschied (95-%-KI) | ||
| in Monat 6 | in Monat 12 | |||||||
| Triglyceride | 2 613,1 | -32 | -39 | 2 595,7 | +12 | +21 | -43,5* (-69,1; -17,9) | -59,4† (-90,7; -28,1) |
| ApoC-III | 27,5 | -66 | -64 | 27,7 | +8 | +17 | -73,7† (-94,6; -52,8) | -81,3† (-104,7; -57,9) |
| ApoB-48 | 11,6 | -59 | -79 | 14,2 | +25 | -4 | -84,0† (-137,0; -31,0) | -75,6 (-153,2; +1,9) |
| Nicht-HDL-C | 262,9 | -19 | -28 | 271,3 | +5 | +12 | -24,2† (-40,5; -7,9) | -39,7† (-63,1; -16,3) |
Abkürzungen: ApoB-48 = Apolipoprotein B-48; ApoC-III = Apolipoprotein CIII; Nicht-HDL-C = Nicht-High-Density-Lipoprotein-Cholesterin; N = Anzahl der Patienten; KI = Konfidenzintervall; BL = Baseline. Hinweis: Die Analyseergebnisse basierten auf einem Kovarianzanalysemodell mit der Behandlung, den beiden Randomisierungsstratifizierungsfaktoren, einer Anamnese mit Pankreatitis innerhalb von 10 Jahren vor dem Screening (ja vs. nein), einer früheren Behandlung mit einem nicht-konjugierten ASO (ja vs. nein) als festen Effekten und einem log-transformierten Ausgangswert als Kovariable. Fehlende Daten wurden mit Hilfe der Placebo-Washout-Imputation berechnet. Die 95-%-KI der Behandlungsunterschiede wurden mit einem robusten Varianzschätzer berechnet.
* Erreichte statistische Signifikanz (p-Wert < 0,05).
† Erreichte nominale Signifikanz (p-Wert < 0,05).
Die placebokorrigierte prozentuale Veränderung der TG-Werte gegenüber Baseline in Monat 12 in der mit Olezarsen 80 mg behandelten Gruppe war nominell signifikant (Tabelle 2). Nach der Verabreichung von Olezarsen in einer Dosis von 80 mg alle 4 Wochen wurde bei der ersten Bewertung (Woche 5) ein Rückgang des Nüchtern-ApoC-III-Wertes beobachtet. Die placebokorrigierte prozentuale Veränderung gegenüber Baseline betrug -57 %, -69 %, -74 % bzw. -81 % in den Monaten 1, 3, 6 und 12. Die Senkung der ApoB-48- und Nicht-HDL-C-Werte in der mit Olezarsen 80 mg behandelten Gruppe wurde in Monat 6 nachgewiesen und hielt bis Monat 12 an. Die mittleren prozentualen Veränderungen des TG-Werts gegenüber Baseline im Laufe der Zeit zeigten eine einheitliche Abnahme während des 12-monatigen Behandlungszeitraums (Abbildung 1).
Abbildung 1: Prozentuale Veränderung des Nüchterntriglyceridwerts im Zeitverlauf (Balance-
Studie)
Über den 12-monatigen Behandlungszeitraum war die Inzidenz von Pankreatitis bei den mit Olezarsen 80 mg behandelten Patienten zahlenmäßig geringer als unter Placebo (1 Patient in der Gruppe mit Olezarsen 80 mg zeigte 1 Ereignis von bestätigter akuter Pankreatitis, verglichen mit 11 Ereignissen bei 7 Patienten in der Placebo-Gruppe). Die Zeit bis zum ersten Pankreatitis-Ereignis war in der Olezarsen-80 mg-Gruppe länger (357 Tage) als in der Placebo-Gruppe (9 Tage). Die mittlere Pankreatitis-Ereignisrate pro 100 Patientenjahre betrug 4,37 in der gesamten Olezarsen-Gruppe (80-mg- und 50-mg-Gruppe), verglichen mit 36,31 in der Placebogruppe. Das mittlere Verhältnis der Pankreatitis-Ereignisraten für Olezarsen insgesamt im Vergleich zu Placebo betrug 0,12 (95-%-KI: 0,022; 0,656).
Ältere Patienten
In den klinischen Studien waren 111 (38 %) der mit Olezarsen behandelten Patienten ≥ 65 Jahre alt. Zwischen diesen Patienten und jüngeren erwachsenen Patienten wurden insgesamt keine Unterschiede bezüglich der Sicherheit oder Wirksamkeit beobachtet.
Immunogenität
In der Balance-Studie, die eine Behandlungsdauer von bis zu 53 Wochen hatte, wurden sehr häufig Antikörper gegen das Medikament (ADA, Anti-Drug Antibodies) nachgewiesen. Von den mit Olezarsen behandelten 43 Patienten entwickelten 18 (42 %) therapieassoziierte ADA. Es wurden keine Hinweise auf eine Auswirkung der ADA auf die Pharmakodynamik, Sicherheit oder Wirksamkeit beobachtet. Die Daten sind jedoch begrenzt.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Olezarsen eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen bei der Behandlung von FCS gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die pharmakokinetischen (PK) Eigenschaften von Olezarsen wurden nach subkutaner Verabreichung einer Einzeldosis und mehrerer Dosen (einmal wöchentlich und einmal alle 4 Wochen) bei gesunden Probanden und nach mehreren Dosen (einmal alle 4 Wochen) bei FCS-Patienten bewertet. 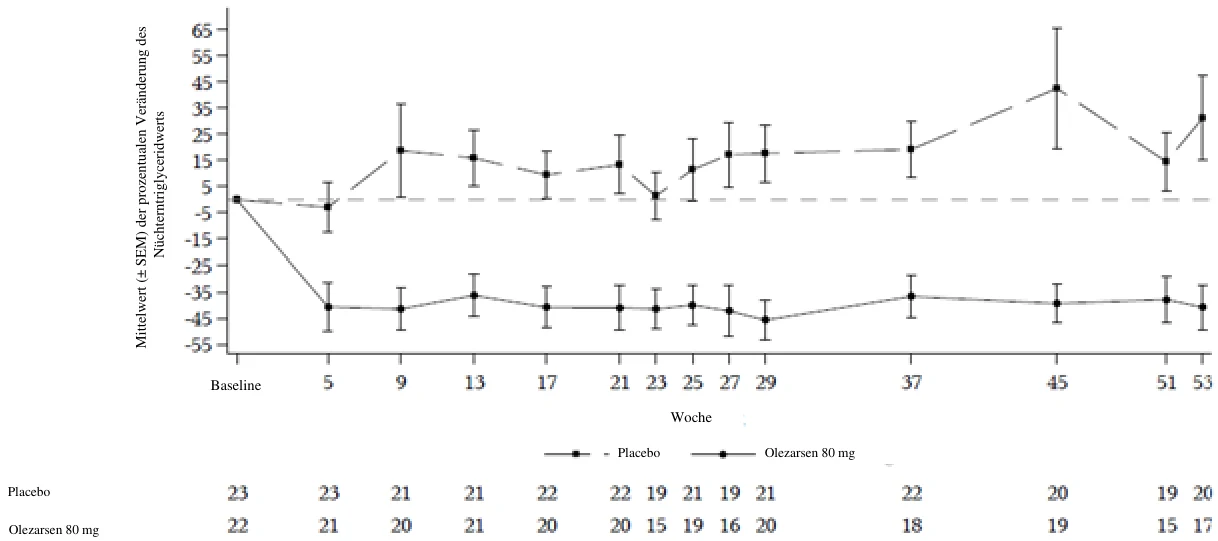
Die Höchstkonzentration von Olezarsen (Cmax) und die Fläche unter der Kurve (AUC) zeigten bei gesunden Probanden einen etwas stärkeren als dosisproportionalen Anstieg nach einzelnen subkutanen Dosen von 10 bis 120 mg (d. h. dem 0,13- bis 1,5-Fachen der empfohlenen Dosis).
Die Populationsschätzungen (Mittelwert ± SD) der Cmax im Steady-State und der AUC über das Dosierungsintervall (AUCτ) nach monatlicher Anwendung von 80 mg betrugen bei FCS-Patienten 883 ± 662 ng/ml bzw. 7 440 ± 3 880 ng*h/ml. Nach wiederholter Verabreichung (einmal alle 4 Wochen) wurde keine Kumulation der Cmax und AUC von Olezarsen beobachtet.
Resorption
Nach subkutaner Verabreichung wird Olezarsen schnell resorbiert, wobei die Zeit bis zur maximalen Plasmakonzentration nach der Verabreichung, basierend auf Populationsschätzungen, etwa 2 Stunden beträgt.
Verteilung
Es wird erwartet, dass sich Olezarsen nach subkutaner Verabreichung hauptsächlich in der Leber und in der Nierenrinde verteilt. Olezarsen wird in vitro an humane Plasmaproteine (> 99 %) gebunden. Die Populationsschätzungen für das scheinbare zentrale Verteilungsvolumen liegen bei 91,9 l und für das scheinbare periphere Verteilungsvolumen bei 2 960 l.
Biotransformation
Olezarsen ist kein Substrat für den CYP-Metabolismus und wird durch Endo- und Exonukleasen zu kurzen Oligonukleotidfragmenten unterschiedlicher Größe metabolisiert.
Elimination
Die terminale Eliminationshalbwertszeit beträgt ungefähr 4 Wochen.
Der mittlere Anteil des unveränderten ASO, der innerhalb von 24 Stunden mit dem Urin ausgeschieden wurde, betrug weniger als 1 % der verabreichten Dosis.
Immunogenität
Die beobachtete Inzidenz von ADA hängt in hohem Maße von der Sensitivität und Spezifität des Assays ab. In der Balance-Studie hatte das Vorliegen von ADA keinen Einfluss auf die Plasma-Cmax von Olezarsen, aber erhöhte die Tiefstkonzentationen (Ctrough).
Besondere Patientengruppen
Nierenfunktionsstörung
Es wurden keine formalen klinischen Studien zur Untersuchung des Einflusses einer Nierenfunktionsstörung auf die PK von Olezarsen durchgeführt. Eine populationspharmakokinetische und pharmakodynamische Analyse zeigte keine klinisch bedeutsamen Unterschiede in der Pharmakokinetik oder Pharmakodynamik von Olezarsen bei leichter und mittelgradiger Nierenfunktionsstörung (eGFR ≥ 30 bis < 90 ml/min/1,73 m2).
Olezarsen wurde nicht bei Patienten mit schwerer Nierenfunktionsstörung oder terminaler Niereninsuffizienz untersucht.
Leberfunktionsstörung
Es wurden keine formalen klinischen Studien zur Untersuchung des Einflusses einer Leberfunktionsstörung auf die PK von Olezarsen durchgeführt. Eine populationspharmakokinetische und pharmakodynamische Analyse zeigte keine klinisch bedeutsamen Unterschiede in der Pharmakokinetik oder Pharmakodynamik von Olezarsen bei leichter Leberfunktionsstörung (Gesamtbilirubin ≤ ULN bei AST > ULN oder Gesamtbilirubin > 1-1,5 × ULN bei einem beliebigen AST-Wert).
Olezarsen wurde nicht bei Patienten mit mittelgradiger oder schwerer Leberfunktionsstörung untersucht.
Alter, Geschlecht, Körpergewicht und Ethnie
Auf der Grundlage einer populationspharmakokinetischen und pharmakodynamischen Analyse wurde kein klinisch bedeutsamer Einfluss des Körpergewichts (Bereich: 45 bis 131 kg), des Geschlechts und der ethnischen Abstammung auf die Exposition gegenüber Olezarsen oder auf die Reduktion von ApoC-III und Triglyceriden im Steady-State festgestellt.
Zwischen Erwachsenen und älteren Patienten (Alter ≥ 65 Jahre) wurden insgesamt keine Unterschiede in Bezug auf die Pharmakokinetik festgestellt.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Sicherheitspharmakologie, Toxizität bei wiederholter Gabe, Genotoxizität, zum kanzerogenen Potential und zur Reproduktions- und Entwicklungstoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
In tierexperimentellen Studien mit der nicht-konjugierten Form von Olezarsen, Volanesorsen, haben die verfügbaren Daten gezeigt, dass Volanesorsen in sehr geringen Mengen in die Milch ausgeschieden wird. Aufgrund der schlechten oralen Bioverfügbarkeit von Volanesorsen wird es als unwahrscheinlich angesehen, dass die geringen Konzentrationen in der Muttermilch zu einer systemischen Exposition durch Stillen führen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumdihydrogenphosphat (E399)
Dinatriumhydrogenphosphat (E399)
Natriumchlorid
Wasser für Injektionszwecke
Natriumhydroxid (zur pH-Einstellung) (E524)
Salzsäure (zur pH-Einstellung) (E507)
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
4 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Tryngolza kann in der Originalverpackung außerhalb des Kühlschranks (bei bis zu 30 °C) bis zu 6 Wochen lang aufbewahrt werden. Wird das Arzneimittel nicht innerhalb von 6 Wochen verwendet, muss es verworfen werden.
6.5 Art und Inhalt des Behältnisses
0,8 ml Injektionslösung in einer Spritze aus Typ-I-Glas mit aufgesteckter Edelstahlkanüle, harter Nadelschutzkappe und silikonisiertem Chlorbutylgummistopfen. Die Spritze ist zu einem Einweg-Fertigpen mit einer Einzeldosis zusammengesetzt.
Die Packungsgröße ist ein Fertigpen.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Der Einzeldosis-Fertigpen soll mindestens 30 Minuten vor der Anwendung aus der Kühlung (2 °C – 8 °C) genommen werden, damit er vor der Injektion Raumtemperatur (bis zu 30 °C) annehmen kann. Er darf nicht auf andere Weise (z. B. mit heißem Wasser oder in der Mikrowelle) erwärmt werden.
Das Arzneimittel muss vor der Anwendung einer Sichtprüfung unterzogen werden. Die Lösung muss klar aussehen und farblos bis gelb sein. Möglicherweise sind Luftblasen in der Lösung zu sehen. Dies ist normal. Falls die Lösung trüb ist oder sichtbare Partikel enthält, darf der Inhalt des Fertigpens nicht injiziert werden und das Arzneimittel muss an die Apotheke zurückgegeben werden. Die Lösung darf nicht verwendet werden, wenn sie gefroren erscheint.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Swedish Orphan Biovitrum AB (publ)
SE-112 76
Stockholm
Schweden
8. ZULASSUNGSNUMMER(N)
EU/1/25/1969/001
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 17. September 2025.
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.