


Fachinformation - Truqap
1. BEZEICHNUNG DES ARZNEIMITTELS
TRUQAP 160 mg Filmtabletten
TRUQAP 200 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
TRUQAP 160 mg Filmtabletten
Jede Filmtablette enthält 160 mg Capivasertib.
TRUQAP 200 mg Filmtabletten
Jede Filmtablette enthält 200 mg Capivasertib.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette (Tablette).
TRUQAP 160 mg Filmtabletten
| Runde, bikonvexe, beige Filmtabletten, auf der einen Seite mit der Prägung „CAV“ oberhalb von | |
| „160“ | |
versehen und auf der anderen Seite glatt. Ungefährer Durchmesser: 10 mm.
TRUQAP 200 mg Filmtabletten
| Kapselförmige, bikonvexe, beige Filmtabletten, auf der einen Seite mit der Prägung „CAV 200“ | |
| versehen | |
und auf der anderen Seite glatt. Ungefähre Größe: 14,5 mm (Länge), 7,25 mm (Breite).
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
TRUQAP in Kombination mit Fulvestrant ist indiziert zur Behandlung von erwachsenen Patienten mit Östrogenrezeptor(ER)-positivem, HER2-negativem, lokal fortgeschrittenem oder metastasiertem Mammakarzinom mit einer oder mehreren PIK3CA/AKT1/PTEN-Alterationen nach Rezidiv oder Progression der Erkrankung während oder nach einer endokrinen Therapie (siehe Abschnitt 5.1).
| Bei prä- oder perimenopausalen Frauen sollte TRUQAP plus Fulvestrant mit einem | |
| Luteinisierungshormon-Releasinghormon(LHRH)-Agonisten kombiniert werden. | |
Bei Männern sollte die Anwendung eines LHRH-Agonisten gemäß aktueller klinischer Standardpraxis in Betracht gezogen werden.
4.2 Dosierung und Art der Anwendung
Die Behandlung mit TRUQAP sollte von einem Arzt eingeleitet und überwacht werden, der mit der Anwendung von onkologischen Arzneimitteln vertraut ist.
Patienten mit ER-positivem, HER2-negativem fortgeschrittenem Mammakarzinom sollten für die Behandlung mit TRUQAP basierend auf dem Vorhandensein einer oder mehrerer PIK3CA/AKT1/PTEN-Alterationen ausgewählt werden, die mittels eines CE-gekennzeichneten IVD mit dem entsprechenden Verwendungszweck nachgewiesen werden sollten. Wenn kein IVD mit CE-Kennzeichnung verfügbar ist, muss ein alternativer validierter Test verwendet werden.
Dosierung
| Die empfohlene Dosis von TRUQAP beträgt 400 mg (zwei 200-mg-Tabletten), die 4 Tage lang | ||||||||||
| jeweils zweimal täglich im Abstand von ca. 12 Stunden (Tagesgesamtdosis von 800 mg) | ||||||||||
| eingenommen werden. Danach folgt eine Einnahmepause von 3 Tagen. Siehe Tabelle 1. | ||||||||||
| Tabelle | 1 | Dosierungsschema von TRUQAP pro Woche | ||||||||
| Tag | 1 | 2 | 3 | 4 | 5* | 6* | ||||
7*
| morgens | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | |||||
| abends | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | |||||
* Keine Einnahme an den Tagen 5, 6 und 7.
TRUQAP sollte zusammen mit Fulvestrant angewendet werden. Die empfohlene Dosis von Fulvestrant beträgt 500 mg an den Tagen 1, 15, und 29 und danach einmal monatlich. Für weitere Informationen wird auf die Fachinformation von Fulvestrant verwiesen.
Versäumte Dosis
Die versäumte Einnahme einer Dosis von TRUQAP kann innerhalb von 4 Stunden nach der gewohnten Einnahmezeit nachgeholt werden. Nach mehr als 4 Stunden sollte die Dosis ausgelassen werden. Die nächste Dosis von TRUQAP sollte dann wieder zur gewohnten Zeit eingenommen werden. Zwischen den Dosen sollten mindestens 8 Stunden liegen.
Erbrechen
Wenn ein Patient erbricht, sollte keine zusätzliche Dosis eingenommen werden. Die nächste Dosis von TRUQAP sollte zur gewohnten Zeit eingenommen werden.
Dauer der Behandlung
Die Behandlung mit Capivasertib sollte bis zur Progression der Erkrankung oder bis zum Auftreten einer inakzeptablen Toxizität fortgesetzt werden.
Dosisanpassungen
Um Nebenwirkungen zu behandeln, kann die Behandlung mit TRUQAP unterbrochen werden. Dabei kann eine Dosisreduktion in Betracht gezogen werden. Dosisreduktionen von TRUQAP sollten vorgenommen werden, wie in Tabelle 2 aufgeführt. Die Capivasertib-Dosis kann bis zu zweimal reduziert werden. Empfehlungen zur Dosisreduktion bei ausgewählten Nebenwirkungen sind in den Tabellen 3–5 dargestellt.
Tabelle 2 Empfehlungen zur Dosisreduktion von TRUQAP bei Nebenwirkungen
| TRUQAP | Dosierung und Schema | Anzahl und Stärke der Tabletten |
| Anfangsdosis | 400 mg zweimal täglich 4 Tage lang, gefolgt von einer Einnahmepause von 3 Tagen | Zwei 200-mg-Tabletten zweimal täglich |
| Erste Dosisreduktion | 320 mg zweimal täglich 4 Tage lang, gefolgt von einer Einnahmepause von 3 Tagen | Zwei 160-mg-Tabletten zweimal täglich |
| Zweite Dosisreduktion | 200 mg zweimal täglich 4 Tage lang, gefolgt von einer Einnahmepause von 3 Tagen | Eine 200-mg-Tablette zweimal täglich |
Hyperglykämie
Tabelle 3 Empfohlene Dosierungsmodifikation für TRUQAP bei Hyperglykämiea
| CTCAE-Gradb und Nüchternglukose(NG)-Wertec vor der Einnahme von TRUQAP | Empfehlungend |
Grad 1 > ULN-160 mg/dl oder > ULN-8,9 mmol/l | Keine Anpassung der TRUQAP-Dosis erforderlich. Erwägung einer Einleitung oder Intensivierung einer oralen antidiabetischen Behandlunge. |
Grad 2 > 160-250 mg/dl oder > 8,9-13,9 mmol/l | Aussetzen von TRUQAP und Einleitung oder Intensivierung einer oralen antidiabetischen Behandlung. Wenn innerhalb von 28 Tagen eine Verbesserung auf ≤ 160 mg/dl (oder ≤ 8,9 mmol/l) erreicht wird, Wiederaufnahme der TRUQAP-Therapie mit der gleichen Dosis und Beibehaltung der eingeleiteten oder intensivierten antidiabetischen Behandlung. Wenn nach 28 Tagen eine Verbesserung auf ≤ 160 mg/dl (oder ≤ 8,9 mmol/l) erreicht wird, Wiederaufnahme der TRUQAP-Therapie mit der nächstniedrigeren Dosisstufe und Beibehaltung der eingeleiteten oder intensivierten antidiabetischen Behandlung. |
Grad 3 > 250-500 mg/dl oder > 13,9-27,8 mmol/l | Aussetzen von TRUQAP und Konsultation eines Diabetologen. Einleitung oder Intensivierung einer oralen antidiabetischen Behandlung. Erwägung zusätzlicher Antidiabetika, wie z. B. Insulinf bei entsprechender klinischer Indikation. Erwägung einer intravenösen Flüssigkeitsgabe und Bereitstellung einer geeigneten klinischen Behandlung gemäß den lokal geltenden Richtlinien. Wenn der NG-Wert innerhalb von 28 Tagen auf ≤ 160 mg/dl (oder ≤ 8,9 mmol/l) sinkt, Wiederaufnahme der TRUQAP-Therapie mit der nächstniedrigeren Dosisstufe und Beibehaltung der eingeleiteten oder intensivierten antidiabetischen Behandlung. Wenn der NG-Wert nach geeigneter Behandlung nicht innerhalb von 28 Tagen auf ≤ 160 mg/dl (oder ≤ 8,9 mmol/l) sinkt, dauerhaftes Absetzen von TRUQAP. |
Grad 4 > 500 mg/dl oder > 27,8 mmol/l | Aussetzen von TRUQAP und Konsultation eines Diabetologen. Einleitung oder Intensivierung einer geeigneten antidiabetischen Behandlung. Erwägung von Insulinf (Dosierung und Dauer bei entsprechender klinischer Indikation) sowie einer |
| CTCAE-Gradb und Nüchternglukose(NG)-Wertec vor der Einnahme von TRUQAP | Empfehlungend |
intravenösen Flüssigkeitsgabe und Bereitstellung einer geeigneten klinischen Behandlung gemäß den lokal geltenden Richtlinien. Wenn der NG-Wert innerhalb von 24 Stunden auf ≤ 500 mg/dl (oder ≤ 27,8 mmol/l) sinkt, sind die Empfehlungen in der Tabelle für den entsprechenden Schweregrad zu beachten. Wenn nach 24 Stunden ein NG-Wert von > 500 mg/dl (oder > 27,8 mmol/l) bestätigt wird, ist die TRUQAP-Therapie dauerhaft abzusetzen. |
a Zur Behandlung einer vermuteten oder bestätigten diabetischen Ketoazidose (DKA) siehe Abschnitt 4.4. b Einstufung gemäß NCI CTCAE-Version 4.03.
c Erhöhungen beim HbA1c sollten ebenfalls berücksichtigt werden.
d Für weitere Empfehlungen zur Überwachung des Blutzuckerwertes und weiterer Stoffwechselparameter siehe Abschnitt 4.4 „Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung“. e Für die Auswahl eines Antidiabetikums sollte eine Konsultation mit einem Diabetologen in Betracht gezogen werden. Bei der Einnahme von Antidiabetika sollte berücksichtigt werden, dass es an Tagen ohne TRUQAP-Einnahme zu einer Hypoglykämie kommen kann. Die Patienten sollten in Erwägung ziehen, einen Ernährungsberater zu konsultieren, um Änderungen am Lebensstil vorzunehmen, die eine Hyperglykämie verringern können (siehe Abschnitt 4.4).
Metformin ist derzeit das bevorzugte orale Antidiabetikum, das für die Behandlung von Hyperglykämien empfohlen wird, die bei Patienten auftreten, die an Studien zu Capivasertib teilnehmen. Bei der Dosierung und Behandlung von Patienten, die Metformin und Capivasertib in Kombination erhalten, ist Vorsicht geboten. Aufgrund der potenziellen Wechselwirkung von Metformin und Capivasertib (verursacht durch die Hemmung renaler Transporter [z. B. OCT2], die an der Ausscheidung von Metformin beteiligt sind), wird bei gleichzeitiger Anwendung von Capivasertib und Metformin eine wöchentliche Überwachung des Kreatinins nach Beginn der Metformin-Behandlung für bis zu 3 Wochen und danach am Tag 1 eines jeden Zyklus empfohlen. Metformin sollte nur an den Tagen gegeben werden, an denen auch Capivasertib gegeben wird (die Halbwertszeit von Capivasertib beträgt ungefähr 8 Stunden). Metformin sollte abgesetzt werden, wenn die Behandlung mit Capivasertib abgesetzt wird, sofern keine andere klinische Indikation vorliegt. f Es liegen nur begrenzte Erfahrungen bei Patienten vor, die Insulin während der Behandlung mit TRUQAP erhalten.
Diarrhö
Bei Patienten mit wiederholter Diarrhö sollte eine Sekundärprophylaxe in Betracht gezogen werden (siehe Abschnitt 4.4).
Tabelle 4 Empfohlene Dosierungsmodifikation für TRUQAP bei Diarrhö
| CTCAE-Grada | Empfehlungen |
| Grad 1 | Keine Anpassung der TRUQAP-Dosis erforderlich. Einleitung einer geeigneten antidiarrhöischen Behandlung, Maximierung der unterstützenden Behandlung und Überwachung bei entsprechender klinischer Indikation. |
| Grad 2 | Einleitung oder Intensivierung einer geeigneten antidiarrhöischen Behandlung, Überwachung des Patienten und bei klinischer Indikation Unterbrechung der Dosierung von TRUQAP für bis zu 28 Tage bis zur Besserung auf ≤ Grad 1 und Wiederaufnahme der TRUQAP-Therapie mit der gleichen Dosis oder auf der nächstniedrigeren Dosisstufe bei entsprechender klinischer Indikation. Wenn Diarrhö des Grades 2 anhält oder wiederkehrend auftritt, Fortsetzung der geeigneten |
| CTCAE-Grada | Empfehlungen |
| medizinischen Behandlung und Wiederaufnahme der TRUQAP-Therapie mit der nächstniedrigeren Dosisstufe bei entsprechender klinischer Indikation. | |
| Grad 3 | Unterbrechung der Dosierung von TRUQAP. Einleitung oder Intensivierung einer geeigneten antidiarrhöischen Behandlung und Überwachung bei entsprechender klinischer Indikation. Wenn sich die Symptome innerhalb von 28 Tagen auf ≤ Grad 1 verbessern, Wiederaufnahme der TRUQAP-Therapie mit der nächstniedrigeren Dosisstufe. Wenn sich die Symptome nicht innerhalb von 28 Tagen bis auf ≤ Grad 1 verbessern, dauerhaftes Absetzen von TRUQAP. |
| Grad 4 | Dauerhaftes Absetzen von TRUQAP. |
a Einstufung gemäß NCI CTCAE-Version 5.0.
Hautausschlag und andere Arzneimittel-induzierte Hautreaktionen
Bei allen Arten von Arzneimittel-induzierten Hautreaktionen sollte, unabhängig vom Schweregrad, die Konsultation eines Dermatologen in Betracht gezogen werden. Bei Patienten mit anhaltendem Hautausschlag und/oder früherem Auftreten von Hautausschlag des Grades 3 sollte eine Sekundärprophylaxe durch Fortführung der Gabe oraler Antihistaminika und/oder topischer Steroide in Betracht gezogen werden (siehe Abschnitt 4.4).
Tabelle 5 Empfohlene Dosierungsmodifikation für TRUQAP bei Hautausschlag und anderen Arzneimittel-induzierten Hautreaktionen
| CTCAE-Grada | Empfehlungen |
| Grad 1 | Keine Anpassung der TRUQAP-Dosis erforderlich. Einleitung einer Behandlung mit Emollientien und Erwägung einer zusätzlichen Behandlung mit oralen nicht-sedierenden Antihistaminika zur Linderung der Symptome bei entsprechender klinischer Indikation. |
| Grad 2 | Einleitung oder Intensivierung einer Behandlung mit topischen Steroiden und Erwägung von nicht-sedierenden oralen Antihistaminika. Wenn es während der Behandlung nicht zu einer Verbesserung kommt, Unterbrechung der Dosierung von TRUQAP. Wiederaufnahme der Therapie mit der gleichen Dosis, sobald der Ausschlag klinisch tolerierbar ist. |
| Grad 3 | Unterbrechung der Dosierung von TRUQAP. Einleitung einer geeigneten dermatologischen Therapie mit topischen Steroiden mittlerer/höherer Potenz, nicht-sedierenden oralen Antihistaminika und/oder systemischen Steroiden. Wenn sich die Symptome innerhalb von 28 Tagen auf ≤ Grad 1 verbessern, Wiederaufnahme der TRUQAP-Therapie mit der nächstniedrigeren Dosisstufe. |
| CTCAE-Grada | Empfehlungen |
Wenn sich die Symptome nicht innerhalb von 28 Tagen auf ≤ Grad 1 verbessern, Absetzen von TRUQAP. Bei Patienten mit wiederkehrendem intolerablem ≥ Grad-3-Hautausschlag, Erwägung, TRUQAP dauerhaft abzusetzen. | |
| Grad 4 | Dauerhaftes Absetzen von TRUQAP. |
a Einstufung gemäß CTCAE-Version 5.0.
| Andere Toxizitäten | |||||||||||||
| Tabelle 6 Empfohlene Dosierungsmodifikation und Behandlung anderer Toxizitäten (mit | |||||||||||||
| Ausnahme von Hyperglykämie, Diarrhö, Hautausschlag und anderen Arzneimittel-induzierten | |||||||||||||
| Hautreaktionen) | |||||||||||||
| CTCAE-Grada | Empfehlungen | ||||||||||||
| Grad 1 | Keine Anpassung der TRUQAP-Dosis erforderlich, Einleitung einer geeigneten medizinischen Therapie und Überwachung bei entsprechender klinischer Indikation. | ||||||||||||
| Grad 2 | Unterbrechung der Dosierung von TRUQAP | , | |||||||||||
| bis sich die Symptome auf ≤ Grad 1 verbessern. | |||||||||||||
| Grad 3 | Unterbrechung der Dosierung von TRUQAP | ||||||||||||
,
| bis sich die Symptome auf ≤ Grad 1 | ||||||
| verbessern. Wenn sich die Symptome | ||||||
| verbessern, Wiederaufnahme der TRUQAP- | ||||||
| Therapie mit der gleichen Dosis oder de | ||||||
r
| nächstniedrigeren Dosisstufe b |
ei
| entsprechende | r | klinischer Indikation. | ||||||||||
| Grad 4 | Dauerhaftes Absetzen von TRUQAP. | |||||||||||
| a Einstufung gemäß CTCAE-Version 5.0. | ||||||||||||
Gleichzeitige Anwendung mit starken und moderaten CYP3A4-Inhibitoren
Die gleichzeitige Anwendung von TRUQAP und starken CYP3A4-Inhibitoren sollte vermieden werden. Wenn die gleichzeitige Anwendung nicht vermieden werden kann, sollte die Dosis von TRUQAP auf 320 mg zweimal täglich (entspricht einer Tagesgesamtdosis von 640 mg) reduziert werden.
Die Dosis von TRUQAP sollte bei gleichzeitiger Anwendung mit moderaten CYP3A4-Inhibitoren auf 320 mg zweimal täglich (entspricht einer Tagesgesamtdosis von 640 mg) reduziert werden.
Nach dem Absetzen eines starken oder moderaten CYP3A4-Inhibitors sollte die TRUQAP-Therapie (nach 3 bis 5 Halbwertszeiten des Inhibitors) in der Dosierung wieder aufgenommen werden, die vor Beginn der Behandlung mit dem starken oder moderaten CYP3A4-Inhibitor eingenommen wurde.
Siehe Abschnitt 4.5 für weitere Informationen.
Besondere Patientengruppen
Ältere Patienten
Bei älteren Patienten ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). Für Patienten im Alter von ≥ 75 Jahren liegen nur begrenzt Daten vor.
Nierenfunktionsstörung
| Bei Patienten mit leichter oder mäßiger Nierenfunktionsstörung ist keine Dosisanpassung erforderlich. | |
| Bei Patienten mit schwerer Nierenfunktionsstörung wird die Anwendung von TRUQAP nicht | |
| empfohlen, da Sicherheit und Pharmakokinetik bei diesen Patienten nicht untersucht wurden (siehe | |
| Abschnitt 5.2). | |
Leberfunktionsstörung
| Bei Patienten mit leichter Leberfunktionsstörung ist keine Dosisanpassung erforderlich. Für Patienten | |||
| mit mäßiger Leberfunktionsstörung liegen nur begrenzt Daten vor. Bei Patienten mit mäßiger | |||
| Leberfunktionsstörung sollte TRUQAP nur angewendet werden, wenn der Nutzen das Risiko | |||
| überwiegt, und diese Patienten sollten engmaschig auf Anzeichen von Toxizität überwacht werden. | |||
| Bei Patienten mit schwerer Leberfunktionsstörung wird die Anwendung von TRUQAP nicht | |||
| empfohlen, da Sicherheit und Pharmakokinetik bei diesen Patienten nicht untersucht wurden (siehe | |||
| Abschnitt 5.2). | |||
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von TRUQAP ist bei Kindern im Alter von 0 bis 18 Jahren nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
TRUQAP ist zum Einnehmen. Die Einnahme der Tabletten kann mit oder ohne Nahrung erfolgen (siehe Abschnitt 5.2). Diese sollten im Ganzen mit Wasser geschluckt und weder gekaut, zerbrochen, aufgelöst oder zerteilt werden. Eine Tablette, die zerbrochen ist, Risse oder sonstige Beschädigungen aufweist, darf nicht eingenommen werden, da dies nicht in klinischen Studien untersucht wurde.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Hyperglykämie
Die Sicherheit und Wirksamkeit von TRUQAP wurde bei Patienten mit vorbestehendem insulinpflichtigem Typ-1- oder Typ-2-Diabetes und/oder bei Patienten mit einem HbA1c-Wert > 8,0 % (63,9 mmol/mol) nicht untersucht, da diese Patienten von der klinischen Phase-III-Studie ausgeschlossen waren. Diese Studie umfasste 21 (5,9 %) Patienten im TRUQAP-plus-Fulvestrant-Arm mit einem HbA1c-Wert ≥ 6,5 %. Hyperglykämie wurde häufiger bei Patienten mit einem HbA1c-Ausgangswert ≥ 6,5 % berichtet (38,1 % der Patienten) als bei Patienten mit einem HbA1c-Ausgangswert < 6,5 % (17,8 % der Patienten). Bei mit TRUQAP behandelten Patienten traten schwere Hyperglykämien in Verbindung mit diabetischer Ketoazidose (DKA) und mit tödlichem Ausgang auf (siehe Abschnitt 4.8). Eine DKA kann jederzeit während der Behandlung mit TRUQAP auftreten. In einigen berichteten Fällen entwickelte sich eine DKA in weniger als 10 Tagen. Patienten mit Diabetes mellitus in der Vorgeschichte benötigen möglicherweise eine intensivierte Diabetes-Therapie und sollten engmaschig überwacht werden. Für Patienten mit Diabetes wird die Konsultation mit einem Diabetologen oder einem erfahrenen Arzt in der Behandlung von Hyperglykämien empfohlen.
Vor Beginn der Behandlung mit TRUQAP sollten Patienten darüber informiert werden, dass TRUQAP möglicherweise eine Hyperglykämie auslösen kann (siehe Abschnitt 4.8), und sie sollten aufgefordert werden, sich umgehend an ihren Arzt zu wenden, wenn Symptome einer Hyperglykämie (z. B. übermäßiger Durst, häufigeres Wasserlassen oder eine größere Urinmenge als üblich oder erhöhter Appetit mit Gewichtsverlust) auftreten. Im Zusammenhang mit zusätzlichen Komorbiditäten und Behandlungen (z. B. Dehydratation, Mangelernährung, gleichzeitige Chemotherapie/Steroide, Sepsis) kann das Risiko einer Hyperglykämie, die sich zu einer diabetischen Ketoazidose entwickelt, höher sein. Beim Auftreten von zusätzlichen unspezifischen Symptomen wie Übelkeit, Erbrechen, Abdominalschmerzen, Atembeschwerden, fruchtigem Atemgeruch, Verwirrtheit, ungewöhnlicher Müdigkeit oder Schläfrigkeit sollte eine DKA als eine der Differentialdiagnosen in Betracht gezogen werden. Bei Patienten mit Verdacht auf eine DKA sollte die Behandlung mit TRUQAP sofort unterbrochen werden. Wenn eine DKA bestätigt wird, sollte die Behandlung mit TRUQAP dauerhaft abgesetzt werden.
Vor Beginn der Behandlung mit TRUQAP und in Übereinstimmung mit den in Tabelle 7 angegebenen Intervallen müssen die Nüchternglukose(NG)-Werte und der HbA1c-Wert der Patienten bestimmt werden. Je nach Ausprägung der Hyperglykämie kann die Dosierung von TRUQAP unterbrochen, reduziert oder dauerhaft abgesetzt werden (siehe Abschnitt 4.2, Tabelle 3).
Eine häufigere Überwachung des Blutzuckerwerts wird bei Patienten empfohlen, bei denen während der Behandlung eine Hyperglykämie auftritt, bei denen bereits Risikofaktoren für eine DKA vorliegen (einschließlich, aber nicht beschränkt auf Diabetes mellitus, Prädiabetes, Patienten, die regelmäßig orale Steroide einnehmen) und bei denen während der Behandlung Risikofaktoren für eine DKA auftreten (z. B. Infektion, Sepsis, erhöhter HbA1c-Wert) (siehe Tabelle 7). Wenn bei einem Patienten eine Hyperglykämie auftritt, wird zusätzlich zum NG-Wert eine Überwachung der Ketone (vorzugsweise im Blut) und anderer Stoffwechselparameter (je nach Indikation) empfohlen.
Zusätzlich zur empfohlenen Behandlung einer Hyperglykämie, die in Abschnitt 4.2, Tabelle 3 beschrieben ist, wird für Patienten mit Risikofaktoren bei Behandlungsbeginn und für Patienten, die während der Behandlung mit TRUQAP eine Hyperglykämie entwickeln, eine Beratung zu Änderungen ihres Lebensstils empfohlen.
Tabelle 7 Zeitplan für die Kontrolle der Nüchternglukose und HbA1c-Werte bei mit TRUQAP behandelten Patienten
| Empfohlener Zeitplan für die Kontrolle der Nüchternglukose und HbA1c-Werte bei allen mit TRUQAP behandelten Patienten | Empfohlener Zeitplan für die Kontrolle der Nüchternglukose und HbA1c-Werte bei Patienten mit Diabetes, die mit TRUQAP1 behandelt werden | |
Beim Screening, vor Beginn der Behandlung mit TRUQAP | Bestimmung der Nüchternglukose(NG)-Werte, der HbA1c-Werte sowie Optimierung des Blutzuckerwertes des Patienten (siehe Tabelle 3). | |
| Nach Beginn der Behandlung mit TRUQAP | Überwachung der Nüchternglukose in den Wochen 1, 2, 4, 6 und 8 nach Behandlungsbeginn und danach monatlich. Es wird empfohlen, den NG-Wert vor der Einnahme am 3. oder
Der HbA1c-Wert sollte alle 3 Monate überwacht werden. | |
Regelmäßige Kontrolle/Selbstkontrolle der Nüchternglukose; in den ersten 4 Wochen und vor allem in den ersten 2 Behandlungswochen häufiger gemäß den Anweisungen des Arztes*. | Tägliche Kontrolle/Selbstkontrolle der Nüchternglukose während der ersten 2 Wochen der Behandlung. Danach entsprechend den Anweisungen eines Arztes Kontrolle der Nüchternglukose so häufig wie notwendig, um Hyperglykämien zu behandeln*. Im Falle von Diabetes, Prädiabetes oder Hyperglykämie bei Behandlungsbeginn wird eine zusätzliche Bestimmung des HbA1c-Werts in Woche 4 empfohlen. | |
| Bei Hyperglykämie nach Beginn der Behandlung mit TRUQAP | Überwachung der Nüchternglukose bei entsprechender klinischer Indikation (mindestens zweimal wöchentlich, d. h. an Tagen mit und ohne Capivasertib-Einnahme), bis der NG-Wert auf den Ausgangswert absinkt2. Es sollte in Betracht gezogen werden, einen erfahrenen Arzt in der Behandlung von Hyperglykämie zu konsultieren. Je nach Ausprägung der Hyperglykämie kann die Dosierung von TRUQAP unterbrochen, reduziert oder dauerhaft abgesetzt werden (siehe Abschnitt 4.2, Tabelle 3). |
| Während der Behandlung mit antidiabetischen Arzneimitteln sollte der NG-Wert über 2 Monate mindestens einmal wöchentlich überwacht werden, danach einmal alle 2 Wochen oder bei entsprechender klinischer Indikation2. | |
* Das gesamte Glukose-Monitoring sollte nach Ermessen des Arztes bei entsprechender klinischer Indikation durchgeführt werden. 1 Eine häufigere Bestimmung des NG-Wertes ist notwendig bei Patienten mit Diabetes mellitus in der Vorgeschichte, bei Patienten ohne Diabetes mellitus in der Vorgeschichte und mit einem NG-Wert von > ULN 160 mg/dl (> ULN 8,9 mmol/l) während der Behandlung, bei Patienten mit gleichzeitiger Anwendung von Kortikosteroiden oder bei Patienten mit interkurrenten Infektionen oder anderen Erkrankungen, bei denen möglicherweise eine intensivierte Blutzuckerkontrolle zur Vermeidung einer Verschlechterung des beeinträchtigten Glukosestoffwechsels und möglicher Komplikationen, insbesondere einer diabetischen Ketoazidose, erforderlich ist. 2 Es wird empfohlen, den NG-Wert vor der Einnahme am 3. oder 4. Einnahmetag einer Woche zu bestimmen. | |
Diarrhö
Bei der Mehrheit der mit TRUQAP behandelten Patienten wurde Diarrhö berichtet (siehe Abschnitt 4.8). Klinische Folgeerscheinungen der Diarrhö können Dehydratation, Hypokaliämie und akute Nierenschädigung umfassen. Diese Folgeerscheinungen wurden zusammen mit Herzrhythmusstörungen (mit Hypokaliämie als Risikofaktor) während der Behandlung mit TRUQAP berichtet. Je nach Schweregrad der Diarrhö kann die Dosierung von TRUQAP unterbrochen, reduziert oder dauerhaft abgesetzt werden (siehe Abschnitt 4.2, Tabelle 4). Den Patienten ist anzuraten, bei den ersten Anzeichen von Diarrhö eine antidiarrhöische Behandlung zu beginnen und die orale Flüssigkeitsgabe zu erhöhen, wenn während der Einnahme von TRUQAP Symptome einer Diarrhö auftreten. Bei Patienten mit Diarrhö ist es erforderlich, die Normovolämie und das Elektrolytgleichgewicht aufrechtzuerhalten, um Komplikationen im Zusammenhang mit Hypovolämie und niedrigen Elektrolytwerten zu vermeiden.
Hautausschlag und andere Arzneimittel-induzierte Hautreaktionen
Bei Patienten, die TRUQAP erhielten, wurden Arzneimittel-induzierte Hautreaktionen, einschließlich Erythema multiforme und generalisierte exfoliative Dermatitis, berichtet (siehe Abschnitt 4.8). Die Patienten sollten auf Anzeichen und Symptome von Hautausschlag oder Dermatitis überwacht werden, und je nach Schweregrad der Arzneimittel-induzierten Hautreaktionen kann die Dosierung unterbrochen, reduziert oder dauerhaft abgesetzt werden (Abschnitt 4.2, Tabelle 5). Eine frühzeitige Konsultation eines Dermatologen wird empfohlen, um eine genauere Diagnose und eine entsprechende Behandlung zu gewährleisten.
Von der Studie ausgeschlossene Patienten
Die Wirksamkeit und Sicherheit dieses Arzneimittels bei Patienten mit symptomatischer viszeraler Erkrankung wurden nicht untersucht. Patienten mit einer klinisch signifikanten Herzerkrankung in der Vorgeschichte, einschließlich QTcF > 470 ms, sowie mit Faktoren, die das Risiko für eine QTc-Verlängerung, für Arrhythmien oder für eine Beeinträchtigung der Herzfunktion erhöhten, oder Patienten mit vorbestehendem insulinpflichtigem Typ-1- oder Typ-2-Diabetes und Patienten mit einem HbA1c-Wert > 8,0 % (63,9 mmol/mol) wurden von der CAPItello-291-Studie ausgeschlossen. Dies sollte beachtet werden, wenn TRUQAP diesen Patienten verschrieben wird.
Andere Arzneimittel
Die gleichzeitige Anwendung von starken oder moderaten CYP3A4-Inhibitoren und TRUQAP kann zu einer erhöhten Capivasertib-Exposition und somit zu einem höheren Risiko für eine Toxizität führen. Siehe Abschnitt 4.2 bezüglich der Dosierungsmodifikation von TRUQAP bei Anwendung zusammen mit CYP3A4-Inhibitoren.
Umgekehrt kann eine gleichzeitige Anwendung von starken und moderaten CYP3A4-Induktoren zu einer verminderten Capivasertib-Exposition führen. Eine gleichzeitige Anwendung von starken und moderaten CYP3A-Induktoren und TRUQAP sollte vermieden werden.
Natriumgehalt
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
| Capivasertib wird hauptsächlich über CYP3A4- und UGT2B7-Enzyme metabolisiert. In vivo ist | |
| Capivasertib ein schwacher, zeitabhängiger CYP3A-Inhibitor. | |
Arzneimittel, die die Plasmakonzentrationen von Capivasertib erhöhen können
Starke CYP3A4-Inhibitoren
Die gleichzeitige Anwendung von TRUQAP und starken CYP3A4-Inhibitoren erhöht die Capivasertib-Konzentration, was das Risiko für eine Toxizität von TRUQAP erhöhen kann. Die Anwendung zusammen mit starken CYP3A4-Inhibitoren sollte vermieden werden (z. B. Boceprevir, Ceritinib, Clarithromycin, Cobicistat, Conivaptan, Ensitrelvir, Idelalisib, Indinavir, Itraconazol, Josamycin, Ketoconazol, Lonafarnib, Mibefradil, Mifepriston, Nefazodon, Nelfinavir, Posaconazol, Ribociclib, Ritonavir, Saquinavir, Telaprevir, Telithromycin, Troleandomycin, Tucatinib, Voriconazol, Grapefruit oder Grapefruitsaft). Wenn eine gleichzeitige Anwendung nicht vermieden werden kann, sollte die Dosierung von TRUQAP reduziert werden (siehe Abschnitt 4.2). Bei gleichzeitiger Gabe mehrerer 200-mg-Dosen des starken CYP3A4-Inhibitors Itraconazol erhöhte sich die Gesamtexposition (AUCinf) und die Spitzenkonzentration (Cmax) von Capivasertib um 95 % bzw. 70 % im Vergleich zu Capivasertib allein.
Moderate CYP3A4-Inhibitoren
Die gleichzeitige Anwendung von TRUQAP und moderaten CYP3A4-Inhibitoren erhöht die Capivasertib-Konzentration, was das Risiko für eine Toxizität von TRUQAP erhöhen kann. Bei Anwendung zusammen mit einem moderaten CYP3A4-Inhibitor (z. B. Aprepitant, Ciprofloxacin, Ciclosporin, Diltiazem, Erythromycin, Fluconazol, Fluvoxamin, Tofisopam, Verapamil) sollte die Dosierung von TRUQAP reduziert werden (siehe Abschnitt 4.2).
Arzneimittel, die die Plasmakonzentrationen von Capivasertib verringern können
Starke CYP3A4-Induktoren
Die gleichzeitige Anwendung von TRUQAP und starken CYP3A4-Induktoren (z. B. Carbamazepin, Phenytoin, Rifampicin, Johanniskraut) sollte vermieden werden. Die gleichzeitige Anwendung von Capivasertib und dem starken CYP3A4-Induktor Enzalutamid verringerte die AUC von Capivasertib um ca. 40 % bis 50 %.
Moderate CYP3A4-Induktoren
Die gleichzeitige Anwendung von Capivasertib und einem moderaten CYP3A4-Induktor kann die Konzentration von Capivasertib verringern. Dies kann die Wirksamkeit von TRUQAP vermindern. Die Anwendung zusammen mit moderaten CYP3A4-Induktoren sollte vermieden werden (z. B. Bosentan, Cenobamat, Dabrafenib, Elagolix, Etravirin, Lersivirin, Lesinurad, Lopinavir, Lorlatinib, Metamizol, Mitapivat, Modafinil, Nafcillin, Pexidartinib, Phenobarbital, Rifabutin, Semagacestat, Sotorasib, Talviralin, Telotristatethyl, Thioridazin).
Arzneimittel, deren Plasmakonzentrationen durch Capivasertib verändert werden können
CYP3A-Substrate
Die Konzentration von Arzneimitteln, die primär über den CYP3A-Metabolismus ausgeschieden werden, kann durch gleichzeitige Anwendung von TRUQAP erhöht werden, was in Abhängigkeit von ihrem therapeutischen Fenster zu erhöhter Toxizität führen kann. Capivasertib erhöhte die AUC von Midazolam um 15 % bis 77 % und ist daher ein schwacher CYP3A-Inhibitor (siehe Abschnitt 5.2). Bei Arzneimitteln, die hauptsächlich über den CYP3A-Metabolismus ausgeschieden werden und ein enges therapeutisches Fenster haben (z. B. Carbamazepin, Ciclosporin, Fentanyl, Pimozid, Simvastatin, Tacrolimus), kann eine Dosisanpassung erforderlich sein. Die Fachinformationen der anderen Arzneimittel sollten hinsichtlich der Empfehlungen zur Anwendung zusammen mit schwachen CYP3A4-Inhibitoren berücksichtigt werden.
CYP2D6-Substrate mit engem therapeutischem Index
In-vitro-Untersuchungen zeigten, dass Capivasertib das Potenzial hat, die Aktivitäten von CYP2D6-Enzymen zu inhibieren. Capivasertib sollte mit Vorsicht in Kombination mit sensitiven Substraten von CYP2D6-Enzymen angewendet werden, die einen engen therapeutischen Index aufweisen, da Capivasertib die systemische Exposition dieser Substrate erhöhen kann.
CYP2B6-Substrate mit engem therapeutischem Index
In-vitro-Untersuchungen zeigten, dass Capivasertib das Potenzial hat, die Aktivitäten von CYP2B6-Enzymen zu induzieren. Capivasertib sollte mit Vorsicht in Kombination mit sensitiven Substraten von CYP2B6-Enzymen angewendet werden, die einen engen therapeutischen Index aufweisen (z. B. Bupropion), da Capivasertib die systemische Exposition dieser Substrate verringern kann.
UGT1A1-Substrate mit engem therapeutischem Index
In-vitro-Untersuchungen zeigten, dass Capivasertib das Potenzial hat, die Aktivitäten von UGT1A1-Enzymen zu inhibieren. Capivasertib sollte mit Vorsicht in Kombination mit sensitiven Substraten von UGT1A1-Enzymen angewendet werden, die einen engen therapeutischen Index aufweisen (z. B. Irinotecan), da Capivasertib die systemische Exposition dieser Substrate erhöhen kann.
Wechselwirkungen mit hepatischen Transportern (BCRP, OATP1B1, OATP1B3) Die Exposition kann sich bei Arzneimitteln, die gegenüber einer Hemmung von BCRP, OATP1B1 und/oder OATP1B3 sensitiv sind, durch die Anwendung zusammen mit TRUQAP erhöhen, sofern diese über CYP3A4 metabolisiert werden. Dies kann zu einer erhöhten Toxizität führen. In Abhängigkeit von ihrem therapeutischen Fenster kann eine Dosisanpassung für Arzneimittel erforderlich sein, die gegenüber einer Hemmung von BCRP, OATP1B1 und/oder OATP1B3 sensitiv sind, sofern sie über CYP3A4 metabolisiert werden (z. B. Simvastatin). Die Fachinformationen der anderen Arzneimittel sollten hinsichtlich der Empfehlungen zur Anwendung zusammen mit CYP3A4-, BCRP-, OATP1B1- und OATP1B3-Inhibitoren berücksichtigt werden.
Wechselwirkungen mit renalen Transportern (MATE1, MATE2K, OCT2)
Die Exposition kann sich bei Arzneimitteln, die gegenüber einer Hemmung von MATE1, MATE2K und/oder OCT2 sensitiv sind, durch die Anwendung zusammen mit TRUQAP erhöhen. Dies kann zu einer erhöhten Toxizität führen. In Abhängigkeit vom jeweiligen therapeutischen Fenster kann für Arzneimittel, die gegenüber einer Hemmung von MATE1, MATE2K und OCT2 (z. B. Dofetilid, Procainamid) sensitiv sind, eine Dosisanpassung erforderlich sein. Die Fachinformationen der anderen Arzneimittel sollten hinsichtlich der Empfehlungen zur Anwendung zusammen mit MATE1-, MATE2K- und/oder OCT2-Inhibitoren berücksichtigt werden. Während der Behandlung mit TRUQAP können aufgrund der Hemmung von OCT2, MATE1 und MATE2K durch Capivasertib vorübergehende Erhöhungen des Serumkreatinins beobachtet werden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Kontrazeption bei Männern und Frauen
Frauen im gebärfähigen Alter sind darauf hinzuweisen, während der Behandlung mit TRUQAP eine Schwangerschaft zu vermeiden. Bei Frauen im gebärfähigen Alter sollte vor Beginn der Behandlung ein Schwangerschaftstest durchgeführt und als negativ bestätigt werden. Während der gesamten Behandlung sollten erneute Tests in Erwägung gezogen werden.
Den Patienten sollte angeraten werden, während der Einnahme von TRUQAP und für die folgenden Zeiträume nach Beendigung der Behandlung mit TRUQAP eine zuverlässige Verhütungsmethode anzuwenden: mindestens 4 Wochen bei Frauen und 16 Wochen bei Männern.
Schwangerschaft
Daten zur Anwendung von TRUQAP bei schwangeren Frauen liegen nicht vor. Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Daher wird die Anwendung von TRUQAP während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die keine Verhütungsmethode anwenden, nicht empfohlen.
Stillzeit
Es ist nicht bekannt, ob Capivasertib oder seine Metaboliten beim Menschen in die Muttermilch übergehen. Eine Exposition gegenüber Capivasertib wurde bei säugenden Rattenjungen bestätigt, was darauf hindeuten kann, dass Capivasertib in die Muttermilch übergeht. Ein Risiko für den gestillten Säugling kann nicht ausgeschlossen werden (siehe Abschnitt 5.3). Während der Behandlung mit TRUQAP sollte das Stillen unterbrochen werden.
Fertilität
Es liegen keine klinischen Daten zur Fertilität vor. In tierexperimentellen Studien wurde keine unerwünschte Auswirkung auf die weiblichen Fortpflanzungsorgane beobachtet, jedoch wurde die Auswirkung auf die Fertilität bei weiblichen Ratten nicht untersucht. Capivasertib hat zu testikulärer Toxizität geführt und kann bei reproduktionsfähigen Männern die Fertilität beeinträchtigen (siehe Abschnitt 5.3).
Siehe Abschnitt 4.6 der Fachinformation für Fulvestrant.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
TRUQAP kann einen geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen haben, da während der Behandlung mit Capivasertib über Fatigue, Schwindel und Synkope berichtet wurde (siehe Abschnitt 4.8).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die Zusammenfassung des Sicherheitsprofils von TRUQAP beruht auf den Daten von 355 Patienten, die TRUQAP plus Fulvestrant in der Phase-III-Studie (CAPItello-291) erhielten. Die mediane Expositionsdauer gegenüber Capivasertib in der CAPItello-291-Studie betrug 5,4 Monate, wobei 28,2 % der Patienten ≥ 12 Monate exponiert waren.
Die häufigsten Nebenwirkungen waren
| Diarrhö (72,4 %), Hautausschlag (40,6 %), Übelkeit (34,6 %), |
| Fatigue (32,1 %), Erbrechen (21,4 %), |
Hyperglykämie
| (19,2 | %), Stomatitis (18,6 %), Kopfschmerzen |
| (17,2 %), verminderter Appetit (16,9 %) und |
Harnwegsinfektion (16,6 %).
Die häufigsten Nebenwirkungen des Grades 3 oder 4 waren Hautausschlag (12,4 %), Diarrhö (10,4 %), Anämie (3,4 %), Hypokaliämie (2,8 %), Hyperglykämie (2,5 %) und Stomatitis (2,3 %).
Schwerwiegende Nebenwirkungen wurden bei 9 % der Patienten beobachtet, die TRUQAP plus Fulvestrant erhielten. Die häufigsten schwerwiegenden Nebenwirkungen, die bei Patienten berichtet wurden, die TRUQAP plus Fulvestrant erhielten, umfassten Hautausschlag (2,3 %), Diarrhö (2,5 %) und Erbrechen (1,1 %).
Dosisreduktionen aufgrund von Nebenwirkungen wurden bei 18,9 % der Patienten berichtet. Die häufigsten Nebenwirkungen, die zu einer Dosisreduktion von TRUQAP führten, waren Diarrhö (8,7 %) und Hautausschlag (4,5 %).
Ein Behandlungsabbruch aufgrund von Nebenwirkungen erfolgte bei 10,4 % der Patienten. Die
| häufigsten Nebenwirkungen, die zum Behandlungsabbruch führten, waren Hautausschlag (4,5 %), | |
| Diarrhö (2,3 %) und Erbrechen (2 %). | |
Tabellarische Auflistung der Nebenwirkungen
In Tabelle 8 sind die Nebenwirkungen basierend auf gepoolten Daten von Patienten aufgelistet, die mit TRUQAP plus Fulvestrant in klinischen Studien in der empfohlenen Dosierung behandelt wurden.
Die Nebenwirkungen (adverse drug reactions, ADRs) sind entsprechend ihrer Häufigkeit und der MedDRA-Systemorganklasse (System Organ Class, SOC) klassifiziert. Innerhalb jeder SOC werden die bevorzugten Begriffe in der Reihenfolge abnehmender Häufigkeit und dann nach abnehmendem Schweregrad geordnet. Die Häufigkeitsangaben zu Nebenwirkungen sind wie folgt definiert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 8 Nebenwirkungen, die bei mit TRUQAP behandelten Patienten beobachtet wurden
| MedDRA-SOC | MedDRA-Begriff | Häufigkeit aller Grade (%) |
Infektionen und parasitäre Erkrankungen | Harnwegsinfektion1 | Sehr häufig |
| Erkrankungen des Blutes und des Lymphsystems | Anämie | Sehr häufig |
| Erkrankungen des Immunsystems | Überempfindlichkeit2 | Häufig |
| Stoffwechsel- und Ernährungsstörungen | Hyperglykämie3 | Sehr häufig |
| Verminderter Appetit | Sehr häufig | |
| Hypokaliämie4 | Häufig | |
| Diabetische Ketoazidose5 | Gelegentlich | |
| Erkrankungen des Nervensystems | Kopfschmerzen | Sehr häufig |
| Dysgeusie | Häufig | |
| Schwindel | Häufig | |
| Synkope | Häufig | |
| Erkrankungen des Gastrointestinaltrakts | Diarrhö2 | Sehr häufig |
| Übelkeit | Sehr häufig | |
| Erbrechen | Sehr häufig |
| MedDRA-SOC | MedDRA-Begriff | Häufigkeit aller Grade (%) |
| Stomatitis6 | Sehr häufig | |
| Dyspepsie | Häufig | |
| Mundtrockenheit | Häufig | |
| Abdominalschmerzen | Häufig | |
| Erkrankungen der Haut und des Unterhautgewebes | Hautausschlag7 | Sehr häufig |
| Pruritus | Sehr häufig | |
| Trockene Haut | Häufig | |
| Erythema multiforme | Häufig | |
Arzneimittel-induzierter Hautausschlag | Gelegentlich | |
| Dermatitis | Gelegentlich | |
Generalisierte exfoliative Dermatitis | Gelegentlich | |
| Toxischer Hautausschlag | Gelegentlich | |
Erkrankungen der Nieren und Harnwege | Akute Nierenschädigung | Häufig |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Fatigue8 | Sehr häufig |
| Schleimhautentzündung | Häufig | |
| Fieber9 | Häufig | |
| Untersuchungen | Kreatinin im Blut erhöht | Häufig |
| Gewicht erniedrigt | Häufig | |
Glykosyliertes Hämoglobin erhöht | Häufig |
1 Harnwegsinfektion umfasst Harnwegsinfektion und Zystitis.
2 Umfasst auch andere verwandte Begriffe.
3 Hyperglykämie umfasst Glukose im Blut erhöht, Diabetes mellitus, Hyperglykämie, Diabetes mellitus Typ 2. 4 Hypokaliämie umfasst Kalium im Blut erniedrigt und Hypokaliämie.
5 Diabetische Ketoazidose umfasst diabetische Ketoazidose und Ketoazidose.
6 Stomatitis umfasst aphthöses Ulkus, Mundulzeration und Stomatitis.
| Hautausschlag umfasst Erythem, Hautausschlag, erythematösen Ausschlag, makulären Ausschlag, | |
| makulopapulären Ausschlag, papulären Ausschlag und pruritischen Ausschlag | |
. 8 Fatigue umfasst Asthenie und Fatigue.
9 Fieber umfasst Körpertemperatur erhöht und Fieber.
Beschreibung ausgewählter Nebenwirkungen
Hyperglykämie
Hyperglykämie jeden Grades trat bei 68 (19,2 %) Patienten und des Grades 3 oder 4 bei 9 (2,5 %) Patienten auf, die TRUQAP erhielten. Die mediane Zeit bis zum ersten Auftreten der Hyperglykämie betrug 16 Tage (Bereich: 1 bis 1221 Tage). In der Studie war eine Dosisanpassung bei 4 (1,1 %) Patienten erforderlich und 2 (0,6 %) Patienten brachen die Therapie aufgrund von Hyperglykämie ab. Von den 68 Patienten mit Hyperglykämie wurden 35 (51,5 %) Patienten mit antihyperglykämischer Medikation behandelt (einschließlich Insulin bei 17,6 % der Patienten). Siehe Abschnitt 4.4.
Diarrhö
Diarrhö trat bei 257 (72,4 %) Patienten auf, die TRUQAP erhielten. Diarrhö des Grades 3 bzw. 4 trat bei 37 (10,4 %) Patienten auf. Die mediane Zeit bis zum ersten Auftreten betrug 8 Tage (Bereich: 1 bis 519 Tage). Eine Dosisreduktion war bei 31 (8,7 %) Patienten erforderlich und 8 (2,3 %) Patienten brachen die Behandlung mit TRUQAP aufgrund von Diarrhö ab. Von den 257 Patienten mit Diarrhö war bei 59,5 % (153/257) der Patienten eine antidiarrhöische Medikation zur Linderung der Symptome erforderlich.
Hautausschlag
Hautausschlag (einschließlich Erythem, Hautausschlag, erythematöser Ausschlag, makulärer Ausschlag, makulopapulärer Ausschlag, papulärer Ausschlag und pruritischer Ausschlag) wurde bei 144 (40,6 %) Patienten berichtet. Die mediane Zeit bis zum ersten Auftreten des Hautausschlags betrug 12 Tage (Bereich: 1 bis 1529 Tage). Hautausschlag des Grades 3 bzw. des Grades 4 trat bei 44 (12,4 %) der Patienten auf, die Capivasertib erhielten. Erythema multiforme trat bei 6 (1,7 %) Patienten auf und der höchste Schweregrad war Grad 3 bei 3 (0,8 %) Patienten. Generalisierte exfoliative Dermatitis trat bei 2 (0,6 %) Patienten auf. Diese Ereignisse waren vom Schweregrad 3. Eine Dosisreduktion war bei 16 (4,5 %) Patienten erforderlich und 16 (4,5 %) Patienten brachen die Therapie mit TRUQAP aufgrund von Hautausschlag ab.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Derzeit gibt es keine spezifische Behandlung im Falle einer Überdosierung von TRUQAP. Eine
| höhere als die angegebene Dosierung von Capivasertib kann das Risiko für Nebenwirkungen von | ||
| Capivasertib, einschließlich Diarrhö, erhöhen. Im Falle einer Überdosierung sollte der behandelnde | ||
| Arzt allgemein unterstützende Maßnahmen einleiten und Patienten symptomatisch behandeln. | ||
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, andere antineoplastische Mittel, ATC-Code: L01EX27.
Wirkmechanismus
Capivasertib ist ein potenter, selektiver Inhibitor der Kinaseaktivität aller 3 Isoformen der Serin/Threonin-Kinase AKT (AKT1, AKT2 und AKT3). AKT ist ein zentraler Knotenpunkt in der Phosphatidylinositol-3-Kinase(PI3K)-Signalkaskade, die zahlreiche zelluläre Prozesse wie Zellüberleben, Proliferation, Zellzyklus, Metabolismus, Gentranskription und Zellmigration reguliert. Die AKT-Aktivierung in Tumoren ist das Ergebnis einer vorgeschalteten Aktivierung durch andere Signalwege, Mutationen von AKT1, Verlust der Funktion des Phosphatase- und Tensin-Homologs (PTEN) und Mutationen in der katalytischen Untereinheit von PI3K (PIK3CA).
| Capivasertib reduziert das Wachstum von Zelllinien, die von soliden Tumoren und hämatologischen | ||
| Erkrankungen stammen. Diese umfassen auch Brustkrebszelllinien mit und ohne PIK3CA- oder AKT1- | ||
| Mutationen oder PTEN-Alterationen. | ||
| Die Therapie mit Capivasertib und Fulvestrant zeigte bei zahlreichen humanen ER+- | |||
| Mammakarzinom-PDX-Modellen mit verschiedenen Brustkrebs-Untergruppen ein Antitumor- | |||
| Ansprechen. Dazu gehörten Modelle mit und ohne detektierbare Mutationen oder Alterationen in | |||
| PIK3CA, PTEN oder AKT1. | |||
Kardiale Elektrophysiologie
Basierend auf den Daten einer Expositions-Wirkungs-Analyse von 180 Patienten mit fortgeschrittenen soliden malignen Tumoren, die Capivasertib in Dosen von 80 bis 800 mg erhielten, betrug die vorhergesagte QTcF-Verlängerung beim mittleren steady state Cmax 3,87 ms bei 400 mg zweimal täglich.
| Klinische Wirksamkeit | |||||
| Die CAPItello-291-Studie war eine randomisierte, doppelblinde, Placebo-kontrollierte Studie mi | |||||
t
| 708 Patienten zur Untersuchung der Wirksamkeit und Sicherheit von TRUQAP in Kombination mit | |||||
| Fulvestrant bei prä- oder postmenopausalen erwachsenen Patientinnen sowie erwachsenen männlichen | |||||
| Patienten mit lokal fortgeschrittenem (inoperablem) oder metastasiertem ER-positivem und HER2- | |||||
| negativem | |||||
(definiert als IHC 0 oder 1+ oder IHC 2+/ISH-)
| Mammakarzinom, von denen 289 Patienten |
| Tumoren mit |
einer oder mehreren infrage kommenden PIK3CA/AKT1/PTEN-Alterationen hatten, na
| ch |
| Rezidiv oder Progression, während oder nach einer Aromataseinhibitor(AI)-basierten Therapie. |
| Patienten wurden ausgeschlossen, wenn sie mehr als 2 endokrine Therapielinien für eine lokal | |
| fortgeschrittene (inoperable) oder metastasierte Erkrankung erhalten hatten, mehr als 1 Linie | |
Chemotherapie für eine lokal fortgeschrittene (inoperable) oder metastasierte Erkrankung erhalten
| hatten, eine vorhergehende Therapie mit AKT-, PI3K-, mTOR-Inhibitoren, Fulvestrant und/oder | |||
| anderen SERDs erhalten hatten, sowie Patienten mit klinisch signifikanten Abnormalitäten im | |||
| Glukosestoffwechsel (definiert als insulinpflichtige Patienten mit Diabetes mellitus Typ 1 oder Typ | |||
| und/oder HbA1c > 8,0 % [63,9 mmol/mol]), einer klinisch signifikanten kardialen Erkrankung sowi | |||
e
| einer symptomatischen viszeralen Erkrankung oder einer Krankheitslast, die dazu führt, dass der | ||
| Patient nicht für eine endokrine Therapie infrage kommt. | ||
Die Patienten wurden im Verhältnis 1:1 randomisiert und erhielten während eines 28-tägigen-Behandlungszyklus jede Woche 4 Tage lang zweimal täglich entweder 400 mg TRUQAP (N=355)
| oder Placebo (N=353), gefolgt von einer Einnahmepause von 3 Tagen. Fulvestrant 500 mg wurde an | |||||
| den Tagen 1 und 15 des 1. Behandlungszyklus gegeben und dann jeweils an Tag 1 eines 28-tägigen | |||||
| Behandlungszyklus. Prä- oder perimenopausale Frauen wurden mit einem LHRH-Agonisten | |||||
| behandelt. Die Randomisierung war stratifiziert nach Vorhandensein von Lebermetastasen, | |||||
| vorhergehender Therapie mit CDK4/6-Inhibitoren und geographischer Region. Die Behandlung wurde | |||||
| bis zur Krankheitsprogression, bis zum Tod, dem Widerruf der Einwilligungserklärung oder bis zum | |||||
| Auftreten einer inakzeptablen Toxizität fortgesetzt. Vor der Randomisierung wurde eine Tumorprob | |||||
e
| zwecks retrospektiver Bestimmung des PIK3CA/AKT1/PTEN-Alterations-Status durch zentrale | |||
| Testung entnommen. | |||
| Demografie- und Baseline-Charakteristika waren zwischen den Armen gut ausgewogen. Bei den | ||||
| 708 Patienten betrug das mittlere Alter 58 Jahre (Bereich: 26 bis 90 Jahre und 30,7 % waren über | ||||
| 65 Jahre); weiblich (99 %); weiß (57,5 %), asiatisch (26,7 %), schwarz (1,1 %); Eastern Cooperativ | ||||
e
| Oncology Group(ECOG)-Performance-Status 0 (65,7 %), 1 (34,2 %), 21,8 % waren prä- oder peri- | ||||
| menopausal. Alle Patienten hatten eine vorhergehende endokrine Therapie erhalten (100 % eine AI- | ||||
| basierte Therapie und 44,1 % erhielten Tamoxifen). Bei 70,1 % der Patienten wurde eine | ||||
| vorhergehende Therapie mit einem CDK4/6-Inhibitor berichtet. Bei 18,2 % der Patienten wurde ein | ||||
e
| Chemotherapie bei lokal fortgeschrittener (inoperabler) oder metastasierter Erkrankung berichtet. Di |
e
| demographischen Charakteristika für die Patienten in der Subgruppe mit PIK3CA/AKT1/PTEN- | ||
| Alterationen waren im Allgemeinen repräsentativ für die Gesamtstudienpopulation. | ||
Die dualen primären Endpunkte der Studie waren das vom Prüfarzt beurteilte progressionsfreie Überleben (progression free survival, PFS) in der Gesamtstudienpopulation und in der PIK3CA/AKT1/PTEN-alterierten Subgruppe, bewertet gemäß den Ansprechkriterien für solide Tumoren (Response Evaluation Criteria in Solid Tumours, RECIST) v1.1.
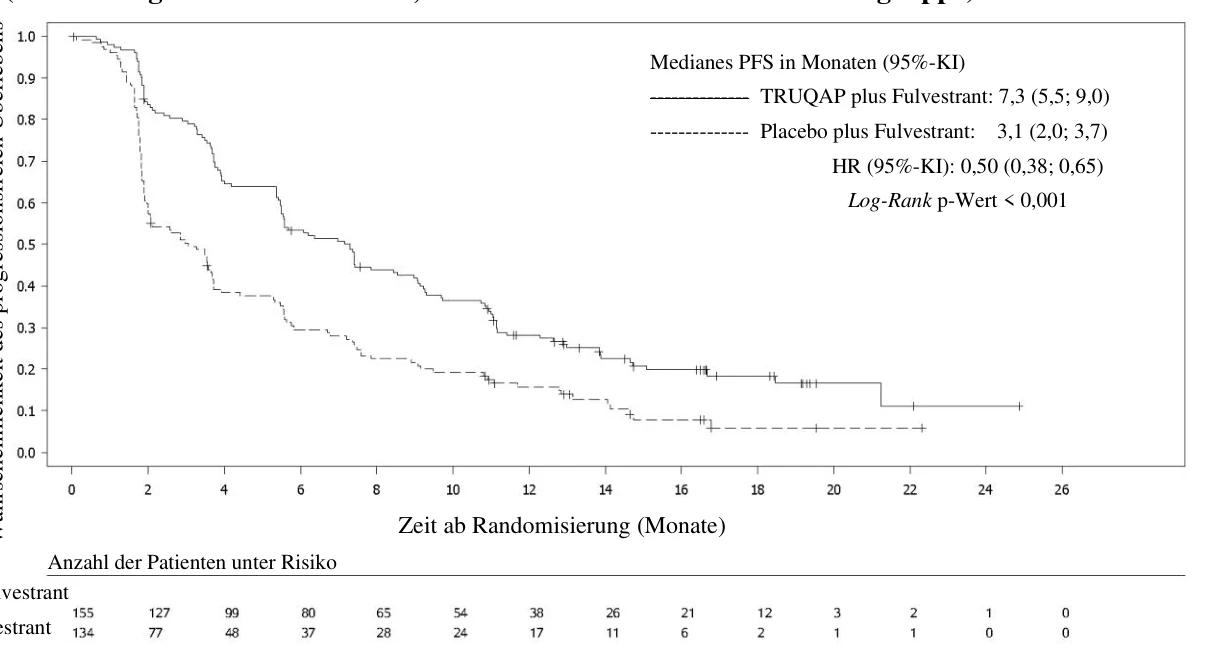
Zum Zeitpunkt des Datenschnitts (data cut-off, DCO) am 15. August 2022 zeigte die Studie eine statistisch signifikante Verbesserung des PFS sowohl in der Gesamtpopulation als auch in der PIK3CA/AKT1/PTEN-alterierten Subgruppe von Patienten, die TRUQAP plus Fulvestrant erhielten im Vergleich zu Patienten, die Placebo plus Fulvestrant erhielten (siehe Tabelle 9). Eine exploratorische Analyse des PFS bei den 313 (44 %) Patienten mit Tumoren ohne PIK3CA/AKT1/PTEN-Alterationen zeigte eine HR von 0,79 (95%-KI: 0,61; 1,02), was darauf hindeutet, dass der Unterschied in der Gesamtpopulation hauptsächlich auf die Ergebnisse in der Population der Patienten zurückzuführen ist, deren Tumoren PIK3CA/AKT1/PTEN-Alterationen aufweisen. Die durch den Prüfarzt beurteilten PFS-Ergebnisse wurden durch konsistente Ergebnisse aus einer verblindeten, unabhängigen, zentralen Auswertung (blinded independent central review, BICR) unterstützt. Die durch den Prüfarzt beurteilte ORR betrug bei Patienten, die TRUQAP plus Fulvestrant bzw. Placebo plus Fulvestrant erhielten, in der Gesamtpopulation 22,9 % bzw. 12,2 %, und in der alterierten Subgruppe 28,8 % bzw. 9,7 %.
Die präspezifizierte finale OS-Analyse (DCO 16. Juni 2025) zeigte eine HR von 0,83 (95%-KI: 0,63;1,10) in der PIK3CA/AKT1/PTEN-alterierten Subgruppe und war nicht statistisch signifikant.
Die Wirksamkeitsergebnisse sind in Tabelle 9 sowie in Abbildung 1 dargestellt.
Tabelle 9 Progressionsfreies Überleben, beurteilt durch den Prüfarzt, und Gesamtüberleben in der PIK3CA/AKT1/PTEN-alterierten Subgruppe
PIK3CA/AKT1/PTEN-alterierte Subgruppe N = 289 | ||
TRUQAP plus Fulvestrant N = 155 | Placebo plus Fulvestrant N = 134 | |
| PFS (DCO 15. August 2022) | ||
| Anzahl der PFS-Ereignisse – n (%) | 121 (78,1) | 115 (85,8) |
| Medianes PFS in Monaten (95%-KI) | 7,3 (5,5; 9,0) | 3,1 (2,0; 3,7) |
| Hazard Ratio (95%-KI)a | 0,50 (0,38; 0,65) | |
| p-Wertb | < 0,001 | |
| OS (DCO 16. Juni 2025) | ||
| Anzahl der OS-Ereignisse – n (%) | 109 (70,3) | 98 (73,1) |
| Medianes OS in Monaten (95%-KI)c | 28,5 (24,2; 34,6) | 30,4 (20,4; 34,0) |
| Hazard Ratio (95%-KI)d | 0,83 (0,63; 1,10) | |
| p-Werte | 0,201 | |
a Stratifiziertes Cox-Proportional-Hazards-Modell. Eine Hazard Ratio < 1 begünstigt Capivasertib + Fulvestrant. Für die Gesamtpopulation, Log-Rank-Test und Cox-Modell stratifiziert nach Vorhandensein von Lebermetastasen (ja vs. nein), vorhergehende Anwendung von CDK4/6-Inhibitoren (ja vs. nein) und geographischer Region (Region 1: USA, Kanada, Westeuropa, Australien und Israel, Region 2: Lateinamerika, Osteuropa und Russland vs. Region 3: Asien). Für die alterierte Population, Log-Rank-Test und Cox-Modell stratifiziert nach Vorhandensein von Lebermetastasen (ja vs. nein) und vorhergehender Anwendung von CDK4/6-Inhibitoren (ja vs. nein).
b Stratifizierter Log-Rank-Test.
c Kaplan-Meier-Schätzung. KI für das mediane Gesamtüberleben wurde abgeleitet basierend auf der Brookmeyer-Crowley-Methode.
d Stratifiziertes Cox-Proportional-Hazards-Modell. Eine Hazard Ratio < 1 begünstigt Capivasertib + Fulvestrant. Für die alterierte Population, Log-Rank-Test und Cox-Modell stratifiziert nach Vorhandensein von Lebermetastasen (ja vs. nein) und vorhergehender Anwendung von CDK4/6-Inhibitoren (ja vs. nein). e Stratifizierter Log-Rank-Test.
| Abbildung 1 – Kaplan-Meier-Plot des progressionsfreien Überlebens – CAPItello-291-Studie | |
| (Beurteilung durch den Prüfarzt, PIK3CA/AKT1/PTEN-alterierte Subgruppe) | |
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für TRUQAP eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen für die Behandlung von Brustkrebs gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Capivasertib wurde bei gesunden Probanden und bei Patienten mit soliden Tumoren ermittelt. Die systemische Exposition (AUC und Cmax) erhöhte sich bei Patienten nach Gabe einer Einzeldosis proportional über einen Dosisbereich von 80 bis 800 mg. Nach Gabe einer Mehrfachdosis von 80 bis 600 mg zweimal täglich erhöhte sich die AUC leicht überproportional zur Dosis. Bei intermittierender Dosierung von Capivasertib 400 mg zweimal täglich über 4 Tage und einer Einnahmepause von 3 Tagen werden die steady-state-Konzentrationen von Capivasertib mit einer AUC von 8069 hng/ml (37 %) und einer Cmax von 1371 ng/ml (30 %) voraussichtlich an jedem
- 3. und 4. Dosierungstag pro Woche erreicht, beginnend mit Woche 2. An den Tagen ohne Dosierung sind die Plasmakonzentrationen niedrig (ca. 0,5 % bis 15 % des steady-state-Cmax).
Resorption
Capivasertib wird schnell resorbiert, wobei die Spitzenkonzentration (Cmax) bei den Patienten nach ca. 1–2 Stunden beobachtet wird. Die mittlere absolute Bioverfügbarkeit beträgt 29 %.
Einfluss von Nahrungsmitteln
Bei Gabe von Capivasertib nach einer fett- und kalorienreichen Mahlzeit (ca. 1000 kcal) betrug nach einer Nacht ohne Nahrungsaufnahme der Quotient aus Nichtnüchtern- und Nüchtern-Zustand 1,32
| bzw. 1,23 für AUC und Cmax. Bei Gabe von Capivasertib nach einer fett- und kalorienarmen Mahlzeit | ||
| (ca. 400 kcal) war die Exposition mit der nach Nüchtern-Einnahme vergleichbar, wobei die Quotienten | ||
| aus Nichtnüchtern- und Nüchtern-Zustand 1,14 bzw. 1,21 für AUC bzw. Cmax betrugen. Gleichzeitige | ||
| Nahrungsaufnahme führte nicht zu klinisch relevanten Änderungen der Exposition. | ||
TRUQAP plus Ful
| vestrant |
Placebo plus Fulve
| strant |
Wahrscheinlichkeit des progressionsfreien Überlebens Verteilung
| Das mittlere Verteilungsvolumen betrug nach intravenöser Anwendung bei gesunden Probanden | ||
| 2,6 l/kg. Capivasertib wird nicht stark an Plasmaproteine gebunden (ungebundener Anteil 22 %) und | ||
| der Blut-zu-Plasma-Quotient beträgt 0,71. | ||
Biotransformation
| Capivasertib wird hauptsächlich über CYP3A4- und UGT2B7-Enzyme metabolisiert. Der | ||||
| Hauptmetabolit im humanen Plasma war ein Ether-Glucuronid, das fast 83 % des gesamten | ||||
| arzneimittelbezogenen Materials ausmachte. Ein geringfügiger oxidativer Metabolit wurde mit 2 % | ||||
| quantifiziert und Capivasertib machte 15 % des gesamten zirkulierenden arzneimittelbezogenen | ||||
| Materials aus. Es wurden keine aktiven Metaboliten identifiziert. | ||||
Elimination
Die effektive Halbwertszeit nach mehrfacher Anwendung bei Patienten betrug 8,3 h. Die mittlere Gesamtplasmaclearance betrug 38 l/h nach einmaliger intravenöser Anwendung bei gesunden Probanden. Die mittlere orale Gesamtplasmaclearance betrug 60 l/h nach einmaliger oraler Gabe und nahm nach wiederholter Gabe von 400 mg zweimal täglich um 8 % ab.
Nach einer oralen Einzeldosis von 400 mg betrug die mittlere Gesamtwiederfindung der radioaktiv markierten Dosis im Urin 45 % und 50 % im Fäzes. Die renale Clearance betrug 21 % der Gesamtclearance. Capivasertib wird hauptsächlich durch Metabolisierung ausgeschieden.
Besondere Patientengruppen
Einfluss von ethnischer Herkunft, Alter, Geschlecht und Gewicht
Basierend auf pharmakokinetischen Populationsanalysen zeigten AUC und Cmax, dass ethnische Herkunft (einschließlich weißer und japanischer Patienten), Geschlecht oder Alter keinen wesentlichen Einfluss auf die Capivasertib-Exposition hatten. Es zeigte sich eine statistisch signifikante Korrelation zwischen der apparenten oralen Clearance von Capivasertib und dem Körpergewicht. Im Vergleich zu einem Patienten mit einem Körpergewicht von 66 kg wird bei einem Patienten mit 47 kg eine um 12 % höhere AUC erwartet. Da der vorhergesagte Effekt des Körpergewichts auf die Capivasertib-Exposition gering war, ergibt sich daraus keine Grundlage für eine Dosismodifikation.
Nierenfunktionsstörung
Basierend auf pharmakokinetischen Populationsanalysen waren AUC und Cmax bei Patienten mit leichter Nierenfunktionsstörung (Kreatinin-Clearance 60 bis 89 ml/min) verglichen mit Patienten mit normaler Nierenfunktion um 1 % erhöht. AUC und Cmax waren bei Patienten mit mäßiger Nierenfunktionsstörung (Kreatinin-Clearance 30 bis 59 ml/min) verglichen mit Patienten mit normaler Nierenfunktion um 16 % erhöht.
Für Patienten mit schwerer Nierenfunktionsstörung oder terminaler Niereninsuffizienz (Kreatinin-Clearance < 30 ml/min) liegen keine Daten vor.
Leberfunktionsstörung
Basierend auf pharmakokinetischen Populationsanalysen waren AUC und Cmax bei Patienten mit leichter Leberfunktionsstörung (Bilirubin ≤ ULN und AST > ULN, oder Bilirubin > 1 ULN bis ≤ 1,5 ULN) verglichen mit Patienten mit normaler Leberfunktion (Bilirubin ≤ ULN und AST ≤ ULN) um 5 % erhöht. Bei Patienten mit mäßiger Leberfunktionsstörung (Bilirubin > 1,5 ULN bis ≤ 3 ULN) war, verglichen mit Patienten mit normaler Leberfunktion, die AUC um 17 % und die Cmax um 13 % erhöht. Für Patienten mit mäßiger Leberfunktionsstörung liegen nur wenige Daten vor und für Patienten mit schwerer Leberfunktionsstörung liegen keine Daten vor.
Arzneimittelwechselwirkungen
Die gleichzeitige Anwendung einer Einzeldosis von 400 mg Capivasertib nach wiederholter Gabe des säurereduzierenden Arzneimittels Rabeprazol 20 mg zweimal täglich über 3 Tage bei gesunden Probanden führte nicht zu klinisch relevanten Veränderungen der Capivasertib-Exposition.
In-vitro-Studien haben gezeigt, dass Capivasertib hauptsächlich über die Enzyme CYP3A4 und UGT2B7 metabolisiert wird. Die Ergebnisse klinischer Arzneimittelwechselwirkungs(drug-drug interaction, DDI)-Studien, in denen potenzielle DDI basierend auf CYP3A4-Interaktionen (Itraconazol und Enzalutamid) untersucht wurden, sind in Abschnitt 4.5 enthalten. Klinische DDI-Studien zur Untersuchung potenzieller DDIs basierend auf UGT2B7-Interaktionen wurden nicht durchgeführt.
In in-vitro-Studien wurden durch Capivasertib die Stoffwechselenzyme CYP2C9, CYP2D6, CYP3A4 und UGT1A1 inhibiert sowie CYP1A2, CYP2B6 und CYP3A4 induziert. Auch die Arzneimitteltransporter BCRP, OATP1B1, OATP1B3, OAT3, OCT2, MATE1 und MATE2K wurden in vitro inhibiert. Die Ergebnisse klinischer DDI-Studien, in denen potenzielle DDIs basierend auf CYP3A4-Interaktionen (Midazolam) untersucht wurden, sind in Abschnitt 4.5 enthalten. Klinische DDI-Studien zur Untersuchung potenzieller DDIs basierend auf CYP1A2-, CYP2B6-, CYP2C9-, CYP2D6-, UGT1A1-, BCRP-, OATP1B1-, OATP1B3-, OAT3-, OCT2-, MATE1- sowie MATE2K-Interaktionen wurden nicht durchgeführt.
5.3 Präklinische Daten zur Sicherheit
Präklinik/Mehrfachdosen-Toxizität
Die wichtigsten Zielorgane oder Systeme in Bezug auf Toxizität waren der Insulinsignalweg (erhöhte Glukose- und Insulinwerte bei Ratten und Hunden), die männlichen Reproduktionsorgane (Degeneration der Tubuli bei Ratten und Hunden) sowie das Nierensystem bei Ratten (Polyurie, Abnahme der Zellgröße der tubulären Epithelzellen, verringerte Nierengröße und verringertes Nierengewicht). Die nach einmonatiger Verabreichung festgestellten Befunde waren innerhalb eines Monats nach Beendigung der Verabreichung weitgehend reversibel. Bei der empfohlenen Dosis von 400 mg zweimal täglich (basierend auf der Gesamt-AUC) traten Befunde bei Plasmakonzentrationen auf, die niedriger oder ähnlich denen beim Menschen waren (ungefähr das 0,14- bis 2-Fache).
| In der 2-jährigen Karzinogenitätsstudie an Ratten wurde bei männlichen Ratten eine Degeneration der | ||
| Augenlinsen beobachtet, und zwar bei Expositionen, die niedriger waren als die beim Menschen (das | ||
| 0,1-Fache) bei der empfohlenen Dosis von 400 mg zweimal täglich (basierend auf der Gesamt-AUC). | ||
| Dieses steht möglicherweise im Zusammenhang mit erhöhten Glukosewerten. | ||
Bei Hunden wurden kardiovaskuläre Auswirkungen (QTc-Intervall-Verlängerung, erhöhte Herzkontraktilität und verminderter Blutdruck
| ) bei Plasmakonzentrationen beobachtet, die bei der | ||
| empfohlenen Dosis von 400 mg zweimal täglich ungefähr dem 1,4- bis 2,7-Fachen der erwarteten | ||
| klinischen Exposition beim Menschen (basierend auf ungebundener Cmax) entsprachen. | ||
Mutagenität und Karzinogenität
In vitro zeigte Capivasertib kein mutagenes oder genotoxisches Potenzial. Bei oraler Gabe an Ratten induzierte Capivasertib Micronuclei im Knochenmark über einen aneugenen Wirkmechanismus.
In einer 2-jährigen Karzinogenitätsstudie an Ratten wurde eine erhöhte Inzidenz und/oder ein erhöhter Schweregrad von Hypertrophie/Hyperplasie der Langerhans-Inseln (bei männlichen und weiblichen Ratten) sowie neoplastische Befunde in den Hoden männlicher Ratten festgestellt. Die Befunde wurden bei Expositionen beobachtet, die niedriger waren als die beim Menschen (das 0,2- bis 0,5-Fache) bei der empfohlenen Dosis von 400 mg zweimal täglich (basierend auf der Gesamt-AUC).
Reproduktionstoxizität
Embryofetale-/Entwicklungstoxizität
In einer embryofetalen Studie an Ratten führte Capivasertib zu vermehrtem Verlust nach der Implantation, einer Zunahme der früh-embryonalen Sterblichkeit, zusammen mit einem verringerten Gewicht des schwangeren Uterus und des Fetus sowie geringfügigen viszeralen Veränderungen beim Fetus. Diese Wirkungen wurden bei einer Dosis von 150 mg/kg/Tag beobachtet, die zu maternaler Toxizität führte, und bei der die Plasmakonzentrationen etwa das 0,8-Fache der Exposition beim Menschen bei der empfohlenen Dosis von 400 mg zweimal täglich betrugen (basierend auf der Gesamt-AUC). Wurde Capivasertib trächtigen Ratten während der gesamten Trächtigkeit und der frühen Laktation in einer Dosis von 150 mg/kg/Tag verabreicht, kam es zu einer Verringerung des Wurf- und Jungtiergewichts.
Eine Exposition gegenüber Capivasertib wurde bei säugenden Jungtieren bestätigt, was darauf hindeuten könnte, dass Capivasertib in die Muttermilch übergeht.
Fertilität
Capivasertib hat zu testikulärer Toxizität geführt und kann bei reproduktionsfähigen Männern die Fertilität beeinträchtigen. Es wurden keine Tierstudien zu den Auswirkungen auf die Fertilität weiblicher Ratten durchgeführt. Im Rahmen von Toxizitätsstudien nach wiederholter Gabe wurden einige Gewichtsveränderungen des Uterus bei weiblichen Ratten berichtet, die auf Veränderungen des Östruszyklus zurückgeführt wurden. Die histopathologische Untersuchung im Rahmen von Studien an Ratten und Hunden zeigte keine behandlungsbedingten Auswirkungen auf die weiblichen Fortpflanzungsorgane, welche auf eine Beeinträchtigung der weiblichen Fertilität hindeuten könnten.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Mikrokristalline Cellulose (E460i)
Calciumhydrogenphosphat
Croscarmellose-Natrium (E468)
Magnesiumstearat (E470b)
Filmüberzug
Hypromellose
Titandioxid (E171)
Macrogol 3350
Polydextrose
Copovidon
Mittelkettige Triglyceride
Eisen(II,III)-oxid (E172)
Eisen(III)-oxid (E172)
Eisen(III)-hydroxid-oxid x H2O (E172)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
4 Jahre.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Aluminium/Aluminium-Blisterpackung mit 16 Filmtabletten. Packung mit 64 Tabletten (4 Blisterpackungen).
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
AstraZeneca AB
SE-151 85 Södertälje
Schweden
8. ZULASSUNGSNUMMER(N)
EU/1/24/1820/001 160-mg-Tabletten
EU/1/24/1820/002 200-mg-Tabletten
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 17. Juni 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.