


Fachinformation - Lenvatinib STADA 4 mg Hartkapseln
1. BEZEICHNUNG DES ARZNEIMITTELS
Lenvatinib STADA® 4 mg Hartkapseln
Lenvatinib STADA® 10 mg Hartkapseln
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Lenvatinib STADA 4 mg Hartkapseln
Jede Hartkapsel enthält 4 mg Lenvatinib (als Mesilat).
Lenvatinib STADA 10 mg Hartkapseln
Jede Hartkapsel enthält 10 mg Lenvatinib (als Mesilat).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Hartkapsel (Kapsel).
Lenvatinib STADA 4 mg Hartkapseln
Hartkapseln, Größe 4 (ca. 14,2 mm Länge) mit braunem Kapselkörper und brauner Kapselkappe.
Lenvatinib STADA 10 mg Hartkapseln
Hartkapseln, Größe 2 (ca. 17,6 mm Länge) mit goldfarbenem Kapselkörper und brauner Kapselkappe.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Differenziertes Schilddrüsenkarzinom (DTC)
Lenvatinib STADA als Monotherapie ist indiziert für die Behandlung von erwachsenen Patienten mit progressivem, lokal fortgeschrittenem oder metastasiertem differenziertem (papillärem/follikulärem/Hürthle-Zell-) Schilddrüsenkarzinom (Differentiated Thyroid Carcinoma, DTC), das nicht auf eine Radiojodtherapie (RAI) angesprochen hat.
Hepatozelluläres Karzinom (HCC)
Lenvatinib STADA als Monotherapie ist indiziert für die Behandlung von erwachsenen Patienten mit fortgeschrittenem oder inoperablem hepatozellulärem Karzinom (Hepatocellular Carcinoma, HCC), die zuvor noch keine systemische Therapie erhalten haben (siehe Abschnitt 5.1).
Endometriumkarzinom (EC)
Lenvatinib STADA ist in Kombination mit Pembrolizumab zur Behandlung des fortgeschrittenen oder rezidivierenden Endometriumkarzinoms (Endometrial Carcinoma, EC) bei Erwachsenen mit einem Fortschreiten der Erkrankung während oder nach vorheriger Platin-basierter Therapie in jedem Krankheitsstadium, wenn eine kurative chirurgische Behandlung oder Bestrahlung nicht in Frage kommt, angezeigt.
Nierenzellkarzinom (RCC)
Lenvatinib STADA ist indiziert zur Behandlung von Erwachsenen mit fortgeschrittenem Nierenzellkarzinom (renal cell carcinoma, RCC):
in Kombination mit Pembrolizumab als Erstlinientherapie (siehe
- in Kombination mit Everolimus nach einer gegen den vaskulären endothelialen Wachstumsfaktor (VEGF) gerichteten vorangegangenen Behandlung (siehe Abschnitt 5.1).
4.2 Dosierung und Art der Anwendung
Die Behandlung sollte von einem qualifizierten Arzt eingeleitet und überwacht werden, der Erfahrung in der Tumorbehandlung besitzt.
Vor jedem Absetzen oder einer Dosisreduktion von Lenvatinib sollte eine optimale medizinische Behandlung von Übelkeit, Erbrechen und Diarrhoe erfolgen. Gastrointestinale Toxizitäten müssen aktiv behandelt werden, um das Risiko einer Niereninsuffizienz oder eines Nierenversagens zu reduzieren (siehe Abschnitt 4.4).
Dosierung
Wenn ein Patient eine Dosis vergisst und diese nicht innerhalb von 12 Stunden eingenommen werden kann, sollte diese Dosis ausgelassen und die nächste Dosis dann zum üblichen Einnahmezeitpunkt eingenommen werden.
Die Behandlung sollte so lange fortgesetzt werden, wie ein klinischer Nutzen zu beobachten ist oder bis eine inakzeptable Toxizität auftritt.
Wenn Lenvatinib STADA in Kombination mit Pembrolizumab bei Nierenzellkarzinom (RCC) angewendet wird, ist die Behandlung mit Lenvatinib fortzusetzen, bis eine Krankheitsprogression oder eine inakzeptable Toxizität auftritt. Die Behandlung mit Pembrolizumab ist fortzusetzen, bis eine Krankheitsprogression oder eine inakzeptable Toxizität auftritt oder die für Pembrolizumab festgelegte maximale Behandlungsdauer erreicht ist.
Differenziertes Schilddrüsenkarzinom (DTC)
Die empfohlene Tagesdosis von Lenvatinib beträgt 24 mg (zwei 10-mg-Kapseln und eine 4-mg-Kapsel) einmal täglich. Die Tagesdosis ist bei Bedarf gemäß dem Dosis-/Toxizitäts-Managementplan anzupassen.
Dosisanpassungen und Behandlungsabbruch beim DTC
Die Behandlung von Nebenwirkungen kann eine Therapieunterbrechung, eine Dosisanpassung oder ein Absetzen der Lenvatinib-Therapie erforderlich machen (siehe Abschnitt 4.4). Leichte bis mittelschwere Nebenwirkungen (z. B. Grad 1 oder 2) erfordern im Allgemeinen keine Unterbrechung der Behandlung mit Lenvatinib, es sei denn, sie sind für den Patienten trotz eines optimalen Behandlungsmanagements nicht tolerierbar. Schwere (z.B. Grad 3) oder nicht tolerierbare Nebenwirkungen erfordern eine Unterbrechung der Behandlung mit Lenvatinib bis zur Besserung der Nebenwirkung auf Grad 0 bis 1 oder den Ausgangswert.
Bei Auftreten von Toxizitäten, die mit Lenvatinib in Zusammenhang stehen (siehe Tabelle 5), soll die Behandlung nach Rückbildung/Besserung der Nebenwirkung auf Grad 0 bis 1 oder den Ausgangswert mit einer reduzierten Dosis von Lenvatinib gemäß den Empfehlungen in Tabelle 1 fortgesetzt werden.
| Tabelle 1 Dosisanpassungen der empfohlenen Tagesdosis von Lenvatinib bei DTC-Patientena | ||
| Dosierungsstufe | Tagesdosis | Anzahl der Kapseln |
| Empfohlene Tagesdosis | 24 mg oral, einmal täglich | Zwei 10-mg-Kapseln und eine 4-mg-Kapsel |
| Erste Dosisreduktion | 20 mg oral, einmal täglich | Zwei 10-mg-Kapseln |
| Zweite Dosisreduktion | 14 mg oral, einmal täglich | Eine 10-mg-Kapsel und eine 4-mg-Kapsel |
| Dritte Dosisreduktion | 10 mg oral, einmal täglicha | Eine 10-mg-Kapsel |
| Lebensbedrohliche Toxizitäten (Grad 4): Absetzen der Behandlungb | ||
a Weitere Dosisreduktionen sind im Einzelfall zu erwägen, da nur wenige Daten für Dosen unter 10 mg vorliegen. b Bei Auftreten von lebensbedrohlichen Reaktionen (z.B. Grad 4) soll die Behandlung abgesetzt werden, außer bei Laborwertabweichungen, die als nicht lebensbedrohlich eingestuft werden. In diesem Fall sollten die Reaktionen wie schwere Nebenwirkungen (z.B. Grad 3) eingestuft und behandelt werden. Die Schweregrade basieren auf den Common Terminology Criteria for Adverse Events (CTCAE) des National Cancer Institute (NCI). | ||
Hepatozelluläres Karzinom (HCC)
Die empfohlene Tagesdosis von Lenvatinib beträgt 8 mg (zwei 4-mg-Kapseln) einmal täglich bei Patienten mit einem Körpergewicht von < 60 kg und 12 mg (drei 4-mg-Kapseln) einmal täglich bei Patienten mit einem Körpergewicht von ≥ 60 kg. Dosisanpassungen richten sich ausschließlich nach den beobachteten Toxizitäten und nicht nach Veränderungen des Körpergewichts während der Behandlung. Die Tagesdosis ist bei Bedarf gemäß dem Dosis-/Toxizitäts-Managementplan anzupassen.
Dosisanpassungen und Behandlungsabbruch beim HCC
Die Behandlung einiger Nebenwirkungen kann eine Therapieunterbrechung, eine Dosisanpassung oder ein Absetzen der Lenvatinib-Therapie erforderlich machen. Leichte bis mittelschwere Nebenwirkungen (z. B. Grad 1 oder 2) erfordern im Allgemeinen keine Unterbrechung der Behandlung mit Lenvatinib, es sei denn, sie sind für den Patienten trotz des optimalen
Behandlungsmanagements nicht tolerierbar. Toxizitäten, die mit Lenvatinib in Zusammenhang stehen, sind Tabelle 5 zu entnehmen. Einzelheiten zur Überwachung, Dosisanpassungen und zu Behandlungsabbruch sind in Tabelle 2 aufgeführt.
| Tabelle 2 Dosisanpassungen der empfohlenen Tagesdosis von Lenvatinib bei HCC-Patienten | |||
| Anfangsdosis | ≥ 60 kg KG 12 mg (drei 4-mg-Kapseln oral einmal täglich) | < 60 kg KG 8 mg (zwei 4-mg-Kapseln oral einmal täglich) | |
| Anhaltende und nicht tolerierbare Toxizitäten (Grad 2 oder Grad 3)a | |||
| Nebenwirkung | Modifikation | Angepasste Dosisb (≥ 60 kg KG) | Angepasste Dosisb (< 60 kg KG) |
| Erstes Auftretenc | Unterbrechung bis zum Abklingen auf Grad 0-1 oder den Ausgangswertd | 8 mg (zwei 4-mg-Kapseln) oral, einmal täglich | 4 mg (eine 4-mg-Kapsel) oral, einmal täglich |
| Zweites Auftreten (gleiche Reaktion oder neue Reaktion) | Unterbrechung bis zum Abklingen auf Grad 0-1 oder den Ausgangswertd | 4 mg (eine 4-mg-Kapsel) oral, einmal täglich | 4 mg (eine 4-mg-Kapsel) oral, alle zwei Tage |
| Drittes Auftreten (gleiche Reaktion oder neue Reaktion) | Unterbrechung bis zum Abklingen auf Grad 0-1 oder den Ausgangswertd | 4 mg (eine 4-mg-Kapsel) oral, alle zwei Tage | Absetzen der Behandlung |
| Lebensbedrohliche Toxizitäten (Grad 4): Absetzen der Behandlunge | |||
a Einleitung einer medizinischen Behandlung gegen Übelkeit, Erbrechen oder Durchfall vor
Behandlungsunterbrechung oder Dosisreduktion.
b Schrittweise Dosisreduktion, je nach vorheriger Dosis (12 mg, 8 mg, 4 mg oder 4 mg alle zwei Tage).
c Hämatologische Toxizität oder Proteinurie: beim ersten Auftreten keine Dosisanpassung erforderlich.
d Bei einer hämatologischen Toxizität kann die Behandlung nach Abklingen auf Grad 2 wieder aufgenommen werden; Proteinurie: Fortsetzung bei Rückbildung auf weniger als 2 g/24 Stunden.
e Außer bei auffälligen Laborwerten (die als nicht lebensbedrohlich eingestuft werden), die wie
Reaktionen von Grad 3 behandelt werden sollten.
Die Schweregrade basieren auf den Common Terminology Criteria for Adverse Events (CTCAE) des National Cancer Institute (NCI).
Endometriumkarzinom (EC)
Die empfohlene Dosis von Lenvatinib beträgt 20 mg oral einmal täglich, in Kombination mit Pembrolizumab entweder 200 mg alle 3 Wochen oder 400 mg alle 6 Wochen, verabreicht als intravenöse Infusion über 30 Minuten, bis eine inakzeptable Toxizität oder eine Krankheitsprogression auftritt (siehe Abschnitt 5.1).
Zusätzliche Dosierungsinformationen für Pembrolizumab sind der zugehörigen Fachinformation zu entnehmen.
Dosisanpassungen und Behandlungsabbruch beim EC
Bezüglich Toxizitäten, die mit Lenvatinib in Zusammenhang stehen, siehe Tabelle 5. Die Verabreichung von Lenvatinib in Kombination mit Pembrolizumab kann eine Therapieunterbrechung, eine Dosisreduktion oder ein Absetzen von Lenvatinib gegebenenfalls erforderlich machen (siehe Tabelle 3). Die Behandlung mit Pembrolizumab ist entsprechend den Anweisungen in der Fachinformation für Pembrolizumab zu unterbrechen oder abzusetzen. Dosisreduktionen werden für Pembrolizumab nicht empfohlen.
| Tabelle 3 Dosisanpassungen der empfohlenen Tagesdosis von Lenvatinib bei EC-Patientinnena | ||
Anfangsdosis in Kombination mit Pembrolizumab | 20 mg oral einmal täglich (zwei 10-mg-Kapseln) | |
| Anhaltende und nicht tolerierbare Toxizitäten (Grad 2 oder Grad 3) | ||
| Nebenwirkung | Modifikation | Angepasste Dosis |
| Erstes Auftreten | Unterbrechung bis zum Abklingen auf Grad 0–1 oder den Ausgangswert | 14 mg oral einmal täglich (eine 10-mg-Kapsel + eine 4-mg-Kapsel) |
| Zweites Auftreten (gleiche Reaktion oder neue Reaktion) | Unterbrechung bis zum Abklingen auf Grad 0–1 oder den Ausgangswert | 10 mg oral einmal täglich (eine 10-mg-Kapsel) |
| Drittes Auftreten (gleiche Reaktion oder neue | Unterbrechung bis zum Abklingen auf Grad 0–1 oder den Ausgangswert | 8 mg oral einmal täglich (zwei 4-mg-Kapseln) |
| Reaktion) | ||
| Lebensbedrohliche Toxizitäten (Grad 4): Absetzen der Behandlungb | ||
a Es liegen nur wenige Daten für Dosen unter 8 mg vor. b Die Behandlung sollte bei lebensbedrohlichen Reaktionen (z.B. Grad 4) abgesetzt werden, außer bei auffälligen Laborwerten, die als nicht lebensbedrohlich eingestuft werden. In diesem Fall sollten sie wie schwerwiegende Reaktionen (z.B. Grad 3) behandelt werden. Die Schweregrade basieren auf den Common Terminology Criteria for Adverse Events (CTCAE) des National Cancer Institute (NCI). | ||
Nierenzellkarzinom (RCC)
Lenvatinib in Kombination mit Pembrolizumab als Erstlinientherapie
Die empfohlene Dosis von Lenvatinib beträgt 20 mg (zwei 10 mg Kapseln) oral einmal täglich in Kombination mit Pembrolizumab entweder 200 mg alle 3 Wochen oder 400 mg alle 6 Wochen, verabreicht als intravenöse Infusion über einen Zeitraum von 30 Minuten. Die Tagesdosis von Lenvatinib ist dem Bedarf entsprechend gemäß dem Dosis-/Toxizitäts-Managementplan anzupassen.
Für vollständige Informationen zur Dosierung von Pembrolizumab siehe Fachinformation zu Pembrolizumab.
Lenvatinib in Kombination mit Everolimus als Zweitlinientherapie
Die empfohlene Tagesdosis von Lenvatinib beträgt 18 mg (eine 10 mg Kapsel und zwei 4 mg Kapseln) oral einmal täglich in Kombination mit 5 mg Everolimus einmal täglich. Die Tagesdosis von Lenvatinib und, falls erforderlich, von Everolimus ist dem Bedarf entsprechend gemäß dem Dosis-/Toxizitäts-Managementplan anzupassen.
Für vollständige Informationen zur Dosierung von Everolimus siehe Fachinformation zu Everolimus.
Die Behandlung sollte so lange fortgesetzt werden, wie ein klinischer Nutzen zu beobachten ist oder bis eine inakzeptable Toxizität auftritt.
Dosisanpassungen und Behandlungsabbruch bei RCC
Informationen zur Behandlung von Nebenwirkungen finden Sie unter Dosisanpassungen und Behandlungsabbruch beim DTC.
Bei Toxizitäten, bei denen man davon ausgeht, dass sie in Zusammenhang mit Lenvatinib stehen (siehe Tabelle 5), muss nach Abklingen/Besserung einer Nebenwirkung auf Grad 0 bis 1 oder bis zur Rückkehr zum Ausgangszustand die Behandlung mit einer reduzierten Lenvatinib-Dosis gemäß den Empfehlungen in Tabelle 4 fortgesetzt werden.
| Tabelle 3 Dosisanpassungen der empfohlenen Lenvatinib-Tagesdosis in RCC Patientena | ||
| Lenvatinib-Dosis in Kombination mit Pembrolizumab | Lenvatinib-Dosis in Kombination mit Everolimus | |
| Empfohlene Tagesdosis | 20 mg oral einmal täglich (zwei 10 mg Kapseln) | 18 mg oral einmal täglich (eine 10 mg Kapsel und zwei 4 mg Kapseln) |
| Erste Dosisreduktion | 14 mg oral einmal täglich (eine 10 mg Kapsel und eine 4 mg Kapsel) | 14 mg oral einmal täglich (eine 10 mg Kapsel und eine 4 mg Kapsel) |
| Zweite Dosisreduktion | 10 mg oral einmal täglich (eine 10 mg Kapsel) | 10 mg oral einmal täglich (eine 10 mg Kapsel) |
| Dritte Dosisreduktion | 8 mg oral einmal täglich (zwei 4 mg Kapseln) | 8 mg oral einmal täglich (zwei 4 mg Kapseln) |
| Lebensbedrohliche Toxizitäten (Grad 4): Absetzen der Behandlungb | ||
a Es liegen nur wenige Daten für Dosen unter 8 mg vor. b Die Behandlung sollte bei lebensbedrohlichen Reaktionen (z.B. Grad 4) abgesetzt werden, außer bei auffälligen Laborwerten, die als nicht lebensbedrohlich eingestuft werden. In diesem Fall sollten sie wie schwerwiegende Reaktionen (z.B. Grad 3) behandelt werden. Die Schweregrade basieren auf den Common Terminology Criteria for Adverse Events (CTCAE) des National Cancer Institute (NCI). | ||
Bei Anwendung in Kombination mit Pembrolizumab muss die Einnahme eines oder beider Arzneimittel gegebenenfalls unterbrochen werden. Gegebenenfalls ist die Behandlung mit Lenvatinib zu unterbrechen, die Dosis zu reduzieren oder die Behandlung abzusetzen. Die Unterbrechung oder das Absetzen der Pembrolizumab-Behandlung müssen gemäß den Anweisungen in der Fachinformation zu Pembrolizumab erfolgen. Für Pembrolizumab werden keine Dosisreduktionen empfohlen.
Bei Toxizitäten, bei denen man davon ausgeht, dass sie in Zusammenhang mit Everolimus stehen, muss die Behandlung unterbrochen werden, auf jeden zweiten Tag reduziert oder beendet werden (siehe Fachinformation zu Everolimus für Empfehlungen zu Dosisanpassungen im Hinblick auf spezifische Nebenwirkungen).
Bei Toxizitäten, bei denen man davon ausgeht, dass sie in Zusammenhang mit Lenvatinib und Everolimus stehen, muss zuerst die Lenvatinib-Dosis reduziert werden (siehe Tabelle 4), bevor die Everolimus-Dosis reduziert wird. Alle Indikationen (DTC, HCC, EC, RCC)
Nebenwirkungen, die eine Dosisanpassung erfordern
| Tabelle 4 Nebenwirkungen, die eine Anpassung der Lenvatinib-Dosis erfordern | |||
| Nebenwirkung | Schweregrad | Maßnahme | Dosisreduktion und Wiederaufnahme der Lenvatinib-Behandlung |
| Hypertonie | Grad 3 (trotz optimaler antihypertensiver Therapie) | Unterbrechung der Behandlung | Rückbildung auf Grad 0, 1 oder 2. Siehe detaillierte Hinweise in Tabelle 6 in Abschnitt 4.4. |
| Grad 4 | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung | |
| Proteinurie | ≥ 2 g/24 Stunden | Unterbrechung der Behandlung | Rückbildung auf weniger als 2 g/24 Stunden |
| Nephrotisches Syndrom | ------- | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung |
| Nierenfunktions-störung oder Nierenversagen | Grad 3 | Unterbrechung der Behandlung | Rückbildung auf Grad 0 - 1 oder den Ausgangswert |
| Grad 4* | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung | |
| Funktionsstörungen des Herzens | Grad 3 | Unterbrechung der Behandlung | Rückbildung auf Grad 0 - 1 oder den Ausgangswert |
| Grad 4 | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung | |
Posteriores reversibles Enzephalopathiesyn-drom (PRES)/reversible posteriores Leukenzephalopathie-Syndrom (RPLS) | Alle Grade | Unterbrechung der Behandlung | Bei Rückbildung auf Grad 0–1 Wiederaufnahme der Behandlung mit reduzierter Dosis erwägen |
| Hepatotoxizität | Grad 3 | Unterbrechung der Behandlung | Rückbildung auf Grad 0–1 oder den Ausgangswert |
| Grad 4* | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung | |
Arterielle Thromboembolien | Alle Grade | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung. |
| Blutungen | Grad 3 | Unterbrechung der Behandlung | Rückbildung auf Grad 0–1. |
| Grad 4 | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung. | |
| Gastrointestinale Perforation oder Fistel | Grad 3 | Unterbrechung der Behandlung | Rückbildung auf Grad 0–1 oder den Ausgangswert |
| Grad 4 | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung. | |
| Fisteln, die nicht den Gastrointestinal-Trakt betreffen | Grad 4 | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung. |
| QT-Zeit- | > 500 ms | Unterbrechung | Rückbildung auf |
| Tabelle 4 Nebenwirkungen, die eine Anpassung der Lenvatinib-Dosis erfordern | |||
| Nebenwirkung | Schweregrad | Maßnahme | Dosisreduktion und Wiederaufnahme der Lenvatinib-Behandlung |
| Verlängerung | der Behandlung | < 480 ms oder den Ausgangswert | |
| Diarrhoe | Grad 3 | Unterbrechung der Behandlung | Rückbildung auf Grad 0–1 oder den Ausgangswert |
| Grad 4 (trotz medikamentöser Behandlung) | Absetzen der Behandlung | Keine Wiederaufnahme der Behandlung | |
| * Laborwertabweichungen von Grad 4, die als nicht lebensbedrohlich eingestuft werden, können wie schwere Reaktionen (z. B. Grad 3) behandelt werden. | |||
Spezielle Patientengruppen
DTC
Es scheint, dass Patienten ≥ 75 Jahre sowie Patienten asiatischer Abstammung, mit Begleiterkrankungen (wie z.B. Hypertonie und Leber- oder Nierenfunktionsstörungen) oder einem Körpergewicht unter 60 kg Lenvatinib schlechter vertragen (siehe Abschnitt 4.8). Patienten sollten die Behandlung mit der empfohlenen Dosis von 24 mg beginnen, ausgenommen davon sind Patienten mit schweren Leber- oder Nierenfunktionsstörungen (siehe unten). Die Dosis sollte auf Basis der individuellen Verträglichkeit weiter angepasst werden.
HCC
Es scheint, dass Patienten ≥ 75 Jahre sowie Patienten weißer Abstammung oder weiblichen Geschlechts oder Patienten mit Leberfunktionsstörungen mit schlechteren Ausgangswerten (Child-Pugh A mit einem Score von 6 im Vergleich zu einem Score von 5) Lenvatinib schlechter vertragen.
Außer bei HCC–Patienten mit mittelschweren oder schweren Leberfunktionsstörungen oder mit schweren Nierenfunktionsstörungen sollte die Behandlung mit der empfohlenen Anfangsdosis von 8 mg (zwei 4-mg-Kapseln) bei einem Körpergewicht < 60 kg bzw. 12 mg (drei 4-mg-Kapseln) bei einem Körpergewicht ≥ 60 kg begonnen werden. Anschließend sollte die Dosis auf der Basis der individuellen Verträglichkeit weiter angepasst werden.
RCC
Patienten im Alter von ≥ 65 Jahren mit Hypertonie zum Behandlungsbeginn oder Patienten mit Nierenfunktionsstörungen scheinen eine geringere Verträglichkeit gegenüber Lenvatinib aufzuweisen (siehe Abschnitt 4.8).
Für die meisten speziellen Patientengruppen liegen keine Daten für die Kombination von Lenvatinib und Everolimus vor. Die folgenden Angaben leiten sich aus den klinischen Erfahrungen mit Lenvatinib als Einzelwirkstoff bei Patienten mit differenziertem Schilddrüsenkarzinom (DTC) ab.
Außer Patienten mit schweren Leber- oder Nierenfunktionsstörungen (siehe unten) sollen alle Patienten die Behandlung mit der empfohlenen Dosis von 20 mg Lenvatinib täglich mit Pembrolizumab oder 18 mg Lenvatinib mit 5 mg Everolimus einmal täglich gemäß Indikation beginnen. Die Dosis ist auf Basis der individuellen Verträglichkeit weiter anzupassen.
Für Informationen zur klinischen Erfahrung mit der Kombinationsbehandlung von Lenvatinib und Pembrolizumab, siehe Abschnitt 4.8.
Patienten mit Hypertonie
Der Blutdruck sollte vor der Behandlung mit Lenvatinib gut eingestellt sein und während der Behandlung regelmäßig überwacht werden (siehe Abschnitte 4.4 und 4.8).
Patienten mit Leberfunktionsstörungen
DTC
Bei Patienten mit leichter (Child-Pugh A) oder mittelschwerer (Child-Pugh B) Leberfunktionsstörung ist keine Anpassung der Anfangsdosis erforderlich. Bei Patienten mit schwerer Leberfunktionsstörung (Child-Pugh C) beträgt die empfohlene Anfangsdosis 14 mg einmal täglich. Möglicherweise sind je nach individueller Verträglichkeit weitere Dosisanpassungen erforderlich. Siehe auch Abschnitt 4.8.
HCC
Bei den in der HCC-Studie aufgenommenen Patientengruppen waren im Hinblick auf die Leberfunktion bei Patienten mit leichter Leberfunktionsstörung (Child-Pugh A) keine Dosisanpassungen erforderlich. Die wenigen verfügbaren Daten reichen nicht aus, um eine Dosierungsempfehlung für HCC-Patienten mit mittelschwerer Leberfunktionsstörung (Child-Pugh B) zu geben. Eine engmaschige Überwachung der allgemeinen Verträglichkeit wird für diese Patienten empfohlen (siehe Abschnitte 4.4 und 5.2). Die Anwendung von Lenvatinib wurde bei Patienten mit schwerer Leberfunktionsstörung (Child-Pugh C) nicht untersucht und wird für die Anwendung bei diesen Patienten nicht empfohlen.
EC
Es liegen nur wenige Daten für die Kombination von Lenvatinib mit Pembrolizumab bei Patientinnen mit Leberfunktionsstörung vor. Bei Patientinnen mit leichter (Child-Pugh A) oder mittelschwerer (Child-Pugh B) Leberfunktionsstörung ist keine Anpassung der Anfangsdosis erforderlich. Bei Patientinnen mit schwerer Leberfunktionsstörung (Child-Pugh C) beträgt die empfohlene Anfangsdosis von Lenvatinib 10 mg einmal täglich. Informationen zur Dosierung von Pembrolizumab bei Patientinnen mit Leberfunktionsstörung können der zugehörigen Fachinformation entnommen werden. Möglicherweise sind je nach individueller Verträglichkeit weitere Dosisanpassungen erforderlich.
RCC
Es liegen nur begrenzte Daten zur Kombination von Lenvatinib mit Pembrolizumab bei Patienten mit Leberfunktionsstörungen vor. Bei Patienten mit leichter (Child-Pugh A) oder mittelschwerer (Child-Pugh B) Leberfunktionsstörung ist keine Anpassung der Anfangsdosis der Kombination basierend auf der Leberfunktion erforderlich. Bei Patienten mit schwerer Leberfunktionsstörung (Child-Pugh C) beträgt die empfohlene Lenvatinib-Anfangsdosis 10 mg einmal täglich. Informationen zur Dosierung bei Patienten mit Leberfunktionsstörungen sind der Fachinformation zu Pembrolizumab zu entnehmen. Je nach individueller Verträglichkeit können weitere Dosisanpassungen erforderlich sein. Die Kombination sollte bei Patienten mit schwerer Leberfunktionsstörung nur angewendet werden, wenn der erwartete Nutzen das Risiko überwiegt (siehe Abschnitt 4.8).
Für Patienten mit Leberfunktionsstörungen liegen keine Daten für die Kombination von Lenvatinib mit Everolimus vor. Bei Patienten mit leichter (Child-Pugh A) oder mittelschwerer (Child-Pugh B) Leberfunktionsstörung ist keine Anpassung der Anfangsdosis der Kombination erforderlich. Bei Patienten mit schwerer Leberfunktionsstörung (Child-Pugh C) beträgt die empfohlene Lenvatinib-Anfangsdosis 10 mg einmal täglich in Kombination mit der in der Fachinformation zu Everolimus empfohlenen Everolimus-Dosis für Patienten mit schwerer Leberfunktionsstörung. Je nach individueller Verträglichkeit können weitere Dosisanpassungen erforderlich sein. Die Kombination sollte bei Patienten mit schwerer Leberfunktionsstörung nur angewendet werden, wenn der erwartete Nutzen das Risiko überwiegt (siehe Abschnitt 4.8).
Patienten mit Nierenfunktionsstörungen
DTC
Bei Patienten mit leichten oder mittelschweren Nierenfunktionsstörungen ist keine Anpassung der Anfangsdosis erforderlich. Bei Patienten mit schweren Nierenfunktionsstörungen beträgt die empfohlene Anfangsdosis 14 mg einmal täglich. Möglicherweise sind je nach individueller Verträglichkeit weitere Dosisanpassungen erforderlich. Patienten mit einer terminalen Niereninsuffizienz wurden nicht untersucht, sodass die Anwendung von Lenvatinib bei diesen Patienten nicht empfohlen wird (siehe Abschnitt 4.8).
HCC
Im Hinblick auf die Nierenfunktion sind bei Patienten mit leichten oder mittelschweren Nierenfunktionsstörungen keine Dosisanpassungen erforderlich. Die verfügbaren Daten erlauben keine Dosierungsempfehlung für HCC-Patienten mit schweren Nierenfunktionsstörungen.
EC
Bei Patientinnen mit leichten oder mittelschweren Nierenfunktionsstörungen ist keine Anpassung der Anfangsdosis erforderlich. Bei Patientinnen mit schweren Nierenfunktionsstörungen beträgt die empfohlene Anfangsdosis von Lenvatinib 10 mg einmal täglich. Informationen zur Dosierung von Pembrolizumab bei Patientinnen mit Nierenfunktionsstörungen können der zugehörigen Fachinformation entnommen werden. Möglicherweise sind je nach individueller Verträglichkeit weitere Dosisanpassungen erforderlich. Patientinnen mit einer terminalen Niereninsuffizienz wurden nicht untersucht, sodass die Anwendung von Lenvatinib bei diesen Patientinnen nicht empfohlen wird.
RCC
Bei Patienten mit leichter oder mittelschwerer Nierenfunktionsstörung ist keine Anpassung der Anfangsdosis erforderlich. Bei Patienten mit schwerer Nierenfunktionsstörung beträgt die empfohlene Anfangsdosis 10 mg Lenvatinib einmal täglich. Informationen zur Dosierung bei Patienten mit Nierenfunktionsstörungen sind den Fachinformationen zu Pembrolizumab oder Everolimus zu entnehmen. Je nach individueller Verträglichkeit können weitere Dosisanpassungen erforderlich sein. Patienten mit einer terminalen Niereninsuffizienz wurden nicht untersucht, sodass die Anwendung von Lenvatinib bei diesen Patienten nicht empfohlen wird (siehe Abschnitt 4.8).
Ältere Patienten
Es ist keine Anpassung der Anfangsdosis auf Grund des Lebensalters erforderlich. Über die Anwendung bei Patienten ≥ 75 Jahre liegen nur begrenzte Daten vor (siehe Abschnitt 4.8).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Lenvatinib bei Kindern im Alter von 2 bis < 18 Jahren ist nicht erwiesen. Die aktuell verfügbaren Daten sind in den Abschnitten 4.8, 5.1 und 5.2 beschrieben, es können jedoch keine Dosierungsempfehlungen gegeben werden.
Lenvatinib soll bei Kindern unter 2 Jahren nicht angewendet werden, da Sicherheitsbedenken aus juvenilen Tierstudien abzuleiten sind (siehe Abschnitt 5.3).
Ethnische Abstammung
Es ist keine Anpassung der Anfangsdosis aufgrund der ethnischen Abstammung erforderlich (siehe Abschnitt 5.2). Über die Anwendung bei Patienten anderer ethnischer Abstammung als die einer kaukasischen oder asiatischen liegen bisher nur begrenzte Daten vor (siehe Abschnitt 4.8). Körpergewicht unter 60 kg
RCC
Eine Anpassung der Anfangsdosis auf der Grundlage des Körpergewichts ist nicht erforderlich. Zur Behandlung mit Lenvatinib in Kombination mit Everolimus bei Patienten mit einem Körpergewicht unter 60 kg und RCC liegen bisher nur begrenzte Daten vor (siehe Abschnitt 4.8).
Leistungsstatus
RCC
Patienten mit einem ECOG (Eastern Cooperative Oncology Group) Leistungsstatus von 2 oder höher waren von RCC-Studie 205 ausgeschlossen (siehe Abschnitt 5.1). Patienten mit einem KPS (Karnofsky Performance Status [Karnofsky-Leistungsstatus]) von < 70 waren von Studie 307 (CLEAR) ausgeschlossen. Das Nutzen-Risiko-Verhältnis dieser Patienten wurde nicht bewertet.
Art der Anwendung
Lenvatinib ist zum Einnehmen. Die Kapseln sollen jeden Tag etwa zur gleichen Tageszeit, mit einer Mahlzeit oder unabhängig von den Mahlzeiten, eingenommen werden (siehe Abschnitt 5.2). Pflegepersonen sollen die Kapseln nicht öffnen, um den wiederholten Kontakt mit dem Kapselinhalt zu vermeiden.
Die Lenvatinib-Kapseln sind unzerkaut mit Wasser zu schlucken. Bei Patienten mit Schluckbeschwerden, die nicht in der Lage sind, die Hartkapseln zu schlucken, sind andere Arzneimittel, die Lenvatinib enthalten, anstelle von Lenvatinib STADA anzuwenden.
Für die Anwendung in Kombination mit Pembrolizumab, siehe Fachinformation von Pembrolizumab.
4.3 Gegenanzeigen
- Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
- Stillzeit (siehe Abschnitt 4.6)
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Hypertonie
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über eine in der Regel früh im Behandlungsverlauf auftretende Hypertonie berichtet (siehe Abschnitt 4.8). Der Blutdruck sollte vor der Behandlung mit Lenvatinib gut eingestellt werden und Patienten mit bekannter Hypertonie sollten vor Beginn der Lenvatinib-Behandlung für mindestens 1 Woche eine antihypertensive Behandlung in stabiler Dosierung erhalten haben. Es wurde über schwere Komplikationen einer schlecht eingestellten Hypertonie, darunter Aortendissektion, berichtet. Die frühzeitige Erkennung und wirksame Behandlung der Hypertonie sind wichtig, um ein vorübergehendes Absetzen oder Dosisreduktionen von Lenvatinib möglichst zu vermeiden. Die Behandlung mit Antihypertensiva sollte begonnen werden, sobald das Vorliegen einer Hypertonie bestätigt ist. Der Blutdruck sollte nach der ersten Behandlungswoche mit Lenvatinib kontrolliert werden, anschließend in den ersten 2 Monaten alle 2 Wochen und dann sollte die Kontrolle monatlich erfolgen. Die Wahl der antihypertensiven Behandlung sollte individuell auf die klinische Situation des Patienten abgestimmt werden und sich an dem medizinischen Standard orientieren. Bei bisher normotensiven Patienten sollte eine Monotherapie mit einem Standard-Antihypertensivum begonnen werden, sobald eine Hypertonie festgestellt wird. Bei denjenigen Patienten, die bereits ein Antihypertensivum erhalten, kann die Dosis des angewendeten Arzneimittels erhöht werden, wenn es angemessen ist, oder es können zusätzlich ein oder mehrere Arzneimittel einer anderen Klasse von Antihypertensiva gegeben werden. Sofern erforderlich, sollte die Behandlung der Hypertonie nach den Empfehlungen in Tabelle 6 durchgeführt werden.
| Tabelle 5 Empfohlene Hypertonie-Behandlung | |
| Blutdruckwerte (BD) | Empfohlene Maßnahme |
| Systolischer BD ≥ 140 mmHg bis < 160 mmHg oder diastolischer BD ≥ 90 mmHg bis < 100 mmHg | Weiterbehandlung mit Lenvatinib und Beginn einer antihypertensiven Therapie, sofern diese nicht bereits erfolgt ODER Weiterbehandlung mit Lenvatinib und Erhöhung der Dosis der aktuellen antihypertensiven Therapie oder Gabe einer zusätzlichen antihypertensiven Therapie. |
| Systolischer BD ≥ 160 mmHg oder diastolischer BD ≥ 100 mmHg trotz optimaler antihypertensiver Therapie |
|
| Lebensbedrohliche Folgen (maligne Hypertonie, neurologisches Defizit oder hypertensive Krise) | Eine Notfallbehandlung ist indiziert. Lenvatinib absetzen und eine adäquate medizinische Behandlung durchführen. |
Aneurysmen und Arteriendissektionen
Die Verwendung von VEGF-Signalweg-Hemmern bei Patienten mit oder ohne Hypertonie kann die Entstehung von Aneurysmen und/oder Arteriendissektionen begünstigen. Vor Beginn der Behandlung mit Lenvatinib sollte dieses Risiko bei Patienten mit Risikofaktoren wie Hypertonie oder Aneurysmen in der Vorgeschichte sorgfältig abgewogen werden.
Proteinurie
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über eine in der Regel früh im Behandlungsverlauf auftretende Proteinurie berichtet (siehe Abschnitt 4.8). Der Urin sollte regelmäßig auf Proteine kontrolliert werden. Wenn mit dem Urin-Teststreifen eine Proteinurie von ≥ 2+ festgestellt wird, ist möglicherweise eine Unterbrechung der Behandlung, eine Dosisanpassung oder ein Absetzen der Behandlung erforderlich (siehe Abschnitt 4.2). Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über Fälle von nephrotischem Syndrom berichtet. Bei Auftreten eines nephrotischen Syndroms soll Lenvatinib abgesetzt werden.
Hepatotoxizität
Bei DTC- und RCC-Patienten, die mit Lenvatinib behandelt wurden, wurde am häufigsten über einen Anstieg von Alaninaminotransferase (ALT), Aspartataminotransferase (AST) und Bilirubin im Blut als Nebenwirkungen in Zusammenhang mit der Leber berichtet. Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über Fälle von Leberversagen und akuter Hepatitis berichtet (< 1 %; siehe Abschnitt 4.8). Die Fälle von Leberversagen wurden im Allgemeinen bei Patienten mit fortschreitender Lebermetastasierung berichtet.
Bei HCC-Patienten, die in der Studie REFLECT mit Lenvatinib behandelt wurden, wurden Nebenwirkungen im Zusammenhang mit der Leber wie hepatische Enzephalopathie und Leberversagen (einschließlich tödlicher Verläufe) häufiger beobachtet (siehe Abschnitt 4.8) als bei Patienten, die mit Sorafenib behandelt wurden. Patienten, die bei Behandlungsbeginn eine schwerere Leberinsuffizienz und/oder eine höhere Tumorlast im Bereich der Leber aufwiesen, hatten ein höheres Risiko, eine hepatische Enzephalopathie und ein Leberversagen zu entwickeln. Eine hepatische Enzephalopathie trat zudem häufiger bei Patienten ab 75 Jahren auf. Etwa die Hälfte der Fälle von Leberversagen und ein Drittel der Fälle von hepatischer Enzephalopathie wurden bei Patienten mit progredienter Erkrankung berichtet.
Für HCC-Patienten mit mittelschwerer Leberinsuffizienz (Child-Pugh B) liegen nur sehr wenige Daten vor, für HCC-Patienten mit schwerer Leberinsuffizienz (Child-Pugh C) sind derzeit keine Daten verfügbar. Da Lenvatinib hauptsächlich über den Weg der hepatischen Metabolisierung eliminiert wird, ist bei Patienten mit mittelschwerer bis schwerer Leberinsuffizienz ein Anstieg der Exposition zu erwarten.
Bei EC-Patientinnen, die mit Lenvatinib und Pembrolizumab behandelt wurden, wurde am häufigsten über einen Anstieg von Alaninaminotransferase (ALT) und Aspartataminotransferase (AST) als Nebenwirkungen in Zusammenhang mit der Leber berichtet. Bei EC-Patientinnen, die mit Lenvatinib und Pembrolizumab behandelt wurden, wurde über Fälle von Leberversagen und Hepatitis (< 1 %; siehe Abschnitt 4.8) berichtet.
Eine engmaschige Überwachung der allgemeinen Therapiesicherheit wird für Patienten mit leichter oder mittelschwerer Leberinsuffizienz empfohlen (siehe Abschnitte 4.2 und 5.2). Die Leberfunktionswerte sollten vor Beginn der Behandlung kontrolliert werden, anschließend sollte die Kontrolle in den ersten 2 Monaten alle 2 Wochen und danach monatlich während der Behandlung erfolgen. Patienten mit HCC sollten im Hinblick auf eine Verschlechterung der Leberfunktion überwacht werden, einschließlich einer hepatischen Enzephalopathie. Bei Hepatotoxizität ist möglicherweise eine Unterbrechung der Behandlung, eine Dosisanpassung oder ein Absetzen der Behandlung erforderlich (siehe Abschnitt 4.2).
Für Dosierungsempfehlungen bei Patienten mit schwerer Leberfunktionsstörung siehe Abschnitt 4.2. Bitte beachten Sie auch Abschnitt 5.2.
Nierenversagen und Nierenfunktionsstörung
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über Nierenfunktionsstörungen und Nierenversagen berichtet (siehe Abschnitt 4.8). Als Hauptrisikofaktor wurde eine Dehydrierung und/oder Hypovolämie aufgrund von gastrointestinaler Toxizität ermittelt. Die gastrointestinale Toxizität muss aktiv behandelt werden, um das Risiko einer Nierenfunktionsstörung oder eines Nierenversagens zu reduzieren. Bei Patienten, die mit Arzneimitteln behandelt werden, welche auf das Renin-Angiotensin-Aldosteron-System wirken, ist Vorsicht geboten, da die Kombinationsbehandlung möglicherweise mit einem erhöhten Risiko für akutes Nierenversagen verbunden ist. Möglicherweise ist eine Unterbrechung der Behandlung, eine Dosisanpassung oder ein Absetzen der Behandlung erforderlich (siehe Abschnitt 4.2).
Bei schwerer Nierenfunktionsstörung sollte die Anfangsdosis von Lenvatinib angepasst werden (siehe Abschnitt 4.2 und 5.2).
Diarrhoe
Es wurde häufig über das Auftreten von Diarrhoen während der Behandlung mit Lenvatinib berichtet, die in der Regel bereits im frühen Behandlungsverlauf eintreten (siehe Abschnitt 4.8). Zur Vermeidung von Dehydrierung sollte umgehend eine medikamentöse Behandlung der Diarrhoe eingeleitet werden. Im Fall von Diarrhoe von Grad 4, die trotz medizinischer Behandlung fortbesteht, sollte Lenvatinib abgesetzt werden.
Funktionsstörungen des Herzens
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über eine Herzinsuffizienz (< 1 %) und eine reduzierte linksventrikuläre Ejektionsfraktion berichtet (siehe Abschnitt 4.8). Die Patienten sollten hinsichtlich klinischer Symptome und Anzeichen für eine kardiale Dekompensation überwacht werden, da eine Unterbrechung der Behandlung, eine Dosisanpassung oder ein Absetzen der Behandlung erforderlich sein könnte (siehe Abschnitt 4.2).
Posteriores reversibles Enzephalopathie-Syndrom (PRES)/reversibles posteriores Leukenzephalopathie-Syndrom (RPLS)
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über das Auftreten von PRES, auch bekannt als RPLS, berichtet (< 1 %; siehe Abschnitt 4.8). PRES ist eine neurologische Störung, die mit Kopfschmerzen, Krampfanfällen, Lethargie, Verwirrtheit, veränderter mentaler Funktion, Blindheit und anderen Sehstörungen oder neurologischen Störungen einhergehen kann. Es kann eine leichte bis schwere Hypertonie vorliegen. Die Diagnose eines PRES muss durch eine Magnetresonanztomographie bestätigt werden. Es sollten geeignete Maßnahmen zur Blutdruckeinstellung getroffen werden (siehe Abschnitt 4.4, Hypertonie). Bei Patienten mit Anzeichen oder Symptomen eines PRES ist möglicherweise eine Unterbrechung der Behandlung, eine Dosisanpassung oder ein Absetzen der Behandlung erforderlich (siehe Abschnitt 4.2).
Arterielle Thromboembolien
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über Fälle von arteriellen Thromboembolien (Schlaganfall, transitorische ischämische Attacke und Myokardinfarkt) berichtet (siehe Abschnitt 4.8). Lenvatinib wurde bei Patienten, bei denen in den vergangenen 6 Monaten eine arterielle Thromboembolie aufgetreten war, nicht untersucht. Lenvatinib sollte daher bei diesen Patienten mit Vorsicht angewendet werden. Die
Behandlungsentscheidung sollte auf Basis des individuellen Nutzen-Risiko-Verhältnisses des jeweiligen Patienten getroffen werden. Nach dem Auftreten einer arteriellen Thromboembolie soll Lenvatinib abgesetzt werden.
Blutungen
In klinischen Studien sind schwerwiegende tumorbedingte Blutungen, einschließlich tödlich verlaufener Blutungen, aufgetreten und wurden auch aus Erfahrungen nach dem Inverkehrbringen berichtet (siehe Abschnitt 4.8). Im Rahmen der Marktüberwachung wurden schwerwiegende und tödlich verlaufene Karotis-Blutungen bei Patienten mit anaplastischem Schilddrüsenkarzinom (ATC) häufiger beobachtet als bei Patienten mit DTC oder anderen Tumorarten. Der Grad der Tumorinvasion/-infiltration von wichtigen Blutgefäßen (wie z.B. der Arteria carotis) sollte berücksichtigt werden, weil durch Schrumpfen/Nekrose des Tumors infolge der Lenvatinib-Behandlung ein Risiko für schwere Blutungen bestehen kann. Infolge des Schrumpfens des Tumors und Fistelbildung, wie z.B. Ösophagotrachealfisteln, kam es zu einigen Blutungsfällen. Fälle von tödlich verlaufenen intrakranialen Blutungen wurden bei einigen Patienten mit oder ohne Hirnmetastasen gemeldet. Es liegen auch Berichte über Blutungen in anderen Körperregionen außer dem Gehirn vor (z.B. in der Trachea, innerhalb des Abdomens oder in der Lunge). Bei einem Patienten mit HCC kam es zu einem tödlichen Fall einer Blutung des Lebertumors.
Vor Beginn einer Therapie mit Lenvatinib muss bei Patienten mit Leberzirrhose als Bestandteil der Standardversorgung ein Screening auf bzw. eine Behandlung von Ösophagusvarizen durchgeführt werden.
Bei Auftreten von Blutungen kann eine Behandlungsunterbrechung, eine Dosisanpassung oder ein Absetzen der Behandlung erforderlich sein (siehe Abschnitt 4.2, Tabelle 5).
Auftreten einer gastrointestinalen Perforation oder Fistel
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über Fälle von gastrointestinalen Perforationen oder Fisteln berichtet (siehe Abschnitt 4.8). In den meisten Fällen traten gastrointestinale Perforation oder Fisteln bei Patienten mit Risikofaktoren wie einer vorausgegangenen Operation oder einer Strahlentherapie auf. Bei einer gastrointestinalen Perforation oder Fistel ist möglicherweise eine Unterbrechung der Behandlung, eine Dosisanpassung oder ein Absetzen der Behandlung erforderlich (siehe Abschnitt 4.2).
Fisteln, die nicht den Gastrointestinaltrakt betreffen
Die Patienten können während der Behandlung mit Lenvatinib einem erhöhten Risiko für die Bildung von Fisteln ausgesetzt sein. In klinischen Studien und im Rahmen der Anwendungsbeobachtung nach dem Inverkehrbringen wurden Fälle von Fistelbildung oder Fistelvergrößerung in anderen Körperregionen außer dem Magen oder Darm beobachtet (z. B. Trachealfisteln, Ösophagotrachealfisteln, Ösophagusfisteln, Hautfisteln, Fisteln im weiblichen Genitaltrakt). Außerdem wurde über Pneumothorax mit und ohne eindeutigen Nachweis einer Bronchopleuralfistel berichtet. Einige berichtete Fälle von Fisteln und Pneumothorax traten im Zusammenhang mit einer Tumorregression oder -nekrose auf. Frühere Operationen oder Radiotherapien können Risikofaktoren sein, die zu diesem Geschehen beitragen. Lungenmetastasen können ebenfalls das Risiko eines Pneumothorax erhöhen. Bei Patienten mit Fisteln sollte keine Behandlung mit Lenvatinib begonnen werden, um eine Verschlimmerung der Fisteln zu vermeiden; bei Patienten mit Beteiligung der Speiseröhre oder des Tracheobronchialtrakts und Fisteln jeglicher Art von Grad 4 (siehe Abschnitt 4.2) soll die Behandlung mit Lenvatinib dauerhaft abgesetzt werden. Über den Nutzen einer Behandlungsunterbrechung oder Dosisreduktion beim Management von anderen Ereignissen stehen nur begrenzte Informationen zur Verfügung, aber in manchen Fällen wurde eine Zustandsverschlechterung beobachtet und es ist daher Vorsicht geboten. Wie andere Wirkstoffe der gleichen Klasse, kann auch Lenvatinib die Wundheilung ungünstig beeinflussen.
Verlängerung der QT-Zeit
Eine Verlängerung der QT-/QTc-Zeit wurde häufiger bei Patienten berichtet, die mit Lenvatinib behandelt wurden, als bei Patienten, die mit Placebo behandelt wurden (siehe Abschnitt 4.8). Bei allen Patienten, unter besonderer Berücksichtigung derjenigen mit kongenitalem Long-QT-Syndrom, Myokardinsuffizienz und Bradyarrhythmien, und bei Patienten, die Arzneimittel einnehmen, von denen bekannt ist, dass sie die QT-Zeit verlängern, einschließlich Antiarrhythmika der Klasse Ia und III, sollten
Elektrokardiogramme bei Behandlungsbeginn und regelmäßig während der Behandlung durchgeführt werden. Bei Auftreten einer QT-Zeit-Verlängerung von > 500 ms sollte eine Behandlung mit Lenvatinib unterbleiben. Sobald sich die QTC-Verlängerung auf < 480 ms oder den Ausgangswert zurückgebildet hat, sollte die Lenvatinib-Behandlung mit einer reduzierten Dosis wieder aufgenommen werden.
Elektrolytstörungen wie Hypokaliämie, Hypokalzämie oder Hypomagnesiämie können das Risiko für eine QT-Zeit-Verlängerung erhöhen und daher sollten Elektrolytabweichungen bei allen Patienten vor dem Beginn der Behandlung in regelmäßigen Intervallen überwacht und korrigiert werden. Ferner sollten während der Behandlung regelmäßige Untersuchungen der Elektrolyte (Magnesium, Kalium und Kalzium) durchgeführt werden. Die Kalziumspiegel im Blut sollten während der Lenvatinib-Behandlung mindestens einmal monatlich kontrolliert werden und je nach Bedarf sollte eine Kalzium-Supplementierung erfolgen. Die Lenvatinib-Behandlung sollte unterbrochen oder die Lenvatinib-Dosis bedarfsabhängig an den Schweregrad, das Vorliegen von EKG-Veränderungen und das Fortbestehen der Hypokalzämie angepasst werden.
Störung der Suppression von Thyreoidea-stimulierendem Hormon/Störungen der Schilddrüsenfunktion
Es liegen Berichte über das Auftreten von Hypothyreose unter der Behandlung mit Lenvatinib vor (siehe Abschnitt 4.8). Die Schilddrüsenfunktion sollte daher vor Einleitung der Lenvatinib-Behandlung sowie während der Behandlung regelmäßig kontrolliert werden. Eine Hypothyreose soll gemäß der medizinischen Standardpraxis behandelt werden, um eine euthyreote Funktionslage aufrecht zu erhalten.
Lenvatinib stört die exogene Schilddrüsensuppression (siehe Abschnitt 4.8). Die Spiegel des Thyreoidea-stimulierenden Hormons (TSH) sollten regelmäßig kontrolliert werden und die Schilddrüsenhormontherapie sollte angepasst werden, entsprechend dem therapeutischen Ziel des Patienten angemessene TSH-Spiegel zu erzielen.
Wundheilungsstörungen
Zur Wirkung von Lenvatinib auf die Wundheilung wurden keine formellen Studien durchgeführt. Es wurde über verzögerte Wundheilung bei Patienten unter Lenvatinib berichtet. Bei größeren operativen Eingriffen an Patienten, die Lenvatinib erhalten, sollte in Erwägung gezogen werden, Lenvatinib vorübergehend zu pausieren. Es liegen nur begrenzte klinische Erfahrungen mit dem Zeitpunkt der Wiederaufnahme der Behandlung mit Lenvatinib nach einem größeren operativen Eingriff vor. Die Entscheidung zur Wiederaufnahme der Lenvatinib-Behandlung nach einem größeren operativen Eingriff sollte daher nach klinischem Ermessen angesichts eines angemessenen Wundheilungsverlaufs erfolgen.
Kieferosteonekrose
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde über Fälle von Kieferosteonekrose berichtet. In manchen berichteten Fällen handelte es sich um Patienten, die eine vorherige oder gleichzeitige antiresorptive Knochentherapie und/oder andere Angiogenese-Hemmer wie z. B. Bevacizumab, TKI oder mTOR-Inhibitoren erhalten hatten. Daher ist Vorsicht geboten, wenn Lenvatinib entweder gleichzeitig mit oder im Anschluss an antiresorptive Medikamente und/oder Angiogenese-Hemmer verabreicht wird.
Invasive Dentaleingriffe stellen einen bekannten Risikofaktor dar. Vor der Behandlung mit Lenvatinib sollten eine zahnärztliche Untersuchung und eine angemessene Zahnvorsorge in Betracht gezogen werden. Bei Patienten, die zuvor intravenöse Bisphosphonate erhalten haben oder diese derzeit erhalten, sollten invasive Dentaleingriffe nach Möglichkeit vermieden werden (siehe Abschnitt 4.8).
Tumorlysesyndrom (TLS)
Lenvatinib kann ein TLS verursachen, das tödlich verlaufen kann. Zu den TLS-Risikofaktoren gehören unter anderem eine hohe Tumorlast, eine vorbestehende Nierenfunktionsstörung und Dehydrierung. Diese Patienten sollten engmaschig überwacht und bei klinischer Indikation behandelt werden, und eine prophylaktische Hydratation sollte in Erwägung gezogen werden.
Gebärfähige Frauen
Gebärfähige Frauen müssen während der Einnahme von Lenvatinib sowie einen Monat lang nach Therapieende eine hochwirksame Methode der Empfängnisverhütung anwenden (siehe Abschnitt 4.6). Es ist bisher nicht bekannt, ob Lenvatinib das Risiko für thromboembolische Ereignisse erhöht, wenn es in Kombination mit oral verabreichten Kontrazeptiva angewendet wird.
Spezielle Patientengruppen
Über die Anwendung bei Patienten anderer ethnischer Abstammung als der kaukasischen oder asiatischen sowie bei Patienten ≥ 75 Jahre liegen bisher nur begrenzte Daten vor. Lenvatinib sollte angesichts der herabgesetzten Verträglichkeit bei Asiaten und älteren Patienten in dieser Patientengruppe mit Vorsicht angewendet werden (siehe Abschnitt 4.8).
Über die Anwendung von Lenvatinib unmittelbar nach einer Behandlung mit Sorafenib oder anderen Krebsmitteln liegen keine Daten vor und es kann ein potenzielles Risiko für additive Toxizitäten bestehen, wenn zwischen diesen Behandlungen kein ausreichend langer Auswaschzeitraum eingehalten wird. In klinischen Prüfungen betrug der Auswaschzeitraum mindestens 4 Wochen.
Bei DTC, HCC und EC wurden Patienten mit einem ECOG-PS-Wert von ≥ 2 von den klinischen Studien ausgeschlossen (außer Schilddrüsenkarzinom).
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Auswirkung anderer Arzneimittel auf Lenvatinib
Chemotherapeutika
Die gleichzeitige Anwendung von Lenvatinib, Carboplatin und Paclitaxel hat keine signifikante Auswirkung auf die Pharmakokinetik dieser 3 Wirkstoffe. Darüber hinaus wurde die Pharmakokinetik von Lenvatinib bei Patienten mit RCC durch die gleichzeitige Anwendung von Everolimus nicht wesentlich beeinträchtigt.
Auswirkung von Lenvatinib auf andere Arzneimittel
CYP3A4-Substrate
Eine klinische Studie zu Arzneimittelwechselwirkungen (DDI-Studie) mit Krebspatienten hat ergeben, dass die Plasmakonzentrationen von Midazolam (ein empfindliches CYP3A- und Pgp-Substrat) durch den Einfluss von Lenvatinib nicht verändert wurden. Darüber hinaus wurde die Pharmakokinetik von Everolimus bei Patienten mit RCC durch die gleichzeitige Anwendung von Lenvatinib nicht wesentlich beeinträchtigt. Es wird daher keine signifikante Arzneimittelwechselwirkung zwischen Lenvatinib und anderen CYP3A4/Pgp-Substraten erwartet.
Orale Kontrazeptiva
Es ist bisher nicht bekannt, ob Lenvatinib die Wirksamkeit von hormonalen Kontrazeptiva herabsetzen kann, und deshalb müssen Frauen, die orale hormonale Kontrazeptiva anwenden, zusätzlich eine wirksame Methode zur Empfängnisverhütung anwenden (siehe Abschnitt 4.6).
4.6 Fertilität, Schwangerschaft und Stillzeit
Gebärfähige Frauen/Empfängnisverhütung bei Frauen
Gebärfähige Frauen sollten während der Behandlung mit Lenvatinib sowie mindestens bis zu einem Monat nach Therapieende nicht schwanger werden und eine hochwirksame Verhütungsmethode anwenden. Es ist bisher nicht bekannt, ob Lenvatinib die Wirksamkeit von hormonalen Kontrazeptiva herabsetzen kann, und deshalb sollen Frauen, die orale hormonale Kontrazeptiva anwenden, zusätzlich eine Barrieremethode verwenden.
Schwangerschaft
Es liegen keine Erfahrungen zur Anwendung von Lenvatinib bei Schwangeren vor. Bei der Anwendung an Ratten und Kaninchen zeigte Lenvatinib eine embryotoxische und teratogene Wirkung (siehe Abschnitt 5.3). Während der Schwangerschaft darf Lenvatinib nicht angewendet werden, es sei denn dies ist eindeutig erforderlich. Dabei ist der Nutzen für die Mutter gegen das Risiko für den Fetus sorgfältig abzuwägen.
Stillzeit
Es ist nicht bekannt, ob Lenvatinib beim Menschen in die Muttermilch übergeht. Bei Ratten werden Lenvatinib und seine Metaboliten in die Muttermilch ausgeschieden (siehe Abschnitt 5.3).
Da ein Risiko für Neugeborene oder Säuglinge nicht ausgeschlossen werden kann, ist Lenvatinib während der Stillzeit kontraindiziert (siehe Abschnitt 4.3).
Fertilität
Es sind keine humanen Daten bekannt. Jedoch wurde bei Ratten, Hunden und Affen eine Toxizität an Hoden und Eierstöcken beobachtet (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Lenvatinib hat geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen, da es Nebenwirkungen wie Müdigkeit und Schwindel hervorrufen kann. Patienten, bei denen diese Symptome auftreten, sollten beim Fahren oder Bedienen von Maschinen vorsichtig sein.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
DTC, HCC, und EC
Das Sicherheitsprofil von Lenvatinib als Monotherapie basiert auf den Daten von 452 DTC‑Patienten und 496 HCC‑Patienten und erlaubt nur eine Charakterisierung von häufigen Nebenwirkungen bei DTC‑ und HCC‑Patienten (siehe Abschnitt 5.1).
Das Sicherheitsprofil von Lenvatinib als Kombinationstherapie basiert auf Daten von 530 EC-Patientinnen, die mit Lenvatinib in Kombination mit Pembrolizumab behandelt wurden (siehe Abschnitt 5.1).
DTC
Die am häufigsten berichteten Nebenwirkungen (bei ≥ 30 % der Patienten) sind Hypertonie (68,6 %), Diarrhoe (62,8 %), Appetitlosigkeit (51,5 %), Gewichtsverlust (49,1 %), Müdigkeit (45,8 %), Übelkeit (44,5 %), Proteinurie (36,9 %), Stomatitis (35,8 %), Erbrechen (34,5 %), Dysphonie (34,1 %), Kopfschmerzen (34,1 %) und das palmar-plantare Erythrodysästhesie-Syndrom (PPE) (32,7 %). Hypertonie und Proteinurie treten tendenziell zu einem frühen Zeitpunkt der Behandlung mit Lenvatinib auf (siehe Abschnitt 4.4 und 4.8). Die meisten Nebenwirkungen von Grad 3 und 4 traten in den ersten 6 Behandlungsmonaten auf. Diarrhoen traten jedoch während der gesamten Behandlung auf, und der Gewichtsverlust nahm mit der Zeit zu.
Die wichtigsten schwerwiegenden Nebenwirkungen waren Nierenversagen und Niereninsuffizienz (2,4 %), arterielle Thromboembolien (3,9 %), Herzinsuffizienz (0,7 %), intrakraniale Tumorblutungen (0,7 %), PRES/RPLS (0,2 %), Leberversagen (0,2 %) und arterielle Thromboembolien (Schlaganfall (1,1 %), transitorische ischämische Attacke (0,7 %) und Myokardinfarkt (0,9 %)).
Nebenwirkungen führten bei 452 Patienten mit RAI-refraktärem DTC in 63,1 % der Fälle zu einer Dosisreduktion und in 19,5 % der Fälle zum Absetzen der Behandlung. Hypertonie, Proteinurie, Diarrhoe, Müdigkeit, PPE, Gewichtsverlust und Appetitlosigkeit waren die Nebenwirkungen, die am häufigsten zu einer Dosisreduktion führten (bei ≥ 5 % der Patienten). Proteinurie, Asthenie, Hypertonie, Schlaganfall, Diarrhoe und Lungenembolie waren die Nebenwirkungen, die am häufigsten zum Absetzen von Lenvatinib führten.
HCC
Die am häufigsten berichteten Nebenwirkungen (bei ≥ 30 % der Patienten) sind Hypertonie (44,0 %), Diarrhoe (38,1 %), verminderter Appetit (34,9 %), Müdigkeit (30,6 %) und Gewichtsverlust (30,4 %).
Die bedeutendsten schweren Nebenwirkungen waren Leberversagen (2,8 %), hepatische Enzephalopathie (4,6 %), Ösophagusvarizenblutung (1,4 %), Gehirnblutung (0,6 %), arterielle thromboembolische Ereignisse (2,0 %) einschließlich Myokardinfarkt (0,8 %), Hirninfarkt (0,4 %) und apoplektischer Insult (0,4 %) sowie Fälle von Nierenversagen/Niereninsuffizienz (1,4 %). Es wurde eine höhere Inzidenz von niedrigeren Neutrophilenzahlen bei HCC-Patienten beobachtet (8,7 % mit Lenvatinib als bei anderen Nicht-HCC-Tumorarten (1,4 %)), die nicht mit Infektionen, Sepsis oder bakterieller Peritonitis verbunden war.
Von den 496 HCC-Patienten wurde bei 62,3 % bzw. 20,2 % eine Veränderung der Dosierung (Unterbrechung oder Reduktion) bzw. ein Behandlungsabbruch aufgrund von Nebenwirkungen vorgenommen. Nebenwirkungen, die am häufigsten zu einer Veränderung der Dosierung führten (bei ≥ 5 % der Patienten), waren: verminderter Appetit, Diarrhoe, Proteinurie, Hypertonie, Fatigue, PPE und Verringerung der Thrombozytenzahl. Nebenwirkungen, die unter Lenvatinib am häufigsten zu einem Behandlungsabbruch führten, waren: hepatische Enzephalopathie, Fatigue, erhöhter Bilirubinspiegel im Blut, Proteinurie und Leberversagen.
EC
Die Sicherheit von Lenvatinib in Kombination mit Pembrolizumab wurde bei 530 Patientinnen mit fortgeschrittenem Endometriumkarzinom untersucht, die 20 mg Lenvatinib einmal täglich und 200 mg Pembrolizumab alle 3 Wochen erhielten. Die häufigsten Nebenwirkungen (bei ≥ 20 % der Patientinnen) waren Hypertonie (63 %), Diarrhoe (57 %), Hypothyreose (56 %), Übelkeit (51 %), verminderter Appetit (47 %), Erbrechen (39 %), Fatigue (38 %), Gewichtsverlust (35 %), Arthralgie (33 %), Proteinurie (29 %), Verstopfung (27 %), Kopfschmerzen (27 %), Harnwegsinfektion (27 %), Dysphonie (25 %), abdominale Schmerzen (23 %), Asthenie (23 %), palmar-plantares Erythrodysästhesie-Syndrom (23 %), Stomatitis (23 %), Anämie (22 %) und Hypomagnesiämie (20 %).
Die häufigsten schweren Nebenwirkungen (Grad ≥ 3) (bei ≥ 5 % der Patientinnen) waren Hypertonie (37,2 %), Gewichtsverlust (9,1 %), Diarrhoe (8,1 %), Lipase erhöht (7,7 %), verminderter Appetit (6,4 %), Asthenie (6 %), Fatigue (6 %), Hypokaliämie (5,7 %), Anämie (5,3 %) und Proteinurie (5,1 %).
Bei 30,6 % der Patientinnen führte eine Nebenwirkung zum Absetzen der Behandlung mit Lenvatinib. Bei 15,3 % der Patientinnen führte eine Nebenwirkung zum Absetzen der Behandlung mit sowohl Lenvatinib als auch Pembrolizumab. Die häufigsten Nebenwirkungen, die zum Absetzen der Behandlung mit Lenvatinib führten (bei ≥ 1 % der Patientinnen), waren Hypertonie (1,9 %), Diarrhoe (1,3 %), Asthenie (1,3 %), verminderter Appetit (1,3 %), Proteinurie (1,3 %) und Gewichtsverlust (1,1 %).
Bei 63,2 % der Patientinnen führte eine Nebenwirkung zu einer Unterbrechung der Behandlung mit Lenvatinib. Bei 34,3 % der Patientinnen führte eine Nebenwirkung zu einer Unterbrechung der Behandlung mit Lenvatinib und Pembrolizumab. Die häufigsten Nebenwirkungen, die zu einer Unterbrechung der Behandlung mit Lenvatinib führten (bei ≥ 5 % der Patientinnen), waren Hypertonie (12,6 %), Diarrhoe (11,5 %), Proteinurie (7,2 %), Erbrechen (7 %), Fatigue (5,7 %) und verminderter Appetit (5,7 %).
Bei 67,0 % der Patientinnen führten Nebenwirkungen zu einer Dosisreduktion von Lenvatinib. Die häufigsten Nebenwirkungen, die zu einer Dosisreduktion von Lenvatinib führten (bei ≥ 5 % der Patientinnen), waren Hypertonie (16,2 %), Diarrhoe (12,5 %), palmar-plantares Erythrodysästhesie-Syndrom (9,1 %), Fatigue (8,7 %), Proteinurie (7,7 %), verminderter Appetit (6,6 %), Übelkeit (5,5 %), Asthenie (5,1 %) und Gewichtsverlust (5,1 %).
RCC
Das Sicherheitsprofil von Lenvatinib basiert auf zusammengefassten Daten zu 497 RCC-Patienten, die mit Lenvatinib in Kombination mit Pembrolizumab behandelt wurden, einschließlich Studie 307 (CLEAR), zusammengefassten Daten zu 623 RCC-Patienten, die mit Lenvatinib in Kombination mit Everolimus behandelt wurden, sowie 458 DTC-Patienten und 496 HCC-Patienten, die mit Lenvatinib als Monotherapie behandelt wurden.
Lenvatinib in Kombination mit Pembrolizumab bei RCC
Das Sicherheitsprofil von Lenvatinib in Kombination mit Pembrolizumab basiert auf Daten von 497 RCC-Patienten. Die am häufigsten berichteten Nebenwirkungen (bei ≥ 30 % der Patienten) waren Diarrhoe (61,8 %), Hypertonie (51,5 %), Fatigue (47,1 %), Hypothyreose (45,1 %), verminderter Appetit (42,1 %), Übelkeit (39,6 %), Stomatitis (36,6 %), Proteinurie (33,0 %), Dysphonie (32,8 %) und Arthralgie (32,4 %).
Die häufigsten schweren (Grad ≥ 3) Nebenwirkungen (≥ 5 %) waren Hypertonie (26,2 %), erhöhte Lipase (12,9 %), Diarrhoe (9,5 %), Proteinurie (8,0 %), erhöhte Amylase (7,6 %), Gewichtsverlust (7,2 %) und Fatigue (5,2 %). Bei 33,4 % der Patienten wurden Lenvatinib, Pembrolizumab oder beide Arzneimittel aufgrund einer Nebenwirkung abgesetzt. Bei 23,7 % wurde Lenvatinib und bei 12,9 % wurden beide Arzneimittel abgesetzt. Die häufigsten Nebenwirkungen (≥ 1 %), die zum Absetzen von Lenvatinib, Pembrolizumab oder beiden Arzneimitteln führten, waren Myokardinfarkt (2,4 %), Diarrhoe (2,0 %), Proteinurie (1,8 %) und Hautausschlag (1,4 %). Die Nebenwirkungen, die am häufigsten zum Absetzen von Lenvatinib führten (≥ 1 %), waren Myokardinfarkt (2,2 %), Proteinurie (1,8 %) und Diarrhoe (1,0 %).
Behandlungsunterbrechungen von Lenvatinib, Pembrolizumab oder beiden Arzneimitteln aufgrund einer Nebenwirkung erfolgten bei 80,1 % der Patienten; Lenvatinib wurde bei 75,3 % und beide Arzneimittel bei 38,6 % der Patienten unterbrochen. Bei 68,4 % der Patienten wurde die Lenvatinib-Dosis reduziert. Die häufigsten Nebenwirkungen (≥ 5 %), die zu einer Dosisreduktion oder zu einer Unterbrechung von Lenvatinib führten, waren Diarrhoe (25,6 %), Hypertonie (16,1 %), Proteinurie (13,7 %), Fatigue (13,1 %), verminderter Appetit (10,9 %), palmar-plantares Erythrodysästhesie-Syndrom (PPE) (10,7 %), Übelkeit (9,7 %), Asthenie (6,6 %), Stomatitis (6,2 %), erhöhte Lipase (5,6 %) und Erbrechen (5,6 %).
Lenvatinib in Kombination mit Everolimus bei RCC
Das Sicherheitsprofil von Lenvatinib in Kombination mit Everolimus basiert auf Daten von 623 Patienten.
Die am häufigsten berichteten Nebenwirkungen (bei ≥ 30 % der Patienten) waren Diarrhoe (69,0 %), Fatigue (41,9 %), Hypertonie (41,7 %), verminderter Appetit (41,6 %), Stomatitis (40,6 %), Übelkeit (38,8 %), Proteinurie (34,2 %), Erbrechen (32,7 %) und Gewichtsverlust (31,3 %). Die häufigsten schweren (≥ Grad 3) Nebenwirkungen (≥ 5 %) waren Hypertonie (19,3 %), Diarrhoe (13,8 %), Proteinurie (8,8 %), Fatigue (7,1 %), verminderter Appetit (6,3 %) und Gewichtsverlust (5,8 %).
Bei 27,0 % der Patienten wurden Lenvatinib, Everolimus oder beide Arzneimittel aufgrund einer Nebenwirkung abgesetzt; Lenvatinib wurde bei 21,7 % und beide Arzneimittel bei 18,7 % der Patienten abgesetzt. Die häufigsten Nebenwirkungen (≥ 1 %), die zum Absetzen von Lenvatinib, Everolimus oder beiden Arzneimitteln führten, waren Proteinurie (2,7 %), Diarrhoe (1,0 %) und verminderter Appetit (1,0 %). Die Nebenwirkung, die am häufigsten zum Absetzen von Lenvatinib führte (≥ 1 %), war Proteinurie (2,1 %).
Dosisunterbrechungen von Lenvatinib, Everolimus oder beiden Arzneimitteln aufgrund einer Nebenwirkung erfolgten bei 82,2 % der Patienten. Bei 74,3 % der Patienten, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurde Lenvatinib pausiert. Beide Arzneimittel wurden bei 71,9 % dieser Patienten pausiert. Die häufigsten Nebenwirkungen (≥ 5 %), die zu einer Dosisreduktion oder Dosisunterbrechung von Lenvatinib führten, waren Diarrhoe (30,4 %), Fatigue (15,3 %), Proteinurie (14,7 %), verminderter Appetit (13,4 %), Stomatitis (13,2 %), Übelkeit (10,9 %), Erbrechen (10,2 %), Hypertonie (9,2 %), Asthenie (7,9 %), verminderte Thrombozytenzahl (5,7 %) und Gewichtsverlust (5,1 %).
Tabellarische Auflistung der Nebenwirkungen
Nebenwirkungen, die bekanntermaßen im Zusammenhang mit Lenvatinib oder mit allein verabreichten Komponenten der Kombinationstherapie auftreten, können während der Kombinationsbehandlung mit diesen Arzneimitteln auftreten, selbst wenn diese Nebenwirkungen in klinischen Studien mit der Kombinationstherapie nicht berichtet wurden.
Weitere Sicherheitsinformationen bei Anwendung von Lenvatinib im Rahmen einer Kombinationstherapie sind der Fachinformation der jeweiligen Kombinationstherapie-Komponente (Pembrolizumab) zu entnehmen.
Die Häufigkeiten sind wie folgt definiert:
Sehr häufig (≥ 1/10)
Häufig (≥ 1/100, < 1/10)
Gelegentlich (≥ 1/1.000, < 1/100)
Selten (≥ 1/10.000, < 1/1.000)
Sehr selten (< 1/10.000)
Nicht bekannt (Häufigkeit auf der Grundlage der verfügbaren Daten nicht abschätzbar) In jeder Häufigkeitskategorie werden die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
DTC, HCC, und EC
Nebenwirkungen, die in klinischen Studien bei DTC, HCC und EC beobachtet sowie aus der Anwendung von Lenvatinib nach der Markteinführung berichtet wurden, sind in Tabelle 7 aufgeführt. Die Häufigkeitskategorie der Nebenwirkungen stellt die konservativste Schätzung der Häufigkeit aus den einzelnen Populationen dar.
| Tabelle 7 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit DTC, HCC und EC berichtet wurden§ | ||
| Systemorganklasse (MedDRA-Terminologie) | Lenvatinib Monotherapie | Kombination mit Pembrolizumab |
| Infektionen und parasitäre Erkrankungen | ||
| Sehr häufig | Harnwegsinfektion | Harnwegsinfektion |
| Gelegentlich | Perinealabszess | Perinealabszess |
| Erkrankungen des Blutes und des Lymphsystems | ||
| Sehr häufig | Thrombozytopeniea,‡ Lymphopeniea,‡ Leukopeniea,‡ Neutropeniea,‡ | Thrombozytopeniea,‡ Lymphopeniea,‡ Leukopeniea,‡ Neutropeniea,‡ Anämie |
| Tabelle 7 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit DTC, HCC und EC berichtet wurden§ | ||
| Systemorganklasse (MedDRA-Terminologie) | Lenvatinib Monotherapie | Kombination mit Pembrolizumab |
| Gelegentlich | Milzinfarkt | |
| Endokrine Erkrankungen | ||
| Sehr häufig | Hypothyreose Thyreoidea-stimulierendes Hormon im Blut erhöht*,‡ | Hypothyreose Thyreoidea-stimulierendes Hormon im Blut erhöht* Hyperthyreose |
| Häufig | Nebenniereninsuffizienz | |
| Gelegentlich | Nebenniereninsuffizienz | |
| Stoffwechsel- und Ernährungsstörungen | ||
| Sehr häufig | Hypokalzämie*,‡ Hypokaliämie‡ Hypercholesterinämieb,‡ Hypomagnesiämieb,‡ Gewichtsverlust Verminderter Appetit | Hypokalzämie*,‡ Hypokaliämie‡ Hypercholesterinämieb,‡ Hypomagnesiämieb,‡ Gewichtsverlust Verminderter Appetit |
| Häufig | Dehydrierung | Dehydrierung |
| Selten | Tumorlysesyndrom† | Tumorlysesyndrom† |
| Psychiatrische Erkrankungen | ||
| Sehr häufig | Insomnie | |
| Häufig | Insomnie | |
| Erkrankungen des Nervensystems | ||
| Sehr häufig | Schwindel Kopfschmerz Dysgeusie | Schwindel Kopfschmerz Dysgeusie |
| Häufig | Apoplektischer Insult† | |
| Gelegentlich | Posteriores reversibles Enzephalopathie-Syndrom Monoparese Transitorische ischämische Attacke | Posteriores reversibles Enzephalopathie-Syndrom Apoplektischer Insult† Monoparese Transitorische ischämische Attacke |
| Herzerkrankungen | ||
| Häufig | Myokardinfarktc,† Herzinsuffizienz Verlängerte QT-Zeit im EKG Reduzierte Ejektionsfraktion | Verlängerte QT-Zeit im EKG |
| Gelegentlich | Myokardinfarktc,† Herzinsuffizienz Reduzierte Ejektionsfraktion | |
| Gefäßerkrankungen | ||
| Sehr häufig | Blutungd,*,† Hypertoniee,* Hypotonie | Blutungd,*,† Hypertoniee,* |
| Häufig | Hypotonie | |
| Nicht bekannt | Aneurysmen und | |
| Tabelle 7 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit DTC, HCC und EC berichtet wurden§ | ||
| Systemorganklasse (MedDRA-Terminologie) | Lenvatinib Monotherapie | Kombination mit Pembrolizumab |
| Arteriendissektionen | ||
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | ||
| Sehr häufig | Dysphonie | Dysphonie |
| Häufig | Lungenembolie† | Lungenembolie† |
| Gelegentlich | Pneumothorax | Pneumothorax |
| Erkrankungen des Gastrointestinaltrakts | ||
| Sehr häufig | Diarrhoe Gastrointenstinale und abdominale Schmerzenf Erbrechen Übelkeit Orale Entzündungg Schmerzen im Mundbereichh Verstopfung Dyspepsie Mundtrockenheit Lipase erhöht‡ Amylase erhöht‡ | Diarrhoe Gastrointenstinale und abdominale Schmerzenf Erbrechen Übelkeit Orale Entzündungg Schmerzen im Mundbereichh Verstopfung Mundtrockenheit Lipase erhöht‡ Amylase erhöht‡ |
| Häufig | Analfistel Flatulenz Gastrointestinale Perforation | Pankreatitisi Flatulenz Dyspepsie Kolitis Gastrointestinale Perforation |
| Gelegentlich | Pankreatitisi Kolitis | Analfistel |
| Leber- und Gallenerkrankungen | ||
| Sehr häufig | Bilirubin im Blut erhöhtj,*,‡ Hypoalbuminämiej,*,‡ Alaninaminotransferase erhöht*,‡ Aspartataminotransferase erhöht*,‡ Alkalische Phosphatase im Blut erhöht‡ Gamma-Glutamyltransferase erhöht‡ | Bilirubin im Blut erhöhtj,*,‡ Hypoalbuminämiej,*,‡ Alaninaminotransferase erhöht*,‡ Aspartataminotransferase erhöht*,‡ Alkalische Phosphatase im Blut erhöht‡ |
| Häufig | Leberversagenk,*,† Hepatische Enzephalopathiel,*,† Leberfunktionsstörung Cholezystitis | Cholezystitis Leberfunktionsstörung Gamma-Glutamyltransferase erhöht‡ |
| Gelegentlich | Hepatozelluläre Schädigung/Hepatitism | Leberversagenk,*,† Hepatische Enzephalopathiel,† Hepatozelluläre Schädigung/Hepatitism |
| Erkrankungen der Haut und des Unterhautgewebes | ||
| Sehr häufig | Palmar-plantares Erythrodysästhesie-Syndrom Hautausschlag Alopezie | Palmar-plantares Erythrodysästhesie-Syndrom Hautausschlag |
| Tabelle 7 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit DTC, HCC und EC berichtet wurden§ | ||
| Systemorganklasse (MedDRA-Terminologie) | Lenvatinib Monotherapie | Kombination mit Pembrolizumab |
| Häufig | Hyperkeratose | Alopezie |
| Gelegentlich | Hyperkeratose | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | ||
| Sehr häufig | Rückenschmerzen Arthralgie Myalgie Schmerzen der Extremitäten Muskuloskelettale Schmerzen | Rückenschmerzen Arthralgie Myalgie Schmerzen der Extremitäten |
| Häufig | Muskuloskelettale Schmerzen | |
| Gelegentlich | Kieferosteonekrose | |
| Erkrankungen der Nieren und Harnwege | ||
| Sehr häufig | Proteinurie* Kreatinin im Blut erhöht‡ | Proteinurie* Kreatinin im Blut erhöht‡ |
| Häufig | Nierenversagenn,*,† Nierenfunktionsstörungen* Harnstoff im Blut erhöht | Nierenversagenn,*,† |
| Gelegentlich | Nephrotisches Syndrom | Nierenfunktionsstörungen* Harnstoff im Blut erhöht |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | ||
| Sehr häufig | Fatigue Asthenie Peripheres Ödem | Fatigue Asthenie Peripheres Ödem |
| Häufig | Unwohlsein | Unwohlsein |
| Gelegentlich | Verzögerte Heilung | Verzögerte Heilung |
| Nicht bekannt | Fisteln, die nicht den Gastrointestinaltrakt betreffeno | |
§: Die in Tabelle 7 aufgeführten Häufigkeiten von Nebenwirkungen sind möglicherweise nicht vollständig auf Lenvatinib allein zurückzuführen, sondern es können auch die Grunderkrankung oder andere Arzneimittel, die in einer Kombinationstherapie angewendet wurden, dazu beigetragen haben.
*: Siehe Abschnitt 4.8 „Beschreibung ausgewählter Nebenwirkungen“ für weitere
Beschreibungen.
†: Beinhaltet Fälle mit tödlichem Verlauf.
‡: Häufigkeit basierend auf Labordaten.
Die folgenden Begriffe wurden zusammengefasst:
a: Thrombozytopenie umfasst Thrombozytopenie und erniedrigte Thrombozytenzahl.
Neutropenie umfasst Neutropenie und erniedrigte Neutrophilenzahl. Leukopenie umfasst Leukopenie und erniedrigte Leukozytenzahl. Lymphopenie umfasst Lymphopenie und erniedrigte Lymphozytenzahl.
b: Hypomagnesiämie umfasst Hypomagnesiämie und Magnesium im Blut erniedrigt.
Hypercholesterinämie umfasst Hypercholesterinämie und Cholesterin im Blut erhöht. c: Myokardinfarkt umfasst Myokardinfarkt und akuten Myokardinfarkt. d: Umfasst alle Blutungsbegriffe. Blutungsbegriffe, die bei mindestens 5 DTC-Patienten auftraten, waren: Epistaxis, Hämoptyse, Hämaturie, Kontusion, Hämatochezie, Zahnfleischbluten, Petechien, Lungenblutung, Rektalblutung, Blut im Urin nachweisbar, Hämatom und vaginale Blutung.
Blutungsbegriffe, die bei mindestens 5 HCC-Patienten auftraten, waren: Epistaxis, Hämaturie, Zahnfleischbluten, Hämoptyse, Ösophagusvarizenblutung, Hämorrhoidalblutung, Blutung Mund, Rektalblutung und Blutung im oberen gastrointestinalen Bereich.
Blutungsbegriffe, die bei mindestens 5 EC-Patientinnen auftraten, waren: vaginale Blutung. e: Hypertonie umfasst: Hypertonie, hypertensive Krise, Blutdruck diastolisch erhöht, orthostatische Hypertonie und erhöhten Blutdruck.
f: Gastrointestinale und abdominale Schmerzen umfasst: abdominale Beschwerden,
Abdominalschmerz, Schmerzen im Unterleib, Schmerzen im Oberbauch, abdominaler Druckschmerz, epigastrische Beschwerden und gastrointestinale Schmerzen. g: Orale Entzündung umfasst: Stomatitis aphthosa, aphthöses Ulkus, Zahnfleischerosion,
Zahnfleischulkus, Mundschleimhautbläschen, Stomatitis, Glossitis, Mundulzeration und Schleimhautentzündung.
h: Schmerzen im Mundbereich umfasst: Schmerzen im Mund, Glossodynie,
Zahnfleischschmerzen, oropharyngeale Beschwerden, oropharyngeale Schmerzen und Zungenbeschwerden.
i: Pankreatitis umfasst: Pankreatitis und akute Pankreatitis.
j: Bilirubin im Blut erhöht umfasst: Hyperbilirubinämie, Bilirubin im Blut erhöht, Ikterus und
Bilirubin konjugiert erhöht. Hypoalbuminämie umfasst: Hypoalbuminämie und Albumin im Blut erniedrigt.
k: Leberversagen umfasst: Leberversagen, akutes Leberversagen und chronisches
Leberversagen.
l: Hepatische Enzephalopathie umfasst: hepatische Enzephalopathie, hepatisches Koma, metabolische Enzephalopathie und Enzephalopathie.
m: Hepatozelluläre Schädigung und Hepatitis umfassen: arzneimittelinduzierter
Leberschaden, Steatosis hepatis und cholestatischer Leberschaden. n: Fälle von Nierenversagen umfasst: akute prärenale Insuffizienz, Nierenversagen,
Nierenversagen akut, akute Nierenschädigung und Nierentubulusnekrose. o: Fisteln, die nicht den Gastrointestinaltrakt betreffen, umfasst: Fisteln, die außerhalb des
Magens oder Darmes auftreten, wie z. B. Trachealfisteln, Ösophagotrachealfisteln, Ösophagusfisteln, Fisteln im weiblichen Genitaltrakt und Hautfisteln.
RCC
Nebenwirkungen, die in klinischen Studien bei RCC beobachtet sowie aus der Anwendung von Lenvatinib nach der Markteinführung berichtet wurden, sind in Tabelle 8 aufgeführt.
| Tabelle 8 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit RCC berichtet wurden§ | |||
Systemorganklasse (MedDRA- Terminologie) | Lenvatinib Monotherapie | Kombination mit Everolimus | Kombination mit Pembrolizumab |
| Infektionen und parasitäre Erkrankungen | |||
| Sehr häufig | Harnwegsinfektion | ||
| Häufig | Harnwegsinfektion | Harnwegsinfektion | |
| Gelegentlich | Perinealabszess | Perinealabszess | Perinealabszess |
| Erkrankungen des Blutes und des Lymphsystems | |||
| Sehr häufig | Thrombozytopenie‡ Lymphopenie‡ | Thrombozytopenie‡ Lymphopenie‡ | Thrombozytopenie‡ Lymphopenie‡ |
| Tabelle 8 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit RCC berichtet wurden§ | |||
Systemorganklasse (MedDRA- Terminologie) | Lenvatinib Monotherapie | Kombination mit Everolimus | Kombination mit Pembrolizumab |
Leukopenie‡ Neutropenie‡ | Leukopenie‡ Neutropenie‡ | Leukopenie‡ Neutropenie‡ | |
| Gelegentlich | Milzinfarkt | ||
| Endokrine Erkrankungen | |||
| Sehr häufig | Hypothyreose* Thyreoidea- stimulierendes Hormon im Blut erhöht*,‡ | Hypothyreose* Thyreoidea- stimulierendes Hormon im Blut erhöht*,‡ | Hypothyreose* Thyreoidea-stimulierendes Hormon im Blut erhöht*,‡ |
| Häufig | Nebenniereninsuffizienz | ||
| Gelegentlich | Nebenniereninsuffizienz | Nebenniereninsuffizienz | |
| Stoffwechsel- und Ernährungsstörungen | |||
| Sehr häufig | Hypokalzämie*,‡ Hypokaliämie‡ Hypomagnesiämie‡ Hypercholesterinämie‡ Gewichtsverlust Verminderter Appetit | Hypokalzämie‡ Hypokaliämie‡ Hypomagnesiämie‡ Hypercholesterinämie*,‡ Gewichtsverlust Verminderter Appetit | Hypokalzämie‡ Hypokaliämie‡ Hypomagnesiämie‡ Hypercholesterinämie*,‡ Gewichtsverlust Verminderter Appetit |
| Häufig | Dehydrierung | Dehydrierung | Dehydrierung |
| Selten | Tumorlysesyndrom† | Tumorlysesyndrom† | Tumorlysesyndrom† |
| Psychiatrische Erkrankungen | |||
| Sehr häufig | Insomnie | Insomnie | Insomnie |
| Erkrankungen des Nervensystems | |||
| Sehr häufig | Schwindel Kopfschmerz Dysgeusie | Kopfschmerz Dysgeusie | Schwindel Kopfschmerz Dysgeusie |
| Häufig | Apoplektischer Insult† | Schwindel | |
| Gelegentlich | Posteriores reversibles Enzephalopathie- Syndrom Monoparese Transitorische ischämische Attacke | Apoplektischer Insult† Transitorische ischämische Attacke | Apoplektischer Insult Posteriores reversibles Enzephalopathie- Syndrom Transitorische ischämische Attacke |
| Herzerkrankungen | |||
| Häufig | Myokardinfarkta,† Herzinsuffizienz Verlängerte QT-Zeit im EKG Reduzierte Ejektionsfraktion | Myokardinfarkta,† Herzinsuffizienz Verlängerte QT-Zeit im EKG | Myokardinfarkta Verlängerte QT-Zeit im EKG |
| Gelegentlich | Reduzierte Ejektionsfraktion | Herzinsuffizienz† Reduzierte Ejektionsfraktion | |
| Gefäßerkrankungen | |||
| Tabelle 8 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit RCC berichtet wurden§ | |||
Systemorganklasse (MedDRA- Terminologie) | Lenvatinib Monotherapie | Kombination mit Everolimus | Kombination mit Pembrolizumab |
| Sehr häufig | Blutungb,*,† Hypertoniec,* Hypotonie | Blutungb,*,† Hypertoniec,* | Blutungb,*,† Hypertoniec,* |
| Häufig | Hypotonie | Hypotonie | |
| Nicht bekannt | Aneurysmen und Arteriendissektionen | Aneurysmen und Arteriendissektionen | Aneurysmen und Arteriendissektionen |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |||
| Sehr häufig | Dysphonie | Dysphonie | Dysphonie |
| Häufig | Lungenembolie† | Lungenembolie Pneumothorax | Lungenembolie |
| Gelegentlich | Pneumothorax | Pneumothorax | |
| Erkrankungen des Gastrointestinaltrakts | |||
| Sehr häufig | Diarrhoe* Gastrointestinale und abdominale Schmerzend Erbrechen Übelkeit Orale Entzündunge Schmerzen im Mundbereichf Verstopfung Dyspepsie Mundtrockenheit Lipase erhöht‡ Amylase erhöht‡ | Diarrhoe* Gastrointestinale und abdominale Schmerzend Erbrechen Übelkeit Orale Entzündunge Schmerzen im Mundbereichf Verstopfung Dyspepsie Lipase erhöht‡ Amylase erhöht‡ | Diarrhoe Gastrointestinale und abdominale Schmerzend Erbrechen Übelkeit Orale Entzündunge Schmerzen im Mundbereichf Verstopfung Dyspepsie Mundtrockenheit Lipase erhöht‡ Amylase erhöht‡ |
| Häufig | Analfistel Flatulenz Gastrointestinale Perforation | Mundtrockenheit Flatulenz Gastrointestinale Perforation | Pankreatitisg Kolitis Flatulenz Gastrointestinale Perforation |
| Gelegentlich | Pankreatitisg Kolitis | Pankreatitisg Analfistel Kolitis | Analfistel |
| Leber- und Gallenerkrankungen | |||
| Sehr häufig | Bilirubin im Blut erhöht*,‡ Hypoalbuminämie*,‡ Alaninaminotransferase erhöht*,‡ Aspartataminotransferase erhöht*,‡ Alkalische Phosphatase im Blut erhöht‡ Gamma- Glutamyltransferase erhöht‡ | Hypoalbuminämie*,‡ Alaninaminotransferase erhöht‡ Aspartataminotransferase erhöht‡ Alkalische Phosphatase im Blut erhöht‡ | Bilirubin im Blut erhöht‡ Hypoalbuminämie‡ Alaninaminotransferase erhöht‡ Aspartataminotransfera se erhöht‡ Alkalische Phosphatase im Blut erhöht‡ |
| Häufig | Leberversagenh, † Hepatische | Cholezystitis Leberfunktionsstörung | Cholezystitis Leberfunktionsstörung |
| Tabelle 8 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit RCC berichtet wurden§ | |||
Systemorganklasse (MedDRA- Terminologie) | Lenvatinib Monotherapie | Kombination mit Everolimus | Kombination mit Pembrolizumab |
Enzephalopathiei, † Cholezystitis Leberfunktionsstörung | Gamma- Glutamyltransferase erhöht Bilirubin im Blut erhöht*,‡ | Gamma- Glutamyltransferase erhöht | |
| Gelegentlich | Hepatozelluläre Schädigung/Hepatitisj | Leberversagenh, † Hepatische Enzephalopathiei | Leberversagenh,† Hepatische Enzephalopathiei Hepatozelluläre Schädigung/Hepatitisj |
| Erkrankungen der Haut und des Unterhautgewebes | |||
| Sehr häufig | Palmar-plantares Erythrodysästhesie-Syndrom Hautausschlag Alopezie | Palmar-plantares Erythrodysästhesie-Syndrom Hautausschlag | Palmar-plantares Erythrodysästhesie-Syndrom Hautausschlag |
| Häufig | Hyperkeratose | Alopezie | Hyperkeratose Alopezie |
| Gelegentlich | Hyperkeratose | ||
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |||
| Sehr häufig | Rückenschmerzen Arthralgie Myalgie Schmerzen der Extremitäten Muskuloskelettale Schmerzen | Rückenschmerzen Arthralgie | Rückenschmerzen Arthralgie Myalgie Schmerzen der Extremitäten Muskuloskelettale Schmerzen |
| Häufig | Myalgie Schmerzen der Extremitäten Muskuloskelettale Schmerzen | ||
| Gelegentlich | Kieferosteonekrose | Kieferosteonekrose | |
| Erkrankungen der Nieren und Harnwege | |||
| Sehr häufig | Proteinurie* Kreatinin im Blut erhöht‡ | Proteinurie* Kreatinin im Blut erhöht‡ | Proteinurie* Kreatinin im Blut erhöht‡ |
| Häufig | Nierenversagenk,*,† Nierenfunktionsstörungen* Harnstoff im Blut erhöht | Nierenversagenk,*,† Nierenfunktionsstörungen* Harnstoff im Blut erhöht | Nierenversagenk,* Harnstoff im Blut erhöht |
| Gelegentlich | Nephrotisches Syndrom | Nephrotisches Syndrom Nierenfunktionsstörung en* | |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |||
| Sehr häufig | Fatigue Asthenie Peripheres Ödem | Fatigue Asthenie Peripheres Ödem | Fatigue Asthenie Peripheres Ödem |
| Häufig | Unwohlsein | Unwohlsein | Unwohlsein |
| Tabelle 8 Nebenwirkungen, die bei mit Lenvatinib behandelten Patienten mit RCC berichtet wurden§ | |||
Systemorganklasse (MedDRA- Terminologie) | Lenvatinib Monotherapie | Kombination mit Everolimus | Kombination mit Pembrolizumab |
| Gelegentlich | Verzögerte Heilung | Verzögerte Heilung Fisteln, die nicht den Gastrointestinaltrakt betreffenl | Verzögerte Heilung Fisteln, die nicht den Gastrointestinaltrakt betreffenl |
| Nicht bekannt | Fisteln, die nicht den Gastrointestinaltrakt betreffenl | ||
§: Die in Tabelle 8 aufgeführten Häufigkeiten von Nebenwirkungen sind möglicherweise nicht vollständig auf Lenvatinib allein zurückzuführen, sondern es können auch die Grunderkrankung oder andere Arzneimittel, die in einer Kombinationstherapie angewendet wurden, dazu beigetragen haben.
*: Siehe Abschnitt 4.8, Beschreibung ausgewählter Nebenwirkungen für weitere
Beschreibungen.
†: Beinhaltet Fälle mit tödlichem Ausgang.
‡: Häufigkeit basierend auf Labordaten.
Die folgenden Begriffe wurden zusammengefasst:
a: Myokardinfarkt umfasst Myokardinfarkt und akuten Myokardinfarkt.
b: Umfasst alle Blutungen betreffenden Begriffe:
Blutungen betreffende Begriffe, die bei mindestens 5 Patienten mit RCC in den mit Lenvatinib und Pembrolizumab behandelten Gruppen auftraten, waren: Epistaxis, Hämaturie, Kontusion, Zahnfleischbluten, Rektalblutung, Hämoptyse, Ekchymose und Hämatochezie. c: Hypertonie umfasst: Hypertonie, hypertensive Krise, erhöhter diastolischer Blutdruck, orthostatische Hypertonie und erhöhten Blutdruck.
d: Gastrointestinale und abdominale Schmerzen umfassen: abdominale Beschwerden,
Abdominalschmerz, Schmerzen im Unterbauch, Schmerzen im Oberbauch, abdominaler Druckschmerz, epigastrische Beschwerden und gastrointestinale Schmerzen. e: Orale Entzündung umfasst: Stomatitis aphthosa, aphthöses Ulkus, Zahnfleischerosion,
Zahnfleischulkus, Mundschleimhautbläschen, Stomatitis, Glossitis, Mundulzeration und Schleimhautentzündung.
f: Schmerzen im Mundbereich umfasst: Mundschmerzen, Glossodynie, Zahnfleischschmerzen, oropharyngeale Beschwerden, oropharyngeale Schmerzen und Zungenbeschwerden. g: Pankreatitis umfasst: Pankreatitis und akute Pankreatitis.
h: Leberversagen umfasst: Leberversagen, akutes Leberversagen und chronisches
Leberversagen.
i: Hepatische Enzephalopathie umfasst: hepatische Enzephalopathie, hepatisches Koma, metabolische Enzephalopathie und Enzephalopathie.
j: Hepatozelluläre Schädigung und Hepatitis umfassen: arzneimittelinduzierte
Leberschädigung, hepatische Steatose und cholestatische Leberschädigung. k: Nierenversagen umfasst: akute prärenale Insuffizienz, Nierenversagen, akutes
Nierenversagen, akute Nierenschädigung und Nierentubulusnekrose. l: Nichtgastrointestinale Fisteln umfasst Fälle von Fisteln, die außerhalb des Magens und des
Darms auftreten, wie z. B. Trachealfisteln, Ösophagotrachealfisteln, Ösophagusfisteln, Hautfisteln und Fisteln im weiblichen Genitaltrakt.
Beschreibung ausgewählter Nebenwirkungen
Hypertonie (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) wurde von 72,8 % der mit Lenvatinib behandelten Patienten und von 16,0 % der Patienten in der mit Placebo behandelten Gruppe über Hypertonie (einschließlich Hypertonie, hypertensive Krise, erhöhter diastolischer Blutdruck und erhöhter Blutdruck) berichtet. Die mediane Zeit bis zum Eintritt der Hypertonie betrug bei den mit Lenvatinib behandelten Patienten 16 Tage. Nebenwirkungen von Grad 3 oder höher (darunter 1 Nebenwirkung von Grad 4) traten bei 44,4 % der mit Lenvatinib behandelten Patienten auf, verglichen mit 3,8 % der mit Placebo behandelten Patienten. In den meisten Fällen trat nach einer Unterbrechung der Behandlung oder nach einer Dosissenkung eine Genesung bzw. ein Rückgang ein, und zwar bei 13,0 % bzw. 13,4 % der Patienten. Bei 1,1 % der Patienten führte die Hypertonie zum dauerhaften Absetzen der Behandlung.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) wurde bei 44,5 % der mit Lenvatinib behandelten Patienten über Hypertonie (einschließlich Hypertonie, erhöhten Blutdruck, erhöhten diastolischen Blutdruck und orthostatische Hypertonie) berichtet; bei 23,5 % kam es zu einer Hypotonie Grad 3. Der Medianwert für den Zeitraum bis zum Auftreten lag bei 26 Tagen. In der Mehrzahl der Fälle erholten sich die Patienten nach einem Aussetzen oder einer Reduktion der Dosis, was bei 3,6 % bzw. 3,4 % der Fall war. Ein Patient (0,2 %) brach die Behandlung mit Lenvatinib aufgrund einer Hypertonie ab.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurde bei 65 % der Patientinnen in der mit Lenvatinib plus Pembrolizumab behandelten Gruppe eine Hypertonie gemeldet. Bei 38,4 % der Patientinnen in der mit Lenvatinib plus Pembrolizumab behandelten Gruppe traten Nebenwirkungen von Grad 3 oder höher auf. Die mediane Zeit bis zum Auftreten betrug in der mit Lenvatinib plus Pembrolizumab behandelten Gruppe 15 Tage. Eine Unterbrechung der Behandlung, eine Reduktion der Dosis oder ein Absetzen von Lenvatinib erfolgte bei 11,6 %, 17,7 % bzw. 2,0 % der Patientinnen.
RCC
In der CLEAR-Studie (siehe Abschnitt 5.1) wurde Hypertonie bei 56,3 % der Patienten in der mit Lenvatinib und Pembrolizumab behandelten Gruppe und bei 42,6 % der Patienten in der mit Sunitinib behandelten Gruppe berichtet. Die expositionsbereinigte Häufigkeit von Hypertonie betrug 0,65 Episoden pro Patientenjahr in der mit Lenvatinib und Pembrolizumab behandelten Gruppe und 0,73 Episoden pro Patientenjahr in der mit Sunitinib behandelten Gruppe. Die mediane Zeit bis zum Eintritt der Hypertonie bei mit Lenvatinib und Pembrolizumab behandelten Patienten betrug 0,7 Monate. Reaktionen von Grad 3 oder höher traten bei 28,7 % der Patienten in der mit Lenvatinib und Pembrolizumab behandelten Gruppe auf, verglichen mit 19,4 % der Patienten in der mit Sunitinib behandelten Gruppe. Bei 16,8 % der Patienten mit Hypertonie wurden Dosisanpassungen von Lenvatinib (9,1 % Dosisunterbrechung und 11,9 % Dosisreduktion) vorgenommen. Bei 0,9 % der Patienten führte Hypertonie zu einem dauerhaften Absetzen der Behandlung mit Lenvatinib.
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 42,5 % der Patienten über Hypertonie berichtet (die Inzidenz von Hypertonien von Grad 3 oder Grad 4 war 19,7 %). Bei 9,8 % der Patienten mit Hypertonie, bei denen Daten zu individuellen
Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (5,3 % Dosisreduktion und 6,2 % Dosisunterbrechung) vorgenommen. Bei 0,9 % dieser Patienten führte Hypertonie zu einem dauerhaften Absetzen der Behandlung mit Lenvatinib. Die mediane Zeit bis zum Auftreten der Hypertonie bei mit Lenvatinib und Everolimus behandelten Patienten betrug 0,5 Monate.
Proteinurie (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) wurde von 33,7 % der mit Lenvatinib behandelten Patienten und von 3,1 % der Patienten in der mit Placebo behandelten Gruppe eine Proteinurie gemeldet. Die mediane Zeit bis zum Auftreten der Proteinurie betrug 6,7 Wochen. Nebenwirkungen von Grad 3 traten bei 10,7 % der mit Lenvatinib behandelten Patienten und bei keinem der mit Placebo behandelten Patienten auf. In der Mehrheit der Fälle war das Behandlungsergebnis nach einer Unterbrechung der Behandlung oder nach einer Dosissenkung eine Genesung bzw. ein Rückgang, und zwar bei 16,9 % bzw. 10,7 % der Patienten. Proteinurie führte bei 0,8 % der Patienten zum dauerhaften Absetzen der Behandlung.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) wurde bei 26,3 % der mit Lenvatinib behandelten Patienten über Proteinurie berichtet; bei 5,9 % kam es zu Reaktionen von Grad 3. Der Medianwert für den Zeitraum bis zum Auftreten lag bei 6,1 Wochen. In der Mehrzahl der Fälle erholten sich die Patienten nach einem Aussetzen oder einer Reduktion der Dosis, was bei 6,9 % bzw. 2,5 % der Fall war. Bei 0,6 % der Patienten führte eine Proteinurie zum dauerhaften Behandlungsabbruch.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurde bei 29,6 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen eine Proteinurie gemeldet. Nebenwirkungen von Grad ≥ 3 traten bei 5,4 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 34,5 Tage. Eine Unterbrechung der Behandlung, eine Reduktion der Dosis oder ein Absetzen von Lenvatinib erfolgte bei 6,2 %, 7,9 % bzw. 1,2 % der Patientinnen.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 34,8 % der Patienten (9,0 % waren ≥ Grad 3) über Proteinurie berichtet. Bei 15,1 % der Patienten mit Proteinurie, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (9,6 % Dosisreduktion und 9,8 % Dosisunterbrechung) vorgenommen. Proteinurie führte bei 2,1 % dieser Patienten zum dauerhaften Absetzen der Behandlung. Die mediane Zeit bis zum Auftreten der Proteinurie bei mit Lenvatinib und Everolimus behandelten Patienten betrug 1,4 Monate.
Nierenversagen und Nierenfunktionsstörung (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) entwickelten 5,0 % der Patienten Niereninsuffizienz und 1,9 % eine Nierenfunktionsstörung (3,1 % der Patienten hatten eine Niereninsuffizienz oder Nierenfunktionsstörung von Grad ≥ 3). In der Placebo-Gruppe entwickelten 0,8 % der Patienten eine Niereninsuffizienz oder Nierenfunktionsstörung (0,8 % waren Grad ≥ 3).
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) kam es bei 7,1 % der mit Lenvatinib behandelten Patienten zu einem Ereignis von
Nierenversagen/Niereninsuffizienz. Reaktionen von Grad 3 oder mehr traten bei 1,9 % der mit Lenvatinib behandelten Patienten auf.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) kam es bei 18,2 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen zu einem Nierenversagen/einer Nierenfunktionsstörung. Nebenwirkungen von Grad ≥ 3 traten bei 4,2 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 86,0 Tage. Eine Unterbrechung der Behandlung, eine Reduktion der Dosis oder ein Absetzen von Lenvatinib erfolgte bei 3,0 %, 1,7 % bzw. 1,2 % der Patientinnen.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population kam es bei 1,3 % der Patienten zu Nierenversagen (0,6 % waren ≥ Grad 3) und 5,3 % entwickelten eine akute Nierenschädigung (2,7 % waren ≥ Grad 3). Die Nieren betreffende Nebenwirkungen wurden bei 17,2 % der Patienten berichtet (4,3 % waren ≥ Grad 3). Bei 5,5 % der Patienten mit den Nieren betreffenden Nebenwirkungen, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (2,3 % Dosisreduktion und 4,0 % Dosisunterbrechung) vorgenommen. Die Nieren betreffende Nebenwirkungen führten bei 1,9 % dieser Patienten zum dauerhaften Absetzen der Behandlung. Die mediane Zeit bis zum Auftreten der die Nieren betreffenden Nebenwirkungen bei mit Lenvatinib und Everolimus behandelten Patienten betrug 3,5 Monate.
Herzinsuffizienz (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) meldeten 6,5 % der Patienten in der Lenvatinib-Gruppe eine reduzierte Ejektionsfraktion/Herzinsuffizienz (1,5 % waren Grad ≥ 3) und 2,3 % in der Placebo-Gruppe (keine Fälle von Grad ≥ 3).
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) wurde bei 0,6 % der mit Lenvatinib behandelten Patienten über Funktionsstörungen des Herzens (einschließlich Stauungsinsuffizienz, kardiogener Schock und kardiopulmonales Versagen) berichtet (0,4 % waren Grad ≥ 3).
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurden bei 1,0 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen Funktionsstörungen des Herzens gemeldet. Nebenwirkungen von Grad ≥ 3 traten bei 0,5 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 112,0 Tage. Eine Dosisreduktion und ein Absetzen von Lenvatinib erfolgte jeweils bei 0,2 % der Patientinnen.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 3,5 % der Patienten über Herzinsuffizienz (1,8 % waren ≥ Grad 3) berichtet. Bei 0,9 % der Patienten mit Herzinsuffizienz, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (0,4 % Dosisreduktion und 0,8 % Dosisunterbrechung) vorgenommen. Herzinsuffizienz führte bei 0,6 % dieser Patienten zum dauerhaften Absetzen der Behandlung. Die mediane Zeit bis zum Auftreten der Herzinsuffizienz bei mit Lenvatinib und Everolimus behandelten Patienten betrug 3,6 Monate.
Posteriores reversibles Enzephalopathie-Syndrom (PRES)/ reversibles posteriores Leukenzephalopathie-Syndrom (RPLS) (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) trat 1 Fall von PRES (Grad 2) in der mit Lenvatinib behandelten Gruppe auf; aus der Placebo-Gruppe liegen keine entsprechenden Meldungen vor. HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) kam es in der Gruppe der mit Lenvatinib behandelten Patienten zu 1 PRES-Ereignis (Grad 2).
Unter den 1 823 mit Lenvatinib-Monotherapie behandelten Patienten in klinischen Studien gab es 5 Fälle (0,3 %) von PRES (0,2 % waren Grad 3 oder 4). Alle diese Fälle bildeten sich nach Behandlung und/oder Unterbrechung der Lenvatinib-Behandlung oder nach dem endgültigen Absetzen dieser Behandlung wieder zurück.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) trat ein Fall von PRES (Grad 1) in der mit Lenvatinib plus Pembrolizumab behandelten Gruppe auf, der zu einer Unterbrechung der Behandlung mit Lenvatinib führte.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde 1 Fall von PRES berichtet (Grad 2), welches nach einer Behandlungsdauer von 1,3 Monaten auftrat und weder Dosisanpassungen noch ein Absetzen der Behandlung erforderte.
Hepatotoxizität (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) waren die am häufigsten gemeldeten Nebenwirkungen, welche die Leber betrafen, Hypoalbuminämie (9,6 % Lenvatinib vs. 1,5 % Placebo) sowie Anstiege der Leberenzyme, darunter Anstiege der Alaninaminotransferase (7,7 % Lenvatinib vs. 0 Placebo), Aspartataminotransferase (6,9 % Lenvatinib vs. 1,5 % Placebo) und Bilirubin (1,9 % Lenvatinib vs. 0 Placebo). Die mediane Zeit bis zum Auftreten der die Leber betreffenden Nebenwirkungen betrug bei den mit Lenvatinib behandelten Patienten 12,1 Wochen. Die die Leber betreffenden Nebenwirkungen von Grad 3 oder höher (darunter 1 Fall von Leberversagen mit Grad 5) traten bei 5,4 % der mit Lenvatinib behandelten Patienten auf, im Vergleich zu 0,8 % der mit Placebo behandelten Patienten. Die im Zusammenhang mit der Leber stehenden Nebenwirkungen führten zu Behandlungsunterbrechungen und Dosissenkungen bei 4,6 % bzw. 2,7 % der Patienten und zum dauerhaften Absetzen der Behandlung bei 0,4 %.
Unter den 1 166 mit Lenvatinib behandelten Patienten wurden 3 Fälle (0,3 %) von Leberversagen festgestellt, alle mit letalem Ausgang. Ein Fall trat bei einem Patienten ohne Lebermetastasen auf. Es kam außerdem bei einem Patienten ohne Lebermetastasen zu einem Fall von akuter Hepatitis.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) wurden die folgenden Hepatotoxizitäten am häufigsten beobachtet: Bilirubin im Blut erhöht (14,9 %), Aspartataminotransferase erhöht (13,7 %), Alaninaminotransferase erhöht (11,1 %), Hypoalbuminämie (9,2 %), hepatische Enzephalopathie (8,0 %), Gamma-Glutamyltransferase erhöht (7,8 %) und alkalische Phosphatase im Blut erhöht (6,7 %). Der Medianwert für den Zeitraum bis zum Auftreten von hepatotoxischen Nebenwirkungen lag bei 6,4 Wochen. Hepatotoxische Reaktionen ≥Grad 3 traten bei 26,1 % der mit Lenvatinib behandelten Patienten auf. Ein Leberversagen (einschließlich Fälle mit tödlichem Verlauf bei 12 Patienten) wurde bei 3,6 % der Patienten beobachtet (alle ≥Grad 3). Eine hepatische Enzephalopathie (einschließlich Fälle mit tödlichem Verlauf bei 4 Patienten) wurde bei 8,4 % der Patienten beobachtet (5,5 % ≥Grad 3). Im Lenvatinib bzw. Sorafenib-Arm kam es zu 17 (3,6 %) bzw. 4 (0,8 %) Todesfällen durch Hepatotoxizität. Bei 12,2 % bzw. 7,4 % der mit Lenvatinib behandelten Patienten führten hepatotoxische Nebenwirkungen zu einem Aussetzen oder einer Reduktion der Dosis, bei 5,5 % zu einem dauerhaften Behandlungsabbruch.
Über alle klinischen Prüfungen hinweg, in denen 1 327 Patienten eine Lenvatinib-Monotherapie in Indikationen außer HCC erhielten, wurde Leberversagen (einschließlich tödlicher Verläufe) bei 4 Patienten (0,3 %) beobachtet, Leberverletzung bei 2 Patienten (0,2 %), akute Hepatitis bei 2 Patienten (0,2 %) und hepatozelluläre Schädigung bei 1 Patient (0,1 %).
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurde bei 33,7 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen eine Hepatotoxizität gemeldet. Nebenwirkungen von Grad ≥ 3 traten bei 12,1 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 56,0 Tage. Eine Unterbrechung der Behandlung mit, eine Reduktion der Dosis oder ein Absetzen von Lenvatinib erfolgte bei 5,2 %, 3,0 % bzw. 1,2 % der Patientinnen.
RCC
In der CLEAR-Studie (siehe Abschnitt 5.1) waren in der mit Lenvatinib und Pembrolizumab behandelten Gruppe die am häufigsten gemeldeten die Leber betreffenden Nebenwirkungen Anstiege der Leberenzymwerte, darunter Anstiege der Alaninaminotransferase (11,9 %), der Aspartataminotransferase (11,1 %) und des Bilirubins im Blut (4,0 %). Ähnliche Ereignisse traten in der mit Sunitinib behandelten Gruppe mit Häufigkeiten von 10,3 %, 10,9 % bzw. 4,4 % auf. Die mediane Zeit bis zum Auftreten der die Leber betreffenden Nebenwirkungen betrug bei der mit Lenvatinib und Pembrolizumab behandelten Gruppe 3,0 Monate (alle Grade) und bei der mit Sunitinib behandelten Gruppe 0,7 Monate. Die expositionsbereinigte Häufigkeit von Hepatotoxizitäts-Ereignissen betrug in der mit Lenvatinib und Pembrolizumab behandelten Gruppe 0,39 Episoden pro Patientenjahr und in der mit Sunitinib behandelten Gruppe 0,46 Episoden pro Patientenjahr.
Die die Leber betreffenden Nebenwirkungen von Grad 3 traten bei 9,9 % der mit Lenvatinib und Pembrolizumab behandelten Patienten und bei 5,3 % der mit Sunitinib behandelten Patienten auf. Die die Leber betreffenden Nebenwirkungen führten zu Behandlungsunterbrechungen und Dosisreduktionen von Lenvatinib bei 8,5 % bzw. 4,3 % der Patienten und zum dauerhaften Absetzen der Behandlung mit Lenvatinib bei 1,1 % der Patienten.
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population waren die am häufigsten gemeldeten die Leber betreffenden Nebenwirkungen Anstiege der Leberenzymwerte, einschließlich Anstiege der Alaninaminotransferase (11,9 %), der Aspartataminotransferase (11,4 %) und der Gamma-Glutamyltransferase (2,7 %). Die Leber betreffende Nebenwirkungen von Grad 3 traten bei 6,1 % der mit Lenvatinib und Everolimus behandelten Patienten auf. Bei 6,0 % der Patienten mit Hepatotoxizität, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (2,8 % Dosisreduktion und 4,2 % Dosisunterbrechung) vorgenommen. Die Leber betreffende Nebenwirkungen führten bei 0,9 % dieser Patienten zum dauerhaften Absetzen der Behandlung. Die mediane Zeit bis zum Auftreten der die Leber betreffenden Nebenwirkungen bei den mit Lenvatinib und Everolimus behandelten Patienten betrug 1,8 Monate.
Arterielle Thromboembolien (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) wurden von 5,4 % der mit Lenvatinib behandelten Patienten und von 2,3 % der Patienten in der Placebo-Gruppe arterielle Thromboembolien gemeldet.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) kam es bei 2,3 % der mit Lenvatinib behandelten Patienten zu thromboembolischen Ereignissen.
Unter den 1 823 mit Lenvatinib-Monotherapie behandelten Patienten in klinischen Prüfungen befanden sich 10 Fälle (0,5 %) mit arteriellen Thromboembolien (5 Fälle von Myokardinfarkt und 5 Fälle von zerebrovaskulärem Insult) mit tödlichem Ausgang.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurden bei 3,7 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen arterielle Thromboembolien gemeldet. Nebenwirkungen von Grad ≥3 traten bei 2,2 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 59,0 Tage. Eine Unterbrechung der Behandlung mit bzw. ein Absetzen von Lenvatinib erfolgte bei 0,2 % bzw. 2,0 % der Patientinnen.
RCC
In der CLEAR-Studie (siehe Abschnitt 5.1) wurde bei 5,4 % der Patienten in der mit Lenvatinib und Pembrolizumab behandelten Gruppe über arterielle thromboembolische Ereignisse (von denen 3,7 % Grad 3 oder höher waren) berichtet, verglichen mit 2,1 % der Patienten in der mit Sunitinib behandelten Gruppe (wobei 0,6 % Grad 3 oder höher waren). Keines der Ereignisse verlief tödlich. Die expositionsbereinigte Häufigkeit von Episoden arterieller thromboembolischer Ereignisse betrug in der mit Lenvatinib und Pembrolizumab behandelten Gruppe 0,04 Episoden pro Patientenjahr und in der mit Sunitinib behandelten Gruppe 0,02 Episoden pro Patientenjahr. Das am häufigsten berichtete arterielle thromboembolische Ereignis in der mit Lenvatinib und Pembrolizumab behandelten Gruppe war Myokardinfarkt (3,4 %). In der mit Sunitinib behandelten Gruppe trat ein Myokardinfarkt-Ereignis (0,3 %) auf. Die mediane Zeit bis zum Auftreten arterieller thromboembolischer Ereignisse betrug in der mit Lenvatinib und Pembrolizumab behandelten Gruppe 10,4 Monate.
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 2,7 % der Patienten über arterielle thromboembolische Ereignisse (2,2 % waren ≥Grad 3) berichtet. Bei 0,6 % der Patienten mit arteriellen thromboembolischen Ereignissen, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (0,6 % Dosisunterbrechung) vorgenommen. Arterielle thromboembolische Ereignisse führten bei 1,5 % dieser Patienten zum dauerhaften Absetzen der Behandlung. Das am häufigsten berichtete arterielle thrombolische Ereignis in der mit Lenvatinib und Everolimus behandelten Gruppe war Myokardinfarkt (1,3 %). Die mediane Zeit bis zum Auftreten der arteriellen thromboembolischen Ereignisse bei mit Lenvatinib und Everolimus behandelten Patienten betrug 6,8 Monate.
Blutungen (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) wurde bei 34,9 % (1,9 % waren Grad ≥ 3) der mit Lenvatinib behandelten Patienten und bei 18,3 % der mit Placebo (3,1 % waren Grad ≥ 3) behandelten Patienten über Blutungen berichtet. Nebenwirkungen, die mit einer Inzidenz von ≥ 0,75 % über Placebo auftraten, waren Epistaxis (11,9 %), Hämaturie (6,5 %), Kontusion (4,6 %), Zahnfleischbluten (2,3 %), Hämatochezie (2,3 %), Rektalblutung (1,5 %), Hämatom (1,1 %), Hämorrhoidenblutung (1,1 %), Larynxblutung (1,1 %), Petechien (1,1 %) und intrakraniale Tumorblutungen (0,8 %). In dieser klinischen Studie gab es 1 Fall mit einer tödlich verlaufenen intrakranialen Blutung unter 16 mit Lenvatinib behandelten Patienten, die zu Studienbeginn ZNS-Metastasen aufwiesen.
Die mediane Zeit bis zum ersten Eintritt betrug bei Patienten, die mit Lenvatinib behandelt wurden, 10,1 Wochen. Bei der Inzidenz von schwerwiegenden Nebenwirkungen (3,4 % vs. 3,8 %), Nebenwirkungen, die zu einem vorzeitigen Abbruch der Behandlung führten (1,1 % vs. 1,5 %), oder Nebenwirkungen, die zu einer Unterbrechung der Behandlung (3,4 % vs. 3,8 %) oder einer Dosisreduktion (0,4 % vs. 0) führten, wurden keine Unterschiede zwischen den mit Lenvatinib und den mit Placebo behandelten Patienten festgestellt.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) kam es bei 24,6 % der Patienten zu Blutungen, 5,0 % waren Grad ≥3. Reaktionen von Grad 3 bzw. Grad 4 traten bei 3,4 % bzw. 0,2 % auf, und 7 Patienten (1,5 %) hatten eine Reaktion von Grad 5, einschließlich Gehirnblutung, Blutung im oberen gastrointestinalen Bereich, intestinale Blutung und Tumorblutung. Die mediane Zeit bis zum ersten Eintritt betrug 11,9 Wochen. Bei 3,2 % bzw. 0,8 % der Patienten führte ein Blutungsereignis zu einem Aussetzen oder zu einer Reduktion der Dosis sowie bei 1,7 % der Patienten zu einem Behandlungsabbruch.
Über alle klinischen Prüfungen hinweg, in denen 1 327 Patienten eine Lenvatinib-Monotherapie in Indikationen außer HCC erhielten, wurden von 2 % der Patienten Blutungen von Grad 3 oder höher berichtet, 3 Patienten (0,2 %) hatten eine Blutung von Grad 4 und 8 Patienten (0,6 %) eine Nebenwirkung von Grad 5, darunter arterielle Blutung, hämorrhagischer Schlaganfall, intrakranielle Blutungen, intrakranielle Tumorblutung, Hämatemesis, Melaena, Hämoptyse und Tumorblutung.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurden bei 24,4 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen Blutungen gemeldet. Nebenwirkungen von Grad ≥3 traten bei 3,0 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 65,0 Tage. Eine Unterbrechung der Behandlung mit, eine Reduktion der Dosis oder ein Absetzen von Lenvatinib erfolgte bei 1,7 %, 1,2 % bzw. 1,7 % der Patientinnen.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 28,6 % der Patienten über Blutungen (3,2 % waren ≥Grad 3) berichtet. Bei 4,9 % der Patienten mit Blutungen, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (4,2 % Dosisunterbrechung und 0,8 % Dosisreduktion) vorgenommen. Blutungen führten bei 0,6 % dieser Patienten zum dauerhaften Absetzen der Behandlung. Die am häufigsten berichteten Blutungsereignisse in der mit Lenvatinib und Everolimus behandelten Gruppe waren Epistaxis (19,4 %) und Hämaturie (4,2 %). Die mediane Zeit bis zum Auftreten der Blutungen bei mit Lenvatinib und Everolimus behandelten Patienten betrug 1,9 Monate.
Hypokalzämie (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) wurde bei 12,6 % der mit Lenvatinib behandelten Patienten und bei keinem der Patienten im Placebo-Arm über eine Hypokalzämie berichtet. Die mediane Zeit bis zum ersten Auftreten betrug bei Patienten, die mit Lenvatinib behandelt wurden, 11,1 Wochen. Nebenwirkungen von Schweregrad 3 oder 4 traten bei 5,0 % der mit Lenvatinib behandelten Patienten und bei keinem der mit Placebo behandelten Patienten auf. Die meisten Nebenwirkungen bildeten sich unter einer supportiven Behandlung ohne Dosisunterbrechung oder Dosisreduktion zurück (bei 1,5 % bzw. 1,1 % der Patienten). Bei 1 Patienten mit einer Hypokalzämie Grad 4 wurde die Behandlung dauerhaft abgesetzt.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) kam es bei 1,1 % der Patienten zu Hypokalzämie und bei 0,4 % zu Reaktionen von Grad 3. Ein Aussetzen von Lenvatinib aufgrund einer Hypokalzämie wurde bei einem Patienten (0,2 %) berichtet; es kam zu keinen Dosisreduktionen oder Behandlungsabbrüchen.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurde bei 3,9 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen eine Hypokalzämie gemeldet. Nebenwirkungen von Grad ≥3 traten bei 1,0 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 148,0 Tage. Es wurden keine Dosisanpassungen von Lenvatinib berichtet.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 4,8 % der Patienten über Hypokalzämie (1,1 % waren ≥Grad 3) berichtet. Bei 0,8 % der Patienten mit Hypokalzämie, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (0,6 % Dosisunterbrechung und 0,4 % Dosisreduktion) vorgenommen. Keiner dieser Patienten brach die Behandlung aufgrund von Hypokalzämie dauerhaft ab. Die mediane Zeit bis zum Auftreten der Hypokalzämie bei mit Lenvatinib und Everolimus behandelten Patienten betrug 2,9 Monate.
Gastrointestinale Perforation und Fistelbildung (siehe Abschnitt 4.4)
DTC
Aus der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) liegen Berichte über gastrointestinale Perforation oder Fisteln bei 1,9 % der mit Lenvatinib behandelten Patienten und bei 0,8 % der Patienten in der Placebo-Gruppe vor.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) kam es bei 1,9 % der mit Lenvatinib behandelten Patienten zu gastrointestinaler Perforation oder Fistelbildung.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurden bei 2,5 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen Fälle von Fistelbildung gemeldet. Nebenwirkungen von Grad ≥3 traten bei 2,5 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 117,0 Tage. Ein Absetzen von Lenvatinib erfolgte bei 1,0 % der Patientinnen. Fälle von gastrointestinaler Perforation wurden bei 3,9 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen berichtet. Nebenwirkungen von Grad ≥3 traten bei 3,0 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 42 Tage. Eine Unterbrechung der Behandlung bzw. ein Absetzen von Lenvatinib erfolgte bei 0,5 % bzw. 3,0 % der Patientinnen.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 3,7 % der Patienten über gastrointestinale Perforation (2,9 % waren ≥Grad 3) berichtet. Bei 2,1 % der Patienten mit gastrointestinalen Perforationen, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (1,5 % Dosisunterbrechung und 0,6 % Dosisreduktion) vorgenommen. Gastrointestinale Perforationen führten bei 1,1 % dieser Patienten zum dauerhaften Absetzen der Behandlung. Die mediane Zeit bis zum Auftreten der gastrointestinalen Perforation bei mit Lenvatinib und Everolimus behandelten Patienten betrug 3,6 Monate.
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 1,0 % der Patienten über Fistelbildung (0,5 % waren ≥Grad 3) berichtet. Bei 0,8 % der Patienten mit gastrointestinalen Perforationen, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (0,8 % Dosisunterbrechung) vorgenommen. Fistelbildung führte bei 0,4 % dieser Patienten zum dauerhaften Absetzen der Behandlung. Die mediane Zeit bis zum Auftreten der Fistelbildung bei mit Lenvatinib und Everolimus behandelten Patienten betrug 3,7 Monate.
Fisteln, die nicht den Gastrointestinaltrakt betreffen (siehe Abschnitt 4.4)
Die Anwendung von Lenvatinib war mit Fällen von Fistelbildung, einschließlich zum Tod führender Reaktionen, verbunden. Fälle von Fistelbildung in anderen Körperregionen außer dem Magen oder Darm wurden bei verschiedenen Indikationen beobachtet. Die Reaktionen wurden zu unterschiedlichen Zeitpunkten während der Behandlung gemeldet, angefangen von zwei Wochen nach Therapiebeginn bis zu über 1 Jahr nach Therapiebeginn. Die mediane Latenzzeit lag bei ca. 3 Monaten.
QT-Zeit-Verlängerung (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) wurde bei 8,8 % der mit Lenvatinib behandelten Patienten eine Verlängerung der QT/QTc-Zeit beobachtet und bei 1,5 % der Patienten in der Placebo-Gruppe. Die Inzidenz einer QT-Zeit-Verlängerung von mehr als 500 ms betrug 2 % bei den mit Lenvatinib behandelten Patienten, verglichen mit keinen Meldungen dieser Art in der Placebo-Gruppe.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) kam es bei 6,9 % der mit Lenvatinib behandelten Patienten zu einer Verlängerung der QT/QTc-Zeit. Die Inzidenz einer Verlängerung des QTcF-Intervalls von mehr als 500 ms lag bei 2,4 %.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurde bei 3,9 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen eine QT-Zeit-Verlängerung gemeldet. Nebenwirkungen von Grad ≥3 traten bei 0,5 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 115,5 Tage. Eine Unterbrechung der Behandlung mit oder eine Reduktion der Dosis von Lenvatinib erfolgte bei 0,2 % bzw. 0,5 % der Patientinnen.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 9,8 % der Patienten in der mit Lenvatinib und Everolimus behandelten Gruppe über QTc-Zeit-Verlängerungen von über 60 ms berichtet. Die Inzidenz von QTc-Zeit-Verlängerungen von mehr als 500 ms betrug in der mit Lenvatinib und Everolimus behandelten Gruppe 3,3 %. Die mediane Zeit bis zum Auftreten von QTc-Zeit-Verlängerungen bei mit Lenvatinib und Everolimus behandelten Patienten betrug 3,0 Monate.
Erhöhte Blutwerte von Thyreoidea-stimulierendem Hormon (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) hatten 88 % der Patienten einen TSH-Ausgangsspiegel von weniger als oder gleich 0,5 mE/l. Bei Patienten mit zu Studienbeginn normalen TSH-Spiegeln wurde nach Studienbeginn bei 57 % der mit Lenvatinib behandelten Patienten ein Anstieg des TSH-Spiegels auf über 0,5 mE/l beobachtet, im Vergleich zu 14 % der mit Placebo behandelten Patienten.
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) hatten 89,6 % der Patienten bei Studienbeginn einen TSH-Spiegel unterhalb des oberen Normalbereichs. Eine Erhöhung des TSH-Spiegels über den oberen Wert des Normalbereichs hinaus wurde nach Studienbeginn bei 69,6 % der mit Lenvatinib behandelten Patienten beobachtet.
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurde bei 68,2 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen eine Hypothyreose gemeldet. Nebenwirkungen von Grad ≥3 traten bei 1,2 % der Patientinnen auf. Die mediane Zeit bis zum Auftreten betrug 62,0 Tage. Eine Unterbrechung der Behandlung oder eine Reduktion der Dosis von Lenvatinib erfolgte bei 2,2 % bzw. 0,7 % der Patientinnen.
Erhöhte TSH-Spiegel im Blut wurden bei 12,8 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen berichtet, wobei keine der Patientinnen Nebenwirkungen von Grad ≥3 berichtete. Eine Unterbrechung der Behandlung erfolgte bei 0,2 % der Patientinnen.
RCC
In der Studie CLEAR (siehe Abschnitt 5.1) trat bei 47,2 % der Patienten in der mit Lenvatinib und Pembrolizumab behandelten Gruppe und bei 26,5 % der Patienten in der mit Sunitinib behandelten Gruppe Hypothyreose auf. Die expositionsbereinigte Häufigkeit von Hypothyreose betrug in der mit Lenvatinib und Pembrolizumab behandelten Gruppe 0,39 Episoden pro Patientenjahr und in der mit Sunitinib behandelten Gruppe 0,33 Episoden pro Patientenjahr. Im Allgemeinen war der Großteil der Hypothyreose-Ereignisse in der mit Lenvatinib und Pembrolizumab behandelten Gruppe vom Grad 1 oder 2. Hypothyreose vom Grad 3 wurde bei 1,4 % der Patienten in der mit Lenvatinib und Pembrolizumab behandelten Gruppe berichtet, verglichen mit keinen Patienten in der mit Sunitinib behandelten Gruppe. Zum Studienbeginn hatten 90,0 % der Patienten in der mit Lenvatinib und Pembrolizumab behandelten Gruppe und 93,1 % der Patienten in der mit Sunitinib behandelten Gruppe Ausgangs-TSH-Spiegel ≤obere Normgrenze. Erhöhungen der TSH-Spiegel >obere Normgrenze wurden nach Studienbeginn bei 85,0 % der mit Lenvatinib und Pembrolizumab behandelten Patienten beobachtet, verglichen mit 65,6 % der mit Sunitinib behandelten Patienten. Bei mit Lenvatinib und Pembrolizumab behandelten Patienten führten Hypothyreose-Ereignisse bei 2,6 % der Patienten zu einer Dosisanpassung von Lenvatinib (Reduktion oder Unterbrechung) und bei 1 Patienten zum Absetzen von Lenvatinib.
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population trat Hypothyreose bei 24,1 % der Patienten auf. Im Allgemeinen war die Mehrzahl der Hypothyreose-Ereignisse von Schweregrad 1 oder 2. Hypothyreose vom Schweregrad 3 wurde bei 0,3 % der mit Lenvatinib und Everolimus behandelten Patienten berichtet. Die mediane Zeit bis zum Auftreten von Hypothyreose-Ereignissen bei mit Lenvatinib und Everolimus behandelten Patienten betrug 2,7 Monate. Zu Studienbeginn wiesen 83,0 % der Patienten in der mit Lenvatinib und Everolimus behandelten Gruppe TSH-Spiegel ≤der oberen Normgrenze auf. Erhöhungen der TSH-Spiegel >der oberen Normgrenze wurden nach Studienbeginn bei 71,3 % der mit Lenvatinib und Everolimus behandelten Patienten berichtet. Bei 1,3 % der Patienten mit Hypothyreose-Ereignissen, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (0,4 % Dosisreduktion und 0,9 % Dosisunterbrechung) vorgenommen. Es wurden keine Behandlungsabbrüche berichtet.
Diarrhoe (siehe Abschnitt 4.4)
DTC
In der zulassungsrelevanten Phase-3-Studie SELECT (siehe Abschnitt 5.1) wurde Diarrhoe von 67,4 % der Patienten in der mit Lenvatinib behandelten Gruppe (9,2 % waren Grad ≥3) und von 16,8 % der Patienten in der Placebo-Gruppe gemeldet (keine von Grad ≥3).
HCC
In der Phase-3-Studie REFLECT (siehe Abschnitt 5.1) kam es bei 38,7 % der mit Lenvatinib behandelten Patienten zu einer Diarrhoe (4,2 % von Grad ≥3).
EC
In der Phase-3-Studie 309 (siehe Abschnitt 5.1) wurde bei 54,2 % der mit Lenvatinib plus Pembrolizumab behandelten Patientinnen eine Diarrhoe gemeldet (7,6 % waren Grad ≥3). Eine Unterbrechung der Behandlung, eine Reduktion der Dosis oder ein Absetzen von Lenvatinib erfolgte bei 10,6 %, 11,1 % bzw. 1,2 % der Patientinnen.
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population wurde bei 69,0 % der Patienten über Diarrhoe (13,8 % waren Grad ≥3) berichtet. Bei 30,4 % der Patienten mit Diarrhoe, bei denen Daten zu individuellen Medikamentenanpassungen erhoben wurden, wurden Dosisanpassungen von Lenvatinib (17,7 % Dosisunterbrechung und 19,6 % Dosisreduktion) vorgenommen. Diarrhoe führte bei 0,6 % dieser Patienten zum dauerhaften Absetzen der Behandlung.
Kinder und Jugendliche
In den klinischen Studien 207, 216, 230 und 231 bei Kindern und Jugendlichen (siehe Abschnitt 5.1) stimmte das Gesamtsicherheitsprofil von Lenvatinib als Monotherapie oder in Kombination entweder mit Ifosfamid und Etoposid oder mit Everolimus mit demjenigen überein, das bei Erwachsenen unter Behandlung mit Lenvatinib beobachtet wurde.
Bei Patienten mit rezidivierendem/refraktärem Osteosarkom wurde häufiger ein Pneumothorax beobachtet als bei Erwachsenen mit differenziertem Schilddrüsenkarzinom (DTC), hepatozellulärem Karzinom (HCC), Nierenzellkarzinom (RCC) und Endometriumkarzinom (EC). In Studie 207 trat ein Pneumothorax bei 6 Patienten (10,9 %) auf, die mit Lenvatinib als Monotherapie behandelt wurden, und bei 7 Patienten (16,7 %), die Lenvatinib in Kombination mit Ifosfamid und Etoposid erhielten. Insgesamt brachen 2 Patienten die Studienbehandlung aufgrund eines Pneumothorax ab. In Studie 230 wurde bei insgesamt 14 Patienten ein Pneumothorax berichtet (11 Patienten [28,2 %] waren mit Lenvatinib plus Ifosfamid und Etoposid behandelt worden und 3 Patienten [7,7 %] mit Ifosfamid und Etoposid). In Studie 216 wurde bei 3 Patienten (4,7 %) mit Ewing-Sarkom, Rhabdomyosarkom (RMS) und Wilms-Tumor ein Pneumothorax berichtet; bei allen 3 Patienten lagen zu Studienbeginn Lungenmetastasen vor. In Studie 231 wurde bei 8 Patienten (6,3 %) mit Spindelzellsarkom, undifferenziertem Sarkom, RMS, bösartigem peripherem Nervenscheidentumor, Synovialsarkom, Spindelzellkarzinom und bösartigem ossifizierenden fibromyxoiden Tumor ein Pneumothorax berichtet; bei allen 8 Patienten lagen zu Studienbeginn Lungenmetastasen oder eine Primärerkrankung in der Brustwand oder Pleurahöhle vor. In den Studien 216 und 230 wurde bei keinem Patienten die Studienbehandlung aufgrund eines Pneumothorax abgebrochen; in Studie 231 wurde bei einem Patienten die Studienbehandlung aufgrund eines Pneumothorax abgebrochen. Das Auftreten eines Pneumothorax schien hauptsächlich mit Lungenmetastasen und der Grunderkrankung in Zusammenhang zu stehen.
Die am häufigsten (≥40 %) berichteten Nebenwirkungen in der Monotherapie-Dosisfindungskohorte von Studie 207 waren verminderter Appetit, Diarrhoe, Hypothyreose, Erbrechen, abdominale Schmerzen, Fieber, Hypertonie und Gewichtsverlust. In der Monotherapie-Expansionskohorte der Patienten mit rezidivierendem oder refraktärem Osteosarkom waren die am häufigsten (≥40 %) berichteten Nebenwirkungen verminderter Appetit, Kopfschmerzen, Erbrechen, Hypothyreose und Proteinurie.
In der Kombinationstherapie-Dosisfindungskohorte von Studie 207 waren die am häufigsten (≥50 %) berichteten Nebenwirkungen Erbrechen, Anämie, Übelkeit, Diarrhoe, Hypothyreose, abdominale Schmerzen, Arthralgie, Epistaxis, Neutropenie, Verstopfung, Kopfschmerzen und Schmerzen in den Extremitäten. In der Expansionskohorte mit der Kombinationstherapie waren die am häufigsten (≥50 %) berichteten Nebenwirkungen Anämie, Übelkeit, erniedrigte Leukozytenzahl, Diarrhoe, Erbrechen und erniedrigte Thrombozytenzahl.
In Phase 1 (Kombinationstherapie-Dosisfindungskohorte) der Studie 216 waren die am häufigsten berichteten Nebenwirkungen (≥40 %) Hypertonie, Hypothyreose, Hypertriglyzeridämie, abdominale Schmerzen und Diarrhoe; und in Phase 2 (Expansionskohorte mit der Kombinationstherapie) waren die am häufigsten berichteten Nebenwirkungen (≥35 %) Hypertriglyzeridämie, Proteinurie, Diarrhoe, verminderte Lymphozytenzahl, verminderte Anzahl weißer Blutkörperchen, erhöhtes Cholesterin im Blut, Fatigue und verminderte Thrombozytenzahl.
In der OLIE-Studie (Studie 230) waren die am häufigsten (≥35 %) berichteten Nebenwirkungen Hypothyreose, Anämie, Übelkeit, erniedrigte Thrombozytenzahl, Proteinurie, Erbrechen, Rückenschmerzen, febrile Neutropenie, Hypertonie, Verstopfung, Diarrhoe, erniedrigte Neutrophilenzahl und Fieber.
In Studie 231 waren die am häufigsten berichteten Nebenwirkungen (≥15 %) Hypothyreose, Hypertonie, Proteinurie, verminderter Appetit, Diarrhoe und verminderte Thrombozytenzahl.
Andere spezielle Patientengruppen
Ältere Patienten
DTC
Bei Patienten im Alter von ≥75 Jahren war die Wahrscheinlichkeit größer, dass es zu einer höhergradigen (Grad 3 oder 4) Hypertonie, Proteinurie, Appetitlosigkeit oder Dehydrierung kommt.
HCC
Bei Patienten im Alter von ≥75 Jahren war die Wahrscheinlichkeit größer, dass es zu Hypertonie, Proteinurie, Appetitverlust, Asthenie, Dehydrierung, Schwindelgefühl, Unwohlsein, peripheren Ödemen, Pruritus und hepatischer Enzephalopathie kommt. Die Inzidenz einer hepatischen Enzephalopathie lag bei Patienten im Alter von ≥75 Jahren mehr als doppelt so hoch (17,2 %) als bei Patienten < 75 Jahren (7,1 %). Tendenziell war eine hepatische Enzephalopathie mit ungünstigen Krankheitsmerkmalen bei Studienbeginn oder mit der Anwendung von Begleitmedikamenten verbunden. Auch arterielle thromboembolische Ereignisse traten in dieser Altersgruppe mit einer höheren Inzidenz auf.
EC
Bei Patientinnen im Alter von ≥75 Jahren war die Wahrscheinlichkeit größer, dass es zu Harnwegsinfektionen und Hypertonie von Grad ≥3 kommt (Anstieg von ≥10 % im Vergleich zu Patientinnen im Alter von < 65 Jahren).
RCC
In der CLEAR-Studie hatten ältere Patienten (≥75 Jahre) eine höhere (Differenz ≥10 %) Inzidenz von Proteinurie als jüngere Patienten (< 65 Jahre).
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population hatten ältere Patienten (≥75 Jahre) eine höhere (Differenz ≥10 %) Inzidenz von verminderter Thrombozytenzahl, Gewichtsverlust, Proteinurie und Hypertonie als jüngere Patienten (< 65 Jahre).
Geschlecht
DTC
Bei Frauen war die Inzidenz der Hypertonie (einschließlich Hypertonie Grad 3 und 4), Proteinurie und PPE höher, während bei Männern die Inzidenz einer erniedrigten Ejektionsfraktion sowie von gastrointestinalen Perforationen und Fisteln höher war.
HCC
Bei Frauen war die Inzidenz von Hypertonie, Fatigue, QT-Zeit-Verlängerung im EKG und Alopezie höher. Männer wiesen eine höhere Inzidenz von Dysphonie (26,5 %) auf als Frauen (12,3 %), sowie Gewichtsverlust und Verringerung der Thrombozytenzahl. Fälle eines Leberversagens wurden nur bei männlichen Patienten beobachtet.
RCC
In der CLEAR-Studie hatten Männer eine höhere (Differenz ≥10 %) Inzidenz von Diarrhoe als Frauen.
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population hatten Frauen eine höhere (Differenz ≥10 %) Inzidenz von Übelkeit, Erbrechen, Asthenie und Hypertonie als Männer.
Ethnische Abstammung
DTC
Bei asiatischen Patienten war die Inzidenz (≥ 10 % Unterschied) von peripheren Ödemen, Hypertonie, Fatigue, PPE, Proteinurie, Stomatitis, Thrombozytopenie und Myalgie höher. Bei Kaukasiern war die Inzidenz von Diarrhoe, Gewichtsverlust, Übelkeit, Erbrechen, Verstopfung, Asthenie, abdominale Schmerzen, Schmerzen in den Extremitäten und Mundtrockenheit höher. Im Vergleich zu kaukasischen Patienten hatte ein größerer Anteil der asiatischen Patienten eine Lenvatinib-Dosisreduktion. Die mediane Zeit bis zur ersten Dosisreduktion und die durchschnittlich eingenommene Tagesdosis waren bei asiatischen Patienten niedriger als bei kaukasischen Patienten.
HCC
Bei asiatischen Patienten war die Inzidenz von Proteinurie, Verringerung der Neutrophilenzahl, Verringerung der Thrombozytenzahl, Verringerung der Leukozytenzahl und PPE höher als bei Kaukasiern. Bei Patienten europäischer Abstammung war dagegen die Inzidenz von Fatigue, hepatischer Enzephalopathie, akuter Nierenverletzung, Angstzuständen, Asthenie, Übelkeit, Thrombozytopenie und Erbrechen höher.
EC
Bei asiatischen Patientinnen war die Inzidenz (≥ 10 % Unterschied) von Anämie, Unwohlsein, erniedrigter Neutrophilenzahl, Stomatitis, erniedrigter Thrombozytenzahl, Proteinurie und PPE höher. Bei Kaukasierinnen war die Inzidenz von Schleimhautentzündung, abdominalen Schmerzen, Diarrhoe, Harnwegsinfektion, Gewichtsverlust, Hypomagnesiämie, Schwindel, Asthenie und Fatigue höher.
RCC
In der CLEAR-Studie hatten Patienten mit asiatischer Abstammung eine höhere (Differenz ≥10 %) Inzidenz von palmar-plantarem Erythrodysästhesie-Syndrom, Proteinurie und Hypothyreose (einschließlich erhöhter Schilddrüsenhormone im Blut) als Patienten kaukasischer Abstammung, während Patienten kaukasischer Abstammung eine höhere Inzidenz von Fatigue, Übelkeit, Arthralgie, Erbrechen und Asthenie hatten.
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population hatten Patienten mit asiatischer Abstammung eine höhere (Differenz ≥10 %) Inzidenz von Hypothyreose, Stomatitis, verminderter Thrombozytenzahl, Proteinurie, PPE und Hypertonie als Patienten kaukasischer Abstammung, während Patienten kaukasischer Abstammung eine höhere Inzidenz von Übelkeit, Asthenie, Fatigue und Hypercholesterinämie hatten.
Hypertonie bei Studienbeginn
DTC
Bei Patienten mit einer Hypertonie bei Studienbeginn war die Inzidenz von Hypertonie, Proteinurie, Diarrhoe und Dehydrierung Grad 3 oder 4 höher. Bei ihnen traten auch mehr schwerwiegende Fälle von Dehydrierung, Hypotonie, Lungenembolie, malignem Pleuraerguss, Vorhofflimmern und gastrointestinalen Symptomen (abdominale Schmerzen, Diarrhoe, Erbrechen) auf.
RCC
In der CLEAR-Studie hatten Patienten mit Hypertonie bei Studienbeginn eine höhere Inzidenz von Proteinurie als Patienten ohne Hypertonie bei Studienbeginn.
Diabetes bei Studienbeginn
RCC
In der mit Lenvatinib und Everolimus behandelten zusammengefassten RCC-Population hatten Patienten mit Diabetes bei Studienbeginn eine höhere (Differenz ≥10 %) Inzidenz von Proteinurie als Patienten ohne Diabetes bei Studienbeginn.
Leberfunktionsstörung
DTC
Bei Patienten mit einer Leberfunktionsstörung bei Studienbeginn waren die Inzidenz von Hypertonie und PPE und die Inzidenz von Hypertonie, Asthenie, Fatigue und Hypokalzämie Grad 3 und 4 höher als bei Patienten mit normaler Leberfunktion.
HCC
Patienten mit einem Child-Pugh (CP)-Score von 6 zu Studienbeginn (etwa 20 % der Patienten in der REFLECT-Studie) hatten eine höhere Inzidenz von Appetitverlust, Fatigue, Proteinurie, hepatischer Enzephalopathie und Leberversagen als Patienten mit einem CP-Score von 5 zu Studienbeginn. Auch hepatotoxische und Blutungsereignisse traten bei Patienten mit einem CP-Score von 6 mit einer höheren Inzidenz auf als bei Patienten mit einem CP-Score von 5.
RCC
Bei RCC liegen für Patienten mit Leberfunktionsstörungen nur begrenzte Daten vor.
Nierenfunktionsstörung
DTC
Bei Patienten mit einer Nierenfunktionsstörung bei Studienbeginn war die Inzidenz von Hypertonie, Proteinurie, Fatigue, Stomatitis, peripheren Ödemen, Thrombozytopenie, Dehydrierung, verlängerter QT-Zeit, Hypothyreose, Hyponatriämie, erhöhtem Thyreoidea-stimulierendem Hormon im Blut und Pneumonie von Grad 3 oder 4 höher als bei Patienten mit normaler Nierenfunktion. Bei diesen Patienten war auch die Inzidenz von renalen Nebenwirkungen höher und die Inzidenz von Nebenwirkungen auf die Leber tendenziell höher.
HCC
Bei Patienten mit einer Nierenfunktionsstörung bei Behandlungsbeginn war die Inzidenz von Fatigue, Hypothyreose, Dehydrierung, Diarrhoe, verminderter Appetit, Proteinurie und hepatischer Enzephalopathie höher. Diese Patienten hatten auch eine höhere Inzidenz von renalen Reaktionen und arteriellen thromboembolischen Ereignissen.
RCC
Bei RCC hatten mit Lenvatinib und Everolimus behandelte Patienten mit einer Nierenfunktionsstörung bei Studienbeginn eine höhere Inzidenz von Thrombozytopenie oder verminderter Thrombozytenzahl als Patienten mit normaler Nierenfunktion.
Patienten mit einem Körpergewicht < 60 kg
DTC
Patienten mit einem niedrigen Körpergewicht (< 60 kg) hatten eine höhere Inzidenz von PPE und Proteinurie sowie von Hypokalzämie und Hyponatriämie Grad 3 oder 4 und zeigten tendenziell auch eine höhere Inzidenz von Appetitlosigkeit Grad 3 oder 4.
RCC
Bei RCC hatten mit Lenvatinib und Everolimus behandelte Patienten mit einem niedrigen Körpergewicht (< 60 kg) eine höhere (Differenz ≥10 %) Inzidenz von verminderter Thrombozytenzahl und Hypertonie.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen:
Bundesamt für Sicherheit im Gesundheitswesen
Traisengasse 5
1200 WIEN
ÖSTERREICH
Fax: + 43 (0) 50 555 36207
Website: http://www.basg.gv.at/
4.9 Überdosierung
Die höchsten in klinischen Studien untersuchten Dosen von Lenvatinib waren 32 mg und 40 mg pro Tag. In klinischen Prüfungen traten auch Medikationsfehler auf, die zu Einzeldosen von 40 bis 48 mg führten. Die unter diesen Dosen am häufigsten beobachteten Nebenwirkungen waren Hypertonie, Übelkeit, Diarrhoe, Fatigue, Stomatitis, Proteinurie, Kopfschmerz sowie eine Verschlimmerung des PPE. Es gibt auch Berichte über Überdosierungen von Lenvatinib, bei denen Einzelgaben mit dem 6- bis 10-Fachen der empfohlenen Tagesdosis eingesetzt wurden. Diese Fälle gingen mit Nebenwirkungen einher, die dem bekannten Sicherheitsprofil von Lenvatinib entsprechen (d.h. Nieren- und Herzinsuffizienz) oder es traten keine Nebenwirkungen auf.
Symptome und Behandlung
Es gibt kein spezifisches Antidot bei einer Überdosierung mit Lenvatinib. Bei dem Verdacht auf eine Überdosierung sollte die Behandlung mit Lenvatinib unterbrochen und bei Bedarf eine geeignete unterstützende Behandlung erfolgen.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: antineoplastische Mittel, Proteinkinase-Inhibitoren, ATC-Code: L01EX08
Lenvatinib ist ein Multikinase-Inhibitor, der in vitro und in vivo vorwiegend antiangiogene Eigenschaften gezeigt hat. In-vitro-Modelle haben darüber hinaus eine direkte Hemmwirkung auf das Tumorwachstum gezeigt.
Wirkmechanismus
Lenvatinib ist ein Rezeptor-Tyrosinkinase (RTK)-Inhibitor, der selektiv die Kinaseaktivitäten der Rezeptoren VEGFR1 (FLT1), VEGFR2 (KDR) und VEGFR3 (FLT4) des vaskulären Endothelwachstumsfaktors (VEGF) sowie andere, mit dem proangiogenen und onkogenen Signalweg in Zusammenhang stehende RTK, einschließlich der Rezeptoren FGFR1, 2, 3 und 4 des Fibroblasten-Wachstumsfaktors (FGF) und den Rezeptor PDGFRα des Blutplättchen-Wachstumsfaktors (PDGF), sowie die Rezeptoren KIT und RET, hemmt.
Darüber hinaus zeigte Lenvatinib eine selektive, direkt antiproliferative Aktivität in hepatozellulären Zelllinien in Abhängigkeit von der FGFR-Signalgebung; diese Aktivität wird der Hemmung der FGFR-Signalgebung durch Lenvatinib zugeschrieben.
In syngenen Maustumormodellen führte Lenvatinib zu einer Verminderung der tumorassoziierten Makrophagen sowie zu einer Erhöhung der aktivierten zytotoxischen T-Zellen und zeigte in Kombination mit einem monoklonalen Anti-PD-1-Antikörper eine stärkere Antitumoraktivität als eine der beiden Behandlungen allein.
Obwohl nicht direkt untersucht wird angenommen, dass die hypertensive Wirkung von Lenvatinib durch die Hemmung von VEGFR2 in den Endothelzellen der Blutgefäße vermittelt wird. Ebenso wurde die Ursache der Lenvatinib-induzierten Proteinurie nicht direkt untersucht, diese wird aber vermutlich über eine Herunterregulierung von VEGFR1 und VEGFR2 in den Podozyten des Glomerulus vermittelt.
Der Wirkungsmechanismus bei Hypothyreose ist bisher nicht vollständig geklärt.
Die Kombination von Lenvatinib und Everolimus wies eine im Vergleich zu jedem der beiden Wirkstoffe allein erhöhte antiangiogene und Antitumoraktivität auf, belegt anhand einer Abnahme der humanen Endothelzellproliferation, der Kapillarröhrchenbildung und der VEGF-Signalgebung in vitro sowie des Tumorvolumens in Xenograft-Mausmodellen des humanen
Nierenzellkarzinoms.
Der Wirkungsmechanismus, der bei der Kombination von Lenvatinib und Everolimus zu einer Verschlimmerung der Hypercholesterinämie führt, wurde nicht direkt untersucht und ist nicht vollständig geklärt.
Obwohl auch der Wirkungsmechanismus für die Verschlimmerung der Diarrhoe bei der Kombination von Lenvatinib und Everolimus nicht direkt untersucht wurde, geht man davon aus, dass diese Wirkung durch eine Störung der Darmfunktion vermittelt wird, die mit den Wirkungsmechanismen der einzelnen Wirkstoffe zusammenhängt – Hemmung von VEGF/VEGFR und c-KIT durch Lenvatinib in Verbindung mit der Hemmung von mTOR/NHE3 durch Everolimus.
Klinische Wirksamkeit
Radiojod-refraktäres, differenziertes Schilddrüsenkarzinom
Bei der SELECT-Studie handelte es sich um eine multizentrische, randomisierte, doppelblinde, Placebo-kontrollierte klinische Prüfung an 392 Patienten mit Radiojod-refraktärem, differenziertem Schilddrüsenkarzinom und einer unter unabhängiger zentraler Kontrolle radiologisch gesicherten Krankheitsprogression innerhalb von 12 Monaten (+1 Monat) vor dem Studieneinschluss. Radiojod-refraktär war definiert als das Vorliegen einer oder mehrerer messbarer Läsionen mit entweder fehlender Jodaufnahme oder Progression trotz Behandlung mit radioaktivem Jod (RAI) oder mit einer kumulativen RAI-Aktivität von > 600 mCi oder 22 GBq, wobei die Anwendung der letzten Dosis mindestens 6 Monate vor dem Eintritt in die Studie erfolgt sein musste. Die Randomisierung war stratifiziert nach der geografischen Region (Europa, Nordamerika und Sonstige Regionen), vorausgegangener gezielter VEGF/VEGFR-Therapie (0 oder 1 zielgerichtete Vorbehandlung gegen VEGF/VEGFR war erlaubt) und nach Lebensalter (≤ 65 Jahre oder > 65 Jahre). Die Hauptwirksamkeitsvariable war das progressionsfreie Überleben (PFS), ermittelt anhand einer unabhängigen verblindeten radiologischen Kontrolle unter Verwendung der Response Evaluation Criteria in Solid Tumours (RECIST) 1.1. Sekundäre Wirksamkeitsvariablen waren die Gesamtansprechrate und das Gesamtüberleben. Die Patienten im Placebo-Arm hatten die Möglichkeit, sich zum Zeitpunkt der Bestätigung des Fortschreitens der Krankheit für eine Lenvatinib-Behandlung zu entscheiden.
Für die Studie geeignete Patienten mit einer messbaren Erkrankung entsprechend den RECIST 1.1Kriterien wurden im Verhältnis 2:1 auf eine Behandlung mit Lenvatinib 24 mg einmal täglich (n=261) oder Placebo (n=131) randomisiert. Die beiden Behandlungsgruppen waren hinsichtlich der demografischen Charakteristika und der Krankheitsmerkmale bei Studienbeginn gut vergleichbar. Von den 392 randomisierten Patienten hatten 76,3 % keine zielgerichteten Vorbehandlungen gegen VEGF/VEGFR erhalten, 49,0 % waren Frauen, 49,7 % waren Kaukasier; das mediane Lebensalter betrug 63 Jahre. Histologisch lag bei 66,1 % eine bestätigte Diagnose eines papillären Schilddrüsenkarzinoms vor und 33,9 % hatten ein follikuläres Schilddrüsenkarzinom, das Hürthle-Zellen (14,8 %) und klare Zellen (3,8 %) einschloss. Metastasen lagen bei 99 % der Patienten vor: bei 89,3 % in der Lunge, bei 51,5 % in den Lymphknoten, bei 38,8 % in den Knochen, bei 18,1 % in der Leber, bei 16,3 % im Zwerchfell und bei 4,1 % im Gehirn. Die Mehrheit der Patienten hatte einen ECOG-Leistungsstatus von 0; 42,1 % hatten Status 1; 3,9 % hatten einen Status über 1. Die mediane kumulative RAI-Aktivität vor dem Eintritt in die Studie betrug 350 mCi (12,95 GBq).
Bei Patienten, die mit Lenvatinib behandelt wurden, wurde ein statistisch signifikant längeres progressionsfreies Überleben (PFS) nachgewiesen als bei Patienten, die Placebo erhielten (p< 0,0001) (siehe Abbildung 1). Die positive Wirkung auf das PFS wurde in allen nach Lebensalter (unter oder über 65 Jahre), Geschlecht, ethnischer Abstammung, histologischem Subtyp und geografischer Region definierten Subgruppen sowie bei denjenigen Patienten, die bereits 0 oder 1 zielgerichtete Behandlungen gegen VEGF/VEGFR erhalten hatten, beobachtet. Nach einer unabhängigen Kontrolle mit Bestätigung der Krankheitsprogression hatten 109 auf Placebo randomisierte Patienten (83,2 %) zum Zeitpunkt der primären Wirksamkeitsanalyse zu der offenen Behandlung mit Lenvatinib gewechselt.
Die objektive Ansprechrate (komplette Remission [CR] plus partielle Remission [PR]) bei jeder unabhängigen radiologischen Kontrolle war in der mit Lenvatinib behandelten Gruppe signifikant (p< 0,0001) höher (64,8 %) als in der Placebo-Gruppe (1,5 %). Vier (1,5 %) der mit Lenvatinib behandelten Patienten erreichten eine CR und 165 Patienten (63,2 %) eine PR, während in der Placebo-Gruppe kein Patient eine CR erreichte und nur 2 Patienten (1,5 %) eine PR.
Die mediane Dauer bis zur ersten Dosisreduktion betrug 2,8 Monate. Die mediane Dauer bis zum objektiven Ansprechen betrug 2,0 (95 %-KI: 1,9; 3,5) Monate; es wurde jedoch festgestellt, dass bei den Patienten mit einer kompletten oder partiellen Remission unter Lenvatinib die Remission in 70,4 % der Fälle bis zum 30. Behandlungstag mit der Dosis von 24 mg eintrat.
Die Analyse des Gesamtüberlebens wurde durch die Tatsache verfälscht, dass mit Placebo behandelte Patienten mit bestätigter Progression der Erkrankung die Möglichkeit eines Crossovers zu einer offenen Lenvatinib-Behandlung hatten. Zum Zeitpunkt der primären Wirksamkeitsanalyse ergab sich kein statistisch signifikanter Unterschied im Gesamtüberleben zwischen den Behandlungsgruppen (HR=0,73; 95 %-KI: 0,50; 1,07, p=0,1032). Das mediane Gesamtüberleben (OS) wurde weder für die Lenvatinib-Gruppe noch für die Placebo-Gruppe mit Crossover erreicht.
| Tabelle 9 Wirksamkeitsergebnisse bei DTC-Patienten | ||
Lenvatinib N=261 | Placebo N=131 | |
| Progressionsfreies Überleben (PFS)a | ||
| Anzahl der Progressionen oder Todesfälle ( %) | 107 (41,0) | 113 (86,3) |
| Medianes PFS in Monaten (95 %-KI) | 18,3 (15,1; NE) | 3,6 (2,2; 3,7) |
| Hazard-Ratio (99 %-KI)b,c | 0,21 (0,14; 0,31) | |
| p-Wertb | < 0,0001 | |
| Patienten, die 0 zielgerichtete Vorbehandlungen gegen VEGF/VEGFR erhalten hatten ( %) | 195 (74,7) | 104 (79,4) |
| Anzahl der Progressionen oder Todesfälle | 76 | 88 |
| Medianes PFS in Monaten (95 %-KI) | 18,7 (16,4; NE) | 3,6 (2,1; 5,3) |
| Hazard-Ratio (95 %-KI)b,c | 0,20 (0,14; 0,27) | |
| Patienten, die 1 zielgerichtete Vorbehandlung gegen VEGF/VEGFR erhalten hatten ( %) | 66 (25,3) | 27 (20,6) |
| Anzahl der Progressionen oder Todesfälle | 31 | 25 |
| Medianes PFS in Monaten (95 %-KI) | 15,1 (8,8; NE) | 3,6 (1,9; 3,7) |
| Hazard-Ratio (95 %-KI)b,c | 0,22 (0,12; 0,41) | |
| Objektive Ansprechratea | ||
| Anzahl der objektiven Responder ( %) | 169 (64,8) | 2 (1,5) |
| (95 %-KI) | (59,0; 70,5) | (0,0; 3,6) |
| p-Wertb | < 0,0001 | |
| Anzahl der kompletten Remissionen | 4 | 0 |
| Anzahl der partiellen Remissionen | 165 | 2 |
| Mediane Dauer bis zum objektiven Ansprechend, Monate (95 %-KI) | 2,0 (1,9; 3,5) | 5,6 (1,8; 9,4) |
| Dauer des Ansprechensd, Monate, Median (95 %-KI)) | NE (16,8; NE) | NE (NE; NE) |
| Gesamtüberlebene | ||
| Anzahl der Todesfälle ( %) | 71 (27,2) | 47 (35,9) |
| Medianes OS in Monaten (95 %-KI) | NE (22,0; NE) | NE (20,3; NE) |
| Hazard-Ratio (95 %-KI) | 0,73 (0,50; 1,07) | |
| p-Wertb,e | 0,1032 | |
KI, Konfidenzintervall; NE, nicht schätzbar; OS, Gesamtüberleben; PFS, progressionsfreies Überleben; RPSFT, „Rank Preserving Structural Failure Time“-Modell; VEGF/VEGFR, vaskulärer Endothelwachstumsfaktor / Rezeptor des vaskulären Endothelwachstumsfaktors. a Unabhängige radiologische Prüfung.
b Stratifiziert nach Region (Europa vs. Nordamerika vs. Sonstige Regionen), Altersgruppe
(≤ 65 Jahre vs. >65 Jahre) und zielgerichtete Vorbehandlung gegen VEGF/VEGFR (0 vs. 1). c Geschätzt anhand des proportionalen Hazard-Modells (Cox-Modell). d Geschätzt anhand der Kaplan-Meier-Methode; das 95 %-KI wurde bei Patienten mit einem besten Gesamtansprechen von einer kompletten oder partiellen Remission mit Hilfe der allgemeinen Methode nach Brookmeyer und Crowly bestimmt.
e Keine Berücksichtigung des Crossover-Effekts.
Abbildung 1 Kaplan-Meier-Kurve des progressionsfreien Überlebens – DTC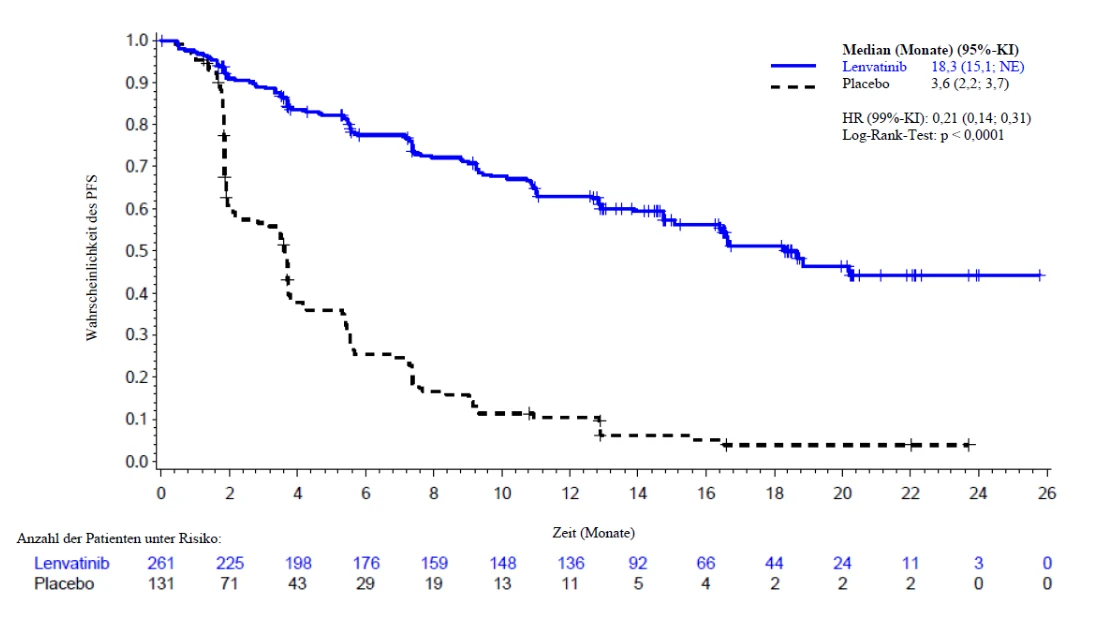
KI, Konfidenzintervall; NE, nicht schätzbar.
Hepatozelluläres Karzinom
Die klinische Wirksamkeit und Sicherheit von Lenvatinib wurden in einer internationalen, multizentrischen, offenen, randomisierten Phase-3-Studie (REFLECT) bei Patienten mit inoperablem hepatozellulärem Karzinom (HCC) untersucht.
Insgesamt 954 Patienten wurden im Verhältnis 1:1 randomisiert einer Behandlung mit Lenvatinib (12 mg [Körpergewicht zu Studienbeginn ≥60 kg] oder 8 mg [Körpergewicht zu Studienbeginn < 60 kg]) oral einmal täglich oder Sorafenib 400 mg oral zweimal täglich zugeteilt.
Die Patienten waren für eine Teilnahme geeignet, wenn sie einen Child-Pugh-Leberfunktionsstatus der Klasse A und einen ECOG-PS-Wert (Eastern Cooperative Oncology Group Performance Status) von 0 oder 1 aufwiesen. Patienten mit einer vorangegangenen systemischen Behandlung des fortgeschrittenen/inoperablen HCC oder mit einer vorangegangenen Anti-VEGF-Therapie wurden ausgeschlossen. Für Zielläsionen, die zuvor mit einer Strahlentherapie oder lokoregionalen Therapie behandelt worden waren, musste ein radiologischer Nachweis einer Krankheitsprogression vorliegen. Patienten mit einer Leberbeteiligung von ≥50 %, einer eindeutigen Invasion in den Gallengang oder in einen Hauptstamm der Pfortader (Vp4) in der Bildgebung wurden ebenfalls ausgeschlossen.
Die demographischen und Krankheitsmerkmale zu Studienbeginn waren in den Gruppen mit Lenvatinib und Sorafenib ähnlich und sind nachfolgend für alle 954 randomisierten Patienten aufgeführt:
- Medianes Alter: 62 Jahre
- Männlich: 84 %
Weiß: 29 %, Asiatisch: 69 %, Schwarz oder Afroamerikanisch: 1,4 % • Körpergewicht: < 60 kg - 31 %, 60-80 kg – 50 %, >80 kg – 19 % • ECOG-PS-Wert (Eastern Cooperative Oncology Group Performance Status)
von 0: 63 %; ECOG-PS-Wert von 1: 37 %
- Child-Pugh A: 99 %, Child-Pugh B: 1 %
- Ätiologie: Hepatitis B (50 %), Hepatitis C (23 %), Alkohol (6 %) • Keine makroskopische Invasion der Pfortader (MPVI): 79 % • Keine MPVI, keine extrahepatische Ausbreitung des Tumors (EHS) oder beides: 30 %
Zu Grunde liegende Zirrhose (laut unabhängiger Prüfung der Bildgebung):
75 %
BCLC-Stadium B (Barcelona Clinic Liver Cancer): 20 %; BCLC-Stadium C:
80 %
Vorangegangene Behandlungen: Hepatektomie (28 %), Radiotherapie
(11 %), lokoregionale Therapien einschließlich transarterielle (Chemo-) Embolisation (52 %), Hochfrequenzablation (21 %) und perkutane Ethanolinjektion (4 %)
Primärer Wirksamkeitsendpunkt war das Gesamtüberleben (OS). Lenvatinib war hinsichtlich des OS gegenüber Sorafenib nicht unterlegen: HR = 0,92 [95 %-KI: 0,79; 1,06]; OS-Medianwert 13,6 Monate vs. 12,3 Monate (siehe Tabelle 8 und Abbildung 2). Die Ergebnisse für die Surrogatendpunkte (PFS und ORR) sind nachfolgend in der Tabelle 10 aufgeführt.
| Tabelle 10 Wirksamkeitsdaten aus der REFLECT-Studie bei HCC | ||||
| Wirksamkeitsparameter | Hazard Ratioa, b (95 % KI) | p-Wertd | Medianwert (95 %-KI)e | |
| Lenvatinib (N= 478) | Sorafenib (N=476) | |||
| OS | 0,92 (0,79;1,06) | n. z | 13,6 (12,1; 14,9) | 12,3 (10,4; 13,9) |
| PFSg (mRECIST) | 0,64 (0,55; 0,75) | < 0,00001 | 7,3 (5,6; 7,5) | 3,6 (3,6; 3,7) |
| Prozentwerte (95 %-KI) | ||||
| ORRc, f, g (mRECIST) | n. z. | < 0,00001 | 41 % (36 %; 45 %) | 12 % (9 %; 15 %) |
Datum des Daten-Cut-off: 13. Nov. 2016. a Hazard Ratio (HR) für Lenvatinib vs. Sorafenib, basierend auf einem Cox-Modell unter Berücksichtigung der Behandlungsgruppe als ein Faktor. b Geschichtet nach Regionen (Region 1: Asien/Pazifik; Region 2: Westen), makroskopische Invasion der Pfortader oder extrahepatische Ausbreitung oder beides (Ja, Nein), ECOG PS (0, 1) und Körpergewicht (< 60 kg; ≥ 60 kg). c Die Ergebnisse basieren auf einem bestätigten und unbestätigten Ansprechen. d p-Wert für die Überlegenheitsbewertung Lenvatinib versus Sorafenib. e Quartile mit Hilfe des Kaplan-Meier-Verfahrens berechnet; 95 %-KI-Werte mit Hilfe eines generalisierten Verfahrens nach Brookmeyer und Crowley berechnet. f Ansprechrate (vollständiges oder partielles Ansprechen). g Retrospektive Auswertung mittels unabhängiger Prüfung radiologischer Befunde. Der Medianwert der Behandlungsdauer des objektiven Ansprechens betrug 7,3 (95 %-KI: 5,6; 7,4) Monate im Lenvatinib-Arm und 6,2 (95 %-KI: 3,7; 11,2) Monate im Sorafenib-Arm. | ||||
Abbildung 2 Kaplan-Meier-Kurve des Gesamtüberlebens – HCC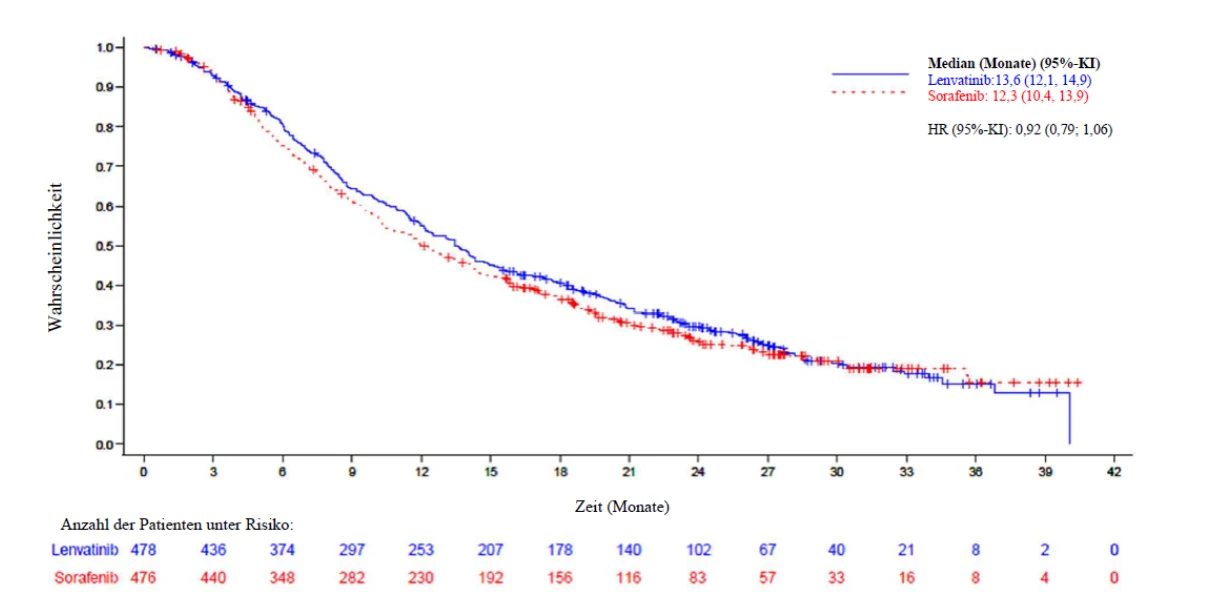
- 1. Datum des Daten-Cut-off: 13. Nov. 2016.
- 2. Nichtunterlegenheitsmarge für Hazard Ratio (HR: Lenvatinib vs. Sorafenib = 1,08). 3. Medianwert mit Hilfe des Kaplan-Meier-Verfahrens berechnet; 95 %-KI-Werte mit Hilfe eines generalisierten Verfahrens nach Brookmeyer und Crowley berechnet. 4. Der HR-Wert wurde mit Hilfe einer Cox-Regression und mit der Behandlung als unabhängiger Variable berechnet und nach IxRS-Schichtungsfaktoren geschichtet. Für die Verknüpfungen wurde die Efron-Methode verwendet.
- 5. + = zensierte Beobachtungen.
In der Subgruppenanalyse nach Stratifizierungsfaktoren (Präsenz oder Absenz von MPVI oder EHS oder von beiden, ECOG-PS-Wert von 0 oder 1, KG < 60 kg oder ≥ 60 kg und Region) fiel der HR-Wert einheitlich zu Gunsten von Lenvatinib gegenüber Sorafenib aus, mit Ausnahme der geographischen Region ‚Westen‘ [HR-Wert von 1,08 (95 %-KI: 0,82; 1,42], Patienten ohne EHS [HR-Wert von 1,01 (95 %-KI: 0,78; 1,30)] und Patienten ohne MPVI, EHS oder beides [HR-Wert von 1,05 (0,79; 1,40)]. Bei der Interpretation der Subgruppenanalysen ist Vorsicht geboten.
Der Medianwert der Behandlungsdauer lag bei 5,7 Monaten (Q1: 2,9; Q3: 11,1) im Lenvatinib-Arm und bei 3,7 Monaten (Q1: 1,8; Q3: 7,4) im Sorafenib-Arm.
In beiden Behandlungsarmen der REFLECT-Studie war das mediane OS bei Patienten, die eine sich anschließende weitere Antitumortherapie erhielten, etwa 9 Monate länger als bei Patienten ohne eine solche Therapie. Im Lenvatinib-Arm lag der OS-Medianwert bei 19,5 Monaten (95 %-KI: 15,7; 23,0) bei Patienten, die eine sich anschließende weitere Antitumortherapie erhalten hatten (43 %) bzw. bei 10,5 Monaten (95 %-KI: 8,6; 12,2) bei Patienten ohne eine solche Therapie. Im Sorafenib-Arm lag der OS-Medianwert bei 17,0 Monaten (95 %-KI: 14,2; 18,8) bei Patienten, die eine sich anschließende weitere Antitumortherapie erhalten hatten (51 %) bzw. bei 7,9 Monaten (95 %-KI: 6,6; 9,7) bei Patienten ohne eine solche Therapie. Das mediane OS war in beiden Subpopulationen (mit oder ohne sich anschließende weitere Antitumortherapie) im Lenvatinib-Arm um etwa 2,5 Monate länger als im Sorafenib-Arm.
Endometriumkarzinom
Die Wirksamkeit von Lenvatinib in Kombination mit Pembrolizumab wurde in der Studie 309 untersucht, einer randomisierten, multizentrischen, offenen, aktiv kontrollierten Studie bei Patientinnen mit fortgeschrittenem EC, die zuvor mit mindestens einer platinbasierten Chemotherapie in einem beliebigen Setting behandelt wurden, einschließlich im neoadjuvanten und adjuvanten Setting. Die Teilnehmerinnen konnten insgesamt bis zu 2 platinhaltige Therapien erhalten haben, sofern eine davon im neoadjuvanten oder adjuvanten Behandlungssetting erfolgte. Ausgenommen von der Studie waren Patientinnen mit Endometriumsarkom (einschließlich Karzinosarkom) oder Patientinnen mit aktiver Autoimmunerkrankung oder einer Erkrankung, die eine Immunsuppression erforderte. Die Randomisierung wurde stratifiziert nach Mismatch-Reparatur (MMR)-Status (dMMR oder pMMR [nicht dMMR]), unter Verwendung eines validierten IHC-Tests. Es erfolgte eine weitere Stratifizierung des pMMR-Stratums nach ECOG-Performance Status, geografischer Region und Bestrahlung des Beckens in der Anamnese. Die Patientinnen wurden randomisiert (1:1) einem der folgenden Behandlungsarme zugeteilt: • Lenvatinib 20 mg oral einmal täglich, in Kombination mit Pembrolizumab
200 mg intravenös alle 3 Wochen.
- Therapie nach Wahl des Prüfarztes, bestehend aus Doxorubicin 60 mg/m2 alle 3 Wochen oder alternativ Paclitaxel 80 mg/m2 wöchentlich, mit 3 Wochen Therapie/1 Woche Pause.
Die Behandlung mit Lenvatinib und Pembrolizumab wurde bis zur RECIST v1.1-definierten Krankheitsprogression, verifiziert durch eine verblindete, unabhängige, zentrale Beurteilung (Blinded Independent Central Review, BICR), bis zu einer inakzeptablen Toxizität oder, hinsichtlich Pembrolizumab, über einen Zeitraum von maximal 24 Monaten fortgesetzt. Die Verabreichung der Studienbehandlung war über die RECIST-definierte Krankheitsprogression hinaus zulässig, wenn der behandelnde Prüfarzt der Ansicht war, dass die Patientin einen klinischen Nutzen daraus zog und die Behandlung vertragen wurde. Insgesamt erhielten 121/411 (29 %) der Patientinnen, die mit Lenvatinib und Pembrolizumab behandelt wurden, die fortgesetzte Studienbehandlung über die RECIST-definierte Krankheitsprogression hinaus. Die mediane Dauer der Behandlung nach der Progression betrug 2,8 Monate. Eine Beurteilung des Tumorstatus erfolgte alle 8 Wochen.
Insgesamt wurden 827 Patientinnen aufgenommen und randomisiert Lenvatinib in Kombination mit Pembrolizumab (n = 411) oder, nach Wahl des Prüfarztes, Doxorubicin (n = 306) oder Paclitaxel (n = 110) zugeteilt. Die Baseline-Charakteristika dieser Patientinnen waren wie folgt: medianes Alter von 65 Jahren (Spanne 30 bis 86 Jahre); 50 % mindestens 65 Jahre alt; 61 % Weiße, 21 % Asiaten und 4 % Schwarze; ECOG-PS von 0 (59 %) oder 1 (41 %) und 84 % mit pMMR-Tumorstatus und 16 % mit dMMR-Tumorstatus. Die histologischen Subtypen waren endometrioides Karzinom (60 %), seröses Karzinom (26 %), klarzelliges Karzinom (6 %), gemischtes Karzinom (5 %) und sonstiges Karzinom (3 %). Alle 827 Patientinnen hatten eine vorherige systemische Therapie zur Behandlung ihres EC erhalten: 69 % hatten eine, 28 % hatten zwei und 3 % hatten drei oder mehr vorherige systemische Therapien erhalten. 37 % der Patientinnen hatten zuvor nur eine neoadjuvante oder adjuvante Therapie erhalten.
Die mediane Dauer der Studienbehandlung betrug 7,6 Monate (Spanne: 1 Tag bis 26,8 Monate). Die mediane Dauer der Exposition gegenüber Lenvatinib betrug 6,9 Monate (Spanne: 1 Tag bis 26,8 Monate).
Die primären Wirksamkeitsvariablen waren OS und PFS (wie durch eine BICR anhand der RECIST 1.1-Kriterien beurteilt). Zu den sekundären Wirksamkeitsvariablen gehörten u. a. ORR, wie durch eine BICR anhand der RECIST 1.1-Kriterien beurteilt. Zum Zeitpunkt der vorher festgelegten Zwischenanalyse, zeigte die Studie bei einer medianen Nachbeobachtungszeit von 11,4 Monaten (Spanne: 0,3 bis 26,9 Monate) eine signifikante Verbesserung des OS und PFS in der All-Comer-Population.
Die Wirksamkeitsergebnisse der MMR-Subgruppen stimmten mit den Gesamtstudienergebnissen überein.
Die vorher festgelegte finale Analyse des OS mit einer zusätzlichen Nachbeobachtungsdauer von etwa 16 Monaten gegenüber der Zwischenanalyse (mediane Gesamtnachbeobachtungszeit von 14,7 Monaten [Spanne: 0,3 bis 43,0 Monate]) wurde ohne Multiplizitätsanpassungen durchgeführt. Die Wirksamkeitsergebnisse in der All-Comer-Population sind in Tabelle 11 zusammengefasst. Die Kaplan-Meier-Kurven für die finale OS-Analyse und die PFS-Zwischenanalyse sind in den Abbildungen 3 bzw. 4 dargestellt.
| Tabelle 11 Wirksamkeitsergebnisse bei Patientinnen mit Endometriumkarzinom in Studie 309 | ||
| Endpunkt | Lenvatinib mit Pembrolizumab N = 411 | Doxorubicin oder Paclitaxel N = 416 |
| OS | ||
| Anzahl ( %) der Patientinnen mit Ereignis | 276 (67 %) | 329 (79 %) |
| Medianes OS in Monaten (95 %-KI) | 18,7 (15,6; 21,3) | 11,9 (10,7; 13,3) |
| Hazard-Ratioa (95 %-KI) | 0,65 (0,55; 0,77) | |
| p-Wertb | < 0,0001 | |
| PFSd | ||
| Anzahl ( %) der Patientinnen mit Ereignis | 281 (68 %) | 286 (69 %) |
| Medianes PFS in Monaten (95 %-KI) | 7,2 (5,7; 7,6) | 3,8 (3,6; 4,2) |
| Hazard-Ratioa (95 %-KI) | 0,56 (0,47; 0,66) | |
| p-Wertc | < 0,0001 | |
| ORRd | ||
| ORRe (95 %-KI) | 32 % (27; 37) | 15 % (11; 18) |
| Komplette Remission | 7 % | 3 % |
| Partielle Remission | 25 % | 12 % |
| p-Wertf | < 0,0001 | |
| Dauer des Ansprechensd | ||
| Mediane Dauer in Monateng (Spanne) | 14,4 (1,6+; 23,7+) | 5,7 (0,0+; 24,2+) |
a Basierend auf dem stratifizierten Cox-Regressionsmodell b Einseitiger nomineller p-Wert basierend auf einem stratifizierten Log-Rank-Test (finale Analyse). Zum Zeitpunkt der vorher festgelegten Zwischenanalyse des OS mit einer medianen Nachbeobachtungszeit von 11,4 Monaten (Spanne: 0,3 bis 26,9 Monate) wurde für das OS eine statistisch signifikante Überlegenheit beim Vergleich der Kombination von Lenvatinib und Pembrolizumab gegenüber Doxorubicin oder Paclitaxel (HR: 0,62 [95 %-KI: 0,51; 0,75] p-Wert < 0,0001) erreicht. c Einseitiger p-Wert basierend auf einem stratifizierten Log-Rank Test. d um Zeitpunkt der vorher festgelegten Zwischenanalyse. e Ansprechen: Bestes objektives Ansprechen, definiert als bestätigtes vollständiges Ansprechen oder partielles Ansprechen. f Basierend auf der Miettinen-Nurminen-Methode, stratifiziert nach ECOG- | ||
Performance-Status, geografischer Region und Bestrahlung des Beckens in der Anamnese.
g Basierend auf der Schätzung anhand der Kaplan-Meier-Methode.
Abbildung 3 Kaplan-Meier-Kurven des Gesamtüberlebens in Studie 309*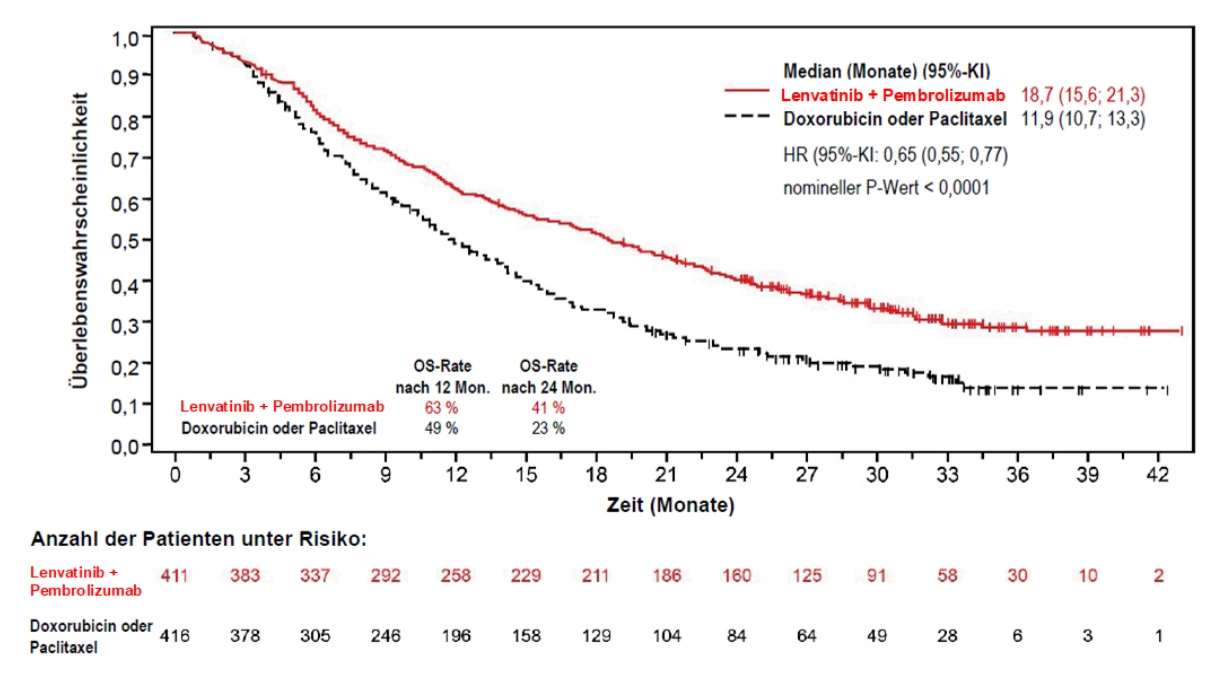
* Basierend auf der im Prüfplan festgelegten finalen Analyse
Abbildung 4 Kaplan-Meier-Kurven des progressionsfreien Überlebens in Studie 309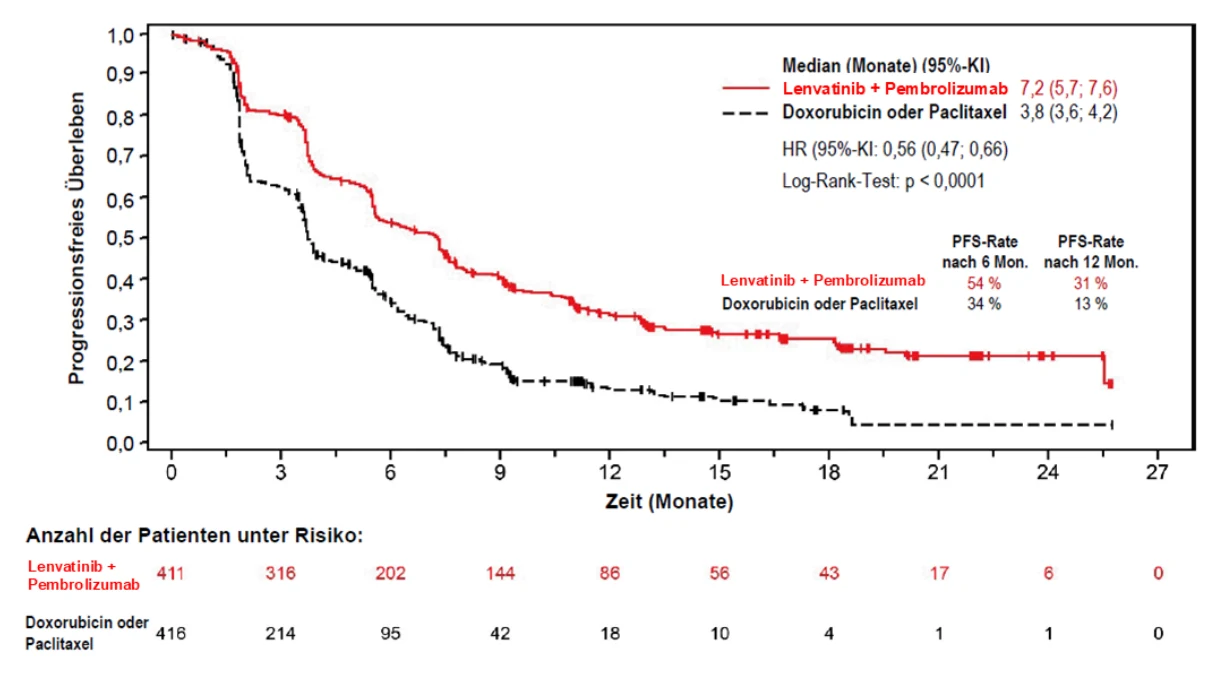
Erstlinientherapie von Patienten mit RCC (in Kombination mit Pembrolizumab) Die Wirksamkeit von Lenvatinib in Kombination mit Pembrolizumab wurde in Studie 307 (CLEAR), einer multizentrischen, offenen, randomisierten Studie untersucht, in die 1 069 Patienten mit fortgeschrittenem RCC mit klarzelliger Komponente, einschließlich anderer histologischer Merkmale wie sarkomatoider oder papillärer Merkmale, als Erstlinien-Behandlung aufgenommen wurden. Die Patienten wurden unabhängig vom PD-L1-Expressionsstatus des Tumors aufgenommen. Patienten mit einer aktiven Autoimmunerkrankung oder einer Erkrankung, die eine Immunsuppression erforderte, waren für die Studie nicht geeignet. Die Randomisierung wurde nach geographischer Region (Nordamerika und Westeuropa vs. „Rest der Welt“) und nach Memorial Sloan Kettering Cancer Center (MSKCC)-Prognosegruppen (günstig, intermediär und ungünstig) stratifiziert.
Die Patienten wurden randomisiert Lenvatinib 20 mg oral einmal täglich in Kombination mit Pembrolizumab 200 mg intravenös alle 3 Wochen (n = 355) oder Lenvatinib 18 mg oral einmal täglich in Kombination mit Everolimus 5 mg oral einmal täglich (n = 357) oder Sunitinib 50 mg oral einmal täglich über einen Zeitraum von 4 Wochen mit anschließender Behandlungspause von 2 Wochen (n = 357) zugeteilt. Alle Patienten im mit Lenvatinib und Pembrolizumab behandelten Arm begannen die Behandlung mit Lenvatinib 20 mg oral einmal täglich. Die mediane Zeit bis zur ersten Dosisreduktion von Lenvatinib betrug 1,9 Monate. Die mediane durchschnittliche Tagesdosis für Lenvatinib betrug 14 mg. Die Behandlung wurde so lange fortgesetzt, bis eine inakzeptable Toxizität oder eine Krankheitsprogression nach Einschätzung des Prüfarztes und gemäß Bestätigung durch eine unabhängige radiologische Prüfungskommission (independent radiologic review comittee, IRC) anhand der Response Evaluation Criteria in Solid Tumours Version 1.1 (RECIST 1.1)-Kriterien eintrat. Die Verabreichung von Lenvatinib zusammen mit Pembrolizumab war über eine Krankheitsprogression gemäß RECIST-Definition hinaus zulässig, wenn der Patient klinisch stabil war und nach Ansicht des Prüfarztes einen klinischen Nutzen aus der Behandlung zog. Die Behandlung mit Pembrolizumab wurde maximal 24 Monate lang fortgesetzt; die Behandlung mit Lenvatinib konnte hingegen über 24 Monate hinaus fortgesetzt werden. Eine Beurteilung des Tumorstatus erfolgte zu Studienbeginn und danach alle 8 Wochen.
Die Merkmale der Studienpopulation (355 Patienten in dem mit Lenvatinib und Pembrolizumab behandelten Arm und 357 Patienten in dem mit Sunitinib behandelten Arm) lauteten wie folgt: medianes Alter von 62 Jahren (Bereich: 29 bis 88 Jahre); 41 % im Alter von 65 Jahren oder älter, 74 % männlich; 75 % Weiße, 21 % Asiaten, 1 % Schwarze und 2 % anderer ethnischer Abstammung; 17 % bzw. 83 % hatten zu Studienbeginn einen KPS von 70 bis 80 bzw. 90 bis 100. Die Patienten waren gemäß Risikokategorien des IMDC (International Metastatic RCC Database Consortium) wie folgt verteilt: 33 % günstig, 56 % intermediär und 10 % ungünstig. Die Verteilung gemäß den MSKCC-Prognosegruppen lautete 27 % günstig, 64 % intermediär und 9 % ungünstig. Bei 99 % war eine metastasierte Erkrankung vorhanden, und bei 1 % der Patienten war eine lokal fortgeschrittene Erkrankung vorhanden. Häufige von Metastasen betroffene Stellen bei den Patienten waren Lunge (69 %), Lymphknoten (45 %) und Knochen (26 %).
Der primäre Wirksamkeitsendpunkt war das progressionsfreie Überleben (progression-free survival, PFS) basierend auf RECIST 1.1 gemäß IRC. Sekundäre Wirksamkeitsendpunkte waren Gesamtüberleben (overall survival, OS) und objektive Ansprechrate (objective response rate, ORR). Für Lenvatinib in Kombination mit Pembrolizumab waren bei der vorher festgelegten Zwischenanalyse (finale Analyse des PFS) im Vergleich zu Sunitinib statistisch signifikante Verbesserungen von PFS, OS und ORR zu verzeichnen. Das mediane PFS für Lenvatinib in Kombination mit Pembrolizumab betrug 23,9 Monate (95 %-KI: 20,8; 27,7) im Vergleich zu 9,2 Monaten (95 %-KI: 6,0; 11,0) für Sunitinib, HR 0,39 (95 %-KI: 0,32; 0,49; p-Wert < 0,0001). Für das OS betrug die HR 0,66 (95 %-KI: 0,49; 0,88; p-Wert 0,0049) mit einer medianen OS-Nachbeobachtungszeit von 26,5 Monaten und einer medianen Behandlungsdauer von 17,0 Monaten für Lenvatinib plus Pembrolizumab. Die ORR für Lenvatinib in Kombination mit Pembrolizumab betrug 71 % (95 %-KI: 66; 76) vs. 36 % (95 %-KI: 31; 41) p-Wert < 0,0001 für Sunitinib. Die Wirksamkeitsergebnisse für PFS, OS und ORR bei der im Prüfplan spezifizierten finalen Analyse (mediane Nachbeobachtungszeit von 49,4 Monaten) sind in Tabelle 12, Abbildung 1 und Abbildung 2 zusammengefasst. Die PFS-Ergebnisse waren über die vorab festgelegten Subgruppen, über die MSKCC-Prognosegruppen und über die verschiedenen PD-L1-Tumorexpressionsstatus hinweg konsistent. Die Wirksamkeitsergebnisse nach MSKCC-Prognosegruppe sind in Tabelle 13 zusammengefasst.
Die finale OS-Analyse wurde nicht bereinigt, um nachfolgende Therapien zu berücksichtigen: 195/357 (54,6 %) Patienten im Sunitinib-Arm und 56/355 (15,8 %) Patienten im Lenvatinib- plus Pembrolizumab-Arm erhielten eine anschließende Anti-PD-1/PD-L1-Therapie.
| Tabelle 12 Wirksamkeitsergebnisse beim Nierenzellkarzinom gemäß IRC in der CLEAR-Studie | ||
Lenvatinib 20 mg mit Pembrolizumab 200 mg N = 355 | Sunitinib 50 mg N = 357 | |
| Progressionsfreies Überleben (PFS)* | ||
| Anzahl der Ereignisse, n ( %) | 207 (58 %) | 214 (60 %) |
| Medianes PFS in Monaten (95 %-KI)a | 23,9 (20,8; 27,7) | 9,2 (6,0; 11,0) |
| Hazard Ratio (95 %-KI)b, c | 0,47 (0,38; 0,57) | |
| p-Wertc | < 0,0001 | |
| Gesamtüberleben (OS) | ||
| Anzahl der Todesfälle, n ( %) | 149 (42 %) | 159 (45 %) |
| Medianes OS in Monaten (95 %-KI)a | 53,7 (48,7; NE) | 54,3 (40,9; NE) |
| Hazard Ratio (95 %-KI)b, c | 0,79 (0,63; 0,99) | |
| p-Wertc | 0,0424 | |
| Objektive Ansprechrate (bestätigt) | ||
| Objektive Ansprechrate, n ( %) | 253 (71,3 %) | 131 (36,7 %) |
| (95 %-KI) | (66,6; 76,0) | (31,7; 41,7) |
| Anzahl der Fälle mit vollständigem Ansprechen (CR), n ( %) | 65 (18,3 %) | 17 (4,8 %) |
| Anzahl der Fälle mit partiellem Ansprechen (PR), n ( %) | 188 (53,0 %) | 114 (32 %) |
| p-Wertd | < 0,0001 | |
| Dauer des Ansprechensa | ||
| Median in Monaten (Bereich) | 26,7 (1,64+, 55,92+) | 14,7 (1,64+, 54,08+) |
Die Tumorbeurteilung erfolgte anhand der RECIST 1.1-Kriterien; in die ORR flossen nur Fälle mit bestätigtem Ansprechen ein. Datenstichtag = 31. Juli 2022 KI = Konfidenzintervall; NE = nicht schätzbar * Die Primäranalyse des PFS beinhaltete eine Zensur für neue Krebstherapien. Die Ergebnisse für das PFS mit und ohne Zensur für neue Krebstherapien waren konsistent. a Quartile werden mithilfe der Kaplan-Meier-Methode geschätzt. b Hazard Ratio basierend auf einem proportionalen Hazard-Modell nach Cox, einschließlich der Behandlungsgruppe als Faktor; die Efron-Methode wurde zur Korrektur von „Tied Events“ (Ereignisse, die eng miteinander zusammenhängen) verwendet. c Stratifiziert nach geographischer Region (Region 1: Westeuropa und Nordamerika, Region 2: Rest der Welt) und MSKCC-Prognosegruppen (günstig, intermediär und ungünstig) in IxRS. Nominaler zweiseitiger p-Wert basierend auf stratifiziertem Log-Rank-Test. d Nominaler zweiseitiger p-Wert basierend auf dem stratifizierten Cochran-Mantel-Haenszel (CMH)- Test. Bei der früheren vorab festgelegten finalen Analyse des ORR (mediane Nachbeobachtungszeit von 17,3 Monaten) wurde beim Vergleich von Lenvatinib plus Pembrolizumab mit Sunitinib eine statistisch signifikante Überlegenheit erreicht (Odds Ratio; 3,84 (95 %-KI: 2,81; 5,26), p-Wert < 0,0001). | ||
Abbildung 5 Kaplan-Meier-Kurven für das progressionsfreie Überleben in der CLEAR-Studie*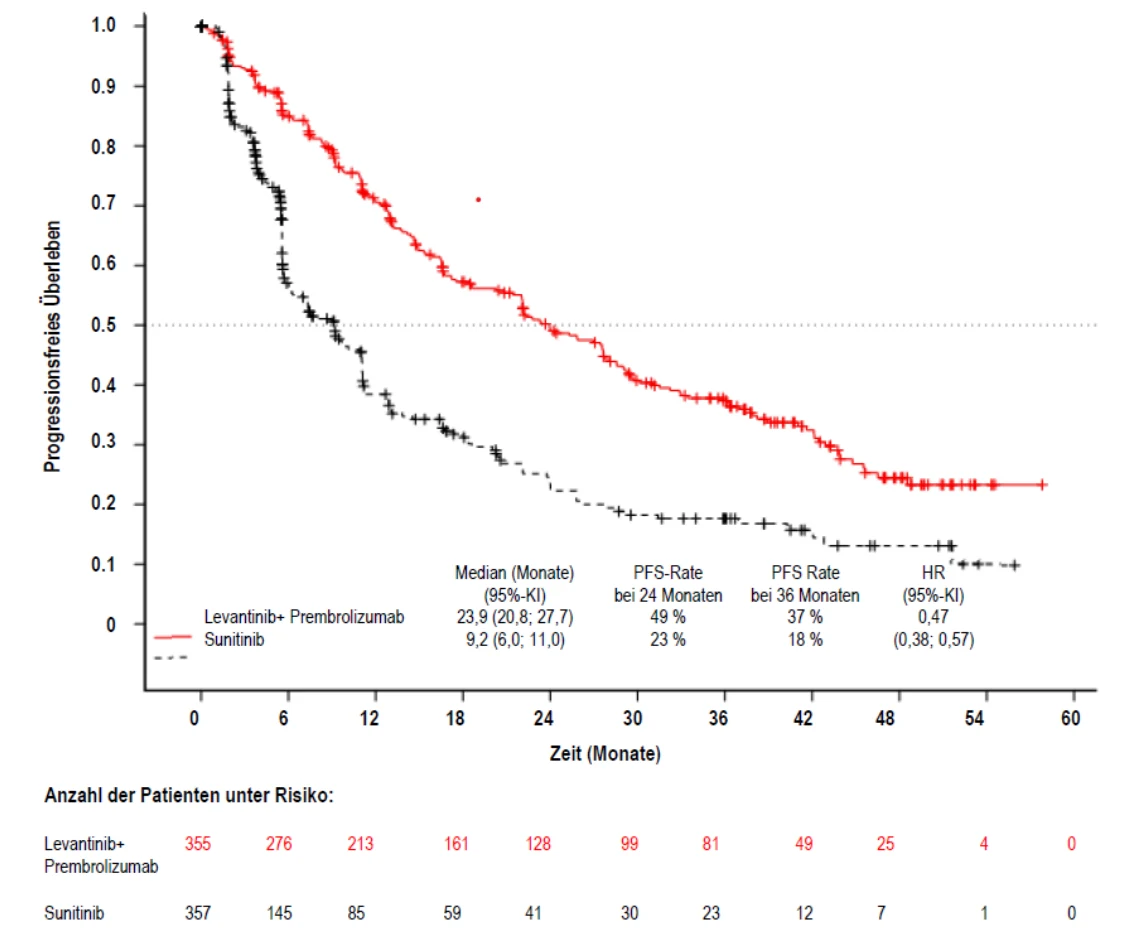
Datenstichtag: 31. Juli 2022
*Basierend auf der aktualisierten PFS-Analyse, die zum Zeitpunkt der im Prüfplan spezifizierten finalen OS-Analyse durchgeführt wurde.
Abbildung 6 Kaplan-Meier-Kurven für das Gesamtüberleben in der CLEAR-Studie*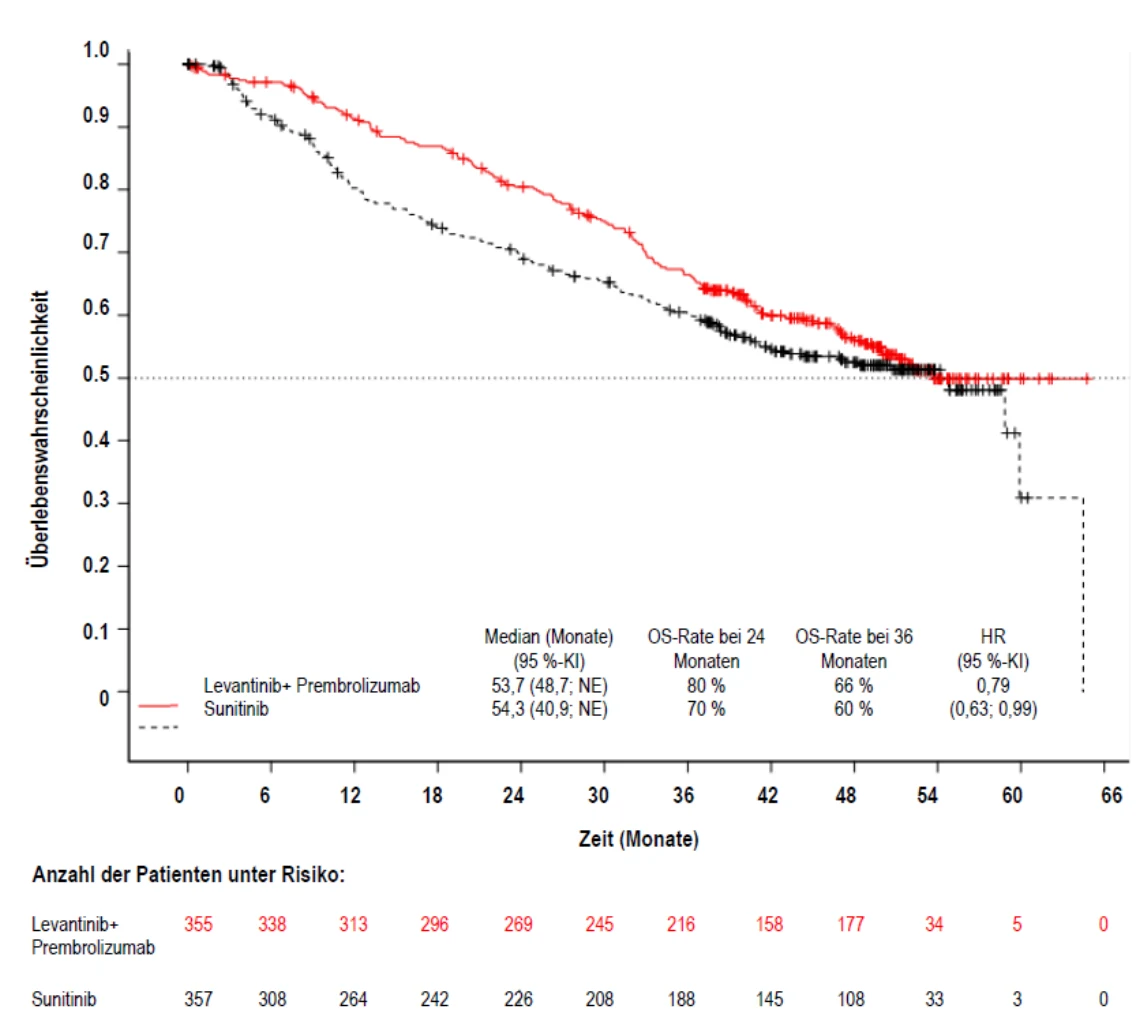
NE = nicht schätzbar
Datenstichtag: 31. Juli 2022
*Basierend auf der im Prüfplan spezifizierten finalen OS-Analyse
Die CLEAR-Studie lieferte keine ausreichende Teststärke, um die Wirksamkeit bei individuellen Subgruppen zu bewerten. Tabelle 13 fasst die Wirksamkeitsergebnisse nach MSKCC-Prognosegruppe basierend auf der finalen OS-Analyse bei einer medianen Nachbeobachtungszeit von 49,4 Monaten zusammen.
| Tabelle 13 Wirksamkeitsergebnisse in der CLEAR-Studie nach MSKCC-Prognosegruppe | |||||
Lenvatinib + Pembrolizumab (N = 355) | Sunitinib (N = 357) | Lenvatinib + Pembrolizumab vs. Sunitinib | |||
| Anzahl der Patienten | Anzahl der Ereignisse | Anzahl der Patienten | Anzahl der Ereignisse | ||
| Progressionsfreies Überleben (PFS) gemäß IRCa | PFS-HR (95 %-KI) | ||||
| Günstig | 96 | 56 | 97 | 65 | 0,46 (0,32; 0,67) |
| Intermediär | 227 | 129 | 228 | 130 | 0,51 (0,40; 0,65) |
| Ungünstig | 32 | 22 | 32 | 19 | 0,18 (0,08; 0,42) |
| Gesamtüberleben (OS)a | OS-HR (95 %-KI) | ||||
| Günstig | 96 | 27 | 97 | 31 | 0,89 (0,53; 1,50) |
| Intermediär | 227 | 104 | 228 | 108 | 0,81 (0,62; 1,06) |
| Ungünstig | 32 | 18 | 32 | 20 | 0,59 (0,31; 1,12) |
a Mediane Nachbeobachtungszeit 49,4 Monate (Datenstichtag – 31. Juli 2022)
Offene, einarmige Phase 2-Studie
Es stehen zusätzliche Daten aus der offenen, einarmigen Phase 2-Studie KEYNOTE-B61 zu Lenvatinib (20 mg einmal täglich) in Kombination mit Pembrolizumab (400 mg alle 6 Wochen) als Erstlinientherapie von Patienten mit fortgeschrittenem oder metastasiertem RCC mit einer nicht-klarzelligen Histologie (n=158) zur Verfügung, darunter 59 % papillär, 18 % chromophob, 4 % Translokation, 1 % medullär, 13 % nicht klassifiziert und 6 % sonstige. Die ORR betrug 50,6 % (95 %-KI (42,6; 58,7)) und die mediane Dauer des Ansprechens betrug 19,5 Monate (95 %-KI 15,3; NR).
Zweitlinientherapie von Patienten mit RCC (in Kombination mit Everolimus) Studie 205, eine multizentrische, randomisierte, offene Studie, wurde durchgeführt, um die Sicherheit und Wirksamkeit der Gabe von Lenvatinib allein oder in Kombination mit Everolimus bei Patienten mit inoperablen fortgeschrittenen oder metastasierten RCC zu bestimmen. Die Studie bestand aus einem Phase-1b-Teil zur Dosisfindung und einem Phase-2-Teil. Im Phase -1b-Teil wurden 11 Patienten eingeschlossen, die die Kombination von Lenvatinib 18 mg und Everolimus 5 mg erhielten. Im Phase-2-Teil wurden insgesamt 153 Patienten mit inoperablem fortgeschrittenem oder metastasiertem RCC nach einer vorhergehenden gegen VEGF gerichteten Therapie eingeschlossen. Die Kombination von Lenvatinib und Everolimus in der empfohlenen Dosierung erhielten insgesamt 62 Patienten. Die Patienten mussten unter anderem ein histologisch gesichertes, überwiegend klarzelliges RCC sowie den radiologischen Nachweis der Krankheitsprogression, ermittelt unter Verwendung von RECIST 1.1 aufweisen, sowie eine gegen VEGF gerichtete Therapie erhalten haben und einen ECOG (Eastern Cooperative Oncology Group)-Leistungsstatus von 0 oder 1 aufweisen.
Die Patienten wurden nach dem Zufallsprinzip einem von 3 Armen zugeordnet: 18 mg Lenvatinib plus 5 mg Everolimus, 24 mg Lenvatinib oder 10 mg Everolimus im Verhältnis 1:1:1. Die Patienten wurden nach dem Hämoglobinwert (≤ 13 g/dl vs. >13 g/dl für Männer bzw. ≤ 11,5 g/dl vs. > 11,5 g/dl für Frauen) und dem korrigierten Serum-Kalzium (≥ 10 mg/dl vs. < 10 mg/dl) stratifiziert. Der Median der durchschnittlichen Tagesdosis pro Patient betrug im Kombinationsarm 13,5 mg Lenvatinib (75,0 % der vorgesehenen Dosis von 18 mg) und 4,7 mg Everolimus (93,6 % der vorgesehenen Dosis von 5 mg). Die abschließende Dosisstärke im Kombinationsarm betrug bei 29 % der Patienten 18 mg, bei 31 % der Patienten 14 mg, bei 23 % der Patienten 10 mg, bei 16 % der Patienten 8 mg und bei 2 % der Patienten 4 mg.
Von den nach dem Zufallsprinzip zugeteilten 153 Patienten waren 73 % männlich, das mediane Alter betrug 61 Jahre, 37 % waren 65 Jahre oder älter, 7 % waren 75 Jahre oder älter, und 97 % waren kaukasischer Abstammung. 95 % der Patienten hatten Metastasen und 5 % eine inoperable fortgeschrittene Erkrankung. Alle Patienten hatten bei Studienbeginn einen ECOG-Leistungsstatus von 0 (55 %) oder 1 (45 %) mit ähnlicher Verteilung über die 3 Therapiearme. Eine schlechte Prognose, definiert durch die MSKCC-Kriterien (Memorial Sloan-Kettering Cancer Center Criteria), wurde bei 39 % der Patienten im Studienarm mit Lenvatinib und Everolimus, bei 44 % im Lenvatinib-Studienarm und bei 38 % im Everolimus-Studienarm beobachtet. Eine schlechte Prognose gemäß IMDC (International mRCC Database Consortium) wurde bei 20 % der Patienten im Lenvatinib- und Everolimus-Arm, bei 23 % der Patienten im Lenvatinib-Arm und bei 24 % der Patienten im Everolimus-Arm beobachtet. Die mediane Zeit von der Diagnose bis zur ersten Dosis betrug 32 Monate für den Lenvatinib- und Everolimus-Behandlungsarm, 33 Monate für den Lenvatinib-Arm und 26 Monate für den Everolimus-Arm. Alle Patienten hatten zuvor eine Behandlung mit 1 VEGF-Hemmer erhalten, davon 65 % mit Sunitinib, 23 % mit Pazopanib, 4 % mit Tivozanib, 3 % mit Bevacizumab und jeweils 2 % mit Sorafenib oder Axitinib.
Der primäre Wirksamkeitsendpunkt, basierend auf dem vom Prüfarzt bestimmten Tumoransprechen, war das PFS im Lenvatinib- plus Everolimus-Arm im Vergleich zum Everolimus-Arm und im Lenvatinib-Arm im Vergleich zum Everolimus-Arm. Weitere Wirksamkeitsendpunkte umfassten das OS und die vom Prüfarzt beurteilte ORR. Die Tumorbeurteilung erfolgte nach RECIST 1.1.
Der Lenvatinib- plus Everolimus-Arm zeigte eine statistisch signifikante und klinisch bedeutsame Verbesserung des PFS gegenüber dem Everolimus-Arm (siehe Tabelle 14 und Abbildung 3). Auf der Grundlage der Ergebnisse einer nachträglich durchgeführten explorativen Analyse mit einer begrenzten Anzahl von Patienten pro Subgruppe wurde eine positive Wirkung auf das PFS festgestellt, unabhängig davon, welche frühere gegen VEGF-gerichtete Therapie angewendet worden war: Sunitinib (Hazard Ratio [HR] = 0,356 [95 %-KI: 0,188; 0,674]) oder andere Therapien (HR = 0,350 [95 %-KI: 0,148; 0,828]). Der Lenvatinib-Arm zeigte ebenfalls eine Verbesserung des PFS im Vergleich mit dem Everolimus-Arm. Das Gesamtüberleben war höher im Lenvatinib- plus Everolimus-Arm (siehe Tabelle 14 und Abbildung 7). Die Studie besaß keine ausreichende statistische Power für eine Analyse des OS.
Der Behandlungseffekt der Kombination auf das PFS und die ORR wurde auch durch eine nachträgliche retrospektive unabhängige verblindete Beurteilung der Scans unterstützt. Der Lenvatinib- plus Everolimus-Arm zeigte eine statistisch signifikante und klinisch bedeutsame Verbesserung des PFS im Vergleich zum Everolimus-Arm. Die Ergebnisse für ORR entsprachen den Ergebnissen der Prüfarzt-Beurteilung, 35,3 % im Lenvatinib- plus Everolimus-Arm, mit vollständigem Ansprechen und 17 Fällen von teilweisem Ansprechen; im Everolimus-Arm hatte kein Patient ein objektives Ansprechen (p < 0,0001) zu Gunsten des Lenvatinib- plus Everolimus-Arms.
| Tabelle 14 Wirksamkeitsergebnisse nach einer vorherigen gegen VEGF gerichteten Therapie in RCC-Studie 205 | |||
Lenvatinib 18 mg + Everolimus 5 mg (N=51) | Lenvatinib 24 mg (N=52) | Everolimus 10 mg (N=50) | |
| Progressionsfreies Überleben (PFS)a nach der Beurteilung durch den Prüfarzt | |||
| Medianes PFS in Monaten (95 %-KI) | 14,6 (5,9; 20,1) | 7,4 (5,6; 10,2) | 5,5 (3,5; 7,1) |
Hazard-Ratio (95 %-KI)b Lenvatinib + Everolimus vs. Everolimus | 0,40 (0,24; 0,67) | - | - |
p-Wert Lenvatinib + Everolimus vs. Everolimus | 0,0005 | - | - |
| Progressionsfreies Überleben (PFS)a durch eine nachträgliche unabhängige retrospektive Beurteilung | |||
| Medianes PFS in Monaten (95 %-KI) | 12,8 (7,4; 17,5) | 9,0 (5,6; 10,2) | 5,6 (3,6; 9,3) |
Hazard Ratio (95 %-KI)b Lenvatinib + Everolimus vs. Everolimus | 0,45 (0,26; 0,79) | - | - |
p-Wert Lenvatinib + Everolimus vs. Everolimus | 0,003 | - | - |
| Gesamtüberlebenc | |||
| Anzahl der Todesfälle, n ( %) | 32 (63) | 34 (65) | 37 (74) |
| Medianes OS in Monaten (95 %-KI) | 25,5 (16,4; 32,1) | 19,1 (13,6; 26,2) | 15,4 (11,8; 20,6) |
Hazard-Ratio (95 %-KI)b Lenvatinib + Everolimus vs. Everolimus | 0,59 (0,36; 0,97) | - | - |
| Objektive Ansprechrate, n ( %) nach der Beurteilung durch den Prüfarzt | |||
| Vollständiges Ansprechen | 1 (2) | 0 | 0 |
| Partielles Ansprechen | 21 (41) | 14 (27) | 3 (6) |
| Objektive Ansprechrate | 22 (43) | 14 (27) | 3 (6) |
| Stabile Erkrankung | 21 (41) | 27 (52) | 31 (62) |
| Dauer des Ansprechens, Monate, Median (95 %-KI)) | 13,0 (3,7; NE) | 7,5 (3,8; NE) | 8,5 (7,5; 9,4) |
Die Tumorbeurteilung erfolgte anhand der RECIST 1.1-Kriterien. Datenstichtag = 13. Juni 2014 Prozentsätze basieren auf der Gesamtzahl der Patienten im vollständigen Analyseset innerhalb der jeweiligen Behandlungsgruppe.
KI = Konfidenzintervall; NE = nicht schätzbar
a Punktschätzer ermittelt nach der Kaplan-Meier-Methode und 95 %-KI basierend auf der
Greenwood-Formel mit Log-Log-Transformation.
b Stratifizierter Hazard-Ratio basierend auf einem stratifizierten Cox-Regressions-Modell mit
Behandlung als Kovariable und Hämoglobin und korrigiertem Serum-Kalzium als Strata. Die Efron-Methode wurde zur Korrektur von „Tied Events“ (Ereignisse, die eng miteinander zusammenhängen) verwendet.
c Datenstichtag = 31. Juli 2015
Abbildung 7 Kaplan-Meier-Kurve des progressionsfreien Überlebens (Einschätzung des Prüfarztes)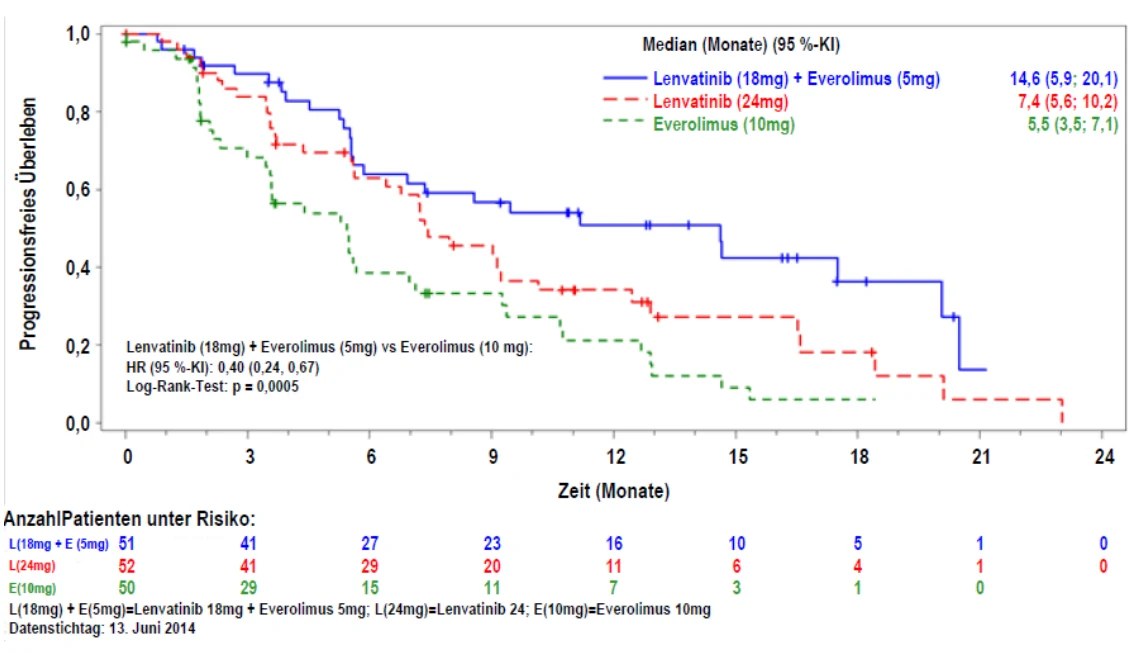
Abbildung 8 Kaplan-Meier-Kurve des Gesamtüberlebens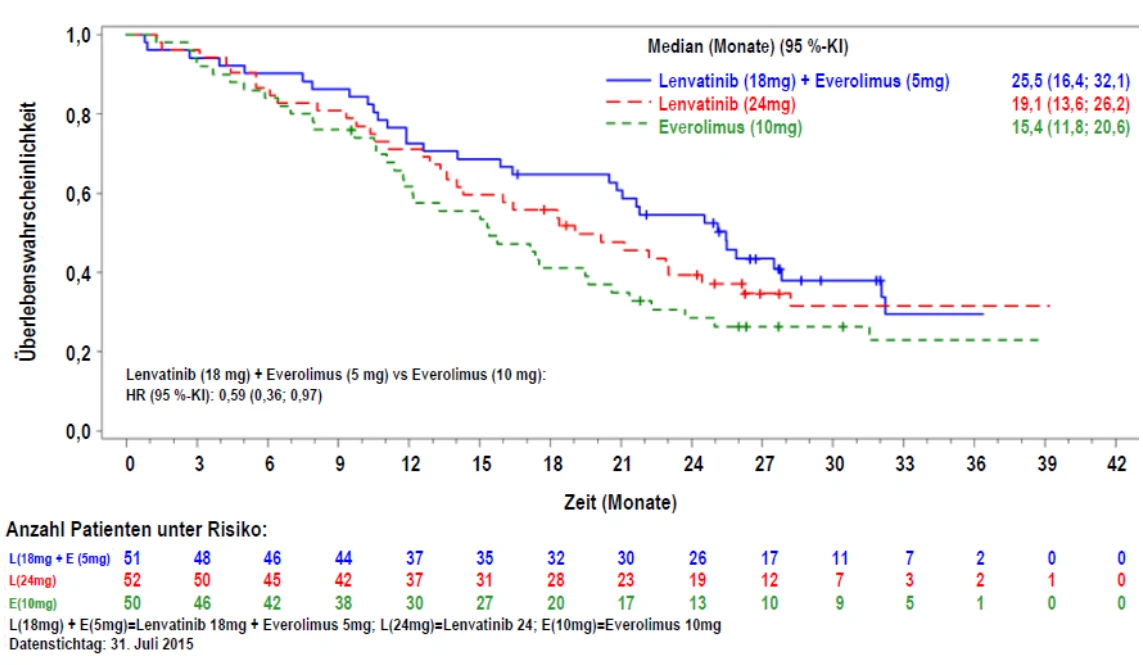
QT-Verlängerung
Die Ergebnisse einer sorgfältig durchgeführten QT-Studie an gesunden Probanden zeigten, dass eine Einzeldosis von 32 mg Lenvatinib zu keiner Verlängerung der QT/QTc-Zeit führte. Allerdings wurden Verlängerungen der QT/QTc-Zeit bei mit Lenvatinib behandelten Patienten häufiger berichtet als bei Patienten unter Placebo (siehe Abschnitt 4.4 und 4.8).
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für das Lenvatinib-enthaltende Referenzarzneimittel eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen in der Behandlung von hepatozellulärem Karzinom (HCC) Endometriumkarzinom (EC) und Nierenzellkarzinom (RCC) gewährt (Informationen zur Anwendung bei Kindern und Jugendlichen siehe Abschnitt 4.2).
Studien an Kindern und Jugendlichen
Die Wirksamkeit von Lenvatinib wurde in vier offenen Studien untersucht, jedoch nicht bestätigt:
Studie 207 war eine offene, multizentrische, Phase-1/2-Studie zur Dosisfindung und Einschätzung der Aktivität von Lenvatinib als Monotherapie und in Kombination mit Ifosfamid und Etoposid bei pädiatrischen Patienten (im Alter von 2 bis < 18 Jahren; 2 bis ≤ 25 Jahren bei Osteosarkom) mit rezidivierenden oder refraktären soliden Tumoren. Insgesamt wurden 97 Patienten aufgenommen. 23 Patienten wurden in die Dosisfindungskohorte mit Lenvatinib als Monotherapie aufgenommen. Sie erhielten Lenvatinib einmal täglich oral in 3 Dosisstufen (11, 14 oder 17 mg/m2). In die Dosisfindungskohorte mit Lenvatinib in Kombination mit Ifosfamid und Etoposid wurden insgesamt 22 Patienten aufgenommen. Sie erhielten Lenvatinib in 2 Dosisstufen (11 oder 14 mg/m2). Die empfohlene Dosis von Lenvatinib als Monotherapie und in Kombination mit Ifosfamid und Etoposid wurde auf 14 mg/m2 einmal täglich oral festgesetzt.
In der Expansionskohorte mit Lenvatinib als Monotherapie bei rezidivierendem oder refraktärem DTC war der primäre Wirksamkeitsendpunkt die objektive Ansprechrate (objective response rate, ORR, definiert als komplettes Ansprechen [complete response, CR] + partielles Ansprechen [partial response, PR]). Es wurde ein Patient aufgenommen. Dieser Patient erreichte ein partielles Ansprechen. Der primäre Wirksamkeitsendpunkt bei rezidivierendem oder refraktärem Osteosarkom war sowohl in der Expansionskohorte mit Lenvatinib als Monotherapie als auch in der Expansionskohorte mit
Lenvatinib in Kombination mit Ifosfamid und Etoposid die progressionsfreie Überlebensrate nach 4 Monaten (progression-free survival rate at 4 months, PFS-4). Das PFS-4 nach geschätzter Binomialverteilung betrug für alle 31 Patienten, die mit Lenvatinib als Monotherapie behandelt wurden, 29 % (95 %-KI: 14,2; 48,0); das PFS-4 nach geschätzter Binomialverteilung betrug für alle 20 Patienten, die mit Lenvatinib in Kombination mit Ifosfamid und Etoposid in der Expansionskohorte behandelt wurden, 50 % (95 %-KI: 27,2; 72,8).
Bei Studie 216 handelte es sich um eine multizentrische, offene, einarmige Phase 1-/2-Studie zur Bestimmung der Sicherheit, Verträglichkeit und Antitumoraktivität von Lenvatinib, das Kindern und Jugendlichen (sowie jungen Erwachsenen im Alter von ≤ 21 Jahren) mit rezidivierenden oder refraktären festen Malignitäten, darunter Tumoren des ZNS) in Kombination mit Everolimus verabreicht wurde. Es wurden insgesamt 64 Patienten in die Studie eingeschlossen und behandelt. In Phase 1 (Kombinations-Dosisfindung) wurden 23 Patienten eingeschlossen und behandelt: 5 mit Dosierung –1 (Lenvatinib 8 mg/m² und Everolimus 3 mg/m²) und 18 mit Dosierung 1 (Lenvatinib 11 mg/m² und Everolimus 3 mg/m²). Die für die Kombination empfohlene Dosis betrug Lenvatinib 11 mg/m² und Everolimus 3 mg/m² bei einer Gabe pro Tag. In Phase 2 (Kombinations-Expansion) wurden 41 Patienten eingeschlossen und in den folgenden Kohorten mit der empfohlenen Dosis behandelt: Ewing-Sarkom (EWS, n=10), Rhabdomyosarkom (RMS, n=20) und hochmaligne Gliome (HGG, n=11). Das primäre
Wirksamkeitsergebnis war die objektive Ansprechrate (ORR; Objective Response Rate) in Woche 16 bei beurteilbaren Patienten, basierend auf der Beurteilung durch den Prüfarzt anhand von RECIST v1.1 oder RANO (bei Patienten mit HGG). In den Kohorten mit EWS und HGG wurde kein objektives Ansprechen beobachtet; 2 Fälle mit partiellem Ansprechen (PR) wurden in der RMS-Kohorte beobachtet, woraus sich eine ORR in Woche 16 von 10 % (95 %-KI: 1,2; 31,7) ergibt.
Die OLIE-Studie (Studie 230) war eine offene, multizentrische, randomisierte, kontrollierte Phase-2-Studie bei Patienten (im Alter von 2 bis ≤ 25 Jahren) mit rezidivierendem oder refraktärem Osteosarkom. Insgesamt wurden 81 Patienten im Verhältnis 1:1 (78 behandelte; 39 in jedem Arm) auf Lenvatinib 14 mg/m2 in Kombination mit Ifosfamid 3.000 mg/m2 und Etoposid 100 mg/m2 (Arm A) oder Ifosfamid 3.000 mg/m2 und Etoposid 100 mg/m2 (Arm B) randomisiert. Ifosfamid und Etoposid wurden an Tag 1 bis 3 jedes 21-tägigen Zyklus über maximal 5 Zyklen intravenös verabreicht. Die Behandlung mit Lenvatinib war bis zur RECIST v1.1-definierten Krankheitsprogression, verifiziert durch eine verblindete, unabhängige, zentrale Beurteilung (Blinded Independent Central Review, BICR) oder bis zu einer inakzeptablen Toxizität erlaubt. Der primäre Wirksamkeitsendpunkt war das progressionsfreie Überleben (PFS), durch eine BICR anhand der RECIST 1.1-Kriterien beurteilt. Die Studie zeigte keinen statistisch signifikanten Unterschied bezüglich des medianen PFS: 6,5 Monate (95 %-KI: 5,7; 8,2) für Lenvatinib in Kombination mit Ifosfamid und Etoposid gegenüber 5,5 Monaten (95 %-KI: 2,9; 6,5) für Ifosfamid und Etoposid (HR = 0,54 [95 %-KI: 0,27; 1,08]). Studie 230 war nicht dafür ausgelegt, um einen statistisch signifikanten Unterschied bezüglich des Gesamtüberlebens (OS) zu zeigen. Am Ende der Studienanalyse betrug die Hazard Ratio (HR) 0,93 (95 %-KI: 0,53; 1,62) für den Vergleich von Lenvatinib in Kombination mit Ifosfamid und Etoposid gegenüber Ifosfamid und Etoposid, mit einem medianen OS von 12,4 Monaten (95 %-KI 10,4; 19,8) gegenüber 17,2 Monaten (95 %-KI 11,1; 22,3) und einer medianen Nachbeobachtungszeit von 24,1 Monaten bzw. 29,5 Monaten.
Bei Studie 231 handelt es sich um eine multizentrische, offene Phase 2-Basket-Studie zur Beurteilung der Antitumoraktivität und Sicherheit von Lenvatinib bei Kindern, Jugendlichen und jungen Erwachsenen im Alter von 2 bis ≤ 21 Jahren mit rezidivierenden oder refraktären festen Malignitäten, darunter EWS, RMS und HGG. Insgesamt 127 Patienten wurden in die Studie eingeschlossen und in den folgenden Kohorten mit der empfohlenen Dosis Lenvatinib (14 mg/m²) behandelt: EWS (n=9), RMS (n=17), HGG (n=8) und sonstige feste Tumore (n=9 jeweils für diffuses Mittelliniengliom, Medulloblastom und Ependymom; alle sonstigen festen Tumore n=66). Das primäre Wirksamkeitsergebnis war die ORR in Woche 16 bei beurteilbaren Patienten, basierend auf der Beurteilung durch den Prüfarzt anhand von RECIST v1.1 oder RANO (bei Patienten mit HGG). Bei Patienten mit HGG, diffusem Mittelliniengliom, Medulloblastom oder Ependymom wurde kein objektives Ansprechen beobachtet. Zwei Fälle mit partiellem Ansprechen wurden in der EWS- und in der RMS-Kohorte beobachtet, woraus sich jeweils eine ORR in Woche 16 von 22,2 % (95 %-KI: 2,8; 60,0) bzw. 11,8 % (95 %-KI: 1,5; 36,4) ergibt. In der Gruppe mit sonstigen festen Tumoren wurden fünf Fälle mit partiellem Ansprechen (bei Patienten mit Synovialsarkom [n=2], kaposiformem Hämangioendotheliom [n=1], Wilms-Tumor/Nephroblastom [n=1] und Klarzellkarzinom [n=1]) beobachtet, woraus sich eine ORR in Woche 16 von 7,7 % (95 %-KI: 2,5; 17,0) ergibt.
5.2 Pharmakokinetische Eigenschaften
Die pharmakokinetischen Parameter von Lenvatinib wurden an gesunden erwachsenen Probanden, erwachsenen Patienten mit Leberinsuffizienz, Niereninsuffizienz und soliden Tumoren untersucht.
Resorption
Lenvatinib wird nach oraler Einnahme rasch resorbiert. Die tmax ist in der Regel 1 bis 4 Stunden nach der Einnahme erreicht. Nahrungsmittel beeinflussen das Ausmaß der Resorption nicht, verlangsamen jedoch die Resorption. Bei Einnahme zu den Mahlzeiten verzögern sich bei gesunden Probanden die Spitzenkonzentrationen im Plasma um 2 Stunden. Die absolute Bioverfügbarkeit wurde nicht am Menschen untersucht. Die Daten einer Massenbilanz-Studie lassen jedoch darauf schließen, dass sie sich in einer Größenordnung von 85 % bewegt.
Lenvatinib zeigte eine gute orale Bioverfügbarkeit bei Hunden (70,4 %) und Affen (78,4 %).
Verteilung
In vitro ist die Bindung von Lenvatinib an menschliche Plasmaproteine hoch. Sie reichte von 98 % bis 99 % (0,3 – 30 μg/ml, Mesilat). Die Bindung erfolgte hauptsächlich an Albumin und in geringerem Ausmaß an das saure α1-Glykoprotein und γ-Globulin.
Bei Patienten mit Leberfunktionsstörung, Patienten mit Nierenfunktionsstörung sowie entsprechenden gesunden Probanden wurde eine ähnliche Plasmaproteinbindung (97 % bis 99 %) ohne Abhängigkeiten von den Lenvatinib-Konzentrationen (0,2 μg/ml bis 1,2 μg/ml) beobachtet. In vitro betrug das Verhältnis der Blut-Plasma-Konzentration von Lenvatinib 0,589 bis 0,608 (0,1 – 10 μg/ml, Mesilat).
Lenvatinib ist ein Substrat für P-gp und BCRP. Lenvatinib ist kein Substrat für OAT1, OAT3, OATP1B1, OATP1B3, OCT1, OCT2, MATE1, MATE2-K oder der Gallensalzexportpumpe BSEP.
Bei Patienten lag das mediane Verteilungsvolumen (Vz/F) der ersten Dosis zwischen 50,5 l und 92 l und war im Allgemeinen konsistent in den Dosisgruppen von 3,2 mg bis 32 mg. Das analoge mediane Verteilungsvolumen im Steady-State (Vz/Fss) war ebenfalls im Allgemeinen konsistent und bewegte sich zwischen 43,2 l und 121 l.
Biotransformation
In vitro wurde Lenvatinib im Hinblick auf die P450-vermittelte Metabolisierung nachweislich vor allem (> 80 %) über Cytochrom P450 3A4 metabolisiert. In-vivo-Daten deuteten darauf hin, dass auch nicht P450-vermittelte Stoffwechselwege einen erheblichen Anteil am Gesamtstoffwechsel von Lenvatinib hatten. Folglich wirkten sich Induktoren und Inhibitoren von CYP 3A4 in vivo nur minimal auf die Exposition gegenüber Lenvatinib aus (siehe Abschnitt 4.5).
In menschlichen Lebermikrosomen wurde die demethylierte Form von Lenvatinib (M2) als Hauptmetabolit identifiziert. M2’ und M3’, die Hauptmetaboliten in menschlichen Fäzes, wurden durch die Aldehydoxidase aus M2 bzw. Lenvatinib gebildet.
In Plasmaproben, die bis zu 24 Stunden nach der Gabe entnommen wurden, bildete Lenvatinib 97 % der Radioaktivität in Plasma-Radiochromatogrammen, während weitere 2,5 % auf den M2-Metaboliten entfielen. Auf der Basis der AUC(0 – inf) entfielen 60 % der Gesamtradioaktivität im Plasma und 64 % im Blut auf Lenvatinib.
Daten einer Massenbilanz-/Ausscheidungsstudie beim Menschen zeigen, dass Lenvatinib beim Menschen weitgehend verstoffwechselt wird. Als Hauptstoffwechselwege beim Menschen wurden die Oxidation durch die Aldehydoxidase, die Demethylierung über CYP3A4, die Glutathion-Konjugation mit Elimination der O-Arylgruppe (funktionelle Chlorphenylgruppe) und Kombinationen dieser Wege mit anschließender weiterer Biotransformation identifiziert (z.B. Glukuronidierung, Hydrolyse der funktionellen Glutathiongruppe, Abbau der funktionellen Cysteingruppe und intramolekulare Umstellung der Cysteinylglycin- und Cystein-Konjugate mit anschließender Dimerisierung). Diese Stoffwechselwege in vivo entsprechen den Daten der In-vitro-Studien mit menschlichem Biomaterial.
In-vitro-Studien zu Transportern
Für die folgenden Transporter – OAT1, OAT3, OATP1B1, OCT1, OCT2 und BSEP – wurde eine klinisch relevante Hemmung auf der Grundlage eines Cutoffs von IC50>50 × Cmax,ungebunden ausgeschlossen.
Lenvatinib zeigte eine nur minimale oder überhaupt keine inhibitorische Aktivität auf P-gp-vermittelte und BCRP-vermittelte (Brustkrebs-Resistenz-Protein) Transportaktivitäten. Auch wurde keine Induktion der P-gp mRNA-Expression beobachtet.
Lenvatinib zeigte eine nur minimale oder überhaupt keine inhibitorische Wirkung auf OATP1B3 und MATE2-K. Lenvatinib bewirkt eine schwache Hemmung von MATE1. Im menschlichen Leberzytosol bewirkte Lenvatinib keine Hemmung der Aldehydoxidase-Aktivität.
Siehe auch den Abschnitt „Verteilung“.
Elimination
Plasmakonzentrationen fallen nach Cmax biexponentiell ab. Die mittlere terminale exponentielle Halbwertszeit von Lenvatinib beträgt ca. 28 Stunden. Nach Verabreichung von radioaktiv markiertem Lenvatinib an 6 Patienten mit soliden Tumoren wurden etwa zwei Drittel der radioaktiven Markierung mit den Fäzes und ein Viertel mit dem Urin ausgeschieden. Der M3-Metabolit war der Hauptanalyt der Exkrete (ca. 17 % der Dosis), gefolgt von M2’ (ca. 11 % der Dosis) und M2 (ca. 4,4 % der Dosis).
Linearität/Nicht-Linearität
Dosisproportionalität und Akkumulation
Bei Patienten mit soliden Tumoren, die eine oder mehrere Dosen Lenvatinib einmal täglich erhielten, stieg die Exposition gegenüber Lenvatinib (Cmax und AUC) im Bereich von 3,2 bis 32 mg einmal täglich direkt proportional zur verabreichten Dosis an.
Lenvatinib weist im Steady State nur eine minimale Akkumulation auf. Im genannten Bereich betrug der mediane Akkumulationsindex (Rac) 0,96 (20 mg) bis 1,54 (6,4 mg).
Der Rac von HCC-Patienten mit leichten und mittelschweren Leberfunktionsstörungen ähnelte den Werten anderer solider Tumoren.
Spezielle Patientengruppen
Leberfunktionsstörung
Bei 6 Patienten mit leichter und mittelgradiger Leberinsuffizienz (Child-Pugh A bzw. Child-Pugh B) wurde die Pharmakokinetik von Lenvatinib nach einer Einzeldosis von 10 mg untersucht. Eine Dosis von 5 mg wurde bei 6 Patienten mit hochgradiger Leberinsuffizienz (Child-Pugh C) untersucht. Acht gesunde Probanden mit übereinstimmenden demographischen Daten dienten als Kontrollen und erhielten eine Dosis von 10 mg. Die Exposition gegenüber Lenvatinib auf der Basis der dosiskorrigierten AUC0-t, und AUC0-inf,-Daten betrug 119 %, 107 % bzw. 180 % des Normalwerts bei Patienten mit leichter, mittelschwerer bzw. schwerer Leberinsuffizienz. Es wurde festgestellt, dass die Plasmaproteinbindung im Plasma von leberinsuffizienten Patienten der Plasmaproteinbindung bei den entsprechenden übereinstimmenden gesunden Probanden ähnlich ist, und es wurde keine Konzentrationsabhängigkeit beobachtet. Dosierungsempfehlungen siehe Abschnitt 4.2.
Für HCC-Patienten mit Child-Pugh B (mittelschwere Leberfunktionsstörung, in der pivotalen Studie wurden 3 Patienten mit Lenvatinib behandelt) bzw. mit Child-Pugh C (schwere Leberfunktionsstörung) liegen nicht genügend bzw. keine Daten vor. Lenvatinib wird hauptsächlich über die Leber ausgeschieden, und eine erhöhte Exposition ist bei diesen Patientengruppen möglich.
Die mediane Halbwertszeit von Patienten mit leichter, mittelgradiger und hochgradiger Leberinsuffizienz war untereinander sowie mit der von Patienten mit normaler Leberfunktion vergleichbar und betrug 26 bis 31 Stunden. Der prozentuale Anteil der Lenvatinib-Dosis, die mit dem Urin ausgeschieden wurde, war bei allen Kohorten niedrig (< 2,16 % bei allen
Behandlungskohorten).
Nierenfunktionsstörung
Bei 6 Patienten mit leichter, mittelschwerer und schwerer
Nierenfunktionsstörung wurde die Pharmakokinetik von Lenvatinib nach einer Einzeldosis von 24 mg untersucht und mit der von 8 gesunden Probanden mit übereinstimmenden demographischen Daten verglichen. Patienten mit einer terminalen Niereninsuffizienz wurden nicht untersucht.
Die auf AUC0-inf, Daten beruhende Lenvatinib-Exposition betrug für Patienten mit leichter, mittelschwerer bzw. schwerer Niereninsuffizienz 101 %, 90 % bzw. 122 % des Normalwerts. Es wurde festgestellt, dass die Plasmaproteinbindung im Plasma von niereninsuffizienten Patienten der Plasmaproteinbindung bei den entsprechenden übereinstimmenden gesunden Probanden ähnlich ist, und es wurde keine Konzentrationsabhängigkeit beobachtet.
Dosierungsempfehlungen siehe Abschnitt 4.2.
Alter, Geschlecht, Gewicht, ethnische Abstammung
Auf der Grundlage einer pharmakokinetischen Populationsanalyse von Patienten, die bis zu 24 mg Lenvatinib einmal täglich erhielten, hatten Alter, Geschlecht, Gewicht und ethnische Abstammung (Japaner vs. Andere, Kaukasier vs. Andere) keine klinisch relevanten Auswirkungen auf die Ausscheidung (siehe Abschnitt 4.2).
Kinder und Jugendliche
Basierend auf einer populationspharmakokinetischen Analyse bei Kindern im Alter von 2 bis 12 Jahren, darunter Daten von 3 pädiatrischen Patienten im Alter von 2 bis < 3 Jahren, 28 pädiatrischen Patienten im Alter von ≥3 bis < 6 Jahren und 89 pädiatrischen Patienten im Alter von 6 bis ≤ 12 Jahren, die auf alle Gruppen des pädiatrischen Programms zu Lenvatinib verteilt waren, war die orale Clearance (CL/F) von Lenvatinib vom Körpergewicht abhängig, jedoch nicht vom Alter. Die erwarteten Konzentrationen, gemessen als Fläche unter der Konzentrations-Zeit-Kurve im Steady-State (AUCss), bei pädiatrischen Patienten, die 14 mg/m2 erhielten, waren mit denen erwachsener Patienten, die eine feststehende Dosis von 24 mg erhielten, vergleichbar. In diesen Studien wurden bei Kindern (2 bis 12 Jahre), Jugendlichen und jungen erwachsenen Patienten, welche die untersuchten Tumorarten aufwiesen, keine auffallenden Unterschiede in der Pharmakokinetik des Wirkstoffs Lenvatinib beobachtet. Für Kinder liegen jedoch nur relativ begrenzte Daten vor, um daraus eine eindeutige Schlussfolgerung ziehen zu können (siehe Abschnitt 4.2).
5.3 Präklinische Daten zur Sicherheit
Die in den chronischen Toxizitätsstudien (bis zu 39 Wochen) aufgetretenen Befunde in verschiedenen Organen und Geweben entsprachen den pharmakologischen Wirkungen von Lenvatinib. Hierzu zählen Glomerulopathie, testikuläre Atrophie, ovarielle Follikelatresie, gastrointestinale Veränderungen, Knochenveränderungen, Veränderungen der Nebennieren (Ratten und Hunde) und arterielle Schädigungen (arterielle fibrinoide Nekrose, Mediadegeneration oder Blutung) bei Ratten, Hunden und Cynomolgus-Affen. Bei Ratten, Hunden und Affen wurden ferner erhöhte Transaminase-Spiegel verbunden mit Zeichen für eine Hepatotoxizität beobachtet.
Am Ende einer vierwöchigen Erholungszeit wurde bei allen untersuchten Tierarten eine Reversibilität der toxikologischen Veränderungen festgestellt.
Genotoxizität
Lenvatinib war nicht genotoxisch.
Mit Lenvatinib wurden keine Karzinogenitätsstudien durchgeführt.
Reproduktions- und Entwicklungstoxizität
Es wurden mit Lenvatinib keine speziellen Tierstudien zur Beeinflussung der Fertilität durchgeführt. Es wurden jedoch in den chronischen Toxizitätsstudien bei Tieren Veränderungen von Hoden (Hypozellularität des samenbildenden Epithels) und Ovarien (Follikelatresie) bei einer Exposition gegenüber dem 11- bis 15-Fachen (Ratte) bzw. dem 0,6- bis 7-Fachen (Affe) der zu erwartenden klinischen Exposition (auf der Basis der AUC) bei der maximal verträglichen humanen Dosis festgestellt. Diese Befunde waren, am Ende einer 4-wöchigen Erholungsphase, reversibel.
Die Gabe von Lenvatinib während der Organogenese führte bei Dosierungen unterhalb der klinischen Exposition (auf der Basis der AUC) bei der maximal verträglichen humanen Dosis zur Embryoletalität und Teratogenität bei Ratten (äußere und skelettale Anomalien des Fetus) und ebenso bei Kaninchen (äußere, viszerale oder skelettale Anomalien des Fetus) bei Dosierungen unterhalb der klinischen Exposition (auf Basis der Körperoberfläche mg/m²) bei der maximal verträglichen humanen Dosis. Diese Ergebnisse zeigen ein teratogenes Potenzial von Lenvatinib, das wahrscheinlich durch die pharmakologische Aktivität von Lenvatinib als antiangiogener Wirkstoff bedingt ist.
Lenvatinib und seine Metaboliten gehen bei Ratten in die Muttermilch über.
Juvenile tierexperimentelle Toxizitätsstudien
Bei juvenilen Ratten, bei denen die Behandlung am 7. postnatalen Tag (PND) oder am PND21 begonnen wurde, war die Mortalität die dosislimitierende Toxizität. Sie wurde bei Expositionen beobachtet, die um das 125-Fache bzw. 12-Fache niedriger waren als die Exposition, nach der es bei adulten Ratten zur Mortalität kam, was auf eine im jüngeren Alter ausgeprägtere Sensitivität gegenüber der Toxizität schließen lässt. Die Mortalität kann daher Komplikationen zugeschrieben werden, die mit Primärläsionen des Duodenums einhergehen und bei denen möglicherweise auch zusätzliche toxische Wirkungen auf nicht vollständig ausgebildete Zielorgane eine Rolle spielen.
Die Toxizität von Lenvatinib war bei jüngeren Ratten ausgeprägter (die Gabe begann am PND7) als bei Ratten, bei denen die Gabe am PND21 begann, und eine Mortalität sowie bestimmte Toxizitätserscheinungen wurden bei juvenilen Ratten unter 10 mg/kg früher beobachtet als bei adulten Ratten, die die gleiche Dosierung erhielten. Bei juvenilen Ratten wurden zudem eine Wachstumsretardierung und daraufhin eine verzögerte körperliche Entwicklung sowie auf pharmakologische Wirkungen zurückzuführende Läsionen (Nagezähne, Femur [epiphysäre Wachstumsfuge], Nieren, Nebennieren und Duodenum) festgestellt.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Inhalt der Kapsel
Mikrokristalline Cellulose (E460)
Mannitol (E421)
Hydroxypropylcellulose (E463)
Kaliumhydrogencarbonat (E501)
Talkum (E553b)
Kapselhülle
Hypromellose
Eisenoxid schwarz (E172)
Eisenoxid rot (E172)
Eisenoxid gelb (E172)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
18 Monate
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
In der Originalverpackung aufbewahren, um den Inhalt vor Feuchtigkeit zu schützen.
Unter 25 °C lagern.
6.5 Art und Inhalt des Behältnisses
oPA/Alu/PVC//Alu-Blisterpackungen mit 30, 60 oder 90 Hartkapseln oder perforierte oPA/Alu/PVC//Alu-Einzeldosis-Blisterpackungen, die 30 x 1, 60 x 1 oder 90 x 1 Hartkapseln enthalten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Pflegepersonen sollen die Kapseln nicht öffnen, um wiederholten Kontakt mit dem Kapselinhalt zu vermeiden.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. Inhaber der Zulassung
STADAPHARM GmbH, Stadastrasse 2-18, 61118 Bad Vilbel, Deutschland
Mitvertrieb:
STADA Arzneimittel GmbH, Muthgasse 36/2, 1190 Wien
8. ZULASSUNGSNUMMERN
Lenvatinib STADA 4 mg Hartkapseln Z. Nr.: 143505
Lenvatinib STADA 10 mg Hartkapseln Z. Nr.: 143506
9. Datum der Erteilung der Zulassung
Datum der Erteilung der Zulassung: 10.07.2026
10. STAND DER INFORMATION
August 2026
REZEPTPFLICHT/APOTHEKENPFLICHT
Rezept- und apothekenpflichtig, wiederholte Abgabe verboten