


Fachinformation - Jeraygo
1. BEZEICHNUNG DES ARZNEIMITTELS
JERAYGO 12,5 mg Filmtabletten
JERAYGO 25 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
JERAYGO 12,5 mg Filmtabletten
Jede Filmtablette enthält 12,5 mg Aprocitentan.
Sonstige Bestandteile mit bekannter Wirkung
Jede 12,5 mg Filmtablette enthält 54 mg Lactose-Monohydrat.
JERAYGO 25 mg Filmtabletten
Jede Filmtablette enthält 25 mg Aprocitentan.
Sonstige Bestandteile mit bekannter Wirkung
Jede 25 mg Filmtablette enthält 45,7 mg Lactose-Monohydrat.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette (Tablette).
JERAYGO 12,5 mg Filmtabletten
Die Tabletten sind gelb bis orange, rund und bikonvex (6 mm Durchmesser) und tragen die Prägung „AN“ auf der einen Seite und sind glatt auf der anderen Seite.
JERAYGO 25 mg Filmtabletten
Die Tabletten sind rosa, rund und bikonvex (6 mm Durchmesser) und tragen die Prägung „AN“ auf der einen Seite und „25“ auf der anderen Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
JERAYGO wird zur Behandlung der resistenten Hypertonie bei Erwachsenen in Kombination mit mindestens drei Antihypertensiva angewendet (siehe Abschnitt 5.1).
4.2 Dosierung und Art der Anwendung
Dosierung
Die empfohlene Dosis beträgt einmal täglich 12,5 mg oral. Bei Patienten, die die 12,5-mg-Dosis vertragen und eine strengere Blutdruckkontrolle benötigen, kann die Dosis auf einmal täglich 25 mg erhöht werden (siehe Abschnitt 4.4).
Versäumte Dosis
Wenn der Patient eine Dosis versäumt hat, sollte er angewiesen werden, die Behandlung am nächsten Tag fortzusetzen und nicht zwei Dosen am selben Tag einzunehmen.
Besondere Patientengruppen
Ältere Patienten
Bei Patienten über 65 Jahren ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). Bei Patienten über 75 Jahren liegen nur begrenzte klinische Erfahrungen vor (siehe Abschnitt 4.4).
Nierenfunktionsstörung
Bei Patienten mit Nierenfunktionsstörung (einschließlich schwerer Nierenfunktionsstörung mit einer geschätzten glomerulären Filtrationsrate [eGFR] von 15-29 ml/min) ist keine Dosisanpassung erforderlich (siehe Abschnitte 4.4 und 5.2).
Aprocitentan wurde bei Patienten mit einer eGFR < 15 ml/min oder bei Patienten, die sich einer Dialyse unterziehen, nicht untersucht; JERAYGO wird bei diesen Patienten nicht empfohlen (siehe Abschnitt 4.4).
Leberfunktionsstörung
Bei Patienten mit leichter oder mittelschwerer Leberfunktionsstörung (Child-Pugh-Klasse A bzw. B) ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Aprocitentan wurde bei Patienten mit schwerer Leberfunktionsstörung (Child-Pugh-Klasse C) nicht untersucht; bei diesen Patienten darf keine Behandlung mit JERAYGO begonnen werden (siehe Abschnitte 4.3 und 4.4).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Aprocitentan bei Kindern und Jugendlichen unter 18 Jahren ist nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Zum Einnehmen.
JERAYGO kann mit einer Mahlzeit oder unabhängig davon eingenommen werden (siehe Abschnitt 5.2).
Die Filmtabletten haben keine Bruchkerbe und müssen im Ganzen geschluckt werden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen
Bestandteile
- Schwangerschaft (siehe Abschnitt 4.6)
Frauen im gebärfähigen Alter, die keine zuverlässige Verhütungsmethode anwenden (siehe
Abschnitte 4.4 und 4.6)
- Stillzeit (siehe Abschnitt 4.6)
Patienten mit schwerer Leberfunktionsstörung (Child-Pugh-Klasse C; mit oder ohne
Leberzirrhose) (siehe Abschnitt 4.4)
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Frauen im gebärfähigen Alter, schwangere und stillende Frauen
JERAYGO ist für die Anwendung bei schwangeren und stillenden Frauen sowie bei Frauen im gebärfähigen Alter, die keine zuverlässige Empfängnisverhütung anwenden, kontraindiziert (siehe Abschnitte 4.3 und 4.6).
Es wird empfohlen, vor Beginn der Behandlung, monatlich während der Behandlung und einen Monat nach Beendigung der Behandlung Schwangerschaftstests durchzuführen, um eine Schwangerschaft feststellen zu können (siehe Abschnitt 4.6).
Lebertoxizität
Erhöhte Aminotransferase und Lebertoxizität sind bekannte Effekte anderer Endothelin-Rezeptor-Antagonisten (ERAs). In klinischen Studien mit Aprocitentan wurde in seltenen Fällen über erhöhte Transaminasewerte berichtet (siehe Abschnitt 4.8).
JERAYGO darf nicht bei Patienten mit schwerer Leberfunktionsstörung angewendet werden (siehe Abschnitt 4.3) und wird bei Patienten mit erhöhter Aminotransferase (> 3-Fache der Obergrenze des Normalwertes [ULN]) nicht empfohlen. Vor Beginn der Behandlung mit JERAYGO sind die Leberwerte zu bestimmen.
Während der Behandlung wird eine Überwachung der Leberwerte empfohlen. Bei einer anhaltenden, ungeklärten, klinisch relevanten Erhöhung der Aminotransferase, oder wenn die Erhöhung von einem Anstieg des Bilirubins > 2 × ULN oder von klinischen Symptomen einer Hepatotoxizität begleitet wird, muss die Behandlung mit JERAYGO beendet werden.
Flüssigkeitsretention
Periphere Ödeme und Flüssigkeitsretention sind bekannte Auswirkungen von ERAs und wurden in klinischen Studien mit Aprocitentan beobachtet (siehe Abschnitt 4.8). Nach Beginn der Behandlung sollten die Patienten auf Anzeichen einer Flüssigkeitsretention, wie Ödeme oder Gewichtszunahme, überwacht werden. Bei Auftreten einer klinisch signifikanten Flüssigkeitsretention muss der Patient untersucht werden, um die Ursache und die Notwendigkeit einer zusätzlichen unterstützenden Behandlung zu ermitteln, einschließlich zusätzlicher Diuretika oder einer Erhöhung der Dosis des derzeit verschriebenen Diuretikums (je nach Bedarf), bevor eine Dosisreduktion oder das Absetzen von JERAYGO in Betracht gezogen wird.
Bei Patienten, die vor Beginn der Therapie mit JERAYGO mit Schleifendiuretika behandelt wurden, sollte das Schleifendiuretikum zu Beginn der Behandlung nicht durch ein weniger wirksames Diuretikum ersetzt werden.
Bei Patienten mit zugrundeliegender Nierenfunktionsstörung (eGFR < 60 ml/min/1,73 m2) oder vorbestehender Herzinsuffizienz, die JERAYGO einnehmen, kann ein höheres Risiko für eine Flüssigkeitsretention bestehen, ebenso bei älteren Patienten (> 65 Jahre), Patienten mit Diabetes oder stark adipösen Patienten (Body Mass Index [BMI] ≥ 40 kg/m2). Bei der Umstellung auf 25 mg muss bei diesen Patienten das Risiko einer zunehmenden Flüssigkeitsretention, die möglicherweise zu einer Verschlimmerung der Herzinsuffizienz oder kardiovaskulären (CV) Ereignissen führen kann, berücksichtigt werden.
Kardiovaskuläre Ereignisse
Aprocitentan wurde nicht bei Patienten mit instabiler oder schwerer Herzerkrankung, wie z. B. unkontrollierter symptomatischer Arrhythmie (einschließlich Vorhofflimmern), Herzinsuffizienz im Stadium III-IV oder Stadium II der New York Heart Association mit relevanter Klappenerkrankung, mit einer NT-proBNP-Plasmakonzentration ≥ 500 pg/ml oder mit kürzlich stattgehabter/stattgehabtem (innerhalb der letzten 6 Monate) instabiler Angina pectoris, Myokardinfarkt, transitorischer ischämischer Attacke oder Schlaganfall untersucht. JERAYGO wird bei diesen Patienten nicht empfohlen.
Aufgrund des allgemeinen Risikos von kardiovaskulären Ereignissen bei Patienten mit resistenter Hypertonie und da Aprocitentan eine Flüssigkeitsretention verursachen kann, sollten Patienten mit einem hohen Risiko für eine kongestive Herzinsuffizienz oder andere kardiovaskuläre Ereignisse auf Anzeichen und Symptome einer Flüssigkeitsretention überwacht werden.
Der Nutzen und das Risiko einer Fortsetzung bzw. eines Abbruchs der Behandlung mit JERAYGO bei Auftreten von kardiovaskulären Ereignissen während der Behandlung sind individuell zu bewerten.
Abnahme der Hämoglobinkonzentration
Eine Abnahme der Hämoglobinkonzentration und des Hämatokrits ist nach Verabreichung von ERAs aufgetreten und wurde in klinischen Studien zu Aprocitentan beobachtet (siehe Abschnitt 4.8). Diese Abnahme wurde auf die Vergrößerung des Plasmavolumens (Hämodilution) zurückgeführt. In den klinischen Studien zu Aprocitentan stabilisierte sich die Abnahme nach vierwöchiger Behandlung, blieb während einer anhaltenden Behandlung stabil und war innerhalb von vier Wochen nach Absetzen der Behandlung reversibel.
Eine Behandlung mit JERAYGO wird bei Patienten mit schwerer Anämie (< 8 g/dl) nicht empfohlen. Wenn klinisch angezeigt, sollte die Hämoglobinkonzentration vor Beginn der Behandlung und während der Behandlung gemessen werden. Bei klinisch relevanten Anzeichen und Symptomen im Zusammenhang mit einem Hämoglobinabfall ist ein Absetzen von JERAYGO zu erwägen.
Nierenfunktionsstörung
Bei Patienten mit einer eGFR unter 60 ml/min/1,73 m2 besteht während der Behandlung mit JERAYGO möglicherweise ein höheres Risiko für Anämie und Ödeme bzw. Flüssigkeitsretention. Daher wird eine Überwachung der Hämoglobinwerte sowie auf Anzeichen von Flüssigkeitsretention oder Herzinsuffizienz empfohlen.
Es liegen keine klinischen Erfahrungen mit der Anwendung von Aprocitentan bei Patienten mit resistenter Hypertonie und einer eGFR < 15 ml/min/1,73 m2 oder bei dialysepflichtigen Patienten vor; daher wird JERAYGO bei diesen Patienten nicht empfohlen.
Patienten ab 75 Jahren
Bei Patienten ab 75 Jahren besteht möglicherweise ein höheres Risiko für Anämie, Ödeme bzw. Flüssigkeitsretention, Herzinsuffizienz und zerebrovaskuläre Ereignisse. Es wird eine Überwachung der Hämoglobinwerte und auf Anzeichen von Flüssigkeitsretention oder Herzinsuffizienz empfohlen.
Sonstige Bestandteile mit bekannter Wirkung
Lactose-Monohydrat
JERAYGO enthält Lactose-Monohydrat. Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactasemangel oder Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht einnehmen.
Natrium
JERAYGO enthält weniger als 1 mmol Natrium (23 mg) pro Tablette, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Wirkung anderer Arzneimittel auf die Pharmakokinetik von Aprocitentan
Aufgrund seines pharmakokinetischen (PK) Profils ist nicht zu erwarten, dass die Aprocitentan-Exposition durch andere Arzneimittel beeinflusst wird, die Inhibitoren oder Induktoren von Transportern und/oder CYP-Enzymen sind.
Wirkung von Aprocitentan auf die Pharmakokinetik anderer Arzneimittel
CYP-Enzyme und BCRP-Substrate
In einer an gesunden Probanden durchgeführten klinischen Studie hatte die gleichzeitige Verabreichung von einmal täglich 50 mg Aprocitentan mit dem sensitiven CYP3A4-Substrat Midazolam keinen Einfluss auf die PK von Midazolam, was den Schluss zulässt, dass keine Wechselwirkung mit CYP-Enzymen besteht, mit Ausnahme der unten beschriebenen möglichen Induktion der Enzyme CYP2B6 und CYP1A2.
In vitro-Studien lassen keine schlüssigen Aussagen hinsichtlich des Potentials von Aprocitentan zur Induktion von CYP2B6 und CYP1A2 zu. Eine in vivo-Induktion kann nicht ausgeschlossen werden. Bei der gleichzeitigen Verabreichung von Aprocitentan und CYP1A2-Substraten mit einer geringen therapeutischen Breite (z. B. Tizanidin) ist Vorsicht geboten.
In einer klinischen Studie mit gesunden Probanden, die 25 mg Aprocitentan und Rosuvastatin, ein BCRP-Substrat, erhielten, erhöhte die einmal tägliche Gabe von Aprocitentan die Cmax von Rosuvastatin um 40 %; die Gesamtexposition gegenüber Rosuvastatin, dargestellt als AUC0-∞, blieb jedoch unverändert. Daher können BCRP-Substrate zusammen mit Aprocitentan verabreicht werden.
Aprocitentan hat keinen Einfluss auf die PK von Arzneimitteln, deren PK vom aktiven Transport abhängig ist, mit Ausnahme der unten beschriebenen OAT3-Substrate.
OAT3-Substrate
In vitro ist Aprocitentan ein OAT3-Inhibitor. Daher kann Aprocitentan die Plasmakonzentrationen von Arzneimitteln erhöhen, deren Ausscheidung von OAT3 abhängt. Ob dies zu einem klinisch relevanten Effekt auf die PK gleichzeitig verabreichter OAT3-Substrate führt, kann nicht ausgeschlossen werden, da keine spezielle Interaktionsstudie durchgeführt wurde. Daher ist Vorsicht geboten, wenn gleichzeitig OAT3-Substrate mit geringer therapeutischer Breite (z. B. Methotrexat) verabreicht werden.
Hormonelle Kontrazeptiva
In einer klinischen Studie mit gesunden Probanden erhöhte die einmal tägliche Gabe von 25 mg JERAYGO zusammen mit einer Einzeldosis eines oralen Verhütungsmittels (Kombination aus 20 µg Ethinylestradiol und 100 µg Levonorgestrel) die Cmax von Ethinylestradiol im Mittel um 21 % sowie die Cmax und die AUC von Levonorgestrel im Mittel um 38 % bzw. 26 %.
4.6 Fertilität, Schwangerschaft und Stillzeit
Anwendung bei Frauen im gebärfähigen Alter/Kontrazeption bei Frauen
JERAYGO ist für die Anwendung bei Frauen im gebärfähigen Alter, die keine Kontrazeption anwenden, kontraindiziert.
Frauen im gebärfähigen Alter müssen angewiesen werden, während der Behandlung und für einen Monat nach Behandlungsende zuverlässige Methoden der Empfängnisverhütung anzuwenden, da Frauen während dieser Zeit nicht schwanger werden dürfen.
Frauen im gebärfähigen Alter wird empfohlen, vor Beginn der Behandlung, monatlich während der Behandlung und einen Monat nach Behandlungsende einen Schwangerschaftstest durchzuführen, um eine Schwangerschaft frühzeitig erkennen zu können. Wenn eine Schwangerschaft festgestellt wird, muss JERAYGO abgesetzt werden (siehe Abschnitte 4.3 und 4.4).
Der Verpackung liegt eine Patientenkarte bei. Sie enthält Informationen zum Risiko einer Schädigung des ungeborenen Kindes, zur Notwendigkeit der Anwendung von Maßnahmen zur Empfängnisverhütung und zur Empfehlung von Schwangerschaftstests.
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen mit der Anwendung von Aprocitentan bei Schwangeren vor. Da tierexperimentelle Studien mit anderen ERAs eine Reproduktionstoxizität gezeigt haben, ist JERAYGO während der Schwangerschaft kontraindiziert (siehe Abschnitt 4.3).
Stillen
Es ist nicht bekannt, ob Aprocitentan/Metabolite in die Muttermilch übergehen. Bei Ratten wurde Aprocitentan während der Laktation in die Milch ausgeschieden.
Ein Risiko für das gestillte Kind kann nicht ausgeschlossen werden. JERAYGO ist während der Stillzeit kontraindiziert (siehe Abschnitt 4.3).
Fertilität
Ähnlich wie bei anderen ERAs wurde nach der Behandlung mit Aprocitentan eine erhöhte Inzidenz einer Hodentubulusdilatation und, als Langzeitfolge, eine tubuläre Degeneration/Atrophie bei männlichen Ratten beobachtet. Solche Wirkungen wurden jedoch nur bei Aprocitentan-Dosen beobachtet, die weit über der empfohlenen Höchstdosis für den Menschen liegen, und es traten keine Auswirkungen auf die Fertilität auf (siehe Abschnitt 5.3).
Bei Patienten, die andere ERAs einnahmen, wurde eine verringerte Spermienzahl beobachtet. Es ist nicht bekannt, ob Aprocitentan die Spermatogenese bei Männern beeinträchtigen kann.
Bei weiblichen Ratten führte Aprocitentan zu einem leicht erhöhten Präimplantationsverlust (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Aprocitentan hat einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Allerdings können gelegentlich Nebenwirkungen (z. B. Kopfschmerzen oder Hypotonie) auftreten, die die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen beeinträchtigen können.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen von Aprocitentan waren Ödem/Flüssigkeitsretention (9,1 % [12,5 mg] und 18,4 % [25 mg]) und vermindertes Hämoglobin (3,7 % [12,5 mg] und 1,2 % [25 mg]) (siehe Abschnitt 4.4).
Tabellarische Auflistung der Nebenwirkungen
Die Sicherheit von Aprocitentan wurde in einer placebokontrollierten Phase-III-Studie beurteilt (siehe Abschnitt 5.1). In der Studie erhielten 724 Patienten Aprocitentan, von denen 633 Patienten mindestens 26 Wochen, 192 Patienten mindestens 47 Wochen und 99 Patienten mindestens 48 Wochen behandelt wurden.
Die Nebenwirkungen sind gemäß folgenden Häufigkeitskategorien aufgeführt: sehr häufig (≥ 1/10); häufig (≥ 1/100 bis < 1/10); gelegentlich (≥ 1/1.000 bis < 1/100); selten (≥ 1/10.000 bis < 1/1.000); sehr selten (< 1/10.000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 1: Nebenwirkungen
| Systemorganklasse | Nebenwirkung | Häufigkeit |
| Infektionen und parasitäre Erkrankungen | Infektion der oberen Atemwege a | Häufig |
| Erkrankungen des Blutes und des Lymphsystems | Vermindertes Hämoglobin b | Häufig |
| Erkrankungen des Immunsystems | Überempfindlichkeit c | Häufig |
| Erkrankungen des Nervensystems | Kopfschmerzen | Häufig |
| Gefäßerkrankungen | Hypotonie | Gelegentlich |
| Flush | Gelegentlich | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Dyspnoe d | Häufig |
| Leber- und Gallenerkrankungen | Erhöhte Transaminasen | Gelegentlich |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Ödem/Flüssigkeitsretention e | Sehr häufig |
| Untersuchungen | Verminderte glomeruläre Filtrationsrate während der Erstbehandlung | Gelegentlich |
| Erhöhtes Gewicht während der Erstbehandlung | Gelegentlich |
a Infektion der oberen Atemwege umfasst Pharyngitis und Nasopharyngitis.
b Vermindertes Hämoglobin umfasst Anämie.
c Überempfindlichkeit umfasst Ausschlag, Erythem, allergisches Ödem und allergische Dermatitis. d Dyspnoe umfasst Belastungsdyspnoe.
e Ödem/Flüssigkeitsretention umfasst hauptsächlich periphere Ödeme, Flüssigkeitsretention und Gesichtsödem.
Beschreibung ausgewählter Nebenwirkungen
Ödem/Flüssigkeitsretention
Ödem/Flüssigkeitsretention scheint dosisabhängig zu sein (9,1 % [12,5 mg] und 18,4 % [25 mg] während der vierwöchigen doppelt verblindeten [DB] Behandlung).
Während der gesamten Studie brachen 0,8 % der Patienten die Behandlung mit Aprocitentan 25 mg aufgrund von Ödem/Flüssigkeitsretention ab.
Die bei Auftreten von Ödem/Flüssigkeitsretention zu ergreifenden Maßnahmen sind in Abschnitt 4.4 beschrieben.
Während der vierwöchigen DB-Behandlung (Teil 1) wurde bei Patienten, die mit 12,5 mg bzw. 25 mg Aprocitentan behandelt wurden, eine mittlere Zunahme des Körpergewichts von +0,4 kg bzw. +0,6 kg beobachtet, verglichen mit –0,2 kg bei Patienten unter Placebo. Dieser Anstieg war während der 32-wöchigen einfach verblindeten (SB) Behandlung (Teil 2) reversibel.
Erhöhte Transaminasen
Ein Anstieg der Alanin-/Aspartat-Aminotransferase (ALT/AST) > 3 × ULN wurde während der ersten vierwöchigen DB-Behandlung (Teil 1) bei 0 % bzw. 0,4 % der Patienten berichtet, die JERAYGO 12,5 mg bzw. 25 mg erhielten, verglichen mit 0,9 % der Patienten, die Placebo erhielten. 1,5 % der Patienten berichteten über diese Ereignisse während der 32-wöchigen SB-Behandlung (Teil 2), in der alle Studienteilnehmer 25 mg erhielten. 1,3 % der Patienten berichteten über diese Ereignisse während des 12-wöchigen doppelblinden Absetzzeitraums (DB-WD) (Teil 3) unter 25 mg, verglichen mit 1,0 % unter Placebo. In der Studie gab es keine Berichte über Patienten mit ALT und/oder AST > 3 × ULN und Gesamtbilirubin > 2 × ULN.
Überempfindlichkeitsreaktionen
Fälle von Überempfindlichkeitsreaktionen (d. h. Hautausschlag, Erythem, allergisches Ödem, allergische Dermatitis) traten innerhalb der ersten zwei Wochen der Behandlung auf und waren leicht bis mittelschwer. Zwei Patienten brachen die Behandlung ab, einer davon wurde hospitalisiert.
Vermindertes Hämoglobin
Der mittlere Hämoglobin-Ausgangswert betrug 13,9 g/dl, 13,9 g/dl und 14,1 g/dl unter Aprocitentan 12,5 mg, 25 mg bzw. Placebo. Während der vierwöchigen DB-Behandlung (Teil 1) wurde bei Patienten, die 12,5 mg bzw. 25 mg Aprocitentan erhielten, eine mittlere Abnahme des Hämoglobins um 0,80 g/dl bzw. 0,85 g/dl berichtet, verglichen mit einer Abnahme um 0,4 g/dl bei Patienten, die Placebo erhielten. Am Ende der 32-wöchigen SB-Behandlung (Teil 2), während der alle Patienten 25 mg Aprocitentan erhielten, blieb die mittlere Abnahme des Hämoglobins im Vergleich zum Ausgangswert unverändert bei 0,87 g/dl. Innerhalb von 4 Wochen nach Absetzen wurde eine Reversibilität des Effekts beobachtet.
Bei 6,4 % der Patienten wurde während der 48-wöchigen Behandlung mit 25 mg Aprocitentan eine Abnahme der Hämoglobinkonzentration auf unter 10 g/dl gegenüber dem Ausgangswert berichtet. Bei diesen Patienten lag der Hämoglobin-Ausgangswert im Bereich von 10,3 g/dl bis 15,4 g/dl.
Die bei Abnahme des Hämoglobins zu ergreifenden Maßnahmen sind in Abschnitt 4.4 beschrieben.
Verminderte glomeruläre Filtrationsrate
Der mittlere eGFR-Ausgangswert betrug 76,2, 76,7 und 76,2 ml/min/1,73 m2 für Aprocitentan 12,5 mg, 25 mg bzw. Placebo. Während der vierwöchigen DB-Behandlung (Teil 1) wurde bei Patienten, die 12,5 mg bzw. 25 mg Aprocitentan erhielten, eine mittlere Abnahme der eGFR von 1,2 bzw. 2,4 ml/min/1,73 m2 berichtet, verglichen mit einer Abnahme von 0,6 ml/min/1,73 m2 bei Patienten, die Placebo erhielten. Am Ende der 32-wöchigen SB-Behandlung (Teil 2) betrug die mittlere Abnahme der eGFR 2,3 ml/min/1,73 m2; sie blieb bis zum Ende der Studie stabil.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Aprocitentan wurde als Einzeldosis von bis zu 600 mg und in mehreren Dosen von bis zu 100 mg täglich an gesunde Probanden verabreicht (das 24- bzw. 4-Fache der maximal zugelassenen Dosis).
Es wurden Nebenwirkungen wie Kopfschmerzen, verstopfte Nase, Übelkeit und Infektion der oberen Atemwege beobachtet.
Im Falle einer Überdosierung sollten je nach Bedarf standardmäßige unterstützende Maßnahmen ergriffen werden. Aufgrund einer möglichen Verlängerung des QT-Intervalls bei sehr hohen Konzentrationen (d. h. mehr als 22 Tabletten Aprocitentan 12,5 mg) sollte eine EKG-Überwachung erwogen werden. Es ist unwahrscheinlich, dass eine Dialyse wirksam ist, da Aprocitentan stark proteingebunden ist (siehe Abschnitt 5.2).
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antihypertensiva, andere Antihypertensiva, ATC-Code: C02KN01
Wirkmechanismus
Endothelin-(ET-)1 vermittelt über seine Rezeptoren (ETA und ETB) eine Vielzahl von Wirkungen wie Vasokonstriktion, Fibrose, Zellproliferation und Entzündung und ist bei Bluthochdruck hochreguliert. Aprocitentan ist ein dualer ERA, der die die Bindung von ET-1 an ETA- und ETB-Rezeptoren und damit die durch diese Rezeptoren vermittelten Wirkungen hemmt.
Pharmakodynamische Effekte
Elektrophysiologische Untersuchung des Herzens
In einer umfassenden QT-Studie an gesunden Probanden führte die Verabreichung von 25 mg Aprocitentan einmal täglich (maximale therapeutische Dosis) im Steady State nicht zu einer Verlängerung des QTc-Intervalls, da die Obergrenze des 90 %-Konfidenzintervalls der mittleren Veränderung gegenüber dem Ausgangswert bei placebokorrigiertem QTc weniger als 10 ms betrug.
Bei der vierfachen maximalen therapeutischen Dosis (100 mg) betrug die Obergrenze des 90 %-Konfidenzintervalls der mittleren Veränderung des placebokorrigierten QTc gegenüber dem Ausgangswert 10,4 ms.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit von Aprocitentan wurde in einer randomisierten, doppelblinden, placebokontrollierten multizentrischen Phase-III-Studie untersucht.
Patienten mit unkontrolliertem Blutdruck (systolischer Blutdruck [SBP] ≥ 140 mmHg) trotz Anwendung von mindestens drei blutdrucksenkenden Arzneimitteln und nach Ausschluss einer pseudoresistenten Hypertonie (z. B. Weißkitteleffekt, falsche Blutdruckmessung, sekundäre Ursachen der Hypertonie) galten als Patienten mit resistenter Hypertonie.
Die Patienten wurden während der gesamten Studie auf eine standardisierte antihypertensive Hintergrundtherapie umgestellt, die aus einem Angiotensinrezeptorblocker (Valsartan 160 mg), einem Calciumkanalblocker (Amlodipin 5 oder 10 mg) und einem Diuretikum (Hydrochlorothiazid 25 mg) bestand. Patienten mit gleichzeitiger Anwendung von Betablockern setzten diese Behandlung während der gesamten Studie fort, zusätzlich zur standardisierten antihypertensiven Hintergrundtherapie und Studienbehandlung.
Insgesamt 730 Patienten erhielten während der ersten vierwöchigen DB-Behandlung (Teil 1) einmal täglich entweder Aprocitentan 12,5 mg, Aprocitentan 25 mg oder Placebo. Danach erhielten die Patienten während der 32-wöchigen SB-Behandlung (Teil 2) einmal täglich 25 mg Aprocitentan. Am Ende der 32 Wochen wurden die Patienten erneut randomisiert und erhielten während der 12-wöchigen DB-WD-Behandlung (Teil 3) einmal täglich entweder Aprocitentan 25 mg oder Placebo (Tabelle 2).
Tabelle 2: Design der Phase-III-Studie
| Behandlung | Teil 1 (4 Wochen) | Teil 2 (32 Wochen) | Teil 3 (12 Wochen) | |
| Design | DB, placebokontrolliert, randomisiert (1:1:1) | SB | DB-WD, placebokontrolliert, randomisiert (1:1) | |
| Dauer | Woche 0 – Woche 4 | Woche 4 – Woche 36 | Woche 36 – Woche 48 | |
Behandlung zusätzlich zur Hintergrundtherapie* | Aprocitentan 25 mg Aprocitentan 12,5 mg Placebo | N = 243 N = 243 N = 244 | N = 704 | N = 307 N = 307 |
* ARB, CCB und ein Diuretikum.
ARB = Angiotensinrezeptorblocker; CCB = Calciumkanalblocker; DB = doppelblind; DB-WD = Doppelblind-Absetzzeitraum; N = Anzahl der Patienten; SB = einfach verblindet.
Der primäre Wirksamkeitsendpunkt war die Veränderung des systolischen Blutdrucks (SBP) im Sitzen (SiSBP) vom Ausgangswert bis Woche 4 während der DB-Behandlung (Teil 1), gemessen am Ende des Dosisintervalls mittels unbeaufsichtigter automatischer Praxisblutdruckmessung (uAOBP).
Der wichtigste sekundäre Endpunkt war die Veränderung des SiSBP, gemessen am Ende des Dosisintervalls mittels uAOBP, vom DB-WD-Ausgangswert (Woche 36) bis Woche 40 (Teil 3).
Die Patienten hatten ein mittleres Alter von 61,7 Jahren (von 24 bis 84 Jahre; 34,1 % waren ≥ 65 und < 75 Jahre; 9,9 % waren ≥ 75 Jahre) und 59,5 % waren männlich. Die Patienten waren weiß (82,9 %), afroamerikanisch (11,2 %) oder asiatisch (5,2 %). Das mittlere Körpergewicht betrug 97,6 kg (46 bis 196 kg) und der mittlere BMI betrug 33,7 kg/m2 (18 bis 64 kg/m2).
Die Patienten hatten eine Vorgeschichte von Diabetes mellitus Typ 2 (54,1 %), ischämischer Herzkrankheit (30,8 %), Gefäßerkrankungen des Zentralnervensystems (23,0 %), chronischer Nierenerkrankung im Stadium 3 und 4 (22,2 %; 19,3 % der Patienten hatten eine eGFR von 30-59 ml/min/1,73 m2 und 2,9 % hatten eine eGFR von 15-29 ml/min/1,73 m2), Herzinsuffizienz (19,6 %) und Schlafapnoe-Syndrom (14,1 %). 63,0 % der Patienten wurden mit mindestens vier Antihypertensiva behandelt.
In der Phase-III-Studie nicht beurteilte Patientengruppen sind in den Abschnitten 4.2, 4.3 und 4.4 beschrieben.
Dosen von 12,5 mg und 25 mg Aprocitentan zeigten in Woche 4 im Vergleich zu Placebo eine statistisch signifikante Reduktion des SiSBP. Der Behandlungseffekt war mit dem diastolischen Blutdruck im Sitzen (SiDBP) konsistent (Tabelle 3).
Tabelle 3: Senkung des am Ende des Dosisintervalls mittels uAOBP in Woche 4 der DB-
Behandlung gemessenen Blutdrucks im Sitzen (mmHg)
Unterschied zu Placebo Behandlungsgruppe N Ausgangswert #
Mittelwert
LS-Mittelwert
LS-Mittelwert
p-Wert
SiSBP (primärer Endpunkt) LS-Mittelwert (97,5 % CL) LS-Mittelwert (97,5 % CL) 12,5 mg 243 153,2 −15,3 (−17,4, −13,2) −3,8 (−6,8, −0,8) 0,0042* 25 mg 243 153,3 −15,2 (−17,3, −13,1) −3,7 (−6,7, −0,8) 0,0046* Placebo 244 153,3 −11,5 (−13,6, −9,4) - -
SiDBP LS-Mittelwert (95 % CL) LS-Mittelwert (95 % CL) 12,5 mg 243 87,9 −10,4 (−11,6, −9,3) −3,9 (−5,6, −2,3) <0,0001 25 mg 243 87,7 −11,0 (−12,1, −9,8) −4,5 (−6,1, −2,9) <0,0001 Placebo 244 87,1 −6,5 (−7,6, −5,3) - - # Beobachteter Ausgangswert.
* Statistisch signifikant auf dem 2,5 %-Niveau, wie in der Teststrategie festgelegt.
BP = Blutdruck; CL = Konfidenzgrenzen; DB = doppelblind; LS-Mittelwert = Mittelwert der kleinsten Quadrate; SiDBP = diastolischer Blutdruck im Sitzen; SiSBP = systolischer Blutdruck im Sitzen; uAOBP = unbeaufsichtigte automatisierte Blutdruckmessung.
Die Persistenz der blutdrucksenkenden Wirkung von Aprocitentan wurde im DB-WD gezeigt (Teil 3). Bei Patienten, die bei der Neurandomisierung Placebo erhielten, stieg der mittlere SiSBP an, während bei Patienten, die bei der Neurandomisierung Aprocitentan 25 mg erhielten, der mittlere Effekt auf den SiSBP stabil war, was zu einem statistisch signifikanten Unterschied führte. Der Behandlungseffekt war beim SiDBP konsistent (Tabelle 4).
Tabelle 4: Anhaltende Senkung des am Ende des Dosisintervalls mittels uAOBP in Woche 40 der DB-WD-Behandlung gemessenen Blutdrucks im Sitzen (mmHg)
Unterschied zu
Placebo
Behandlungsgruppe N DB-WD-
Ausgangswert #
Mittelwert
LS-Mittelwert (95 % CL)
LS-Mittelwert
(95 % CL)
p-Wert
SiSBP (wichtigster sekundärer Endpunkt)
25 mg 307 135,3 −1,5 (−3,0, 0,0) −5,8 (−7,9, −3,7) <0,0001* Placebo 307 136,4 4,4, (2,9, 5,8) - -
SiDBP 25 mg 307 76,1 −0,5 (−1,5, 0,5) −5,2 (−6,6, −3,8) <0,0001 Placebo 307 76,3 4,7, (3,7, 5,7) - - # Beobachteter Ausgangswert. DB-WD-Ausgangswert: Woche 36.
* Statistisch signifikant auf dem 5 %-Niveau, wie in der Teststrategie festgelegt.
BP = Blutdruck; CL = Konfidenzgrenzen; DB-WD = Doppelblind-Aussetzzeitraum; LS-Mittelwert = Mittelwert der kleinsten Quadrate; SiDBP = diastolischer Blutdruck im Sitzen; SiSBP = systolischer Blutdruck im Sitzen; uAOBP = unbeaufsichtigte automatisierte Blutdruckmessung.
Der Effekt war auch konsistent bei SBP und DBP, die in Woche 4 (Abbildung 1) und Woche 40 mittels ambulantem Blutdruck-Monitoring (ABPM) gemessen und als Tages-, Nacht- und 24-Stunden-Zeiträume ausgewertet wurden.
Abbildung 1: Placebokorrigierte Veränderungen des mittels ABPM in Woche 4 gemessenen systolischen und diastolischen Blutdrucks gegenüber dem Ausgangswert
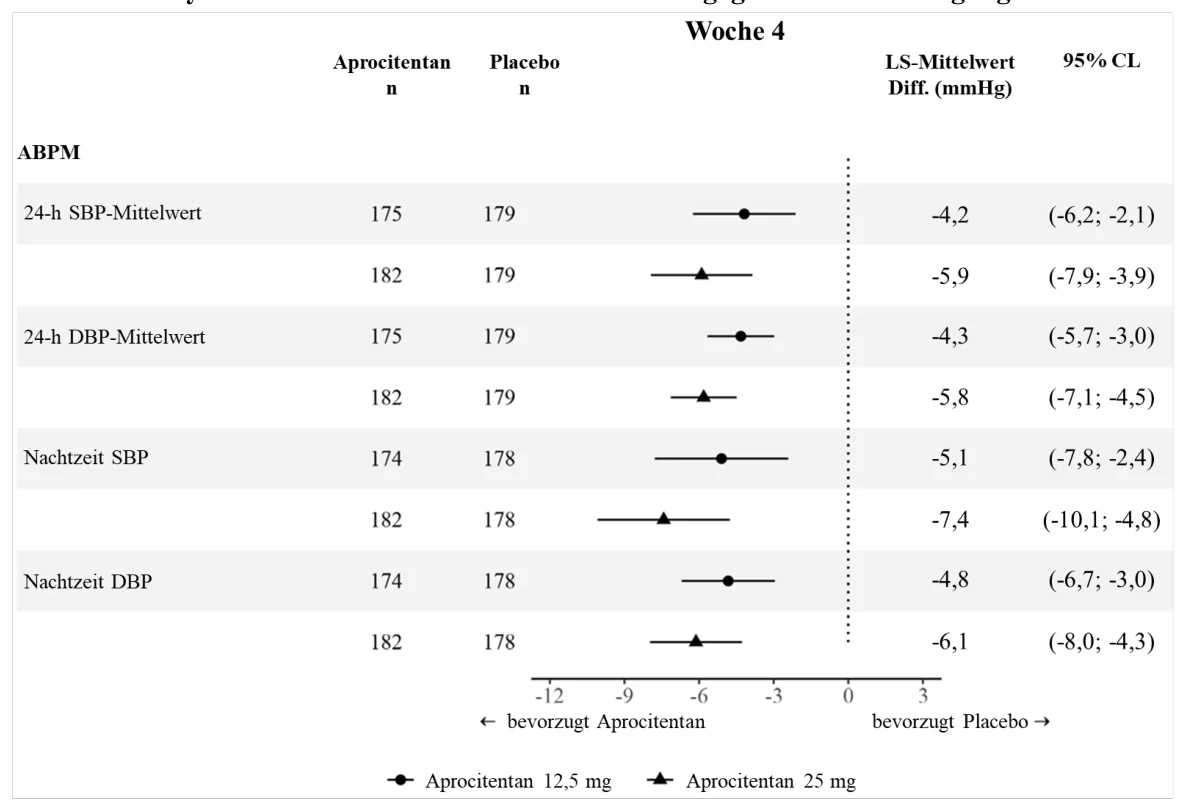
ABPM = ambulantes Blutdruck-Monitoring; BP = Blutdruck; CL = Konfidenzgrenzen; DBP = diastolischer Blutdruck; LS-Mittelwert Diff. = Differenz des Mittelwerts der kleinsten Quadrate gegenüber Placebo; SBP = systolischer Blutdruck.
Der wesentliche Anteil (d. h. mindestens 90 %) der blutdrucksenkenden Wirkung wurde innerhalb der ersten zwei Wochen der Behandlung mit Aprocitentan beobachtet.
Abbildung 2: Über 48 Wochen mittels uAOBP gemessener mittlerer systolischer Blutdruck im
Sitzen
Die Wirkung von Aprocitentan war in allen Untergruppen (Alter [einschließlich Patienten ≥ 75 Jahren], Geschlecht, Ethnizität [einschließlich Patienten schwarzer oder afroamerikanischer Herkunft], BMI, Ausgangs-Albumin-Kreatinin-Quotient [UACR] im Urin, Ausgangs-eGFR und Diabetes in der Vorgeschichte) konsistent und entsprach der Wirkung in der Gesamtpopulation.
Effekte auf UACR/eGFR
Nach 4 Wochen wurde unter Aprocitentan 12,5 mg bzw. 25 mg im Vergleich zu auf Placebo randomisierten Studienteilnehmern eine Verringerung des UACR um 30 % (95 %-Konfidenzgrenzen 20–39 %) bzw. 34 % (95 %-Konfidenzgrenzen 25–42 %) beobachtet. Dieser Effekt verschwand nach dem Absetzen der Behandlung. Bei der eGFR kam es in den ersten 4 Behandlungswochen zu einer mittleren Abnahme von –1,2 ml/min/1,73 m2 unter Aprocitentan 12,5 mg und –2,4 ml/min/1,73 m2 unter Aprocitentan 25 mg (gegenüber –0,6 ml/min/1,73 m2 unter Placebo), gefolgt von einer Stabilisierung der eGFR, auch bei Patienten mit niedrigen (< 60 ml/min) Ausgangswerten, bis zum Ende der Studie. Die Effekte von Aprocitentan auf den Endorganschutz wurden nicht untersucht.
Effekte auf Mortalität und kardiovaskuläre Morbidität
Die Effekte von Aprocitentan auf Mortalität und kardiovaskuläre Morbidität wurden nicht untersucht.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Aprocitentan eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen zur Hypertonie gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen). 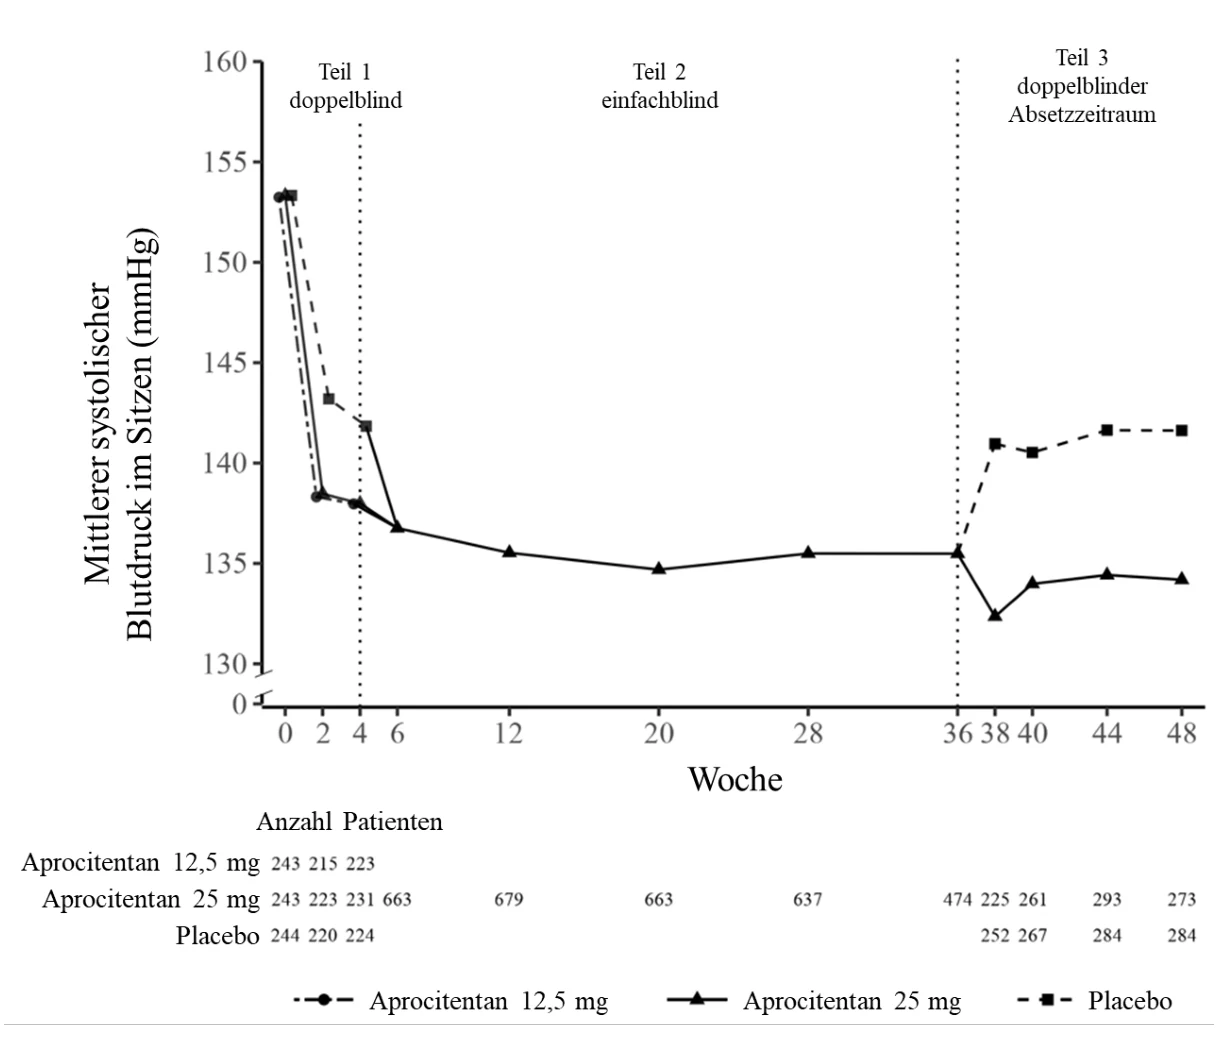
5.2 Pharmakokinetische Eigenschaften
Resorption
Die maximale Plasmakonzentration (Cmax) von Aprocitentan wurde zwischen 4 und 5 Stunden nach der Verabreichung von 25 mg erreicht. Nach einer Verabreichung von 5 mg, 25 mg und 100 mg einmal täglich stiegen die Plasmakonzentrationen dosisproportional an. Die absolute Bioverfügbarkeit nach oraler Verabreichung ist nicht bekannt.
Bei einmal täglicher Verabreichung wurden Steady-State-Bedingungen am 8. Tag erreicht und die Akkumulation betrug im Vergleich zum 1. Tag etwa das Dreifache.
Wirkung von Nahrung
Bei Einnahme einer Kapselformulierung (die in frühen klinischen Studien verwendet wurde) zusammen mit einer fettreichen, kalorienreichen Mahlzeit durch gesunde Probanden wurde die mittlere Zeit bis zur Cmax (tmax) von Aprocitentan etwa eine Stunde früher erreicht, wobei die Cmax etwa das 1,7-Fache der im nüchternen Zustand beobachteten betrug. Die als AUC0-∞ ausgedrückte Gesamtexposition betrug ungefähr das 1,2-Fache der im nüchternen Zustand beobachteten. Der Nahrungseffekt wurde für die Filmtablette nicht speziell untersucht. In der Phase-III-Zulassungsstudie wurden Aprocitentan-Filmtabletten unabhängig von der Nahrungsaufnahme verabreicht. Es ist nicht zu erwarten, dass die Resorption von Aprocitentan durch Mahlzeiten beeinflusst wird.
Verteilung
Aprocitentan hatte ein scheinbares Verteilungsvolumen von etwa 20 l und war stark an Plasmaproteine gebunden (> 99 %). Das Blut-zu-Plasma-Verhältnis betrug 0,63.
Biotransformation
Aprocitentan wurde fast ausschließlich unverändert im Plasma nachgewiesen.
Die wichtigsten Stoffwechselwege von Aprocitentan waren die durch die Glucuronyltransferasen UGT1A1 und UGT2B7 katalysierte N-Glukosidierung der Sulfamideinheit und die Hydrolyse der Sulfamideinheit zum entsprechenden Aminopyrimidin. Die Hydrolyse erfolgte überwiegend nichtenzymatisch.
Elimination
Nach Verabreichung einer radioaktiv markierten Dosis Aprocitentan wurden etwa 52 % des radioaktiven Arzneimittelmaterials über den Urin und 25 % über den Stuhl ausgeschieden. Insgesamt wurden 0,2 % bzw. 6,8 % der verabreichten Dosis als unverändertes Aprocitentan im Urin und im Stuhl nachgewiesen.
Die scheinbare orale Körperclearance beträgt 0,30 l/h. Die terminale Plasmahalbwertszeit von Aprocitentan beträgt etwa 46 Stunden.
Pharmakokinetik bei speziellen Patientengruppen
Es gab keine klinisch relevanten Auswirkungen von Alter (18–84 Jahre), Geschlecht, Körpergewicht oder Ethnizität auf die Pharmakokinetik von Aprocitentan.
Nierenfunktionsstörung
Die Gesamtexposition gegenüber Aprocitentan (AUC) war bei Patienten mit schwerer Nierenfunktionsstörung (eGFR 15–29 ml/min) im Vergleich zu gesunden Probanden um durchschnittlich 40 % erhöht. Dieser Anstieg wird nicht als klinisch relevant angesehen (siehe Abschnitt 4.2). Die Bindung von Aprocitentan an Plasmaproteine wurde durch die Nierenfunktion nicht beeinflusst.
Leberfunktionsstörung
Die Gesamtexposition gegenüber Aprocitentan (AUC) war bei Patienten mit mittelschwerer Leberfunktionsstörung (Child-Pugh-Klasse B) im Vergleich zu gesunden Probanden um durchschnittlich 23 % erhöht. Dieser Anstieg wird nicht als klinisch relevant angesehen (siehe Abschnitt 4.2). Die Bindung von Aprocitentan an Plasmaproteine wurde durch die Leberfunktion nicht beeinflusst.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Sicherheitspharmakologie, Toxizität bei wiederholter Gabe, Genotoxizität, karzinogenem Potenzial und Phototoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Histologische Befunde in Studien zur Toxizität bei wiederholter Gabe (degenerative Leberveränderungen, Befunde in der Nasenhöhle und Hodenveränderungen) wurden nur bei Expositionen beobachtet, die weit über der maximalen menschlichen Exposition lagen, was auf eine geringe Relevanz für die klinische Anwendung hinweist.
Reproduktions- und Entwicklungstoxizität
Nach wiederholter Verabreichung wurde bei Ratten und Hunden eine tubuläre Degeneration der Hoden beobachtet, wobei die Sicherheitsmargen bei der empfohlenen Höchstdosis für den Menschen das 8-(20,6-) bzw. 4,9-(16,6-)Fache der gesamten (freien) Exposition betrugen. Bei männlichen Ratten wurden jedoch keine Auswirkungen auf die Fertilität oder Spermatogenese festgestellt.
Bei weiblichen Ratten wurde ein minimal erhöhter Präimplantationsverlust (geringere Anzahl von Corpora lutea, Implantationsstellen und lebenden Embryonen) bei dem 11-(29-)Fachen der gesamten (freien) Exposition der empfohlenen Höchstdosis für den Menschen beobachtet. Es wurden keine Auswirkungen auf das Paarungsverhalten und die Reproduktionsleistung festgestellt.
Aprocitentan induzierte in Studien mit trächtigen Ratten und Kaninchen keine Teratogenität, wobei die Sicherheitsmargen das 2-(6-) bzw. 14-(3-)Fache der gesamten (freien) Exposition der empfohlenen Höchstdosis für den Menschen betrugen. ERAs als Klasse haben sich jedoch bei Ratten und Kaninchen als teratogen erwiesen, wobei die beobachteten Missbildungen auf schwerwiegende Auswirkungen auf Entwicklungsprozesse in der Frühschwangerschaft (Migration von Zellen der Neuralleiste) hinweisen. Da das teratogene Potenzial von Aprocitentan nur bei Expositionen untersucht wurde, die geringfügig über der empfohlenen Höchstdosis für den Menschen liegen, ist nicht bekannt, welche Expositionen nachteilige Effekte auf die embryofetale Entwicklung haben können.
In Studien zur prä- und postnatalen Entwicklung zeigten weibliche Ratten, die von der späten Trächtigkeit bis zur Laktation behandelt wurden, eine geringere Überlebensrate der Jungen und eine Beeinträchtigung der Reproduktionsfähigkeit der Nachkommen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Croscarmellose-Natrium
Hydroxypropylcellulose
Lactose-Monohydrat
Magnesiumstearat
Mikrokristalline Cellulose
Filmüberzug
Poly(vinylalkohol)
Hydroxypropylcellulose
Triethylcitrat
Talkum
Kolloidales hydratisiertes Siliciumdioxid
Titandioxid
Eisen(III)-oxid (E172)
Eisen(III)-hydroxid-oxid x H2O (E172)
Eisen(II,III)-oxid (E172)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
30 Monate.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
In der Originalverpackung (HDPE-Flasche oder Blisterpackung) aufbewahren, um den Inhalt vor Feuchtigkeit zu schützen (keine besonderen Temperaturbedingungen für die Lagerung erforderlich).
Halten Sie die HDPE-Flasche fest verschlossen, um den Inhalt vor Feuchtigkeit zu schützen.
6.5 Art und Inhalt des Behältnisses
JERAYGO 12,5 mg Filmtabletten
Weiße, undurchsichtige HDPE-Flasche mit kindersicherem Verschluss und Induktionssiegelfolie, die Silicagel-Trockenmittel und 30 Filmtabletten enthält.
Perforierte Einzeldosis-Blisterpackungen aus Aluminium-Kaltformfolie mit Trockenmittel und durchdrückbarer Aluminium-Deckelfolie, die 10 × 1 Filmtablette enthält.
JERAYGO 25 mg Filmtabletten
Weiße, undurchsichtige HDPE-Flasche mit kindersicherem Verschluss und Induktionssiegelfolie, die Silicagel-Trockenmittel und 30 Filmtabletten enthält.
Perforierte Einzeldosis-Blisterpackungen aus Aluminium-Kaltformfolie mit Trockenmittel und durchdrückbarer Aluminium-Deckelfolie, die 10 × 1 Filmtablette enthält.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Idorsia Pharmaceuticals Deutschland GmbH
Marie-Curie-Straße 8
79539 Lörrach
Deutschland
8. ZULASSUNGSNUMMER(N)
EU/1/24/1818/001
EU/1/24/1818/002
EU/1/24/1818/003
EU/1/24/1818/004
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 27. Juni 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.