


Fachinformation - Ezetimib/Atorvastatin Gebro 10 mg/10 mg Filmtabletten
1. BEZEICHNUNG DES ARZNEIMITTELS
Ezetimib/Atorvastatin Gebro 10 mg/10 mg Filmtabletten
Ezetimib/Atorvastatin Gebro 10 mg/20 mg Filmtabletten
Ezetimib/Atorvastatin Gebro 10 mg/40 mg Filmtabletten
Ezetimib/Atorvastatin Gebro 10 mg/80 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Ezetimib/Atorvastatin Gebro 10 mg/10 mg Filmtabletten
Jede Filmtablette enthält 10 mg Ezetimib und 10 mg Atorvastatin (als Atorvastatin-Calcium-Trihydrat).
Ezetimib/Atorvastatin Gebro 10 mg/20 mg Filmtabletten
Jede Filmtablette enthält 10 mg Ezetimib und 20 mg Atorvastatin (als Atorvastatin-Calcium-Trihydrat).
Ezetimib/Atorvastatin Gebro 10 mg/40 mg Filmtabletten
Jede Filmtablette enthält 10 mg Ezetimib und 40 mg Atorvastatin (als Atorvastatin-Calcium-Trihydrat).
Ezetimib/Atorvastatin Gebro 10 mg/80 mg Filmtabletten
Jede Filmtablette enthält 10 mg Ezetimib und 80 mg Atorvastatin (als Atorvastatin-Calcium-Trihydrat).
Sonstiger Bestandteil mit bekannter Wirkung
Jede Ezetimib/Atorvastatin Gebro 10 mg/10 mg Filmtablette enthält 209,62 mg Lactose (als Monohydrat).
Jede Ezetimib/Atorvastatin Gebro 10 mg/20 mg Filmtablette enthält 234,21 mg Lactose (als Monohydrat).
Jede Ezetimib/Atorvastatin Gebro 10 mg/40 mg Filmtablette enthält 283,39 mg Lactose (als Monohydrat).
Jede Ezetimib/Atorvastatin Gebro 10 mg/80 mg Filmtablette enthält 381,76 mg Lactose (als Monohydrat).
Vollständige Auflistung der sonstigen Bestandteile siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette
Ezetimib/Atorvastatin Gebro 10 mg/10 mg Filmtabletten
Weiße und hellrosa, ovale, bikonvexe Filmtabletten, auf der einen Seite mit „10“ geprägt und auf der anderen Seite glatt, Größe ca. 13 mm (Länge) x 5 mm (Breite).
Ezetimib/Atorvastatin Gebro 10 mg/20 mg Filmtabletten
Weiße und hellrosa, ovale, bikonvexe Filmtabletten, auf der einen Seite mit „20“ geprägt und auf der anderen Seite glatt, Größe ca. 15 mm (Länge) x 6 mm (Breite).
Ezetimib/Atorvastatin Gebro 10 mg/40 mg Filmtabletten
Weiße und hellrosa, ovale, bikonvexe Filmtabletten, auf der einen Seite mit „40“ geprägt und auf der anderen Seite glatt, Größe ca. 17 mm (Länge) x 6 mm (Breite).
Ezetimib/Atorvastatin Gebro 10 mg/80 mg Filmtabletten
Weiße und hellrosa, ovale, bikonvexe Filmtabletten, auf der einen Seite mit „80“ geprägt und auf der anderen Seite glatt, Größe ca. 18 mm (Länge) x 8 mm (Breite).
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Prävention kardiovaskulärer Ereignisse
Ezetimib/Atorvastatin Gebro ist als Substitutionstherapie bei erwachsenen Patienten angezeigt, deren Herzkrankheit mit Atorvastatin und Ezetimib in der gleichen Dosierung wie in der Fixkombination, jedoch als separate Arzneimittel, ausreichend eingestellt ist. Ziel ist die Reduzierung des Risikos kardiovaskulärer Ereignisse bei Patienten mit koronarer Herzkrankheit (KHK) und akutem Koronarsyndrom (ACS) in der Anamnese (siehe Abschnitt 5.1).
Hypercholesterinämie
Ezetimib/Atorvastatin Gebro ist, begleitend zu einer Diät, bei erwachsenen Patienten mit primärer (heterozygoter und homozygoter familiärer und nicht familiärer) Hypercholesterinämie oder gemischter Hyperlipidämie angezeigt, die bereits auf eine Kombination aus Atorvastatin und Ezetimib in gleicher Dosis gut eingestellt sind.
4.2 Dosierung und Art der Anwendung
Dosierung
Der Dosierungsbereich von Ezetimib/Atorvastatin Gebro liegt zwischen 10/10 mg/Tag und 10/80 mg/Tag.
Der Patient soll eine geeignete lipidsenkende Diät einhalten, die auch während der Therapie mit Ezetimib/Atorvastatin Gebro fortzusetzen ist.
Ezetimib/Atorvastatin Gebro ist nicht zur Initialtherapie geeignet. Die Einleitung der Behandlung sowie eventuelle Anpassungen der Dosierung haben mit den Einzelkomponenten zu erfolgen. Nach Einstellung der passenden Dosierung kann der Wechsel zur Fixdosiskombination in entsprechender Stärke erfolgen.
Gleichzeitige Therapie mit anderen Arzneimitteln
Die Einnahme von Ezetimib/Atorvastatin Gebro soll entweder mindestens 2 Stunden vor oder mindestens 4 Stunden nach der Anwendung eines gallensäurebindenden Arzneimittels erfolgen. Bei Patienten, welche die Virostatika Elbasvir/Grazoprevir oder Letermovir zur Prophylaxe einer Cytomegalovirus-Infektion gemeinsam mit Atorvastatin einnehmen, soll eine Atorvastatin-Dosis von 20 mg/Tag nicht überschritten werden (siehe Abschnitte 4.4 und 4.5).
Die Anwendung von Ezetimib/Atorvastatin wird bei Patienten, die Letermovir zusammen mit Ciclosporin einnehmen, nicht empfohlen (siehe Abschnitte 4.4 und 4.5).
Ältere Patienten
Für ältere Patienten ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Eingeschränkte Leberfunktion
Ezetimib/Atorvastatin Gebro soll bei Patienten mit eingeschränkter Leberfunktion mit Vorsicht angewendet werden (siehe Abschnitte 4.4 und 5.2). Ezetimib/Atorvastatin Gebro ist bei Patienten mit aktiver Lebererkrankung kontraindiziert (siehe Abschnitt 4.3).
Eingeschränkte Nierenfunktion
Für Patienten mit eingeschränkter Nierenfunktion ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Ezetimib/Atorvastatin Gebro bei Kindern ist nicht erwiesen (siehe Abschnitt 5.2). Es liegen keine Daten vor.
Art der Anwendung
Zum Einnehmen.
Ezetimib/Atorvastatin Gebro kann als Einzeldosis zu jeder Tageszeit mit oder ohne Nahrung eingenommen werden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen die Wirkstoffe oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Ezetimib/Atorvastatin Gebro ist während der Schwangerschaft und Stillzeit sowie bei Frauen im gebärfähigen Alter, die keine zuverlässige Verhütungsmethode anwenden, kontraindiziert (siehe Abschnitt 4.6).
Ezetimib/Atorvastatin Gebro ist kontraindiziert bei Patienten mit aktiver Lebererkrankung oder bei ungeklärter, anhaltender Erhöhung der Serum-Transaminasen auf mehr als das Dreifache des oberen Normwertes.
Ezetimib/Atorvastatin Gebro ist kontraindiziert bei Patienten, die mit den Virostatika Glecaprevir/Pibrentasvir zur Behandlung einer Hepatitis-C-Infektion behandelt werden.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Myopathie/Rhabdomyolyse
Nach Markteinführung von Ezetimib wurden Fälle von Myopathie und Rhabdomyolyse berichtet. Die meisten Patienten, die eine Rhabdomyolyse entwickelten, nahmen gleichzeitig mit Ezetimib ein Statin ein. Eine Rhabdomyolyse wurde jedoch sehr selten unter Ezetimib-Monotherapie sowie sehr selten nach gleichzeitiger Gabe von Ezetimib mit anderen Arzneimitteln, die für ein erhöhtes Rhabdomyolyserisiko bekannt sind, berichtet.
Ezetimib/Atorvastatin Gebro enthält Atorvastatin. Wie andere HMG-CoA-Reduktase-Inhibitoren kann auch Atorvastatin in seltenen Fällen die Skelettmuskulatur beeinträchtigen und eine Myalgie, Myositis oder Myopathie hervorrufen. Eine Myopathie kann sich zu einer Rhabdomyolyse entwickeln, einer potenziell lebensbedrohlichen Erkrankung, die durch eine deutliche Erhöhung der Kreatinphosphokinasewerte (CPK) (mehr als das Zehnfache des oberen Normwertes), Myoglobinämie und Myoglobinurie gekennzeichnet ist und zum Nierenversagen führen kann.
In wenigen Fällen wurde berichtet, dass Statine eine Myasthenia gravis oder eine Verschlechterung einer bereits bestehenden Myasthenia gravis oder okulärer Myasthenie auslösen (siehe Abschnitt 4.8). Ezetimib/Atorvastatin Gebro sollte bei einer Verschlimmerung der Symptome abgesetzt werden. Es wurde über Rezidive berichtet, wenn dasselbe oder ein anderes Statin (erneut) gegeben wurde.
Vor Beginn der Therapie
Ezetimib/Atorvastatin Gebro muss bei Patienten mit Risikofaktoren für eine Rhabdomyolyse mit Vorsicht verordnet werden. In folgenden Situationen ist eine Bestimmung der CPK vor Behandlungsbeginn durchzuführen:
- eingeschränkte Nierenfunktion,
- Hypothyreose,
- hereditäre Muskelerkrankungen in der eigenen oder in der Familienanamnese,
- Muskelerkrankungen während der Behandlung mit Statinen oder Fibraten in der Anamnese,
- Lebererkrankungen in der Anamnese und/oder bei hohem Alkoholkonsum,
- ältere Patienten (> 70 Jahre); die Notwendigkeit einer solchen Untersuchung soll, abhängig davon, ob sonstige Risikofaktoren für eine Rhabdomyolyse vorliegen, erwogen werden,
Umstände, die zu erhöhten Plasmaspiegeln führen können, wie Wechselwirkungen (siehe
Abschnitt 4.5) und besondere Patientengruppen einschließlich genetischer Subpopulationen (siehe Abschnitt 5.2).
In solchen Fällen wird eine sorgfältige Nutzen-Risiko-Abwägung der Behandlung und eine engmaschige klinische Überwachung der betroffenen Patienten empfohlen.
Sind die Ausgangswerte der CPK signifikant erhöht (über dem 5-Fachen des oberen Normwertes), soll die Behandlung nicht begonnen werden.
Messungen der Kreatinphosphokinase (CPK)
Die Kreatinphosphokinase (CPK) soll nicht nach körperlicher Anstrengung oder bei Vorliegen anderer plausibler Ursachen für eine CPK-Erhöhung gemessen werden, da dies eine Interpretation der Werte erschwert. Sind die Ausgangswerte der CPK signifikant erhöht (über dem 5-Fachen des oberen Normwertes), ist die Messung nach 5 bis 7 Tagen zu wiederholen, um die Ergebnisse zu bestätigen.
Während der Behandlung
- Patienten müssen darüber aufgeklärt werden, Muskelschmerzen, -krämpfe und -schwäche unverzüglich zu melden, besonders wenn diese mit Unwohlsein und Fieber einhergehen oder falls Anzeichen und Symptome muskulärer Nebenwirkungen nach dem Absetzen von Ezetimib/Atorvastatin Gebro fortbestehen.
Treten solche Symptome während der Behandlung mit Ezetimib/Atorvastatin Gebro auf, sind die
CPK-Werte der Patienten zu bestimmen. Bei signifikant erhöhten CPK-Werten (über dem 5-Fachen des oberen Normwertes) ist die Behandlung abzubrechen.
Bei schwerer muskulärer Symptomatik und täglichen Beschwerden soll ein Abbrechen der
Behandlung in Betracht gezogen werden, auch wenn die CPK-Werte nicht auf das 5-Fache des oberen Normwertes angestiegen sind.
Sofern die Symptome abklingen und die CPK-Werte sich normalisieren, kann erneut eine
Behandlung mit Ezetimib/Atorvastatin Gebro oder mit einem alternativen statinhaltigen Arzneimittel in der jeweils niedrigsten Dosis und bei engmaschiger Überwachung in Betracht gezogen werden.
- Die Behandlung mit Ezetimib/Atorvastatin Gebro ist abzubrechen, wenn die CPK-Werte klinisch signifikant erhöht sind (mehr als das Zehnfache des oberen Normwertes) oder falls eine Rhabdomyolyse diagnostiziert oder vermutet wird.
- In sehr seltenen Fällen wurde während oder nach der Behandlung mit einigen Statinen über eine immunvermittelte nekrotisierende Myopathie (IMNM) berichtet. Klinisch ist die IMNM durch anhaltende proximale Muskelschwäche und erhöhte Serum-Kreatinkinase-Werte gekennzeichnet, die trotz Absetzen der Statinbehandlung bestehen bleiben.
Aufgrund des in Ezetimib/Atorvastatin Gebro enthaltenen Wirkstoffs Atorvastatin ist das Rhabdomyolyserisiko erhöht, wenn Ezetimib/Atorvastatin Gebro zusammen mit bestimmten anderen Arzneimitteln eingenommen wird, welche die Plasmakonzentration von Atorvastatin erhöhen können, wie z.B. starke Hemmer von CYP3A4 oder Transportproteinen (z.B. Ciclosporin, Telithromycin, Clarithromycin, Delavirdin, Stiripentol, Ketoconazol, Voriconazol, Itraconazol, Posaconazol, Letermovir und bestimmte HIV-Protease-Inhibitoren einschließlich Ritonavir, Lopinavir, Atazanavir, Indinavir, Darunavir, Tipranavir/Ritonavir etc.). Das Myopathierisiko kann ebenfalls erhöht sein bei gleichzeitiger Anwendung von Gemfibrozil und anderen Fibraten, Virostatika zur Behandlung von Hepatitis C (HCV) (Boceprevir, Telaprevir, Elbasvir/Grazoprevir, Ledipasvir/Sofosbuvir), Erythromycin oder Niacin. Alternative Therapien, ohne Wechselwirkungen, sind nach Möglichkeit anstelle dieser Arzneimittel in Betracht zu ziehen (siehe Abschnitt 4.8).
Falls eine gleichzeitige Anwendung dieser Arzneimittel mit Ezetimib/Atorvastatin Gebro notwendig ist, wird eine sorgfältige Nutzen-Risiko-Abwägung der gleichzeitigen Behandlung empfohlen. Sofern die Patienten Arzneimittel erhalten, welche die Plasmaspiegel von Atorvastatin erhöhen, wird eine niedrigere Maximaldosis von Ezetimib/Atorvastatin Gebro empfohlen. Im Fall von potenten CYP3A4-Inhibitoren ist außerdem eine niedrigere Anfangsdosis von Ezetimib/Atorvastatin Gebro in Betracht zu ziehen und die Patienten sollen angemessen klinisch überwacht werden (siehe Abschnitt 4.5).
Atorvastatin darf nicht gleichzeitig mit systemisch verabreichter Fusidinsäure angewendet werden, auch nicht innerhalb von 7 Tagen nach Beendigung einer Therapie mit Fusidinsäure. Wird die systemische Gabe von Fusidinsäure bei Patienten als notwendig erachtet, muss die Statintherapie während der gesamten Behandlungsdauer mit Fusidinsäure abgesetzt werden. Es wurde über Fälle von Rhabdomyolyse (einige davon mit tödlichem Ausgang) bei Patienten berichtet, die Fusidinsäure und Statine in Kombination erhielten (siehe Abschnitt 4.5). Die Patienten müssen informiert werden, sich umgehend an einen Arzt zu wenden, wenn Anzeichen von Muskelschwäche, -schmerzen oder -empfindlichkeit auftreten.
Die Statintherapie kann 7 Tage nach der letzten Dosis Fusidinsäure wieder aufgenommen werden.
Sofern in Ausnahmefällen eine längerdauernde systemische Gabe von Fusidinsäure notwendig ist (z.B. zur Behandlung von schweren Infektionen), soll die Notwendigkeit einer gleichzeitigen Gabe von Ezetimib/Atorvastatin Gebro und Fusidinsäure nur im Einzelfall und unter engmaschiger medizinischer Überwachung in Betracht gezogen werden.
Daptomycin:
Das Risiko einer Myopathie und/oder Rhabdomyolyse kann durch die gleichzeitige Gabe von HMG-CoA-Reduktasehemmern (z. B. Atorvastatin) und Daptomycin erhöht sein (siehe Abschnitt 4.5). Bei Patienten, die Daptomycin einnehmen, ist ein vorübergehendes Absetzen von Ezetimib/Atorvastatin Gebro in Erwägung zu ziehen, es sei denn, der Nutzen der gleichzeitigen Gabe überwiegt das Risiko. Wenn eine gleichzeitige Gabe nicht vermieden werden kann, sollen die CK-Werte 2-3-mal pro Woche gemessen und die Patienten engmaschig auf Anzeichen oder Symptome überwacht werden, die auf eine Myopathie hindeuten könnten.
Leberenzyme
In kontrollierten klinischen Studien zur Koadministration wurden bei Patienten, die Ezetimib zusammen mit Atorvastatin erhielten, Erhöhungen der Transaminasenwerte (≥ dem 3-Fachen des oberen Normwertes) in Folge beobachtet (siehe Abschnitt 4.8).
Leberfunktionstests sind vor dem Beginn der Behandlung mit Ezetimib/Atorvastatin Gebro als auch anschließend in regelmäßigen Abständen durchzuführen. Leberfunktionstests sollen bei Patienten durchgeführt werden, die jedwede Anzeichen oder Symptome entwickeln, die auf eine Lebererkrankung hinweisen. Patienten, die erhöhte Transaminasenspiegel entwickeln, sind zu überwachen bis sich die Werte wieder normalisieren. Falls ein Anstieg der Transaminasenspiegel über das 3-Fache des oberen Normwertes andauert, wird eine Dosisreduktion oder das Absetzen von Ezetimib/Atorvastatin Gebro empfohlen.
Ezetimib/Atorvastatin Gebro ist mit Vorsicht bei Patienten anzuwenden, die Alkohol in erheblichen Mengen zu sich nehmen und/oder Lebererkrankungen in der Vorgeschichte haben.
Leberinsuffizienz
Aufgrund fehlender Daten zu Auswirkungen einer erhöhten Exposition von Ezetimib bei Patienten mit mäßiger oder schwerer Leberinsuffizienz wird Ezetimib/Atorvastatin Gebro nicht empfohlen (siehe Abschnitt 5.2).
Fibrate
Die Sicherheit und Wirksamkeit der Anwendung von Ezetimib zusammen mit Fibraten sind nicht erwiesen. Deshalb wird eine gleichzeitige Anwendung von Ezetimib/Atorvastatin Gebro und Fibraten nicht empfohlen (siehe Abschnitt 4.5).
Ciclosporin
Eine Behandlung von Ezetimib/Atorvastatin Gebro muss im Rahmen einer Therapie mit Ciclosporin mit Vorsicht begonnen werden. Die Ciclosporinspiegel sind bei Patienten, die Ezetimib/Atorvastatin Gebro und Ciclosporin erhalten, zu überwachen (siehe Abschnitt 4.5).
Antikoagulanzien
Bei Koadministration von Ezetimib/Atorvastatin Gebro mit Warfarin, einem anderen Cumarin-Antikoagulans, oder Fluindion ist die „International Normalized Ratio“ (INR) entsprechend zu überwachen (siehe Abschnitt 4.5).
Schlaganfallprävention durch aggressive Senkung der Cholesterinspiegel (Stroke Prevention by Aggressive Reduction in Cholesterol Levels [SPARCL])
Im Rahmen einer post-hoc-Analyse verschiedener Schlaganfallsubtypen bei Patienten ohne koronare Herzkrankheit (KHK), die kürzlich einen Schlaganfall oder eine transitorische ischämische Attacke (TIA) erlitten hatten, wurde eine höhere Inzidenz von hämorrhagischen Schlaganfällen bei Patienten, die initial mit 80 mg Atorvastatin behandelt wurden, im Vergleich zu Placebo festgestellt. Das erhöhte Risiko wurde insbesondere bei Patienten beobachtet, die vor Studienbeginn bereits einen hämorrhagischen Schlaganfall oder einen lakunären Infarkt hatten. Das Nutzen-Risiko-Verhältnis von 80 mg Atorvastatin bei Patienten mit vorausgegangenem hämorrhagischem Schlaganfall oder lakunärem Infarkt ist ungewiss, und das potenzielle Risiko eines hämorrhagischen Schlaganfalls muss sorgfältig vor dem Beginn der Behandlung abgewogen werden (siehe Abschnitt 5.1).
Interstitielle Lungenkrankheit
Bei einigen Statinen wurden ungewöhnliche Fälle einer interstitiellen Lungenkrankheit berichtet, insbesondere bei einer Langzeittherapie (siehe Abschnitt 4.8). Bestehende Anzeichen können Dyspnoe, unproduktiver Husten und Verschlechterung des Allgemeinzustands (Müdigkeit, Gewichtsverlust und Fieber) einschließen. Falls bei einem Patienten der Verdacht auf eine interstitielle Lungenerkrankung besteht, ist die Statintherapie abzubrechen.
Diabetes mellitus
Es liegen Hinweise vor, dass Arzneimittel aus der Klasse der Statine den Blutzuckerspiegel erhöhen und bei einigen Patienten, mit hohem Risiko für die Entwicklung eines zukünftigen Diabetes, Hyperglykämien verursachen, die eine gängige Diabetesbehandlung erfordert. Die Reduktion des vaskulären Risikos durch Statine überwiegt jedoch dieses Risiko, welches daher kein Grund für den Abbruch einer Statin-Behandlung sein soll. Risikopatienten (Nüchtern-Glucose von 5,6 bis 6,9 mmol/l, BMI > 30 kg/m2, erhöhte Triglyzeridwerte, Hypertonie) sind entsprechend der nationalen Richtlinien sowohl klinisch als auch biochemisch zu überwachen.
Sonstige Bestandteile
Ezetimib/Atorvastatin Gebro enthält Lactose. Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactase-Mangel oder Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht einnehmen.
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Filmtablette, d.h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Mehrere Mechanismen können zu potenziellen Wechselwirkungen mit HMG-Co-A-Reduktase-Inhibitoren beitragen. Arzneimittel oder pflanzliche Präparate, die bestimmte Enzyme (z.B. CYP3A4) und/oder Transportermechanismen (z.B. OATP1B) hemmen, können die Plasmaspiegel von Atorvastatin erhöhen und zu einem erhöhten Myopathie-/Rhabdomyolyserisiko führen.
Weitere Informationen hinsichtlich potenzieller Wechselwirkungen mit Atorvastatin und/oder möglicher Auswirkungen auf Enzyme oder Transporterproteine sowie möglicher Dosis- oder Therapieanpassungen sind den jeweiligen Fachinformationen aller gemeinsam angewendeten Arzneimitteln zu entnehmen.
Pharmakodynamische Wechselwirkungen
Atorvastatin wird durch das Cytochrom P450 Isoenzym 3A4 (CYP3A4) metabolisiert und ist ein Substrat der hepatischen Transporter OATP1B1(organic anion-transporting polypeptide 1B1) und OATP1B3 (organic anion-transporting polypeptide 1B3). Metaboliten von Atorvastatin sind Substrate von OATP1B1. Atorvastatin wird außerdem als Substrat von MDR1 (multi-drug resistance protein 1) und BCRP (breast cancer resistance protein) identifiziert, wodurch die intestinale Resorption und biliäre Ausscheidung von Atorvastatin begrenzt sein könnten (siehe Abschnitt 5.2).
Die gemeinsame Anwendung von Arzneimitteln, die als CYP3A4-Inhibitoren oder Inhibitoren von Transportproteinen bekannt sind, kann zu erhöhten Plasmaspiegeln von Atorvastatin und damit zu einem erhöhten Myopathierisiko führen. Dieses Risiko kann ebenfalls durch die gemeinsame Anwendung von Ezetimib/Atorvastatin Gebro zusammen mit anderen Arzneimitteln erhöht werden, die potenziell eine Myopathie verursachen können, wie z.B. Fibrate und Ezetimib (siehe Abschnitt 4.4).
Pharmakokinetische Wechselwirkungen
Bei gemeinsamer Anwendung von Ezetimib und Atorvastatin wurden keine klinisch relevanten pharmakokinetischen Wechselwirkungen beobachtet.
Wirkungen anderer Arzneimittel auf Ezetimib/Atorvastatin Gebro
Ezetimib
Antazida:
Die gleichzeitige Anwendung von Antazida verminderte die Resorptionsrate von Ezetimib, beeinflusste aber nicht die Bioverfügbarkeit von Ezetimib. Der verminderten Resorptionsrate wird keine klinische Bedeutung beigemessen.
Colestyramin:
Die gleichzeitige Anwendung von Colestyramin verringerte die mittlere Fläche unter der Kurve (AUC) von Gesamt-Ezetimib (Ezetimib und glukuronidiertes Ezetimib) um ca. 55%. Die zunehmende Senkung des LDL-Cholesterins durch Kombination von Ezetimib mit Colestyramin könnte durch diese Interaktion vermindert werden (siehe Abschnitt 4.2).
Ciclosporin:
In einer Studie mit acht Patienten, die nach einer Nierentransplantation mit einer Kreatinin-Clearance > 50 ml/min stabil auf eine Ciclosporin-Dosis eingestellt waren, war nach Gabe einer Einzeldosis von 10 mg Ezetimib die mittlere AUC von Gesamt-Ezetimib um das 3,4-Fache vergrößert (Bereich von 2,3- bis 7,9-fach), verglichen mit einer gesunden Kontrollpopulation aus einer anderen Studie (n = 17), die Ezetimib alleine erhielt. In einer weiteren Studie wies ein Patient nach einer Nierentransplantation mit schwerer Niereninsuffizienz, der Ciclosporin und zahlreiche andere Arzneimittel erhielt, eine um das 12-fach erhöhte Gesamt-Ezetimib-Exposition auf, im Vergleich zu den anderen Kontrollpersonen, die Ezetimib alleine einnahmen. In einer zweiphasigen Crossover-Studie mit 12 gesunden Probanden führte die tägliche Gabe von 20 mg Ezetimib über 8 Tage und die Gabe einer Einzeldosis von 100 mg Ciclosporin am 7. Tag im Mittel zu einer Vergrößerung der AUC von Ciclosporin um 15% (Bereich: Verkleinerung um 10% bis Vergrößerung um 51%), verglichen mit einer Einzeldosis von 100 mg Ciclosporin allein. Es stehen keine Daten aus kontrollierten Studien über die Veränderung der Ciclosporin-Exposition durch die gemeinsame Anwendung mit Ezetimib bei Patienten nach einer Nierentransplantation zur Verfügung. Eine Behandlung mit Ezetimib/Atorvastatin Gebro muss während einer Therapie mit Ciclosporin mit Vorsicht begonnen werden. Bei Patienten, die Ezetimib/Atorvastatin Gebro und Ciclosporin erhalten, sind die Ciclosporinspiegel zu überwachen (siehe Abschnitt 4.4).
Fibrate:
Die gleichzeitige Anwendung von Fenofibrat oder Gemfibrozil erhöhte die Konzentration von Gesamt-Ezetimib auf das ca. 1,5- bzw. 1,7-Fache. Auch wenn diesen Erhöhungen keine klinische Bedeutung beigemessen wird, wird die gemeinsame Anwendung von Ezetimib/Atorvastatin Gebro mit Fibraten nicht empfohlen (siehe Abschnitt 4.4).
Atorvastatin
CYP3A4-Inhibitoren:
Für potente CYP3A4-Inhibitoren wurde gezeigt, dass sie zu einer deutlichen Erhöhung der Atorvastatin-Spiegel führen (siehe Tabelle 1 und weitere spezielle Informationen unten). Die gleichzeitige Anwendung von potenten CYP3A4-Inhibitoren (z.B. Ciclosporin, Telithromycin, Clarithromycin, Delavirdin, Stiripentol, Ketoconazol, Voriconazol, Itraconazol, Posaconazol, einige Virostatika zur Behandlung von HCV (z.B. Elbasvir/Grazoprevir) und HIV-Protease-Inhibitoren einschließlich Ritonavir, Lopinavir, Atazanavir, Indinavir, Darunavir etc.) soll nach Möglichkeit vermieden werden. Falls eine gemeinsame Anwendung dieser Arzneimittel und Ezetimib/Atorvastatin Gebro nicht vermieden werden kann, sind niedrigere Anfangs- und Maximaldosen von Ezetimib/Atorvastatin Gebro in Betracht zu ziehen und die Patienten sollen klinisch angemessen überwacht werden (siehe Tabelle 1).
Moderate CYP3A4-Inhibitoren (z.B. Erythromycin, Diltiazem, Verapamil und Fluconazol) können die Plasmaspiegel von Atorvastatin erhöhen (siehe Tabelle 1). Ein erhöhtes Myopathierisiko wurde bei der Anwendung von Erythromycin in Kombination mit Statinen beobachtet. Interaktionsstudien zur Untersuchung der Wechselwirkungen von Amiodaron oder Verapamil mit Atorvastatin wurden nicht durchgeführt. Sowohl Amiodaron als auch Verapamil sind bekannt dafür, die Aktivität von CYP3A4 zu hemmen, so dass eine gemeinsame Anwendung von Ezetimib/Atorvastatin Gebro zu einer erhöhten Exposition an Atorvastatin führen kann. Deshalb ist bei gleichzeitiger Anwendung mit moderaten CYP3A4-Inhibitoren eine niedrigere Maximaldosis von Ezetimib/Atorvastatin Gebro in Betracht zu ziehen und die Patienten sollen angemessen klinisch überwacht werden. Eine angemessene klinische Überwachung wird bei Behandlungsbeginn oder nachfolgenden Dosisanpassungen des Inhibitors empfohlen.
BCRP (Brustkrebs-Resistenz Protein – „Breast Cancer Resistent Protein“)-Inhibitoren: Die gemeinsame Anwendung mit Arzneimitteln aus der Klasse der BCRP-Inhibitoren (z.B. Elbasvir und Grazoprevir) kann zu erhöhten Plasmakonzentrationen von Atorvastatin und somit zu einem erhöhten Myopathierisiko führen. In Abhängigkeit von der verordneten Dosis soll deshalb eine Dosisanpassung von Atorvastatin erwogen werden. Die gemeinsame Anwendung von Elbasvir und Grazoprevir mit Atorvastatin erhöht die Plasmakonzentrationen von Atorvastatin um das 1,9-Fache (siehe Tabelle 1). Demzufolge soll eine Tageshöchstdosis von Ezetimib/Atorvastatin Gebro 10 mg/20 mg bei Patienten, die gleichzeitig Arzneimittel mit den Wirkstoffen Elbasvir oder Grazoprevir anwenden, nicht überschritten werden (siehe Abschnitte 4.2 und 4.4).
CYP3A4-Induktoren:
Die gleichzeitige Anwendung von Atorvastatin und CYP3A4-Induktoren (z.B. Efavirenz, Rifampicin, Johanniskraut) kann zu schwankenden (variablen) Reduktionen der Plasmaspiegel von Atorvastatin führen. Aufgrund des dualen Wechselwirkungsmechanismus von Rifampicin (CYP3A4-Induktion und Inhibition des hepatozytischen Aufnahmetransporters OATP1B1) wird die simultane (zeitgleiche) Anwendung von Ezetimib/Atorvastatin Gebro und Rifampicin empfohlen, da eine verzögerte (spätere) Einnahme von Atorvastatin nach der Gabe von Rifampicin mit einer signifikanten Erniedrigung der Plasmaspiegel von Atorvastatin in Zusammenhang gebracht wurde. Die Auswirkungen von Rifampicin auf Atorvastatinspiegel in Hepatozyten sind jedoch nicht bekannt und falls eine gemeinsame Anwendung nicht vermieden werden kann, sind die Patienten sorgfältig in Hinblick auf die Wirksamkeit zu überwachen.
Inhibitoren von Transportern:
Inhibitoren von Transportproteinen können die systemische Exposition von Atorvastatin erhöhen. Ciclosporin und Letermovir sind beide Inhibitoren von Transportern, die an der Disposition von Atorvastatin beteiligt sind, d. h. OATP1B1/1B3, P-gp und BCRP, was zu einer erhöhten systemischen Exposition von Atorvastatin führt (siehe Tabelle 1). Die Auswirkungen der Inhibition von hepatischen Aufnahmetransportern auf die Konzentration von Atorvastatin in Hepatozyten sind nicht bekannt. Sofern eine gemeinsame Anwendung nicht vermieden werden kann, werden eine Dosisreduktion von Ezetimib/Atorvastatin Gebro und eine klinische Überwachung hinsichtlich der Wirksamkeit empfohlen (siehe Tabelle 1).
Die Anwendung von Atorvastatin wird bei Patienten, die Letermovir gleichzeitig mit Ciclosporin einnehmen, nicht empfohlen (siehe Abschnitt 4.4).
Gemfibrozil/Fibrinsäurederivate:
Die Anwendung von Fibraten allein wird gelegentlich mit muskelbezogenen Nebenwirkungen einschließlich Rhabdomyolyse in Verbindung gebracht. Ein erhöhtes Risiko für derartige Nebenwirkungen kann durch die gemeinsame Anwendung von Fibraten und Atorvastatin bestehen.
Ezetimib:
Die Anwendung von Ezetimib alleine wird mit muskelbezogenen Nebenwirkungen einschließlich Rhabdomyolyse in Verbindung gebracht. Daher kann durch die gemeinsame Anwendung von Ezetimib und Atorvastatin ein erhöhtes Risiko für derartige Nebenwirkungen bestehen. Eine angemessene klinische Überwachung dieser Patienten wird empfohlen.
Colestipol:
Bei der gleichzeitigen Anwendung von Colestipol und Atorvastatin waren die Plasmaspiegel von Atorvastatin und seiner aktiven Metaboliten erniedrigt (um ca. 25%). Die lipidsenkende Wirkung war hingegen höher bei der gemeinsamen Anwendung von Colestipol und Atorvastatin im Vergleich zur jeweiligen alleinigen Anwendung der beiden Arzneimittel.
Fusidinsäure:
Das Risiko einer Myopathie einschließlich Rhabdomyolyse kann bei gleichzeitiger Gabe von systemisch verabreichter Fusidinsäure und Statinen erhöht sein. Der dieser Wechselwirkung zugrundeliegende Mechanismus (ob pharmakodynamisch oder pharmakokinetisch oder beides) ist noch nicht bekannt. Es gab Fälle von Rhabdomyolyse (einige davon mit tödlichem Ausgang) bei Patienten, die diese Kombination erhalten haben. Wird die systemische Gabe von Fusidinsäure als notwendig erachtet, ist die Behandlung mit Atorvastatin während der gesamten Dauer der Behandlung mit Fusidinsäure abzusetzen (siehe Abschnitt 4.4).
Colchicin:
Obwohl keine Interaktionsstudien mit Atorvastatin und Colchicin durchgeführt wurden, sind Fälle von Myopathie, bei gemeinsamer Anwendung von Atorvastatin und Colchicin berichtet worden, weshalb bei der Verschreibung von Atorvastatin und Colchicin Vorsicht geboten ist.
Daptomycin:
Das Risiko einer Myopathie und/oder Rhabdomyolyse kann bei gleichzeitiger Gabe von HMG-CoA-Reduktase-Inhibitoren und Daptomycin erhöht sein. Es ist in Erwägung zu ziehen, die Einnahme von Ezetimib/Atorvastatin Gebro bei Patienten, welche Daptomycin erhalten, vorübergehend auszusetzen, es sei denn der Nutzen der gleichzeitigen Gabe überwiegt das Risiko (siehe Abschnitt 4.4).
Boceprevir:
Bei gleichzeitiger Anwendung von Boceprevir war die Exposition mit Atorvastatin erhöht. Sofern eine gemeinsame Anwendung mit Ezetimib/Atorvastatin Gebro erforderlich ist, soll die Behandlung mit der niedrigsten Dosis von Ezetimib/Atorvastatin Gebro begonnen werden. Die Dosis soll unter sicherheitsbezogener Überwachung bis zur erwünschten klinischen Wirkung nach oben titriert werden, ohne jedoch eine Tageshöchstdosis von 10 mg/20 mg zu überschreiten. Bei Patienten, die bereits Ezetimib/Atorvastatin Gebro erhalten, soll eine Tageshöchstdosis von 10 mg/20 mg während einer gemeinsamen Behandlung mit Boceprevir nicht überschritten werden.
Wirkungen von Ezetimib/Atorvastatin Gebro auf die Pharmakokinetik anderer Arzneimittel
Ezetimib
In präklinischen Studien wurde gezeigt, dass Ezetimib die Enzyme des Cytochrom-P450-Metabolismus nicht induziert. Es wurden keine klinisch bedeutenden pharmakokinetischen Wechselwirkungen zwischen Ezetimib und Arzneimitteln beobachtet, die bekanntermaßen über Cytochrom-P450 1A2, 2D6, 2C8, 2C9 und 3A4 oder N-Acetyltransferase metabolisiert werden.
Antikoagulanzien:
In einer Studie mit 12 gesunden erwachsenen Männern hatte die gleichzeitige Anwendung von Ezetimib (10 mg einmal täglich) keine signifikante Wirkung auf die Bioverfügbarkeit von Warfarin und auf die Prothrombinzeit. Nach Markteinführung wurde jedoch über Erhöhungen der „International Normalized Ratio“ (INR) bei Patienten unter einer Warfarin- oder Fluindion-Therapie berichtet, die zusätzlich Ezetimib erhielten. Bei zusätzlicher Gabe von Ezetimib/Atorvastatin Gebro zu Warfarin, zu einem anderen Antikoagulans vom Cumarin-Typ oder zu Fluindion ist die INR entsprechend zu überwachen (siehe Abschnitt 4.4).
Atorvastatin
Digoxin:
Bei gleichzeitiger Gabe von mehreren Dosen Digoxin und 10 mg Atorvastatin stiegen die Steady-State-Plasmaspiegel von Digoxin leicht an. Patienten unter Digoxin sind in geeigneter Weise zu überwachen.
Orale Kontrazeptiva:
Die gleichzeitige Anwendung von Atorvastatin mit einem oralen Kontrazeptivum führte zu erhöhten Plasmaspiegeln von Norethisteron und Ethinylestradiol.
Warfarin: Im Rahmen einer klinischen Studie mit Patienten unter einer Dauertherapie mit Warfarin, führte die gleichzeitige tägliche Gabe von 80 mg Atorvastatin zu Wafarin während der ersten 4 Tage zu einer leichten Verkürzung der Prothrombinzeit um ca. 1,7 Sekunden, welche sich nach 15 Tagen Behandlung mit Atorvastatin wieder normalisierte. Obwohl nur in sehr seltenen Fällen über klinisch signifikante Wechselwirkungen mit Antikoagulanzien berichtet wurde, soll die Prothrombinzeit vor Beginn der Atorvastatin-Therapie bei Patienten unter Antikoagulanzien vom Cumarin-Typ und während der frühen Therapiephase häufig genug bestimmt werden, um sicherzustellen, dass keine signifikante Änderung der Prothrombinzeit auftritt. Bei nachgewiesener Stabilisierung der Prothrombinzeit kann diese in den üblichen, für Patienten unter Therapie mit Antikoagulanzien vom Cumarin- Typ empfohlenen Zeitabständen gemessen werden. Sofern die Dosis von Atorvastatin geändert oder die Behandlung abgebrochen wird, soll erneut in gleicher Weise verfahren werden. Bei Patienten, die keine Antikoagulanzien erhalten, steht eine Therapie mit Atorvastatin in keiner Verbindung zu Blutungen oder Änderungen der Prothrombinzeit.
Tabelle 1: Auswirkungen von Arzneimitteln auf die Pharmakokinetik von Atorvastatin bei gemeinsamer Anwendung
| Gemeinsam angewendetes Arzneimittel und Dosierung | Atorvastatin | ||
| Dosis (mg) | AUC- Verhältnis& | Klinische Empfehlungen# | |
| Tipranavir 500 mg 2-mal täglich/Ritonavir 200 mg 2-mal täglich, 8 Tage (Tage 14 bis 21) | 40 mg an Tag 1, 10 mg an Tag 20 | 9,4 | Bei notwendiger gemeinsamer Gabe mit Atorvastatin, ist eine Tageshöchstdosis von 10 mg Atorvastatin nicht zu überschreiten. Klinische Überwachung der Patienten wird empfohlen. |
| Telaprevir 750 mg 3-mal täglich, 10 Tage | 20 mg als Einmalgabe | 7,9 | |
| Ciclosporin 5,2 mg/kg/Tag, gleichbleibende Dosis | 10 mg einmal täglich über 28 Tage | 8,7 | |
| Lopinavir 400 mg 2-mal täglich/Ritonavir 100 mg 2-mal täglich, 14 Tage | 20 mg einmal täglich über 4 Tage | 5,9 | Bei notwendiger gemeinsamer Gabe mit Atorvastatin wird eine niedrigere Erhaltungsdosis von Atorvastatin empfohlen. Bei Dosen, die 20 mg Atorvastatin überschreiten, wird die klinische Überwachung der Patienten empfohlen. |
| Clarithromycin 500 mg 2-mal täglich, 9 Tage | 80 mg einmal täglich über 8 Tage | 4,5 | |
| Gemeinsam angewendetes Arzneimittel und Dosierung | Atorvastatin | ||
| Dosis (mg) | AUC- Verhältnis& | Klinische Empfehlungen# | |
| Saquinavir 400 mg 2-mal täglich/Ritonavir (300 mg 2-mal täglich von Tag 5 bis 7 mit Anstieg auf 400 mg an Tag 8), an den Tagen 4 bis 18 jeweils 30 Minuten nach der Gabe von Atorvastatin | 40 mg einmal täglich über 4 Tage | 3,9 | Bei notwendiger gemeinsamer Gabe mit Atorvastatin wird eine niedrigere Erhaltungsdosis von Atorvastatin empfohlen. Bei Dosen die 40 mg Atorvastatin überschreiten, wird die klinische Überwachung der Patienten empfohlen. |
| Darunavir 300 mg 2-mal täglich/Ritonavir 100 mg 2-mal täglich, 9 Tage | 10 mg einmal täglich über 4 Tage | 3,4 | |
| Itraconazol 200 mg einmal täglich, 4 Tage | 40 mg als Einmalgabe | 3,3 | |
| Fosamprenavir 700 mg 2-mal täglich/Ritonavir 100 mg 2-mal täglich, 14 Tage | 10 mg einmal täglich über 4 Tage | 2,5 | |
| Fosamprenavir 1400 mg 2-mal täglich, 14 Tage | 10 mg einmal täglich über 4 Tage | 2,3 | |
| Letermovir 480 mg einmal täglich, 10 Tage | 20 mg als Einmalgabe | 3,29 | Die Atorvastatin-Dosis soll bei gleichzeitiger Anwendung mit Letermovir-haltigen Arzneimitteln eine Tagesdosis von 20 mg nicht überschreiten. |
| Nelfinavir 1250 mg 2-mal täglich, 14 Tage | 10 mg einmal täglich über 28 Tage | 1,74 | Keine besondere Empfehlung. |
| Elbasvir 50 mg einmal täglich/Grazoprevir 200 mg einmal täglich, 13 Tage | 10 mg als Einmalgabe | 1,95 | Bei gemeinsamer Anwendung mit Präparaten, die Elbasvir oder Grazoprevir enthalten, soll die Atorvastatin-Dosis eine Tagesdosis von 20 mg nicht überschreiten. |
| Glecaprevir 400 mg einmal täglich/Pibrentasvir 120 mg einmal täglich, 7 Tage | 10 mg einmal täglich für 7 Tage | 8,3 | Eine gemeinsame Anwendung mit Arzneimitteln, die Glecaprevir oder Pibrentasvir enthalten, ist kontraindiziert (siehe Abschnitt 4.3). |
| Grapefruitsaft 240 ml einmal täglich* | 40 mg als Einmalgabe | 1,37 | Der Genuss von größeren Mengen Grapefruitsaft bei gleichzeitiger Einnahme von Atorvastatin wird nicht empfohlen. |
| Diltiazem 240 mg einmal täglich, 28 Tage | 40 mg als Einmalgabe | 1,51 | Nach Behandlungsbeginn oder nach Dosisanpassungen von Diltiazem wird eine angemessene klinische Überwachung der Patienten empfohlen. |
| Gemeinsam angewendetes Arzneimittel und Dosierung | Atorvastatin | ||
| Dosis (mg) | AUC- Verhältnis& | Klinische Empfehlungen# | |
| Erythromycin 500 mg 4-mal täglich, 7 Tage | 10 mg als Einmalgabe | 1,33 | Eine reduzierte Maximaldosis und die klinische Überwachung der Patienten werden empfohlen. |
| Amlodipin 10 mg als Einmalgabe | 80 mg als Einmalgabe | 1,18 | Keine besondere Empfehlung. |
| Cimetidin 300 mg 4-mal täglich, 2 Wochen | 10 mg einmal täglich über 2 Wochen | 1,00 | Keine besondere Empfehlung. |
| Colestipol 10 g 2-mal täglich, 24 Wochen | 40 mg einmal täglich über 8 Wochen | 0,74** | Keine besondere Empfehlung. |
Antacida-Suspension von Magnesium und Aluminiumhydroxiden 30 ml 4-mal täglich, 17 Tage | 10 mg einmal täglich über 15 Tage | 0,66 | Keine besondere Empfehlung. |
| Efavirenz 600 mg einmal täglich, 14 Tage | 10 mg über 3 Tage | 0,59 | Keine besondere Empfehlung. |
| Rifampicin 600 mg einmal täglich, 7 Tage (gemeinsame Gabe) | 40 mg als Einmalgabe | 1,12 | Sofern die gemeinsame Anwendung nicht vermieden werden kann, wird eine gleichzeitige Gabe von Atorvastatin und Rifampicin unter klinischer Überwachung empfohlen. |
| Rifampicin 600 mg einmal täglich, 5 Tage (zeitversetzte Gabe) | 40 mg als Einmalgabe | 0,20 | |
| Gemfibrozil 600 mg 2-mal täglich, 7 Tage | 40 mg als Einmalgabe | 1,35 | Eine reduzierte Anfangsdosis und die klinische Überwachung der Patienten werden empfohlen. |
| Fenofibrat 160 mg einmal täglich, 7 Tage | 40 mg als Einmalgabe | 1,03 | Eine reduzierte Anfangsdosis und die klinische Überwachung der Patienten werden empfohlen. |
| Boceprevir 800 mg dreimal täglich, 7 Tage | 40 mg als Einmalgabe | 2,3 | Eine reduzierte Anfangsdosis und die klinische Überwachung der Patienten werden empfohlen. Während der gemeinsamen Anwendung mit Boceprevir ist eine Tageshöchstdosis von Atorvastatin 20 mg nicht zu überschreiten. |
& Darstellung des Verhältnisses der Behandlungen (gleichzeitig verabreichtes Arzneimittel und Atorvastatin versus Atorvastatin allein).
# Siehe Abschnitte 4.4 und 4.5 bzgl. der klinischen Relevanz.
* Enthält einen oder mehrere Inhaltsstoffe, die CYP3A4 inhibieren und somit die Plasmaspiegel von Arzneimitteln erhöhen können, welche über CYP3A4 metabolisiert werden. Der Genuss eines 240 ml Glas Grapefruitsaft führte ebenfalls zur Abnahme der AUC des aktiven Orthohydroxy-Metaboliten um 20,4%.
Größere Mengen Grapefruitsaft (mehr als 1,2 l täglich über 5 Tage) erhöhte die AUC von Atorvastatin um das 2,5-Fache und die AUC der aktiven Bestandteile (Atorvastatin und Metabolite) HMG-CoA-Reduktase-Hemmer um das 1,3-Fache.
** Verhältnis basierend auf einer einzelnen Probe, die 8-16 Stunden nach der Verabreichung entnommen wurde.
Tabelle 2: Auswirkungen von Atorvastatin auf die Pharmakokinetik von gemeinsam angewendeten Arzneimitteln
| Atorvastatin und Dosierung | Gemeinsam angewendetes Arzneimittel | ||
| Arzneimittel und Dosierung (mg) | AUC- Verhältnis& | Klinische Empfehlungen | |
| 80 mg einmal täglich über 10 Tage | Digoxin 0,25 mg einmal täglich, 20 Tage | 1,15 | Patienten, die Digoxin einnehmen, sollen angemessen klinisch überwacht werden. |
| 40 mg einmal täglich über 22 Tage | Orales Kontrazeptivum einmal täglich, 2 Monate Norethisteron 1 mg Ethinylestradiol 35 μg | 1,28 1,19 | Keine besondere Empfehlung. |
| 80 mg einmal täglich über 15 Tage | Phenazon 600 mg als Einmalgabe* | 1,03 | Keine besondere Empfehlung. |
| 10 mg, Einmalgabe | Tipranavir 500 mg 2-mal täglich/Ritonavir 200 mg 2-mal täglich, 7 Tage | 1,08 | Keine besondere Empfehlung. |
| 10 mg einmal täglich über 4 Tage | Fosamprenavir 1400 mg 2-mal täglich, 14 Tage | 0,73 | Keine besondere Empfehlung. |
| 10 mg einmal täglich über 4 Tage | Fosamprenavir 700 mg 2-mal täglich/Ritonavir 100 mg 2-mal täglich, 14 Tage | 0,99 | Keine besondere Empfehlung. |
& Darstellung des Verhältnisses der Behandlungen (gleichzeitig verabreichtes Arzneimittel und Atorvastatin versus Atorvastatin allein).
* Die gemeinsame Mehrfachgabe von Atorvastatin und Phenazon hatte nur geringe oder nicht erkennbare Auswirkungen auf die Ausscheidung von Phenazon.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen während der Behandlung eine zuverlässige Verhütungsmethode anwenden (siehe Abschnitt 4.3).
Schwangerschaft
Da Atherosklerose eine chronische Erkrankung ist, hat eine Unterbrechung der lipidsenkenden Therapie während der Schwangerschaft normalerweise nur eine geringe Auswirkung auf das mit einer primären Hypercholersterinämie verbundene Langzeitrisiko.
Ezetimib/Atorvastatin Gebro ist während der Schwangerschaft kontraindiziert (siehe Abschnitt 4.3). Es liegen keine klinischen Daten zur Anwendung von Ezetimib/Atorvastatin Gebro bei schwangeren Frauen vor. Ezetimib/Atorvastatin Gebro soll daher nicht von Frauen eingenommen werden, die schwanger sind, eine Schwangerschaft planen oder vermuten, schwanger zu sein.
Die Behandlung mit Ezetimib/Atorvastatin Gebro soll für die Dauer der Schwangerschaft unterbrochen werden, oder solange bis eine Schwangerschaft definitiv ausgeschlossen werden kann (siehe Abschnitt 4.3).
Die gleichzeitige Anwendung von Ezetimib und Atorvastatin bei trächtigen Ratten zeigte einen mit dem Prüfpräparat in Zusammenhang stehenden Anstieg der skeletalen Veränderung „verminderte Ossifikation der Sternebrae“ in der Ezetimib/Atorvastatin-Hochdosisgruppe. Dies könnte mit dem beobachteten erniedrigten fötalen Körpergewicht zusammenhängen. Bei trächtigen Kaninchen war die beobachtete Inzidenz skeletaler Deformationen gering (fusionierte Sternebrae, kaudale Wirbelfusion und asymmetrische Veränderungen der Sternebrae).
Atorvastatin
Die Sicherheit von Atorvastatin bei schwangeren Frauen wurde nicht gezeigt. Es wurden keine kontrollierten klinischen Studien mit Atorvastatin bei schwangeren Frauen durchgeführt. Selten wurde über angeborene Fehlbildungen nach intrauteriner Exposition gegenüber HMG-CoA-Reduktase-Inhibitoren berichtet. Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Die Behandlung der Mutter mit Atorvastatin kann den fetalen Mevalonatspiegel, der eine Vorstufe der Cholesterinbiosynthese darstellt, senken.
Ezetimib
Es liegen keine klinischen Daten zur Anwendung von Ezetimib in der Schwangerschaft vor. In Tierstudien zur Anwendung von Ezetimib als Monotherapie wurden keine direkten oder indirekten schädlichen Auswirkungen auf die Schwangerschaft, die embryofötale Entwicklung, die Geburt oder die postnatale Entwicklung nachgewiesen (siehe Abschnitt 5.3).
Stillzeit
Ezetimib/Atorvastatin Gebro ist während der Stillzeit kontraindiziert. Aufgrund der Möglichkeit schwerwiegender Nebenwirkungen, dürfen Frauen, die Ezetimib/Atorvastatin Gebro einnehmen, ihre Kinder nicht stillen. Studien an Ratten haben gezeigt, dass Ezetimib in die Muttermilch übergeht. Bei Ratten wurden in der Milch und im Plasma ähnliche Konzentrationen von Atorvastatin und seinen aktiven Metaboliten beobachtet. Es ist nicht bekannt, ob die wirksamen Bestandteile von Ezetimib/Atorvastatin Gebro in die humane Muttermilch übergehen (siehe Abschnitt 4.3).
Fertilität
Es wurden keine Studien zur Fertilität mit Ezetimib/Atorvastatin Gebro durchgeführt.
Atorvastatin
In Tierstudien hatte Atorvastatin keine Auswirkungen auf die weibliche oder männliche Fertilität.
Ezetimib
Ezetimib hatte keine Auswirkungen auf die Fertilität von weiblichen oder männlichen Ratten.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Ezetimib/Atorvastatin Gebro hat einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Bei der Teilnahme am Straßenverkehr oder dem Bedienen von Maschinen ist jedoch zu berücksichtigen, dass über Schwindel berichtet wurde.
4.8 Nebenwirkungen
Tabellarische Auflistung der Nebenwirkungen
Nebenwirkungen, die in klinischen Studien mit dem Kombinationsprodukt (oder bei gleichzeitiger Anwendung von Ezetimib und Atorvastatin äquivalent zum Kombinationsprodukt), Ezetimib oder Atorvastatin beobachtet oder nach Markteinführung mit dem Kombinationsprodukt, Ezetimib oder Atorvastatin berichtet wurden, sind in Tabelle 3 angeführt. Diese Nebenwirkungen sind nach Systemorganklasse und nach Häufigkeit dargestellt. Die Häufigkeiten sind wie folgt definiert: Sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1.000, < 1/100), selten (≥ 1/10.000, < 1/1.000), sehr selten (< 1/10.000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
| Systemorganklasse | Nebenwirkung | Häufigkeit | ||
| Atorvastatin | Ezetimib | Ezetimib + Statin | ||
Infektionen und parasitäre Erkrankungen | Nasopharyngitis | Häufig | - | Nicht bekannt |
| Grippe (Influenza) | - | - | Gelegentlich | |
| Erkrankungen des Blutes und des Lymphsystems | Thrombocytopenie | Selten | Nicht bekannt | Nicht bekannt |
| Erkrankungen des Immunsystems | Allergische Reaktionen | Häufig | - | - |
| Anaphylaktische Reaktionen | Sehr selten | - | - | |
Überempfindlichkeit einschließlich Anaphylaxie, Angioödem, Ausschlag und Urtikaria | - | Nicht bekannt | Nicht bekannt | |
| Stoffwechsel- und Ernährungsstörungen | Hyperglykämie | Häufig | - | Nicht bekannt |
Hypoglykämie, Gewichtszunahme, anorektische Störungen | Gelegentlich | - | Nicht bekannt | |
| Verminderter Appetit | - | Gelegentlich | Nicht bekannt | |
| Psychiatrische Erkrankungen | Albträume | Gelegentlich | - | Nicht bekannt |
| Insomnie | Gelegentlich | - | Gelegentlich | |
| Depression | - | Nicht bekannt | Gelegentlich | |
| Schlafstörungen | - | Gelegentlich | ||
| Erkrankungen des Nervensystems | Kopfschmerzen | Häufig | Häufig | Gelegentlich |
| Schwindelgefühl | Gelegentlich | Nicht bekannt | Gelegentlich | |
| Störung der Geschmacks-wahrnehmung | Gelegentlich | - | Gelegentlich | |
| Amnesie | Gelegentlich | - | Nicht bekannt | |
| Hypoästhesie | Gelegentlich | - | Nicht bekannt | |
| Parästhesie | Gelegentlich | Gelegentlich | Gelegentlich | |
| Periphere Neuropathie | Selten | - | Nicht bekannt | |
| Myasthenia gravis | Nicht bekannt | - | Nicht bekannt | |
| Augenerkrankungen | Verschwommenes Sehen | Gelegentlich | - | Nicht bekannt |
| Sehstörung | Selten | - | Nicht bekannt | |
| Okuläre Myasthenie | Nicht bekannt | - | Nicht bekannt | |
| Systemorganklasse | Nebenwirkung | Häufigkeit | ||
| Atorvastatin | Ezetimib | Ezetimib + Statin | ||
Erkrankungen des Ohrs und des Labyrinths | Tinnitus | Gelegentlich | - | Nicht bekannt |
| Hörverlust | Sehr selten | - | Nicht bekannt | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Kehlkopfschmerzen, Epistaxis | Häufig | - | Nicht bekannt |
| Husten | - | Gelegentlich | Nicht bekannt | |
| Dyspnoe | - | Nicht bekannt | Gelegentlich | |
| Erkrankungen des Gastrointestinaltrakts | Flatulenz | Häufig | Häufig | Gelegentlich |
| Diarrhö | Häufig | Häufig | Häufig | |
| Obstipation | Häufig | Nicht bekannt | Gelegentlich | |
| Übelkeit | Häufig | Gelegentlich | Gelegentlich | |
| Dyspepsie | Häufig | Gelegentlich | Gelegentlich | |
| Erbrechen, Aufstoßen | Gelegentlich | - | Nicht bekannt | |
| Pankreatitis | Gelegentlich | Nicht bekannt | Nicht bekannt | |
| Schmerzen im Abdomen | Gelegentlich | Häufig | Gelegentlich | |
| Gastroösophageale Refluxerkrankung | - | Gelegentlich | Nicht bekannt | |
| Mundtrockenheit | - | Gelegentlich | Nicht bekannt | |
| Gastritis | - | Gelegentlich | Gelegentlich | |
Abdominale Beschwerden, aufgetriebener Bauch, Schmerzen im Unterbauch, Schmerzen im Oberbauch, häufige Darmentleerungen, Magenbeschwerden | - | - | Gelegentlich | |
Leber- und Gallenerkrankungen | Hepatitis | Gelegentlich | Nicht bekannt | Nicht bekannt |
| Cholestase | Selten | - | Nicht bekannt | |
| Leberversagen | Sehr selten | - | Nicht bekannt | |
| Cholelithiasis, Cholezystitis | - | Nicht bekannt | Nicht bekannt | |
Erkrankungen der Haut und des Unterhautgewebes | Urtikaria | Gelegentlich | Gelegentlich | Gelegentlich |
| Hautausschlag, Pruritus | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Alopezie | Gelegentlich | - | Nicht bekannt | |
Angioödem, bullöse Dermatitis einschließlich Stevens-Johnson- Syndrom und toxische epidermale Nekrolyse | Selten | - | Nicht bekannt | |
| Systemorganklasse | Nebenwirkung | Häufigkeit | ||
| Atorvastatin | Ezetimib | Ezetimib + Statin | ||
| Erythema multiforme | Selten | Nicht bekannt | Nicht bekannt | |
| Akne | - | - | Gelegentlich | |
Lichenoide Arzneimittelreaktion | Selten | - | Nicht bekannt | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Arthralgie, Muskelspasmen | Häufig | Gelegentlich | Gelegentlich |
| Schwellung im Bereich der Gelenke | Häufig | - | Nicht bekannt | |
| Schmerzen in den Extremitäten, Rückenschmerzen | Häufig | Gelegentlich | Gelegentlich | |
| Muskelermüdung | Gelegentlich | - | Gelegentlich | |
| Muskelschwäche | - | Gelegentlich | Gelegentlich | |
| Nackenschmerzen | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Myalgie | Häufig | Häufig | Häufig | |
| Myositis, Tendinopathie (gelegentlich bis hin zur Sehnenruptur) | Selten | - | Nicht bekannt | |
| Immunvermittelte nekrotisierende Myopathie | Nicht bekannt | - | Nicht bekannt | |
| Myopathie/Rhabdo-myolyse | Selten | Nicht bekannt | Nicht bekannt | |
| Muskelriss | Selten | Nicht bekannt | ||
| Lupus-ähnliches Syndrom | Sehr selten | - | Nicht bekannt | |
| Erkrankungen der Geschlechtsorgane und der Brustdrüse | Gynäkomastie | Sehr selten | - | Nicht bekannt |
| Herzerkrankungen | Sinusbradykardie | - | - | Gelegentlich |
| Gefäßerkrankungen | Hitzewallung | - | Gelegentlich | Gelegentlich |
| Hypertonie | - | Gelegentlich | Nicht bekannt | |
| Vaskulitis | Selten | - | Nicht bekannt | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Peripheres Ödem | Gelegentlich | Gelegentlich | Nicht bekannt |
| Asthenie | Gelegentlich | Gelegentlich | Gelegentlich | |
| Schmerzen im Brustkorb | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Ermüdung (Fatigue) | Gelegentlich | Häufig | Gelegentlich | |
| Unwohlsein | Gelegentlich | - | Gelegentlich | |
| Fieber | Gelegentlich | - | Nicht bekannt | |
| Schmerzen | - | Gelegentlich | Nicht bekannt | |
| Ödem | - | - | Gelegentlich | |
| Untersuchungen | Anormaler Leberfunktionstest, | Häufig | - | - |
| Systemorganklasse | Nebenwirkung | Häufigkeit | ||
| Atorvastatin | Ezetimib | Ezetimib + Statin | ||
| Kreatinphosphokinase (CPK) im Blut erhöht | ||||
| Weiße Blutzellen im Urin positiv | Gelegentlich | - | Nicht bekannt | |
| ALT und/oder AST erhöht | - | Häufig | Gelegentlich | |
CPK im Blut erhöht, Gamma-Glutamyl-transferase erhöht, Anormaler Leberfunktionstest | - | Gelegentlich | Gelegentlich | |
| Leberenzyme erhöht, Gewichtszunahme | - | - | Gelegentlich | |
| Alkalische Phosphatase erhöht | - | - | Gelegentlich | |
Laborwerte
In kontrollierten klinischen Studien betrug die Inzidenz klinisch bedeutender Erhöhungen der Serum-Transaminasen (ALT und/oder AST ≥ dem Dreifachen des oberen Normwertes in Folge) 0,6% unter dem Kombinationsprodukt. Diese Erhöhungen waren im Allgemeinen asymptomatisch, standen nicht im Zusammenhang mit einer Cholestase und kehrten spontan oder nach Absetzen der Therapie auf den Ausgangswert zurück (siehe Abschnitt 4.4).
Die folgenden Nebenwirkungen wurden bei einigen Statinen berichtet:
- sexuelle Dysfunktion
in Ausnahmefällen und besonders bei Langzeittherapie eine interstitielle Lungenkrankheit (siehe
Diabetes mellitus: Die Häufigkeit ist abhängig vom Vorhandensein von Risikofaktoren
(Nüchtern-Glucose ≥ 5,6 mmol/l, BMI > 30 kg/m2, erhöhte Triglyzeridwerte, Hypertonie in der Anamnese).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko- Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen:
Bundesamt für Sicherheit im Gesundheitswesen
Traisengasse 5
1200 WIEN
ÖSTERREICH
Fax: + 43 (0) 50 555 36207
Website: http://www.basg.gv.at/
4.9 Überdosierung
Im Fall einer Überdosierung sind symptomatische und unterstützende Maßnahmen zu ergreifen. Leberfunktionstests sind durchzuführen und die CPK-Serumspiegel sind zu überwachen. Ezetimib
In klinischen Studien wurde die Gabe von 50 mg Ezetimib/Tag bei 15 gesunden Probanden über 14 Tage bzw. 40 mg/Tag bei 18 Patienten mit primärer Hypercholesterinämie über 56 Tage im Allgemeinen gut vertragen. Einige Fälle von Überdosierung wurden gemeldet, wobei die meisten nicht mit Nebenwirkungen einhergingen. Die gemeldeten Nebenwirkungen waren nicht schwerwiegend. Bei Tieren wurden nach oral verabreichten Einzeldosen von 5.000 mg Ezetimib/kg an Ratten und Mäusen sowie von 3.000 mg Ezetimib/kg an Hunden keine toxischen Effekte beobachtet.
Atorvastatin
Aufgrund der beträchtlichen Plasmaproteinbindung von Atorvastatin ist eine signifikante Beschleunigung der Atorvastatin-Ausscheidung durch Hämodialyse nicht zu erwarten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Mittel, die den Lipidstoffwechsel beeinflussen, Kombinationen verschiedener Mittel, die den Lipidstoffwechsel beeinflussen
ATC-Code: C10BA05
Ezetimib/Atorvastatin Gebro ist ein lipidsenkendes Arzneimittel, das selektiv die intestinale Resorption von Cholesterin und verwandten Phytosterinen hemmt und die endogene Cholesterinsynthese reduziert.
Wirkmechanismus
Das Cholesterin im Plasma stammt aus der intestinalen Resorption und der endogenen Synthese. Ezetimib/Atorvastatin Gebro enthält Ezetimib und Atorvastatin, zwei lipidsenkende Wirkstoffe mit komplementären Wirkmechanismen. Ezetimib/Atorvastatin Gebro senkt erhöhte Werte von Gesamtcholesterin (total-C), LDL-Cholesterin, Apolipoprotein B (Apo B), Triglyzeriden (TG), non-HDL-Cholesterin (non-HDL-C) und erhöht den HDL-Cholesterinwert (HDL-C) durch die duale Hemmung der Cholesterinresorption und -synthese.
Ezetimib
Ezetimib hemmt die intestinale Cholesterinresorption. Ezetimib ist nach Einnahme wirksam und sein Wirkmechanismus unterscheidet sich von dem anderer Klassen von cholesterinsenkenden Stoffen (z.B. Statinen, gallensäurebindenden Wirkstoffen [Harze], Fibraten und Phytosterinen). Der molekulare Angriffspunkt von Ezetimib ist der Sterol-Transporter Niemann-Pick C1 Like 1 (NPC1L1), der für die intestinale Aufnahme von Cholesterin und Phytosterine verantwortlich ist.
Ezetimib lagert sich am Bürstensaum des Dünndarms an und hemmt die Cholesterinresorption, was zu einem verminderten Transport von Cholesterin aus dem Darm in die Leber führt. Statine reduzieren die Cholesterinsynthese in der Leber und gemeinsam führen diese unterschiedlichen Wirkungsmechanismen zu einer komplementären Cholesterinsenkung. In einer 2-wöchigen klinischen Studie mit 18 Patienten mit Hypercholesterinämie hemmte Ezetimib, im Vergleich zu Placebo, die intestinale Cholesterinresorption um ca. 54%.
Es wurde eine Reihe von präklinischen Studien durchgeführt, um die Selektivität von Ezetimib für die Hemmung der Cholesterinresorption zu bestimmen. Ezetimib hemmte die Resorption von radioaktiv markiertem [14C]-Cholesterin ohne Wirkung auf die Resorption von Triglyzeriden, Fettsäuren, Gallensäuren, Progesteron, Ethinylestradiol oder der fettlöslichen Vitamine A und D.
Atorvastatin
Atorvastatin ist ein selektiver und kompetitiver Inhibitor der HMG-CoA-Reduktase. Dieses Enzym katalysiert geschwindigkeitsbestimmend die Umsetzung von 3-Hydroxy-3-Methyl-Glutaryl-Coenzym-A zu Mevalonsäure, einer Vorstufe bei der Synthese von Sterolen, einschließlich Cholesterin. Triglyzeride und Cholesterin werden in der Leber in Very Low Density Lipoproteine (VLDL) eingebaut und zum weiteren Transport in periphere Gewebe an das Plasma abgegeben. Low Density Lipoproteine (LDL) entstehen aus VLDL und werden hauptsächlich über Rezeptoren mit hoher LDL-Affinität (LDL-Rezeptoren) abgebaut.
Atorvastatin senkt Plasmacholesterin- und Lipoprotein-Serumspiegel durch Hemmung der HMG-CoA-Reduktase und als Folge davon die Cholesterin-Biosynthese in der Leber und erhöht die Anzahl der hepatischen LDL-Rezeptoren an der Zelloberfläche, wodurch die Aufnahme und der Abbau von LDL beschleunigt werden.
Atorvastatin senkt die LDL-Produktion und die Anzahl der LDL-Partikel. Atorvastatin führt zu einem umfassenden und anhaltenden Anstieg der LDL-Rezeptoraktivität verbunden mit einer Veränderung zugunsten der Qualität der zirkulierenden LDL-Partikel. Atorvastatin senkt wirksam das LDL-Cholesterin bei Patienten mit homozygoter familiärer Hypercholesterinämie, einer Population, die üblicherweise nicht auf Lipidsenker anspricht.
Im Rahmen einer Dosis-Wirkungs-Studie wurde gezeigt, dass Atorvastatin zu einer Senkung von Gesamtcholesterin (30-46%), LDL-Cholesterin (41-61%), Apolipoprotein B (34-50%) und Triglyzeriden (14-33%) führte bei gleichzeitiger Erhöhung von HDL-Cholesterin und Apolipoprotein A1 in variablem Ausmaß. Diese Ergebnisse wurden in gleichem Maß bei Patienten mit heterozygoter familiärer Hypercholesterinämie, nicht-familiären Formen der Hypercholesterinämie sowie gemischter Hyperlipidämie, einschließlich Patienten mit nichtinsulinabhängigem Diabetes mellitus, beobachtet.
Klinische Wirksamkeit und Sicherheit
Primäre Hypercholesterinämie
In einer multizentrischen, doppelblinden, placebokontrollierten Studie wurden insgesamt 148 Männer und Frauen mit primärer Hypercholesterinämie und koronarer Herzkrankheit (KHK) randomisiert und erhielten über 6 Wochen entweder Ezetimib (EZE) 10 mg + Atorvastatin (ATV) 10 mg (EZE + ATV; n = 72) oder Placebo/Atorvastatin 10 mg (ATV; n = 76). Die primäre Wirksamkeitsvariable war die mittlere prozentuale Veränderung des Low-Density-Lipoprotein-Cholesterins (LDL-C) vom Ausgangswert bis zum Studienendpunkt. Nach 6 Wochen ergab sich unter EZE + ATV eine signifikant größere adjustierte mittlere Veränderung des LDL-C-Werts gegenüber dem Ausgangswert im Vergleich zur ATV-Monotherapie (-50,5 % vs. -36,5 %; p < 0,0001), was einer zusätzlichen Senkung des LDL-C-Werts um 14,1 % (95 % Cl -17,90, -10,19) entspricht. Ein signifikant höherer Anteil der Patienten unter EZE + ATV erreichte den neuen, von den Joint British Societies (JBS 2) empfohlenen LDL-C-Zielwert von < 2 mmol/l (62 % vs. 12 % mit ATV allein; p < 0,0001) und den JBS 2-Mindestbehandlungsstandard von < 3 mmol/l (93 % vs. 79 % mit ATV allein). Bei Patienten, die EZE+ATV erhielten, war die Wahrscheinlichkeit, die LDL-C-Zielwerte zu erreichen, 12-mal höher (Odds Ratio 12,1; 95 % Cl 5,8, 25,1; p < 0,0001) als bei Patienten, die eine ATV-Monotherapie erhielten.
In einer Metaanalyse zur Kombinationstherapie von Ezetimib und Atorvastatin sowie zur Atorvastatin-Monotherapie wurden 11 randomisierte Parallelgruppenstudien mit 5.206 Teilnehmern ausgewertet. Vier Dosierungen der Vergleiche wurden ebenfalls berücksichtigt: die Kombinationstherapie von Ezetimib (10 mg) und Atorvastatin (10 mg) (E10 + A10) versus Atorvastatin (20 mg) als Monotherapie (A20); E10 + A10 vs. A10; E10 + A20 vs. A40; E10 + A40 vs. A80. Im Vergleich zur Atorvastatin-Monotherapie war die Gesamtwirksamkeit der Kombinationstherapie aus Ezetimib und Atorvastatin hinsichtlich der Senkung von LDL-C (MD = − 15,38, 95 % KI: -16,17 bis − 14,60; I2 = 26,2 %, n = 17), TC (MD = − 9,51, 95 % KI: -10,28 bis − 8,74; I2 = 33,7 %, n = 17) und TG (MD = − 6,42, 95 % KI: -7,78 bis − 5,06; I2 = 0 %, n = 15) sowie der Erhöhung von HDL-C (MD = 0,95, 95 % KI: 0,34 bis 1,57; I2 = 0 %, n = 17) signifikant. Die Wirksamkeit des Vergleichs hinsichtlich HDL-C war für die verschiedenen Dosierungen weitgehend signifikant. Die Gesamtwirksamkeit und die Wirksamkeit der Kombinationstherapie von Ezetimib und Atorvastatin hinsichtlich der Senkung von LDL-C, TC und TG waren signifikant besser als die Atorvastatin-Monotherapie. Die Gesamtwirksamkeit und die Wirksamkeit der Kombinationstherapie hinsichtlich der Erhöhung von HDL-C waren in der E10 + A10/A20-Gruppe signifikant.
Prävention kardiovaskulärer Ereignisse
In einer multizentrischen, randomisierten, doppelblinden, aktiv kontrollierten Ezetimib/Simvastatin-Studie wurden 18.144 Patienten innerhalb von 10 Tagen nach ihrer Krankenhauseinweisung wegen eines akuten Koronarsyndroms (ACS; entweder akuter Myokardinfarkt [MI] oder instabile Angina pectoris [UA]) eingeschlossen. Alle Patienten wurden im Verhältnis 1:1 randomisiert und erhielten entweder Ezetimib/Simvastatin 10/40 mg (n = 9.067) oder Simvastatin 40 mg (n = 9.077) und wurden im Median 6,0 Jahre lang nachbeobachtet.
Das Durchschnittsalter der Patienten betrug 63,6 Jahre; 76 % waren männlich, 84 % kaukasischer Abstammung und 27 % Diabetiker. Der durchschnittliche LDL-Cholesterinwert zum Zeitpunkt des studienrelevanten Ereignisses betrug 80 mg/dl (2,1 mmol/l) bei den Patienten unter lipidsenkender Therapie (n = 6.390) und 101 mg/dl (2,6 mmol/l) bei den Patienten ohne vorherige lipidsenkende Therapie (n = 11.594). Vor der Krankenhauseinweisung aufgrund des studienrelevanten ACS-Ereignisses erhielten 34 % der Patienten eine Statintherapie. Nach einem Jahr betrug der durchschnittliche LDL-Cholesterinwert der Patienten unter fortgesetzter Therapie 53,2 mg/dl (1,4 mmol/l) in der Ezetimib/Simvastatin-Gruppe und 69,9 mg/dl (1,8 mmol/l) in der Simvastatin-Monotherapie-Gruppe.
Der primäre Endpunkt war ein kombiniertes Ereignis aus kardiovaskulärem Tod, schweren koronaren Ereignissen (MCE; definiert als nicht tödlicher Myokardinfarkt, dokumentierte instabile Angina pectoris, die einen Krankenhausaufenthalt erforderte, oder jegliche koronare Revaskularisierungsmaßnahme, die mindestens 30 Tage nach der randomisierten Behandlungszuteilung erfolgte) und nicht tödlichem Schlaganfall. Die Studie zeigte, dass die Behandlung mit Ezetimib/Simvastatin im Vergleich zur alleinigen Behandlung mit Simvastatin einen zusätzlichen Nutzen hinsichtlich der Verringerung des primären kombinierten Endpunkts aus kardiovaskulärem Tod, MCE und nicht tödlichem Schlaganfall bot (relative Risikoreduktion von 6,4 %, p = 0,016). Der primäre Endpunkt wurde bei 2.572 von 9.067 Patienten (7-Jahres-Kaplan-Meier [KM]-Rate 32,72 %) in der Ezetimib/Simvastatin-Gruppe und bei 2.742 von 9.077 Patienten (7-Jahres-KM-Rate 34,67 %) in der alleinigen Behandlung mit Simvastatin erreicht. (Siehe Abbildung 1 und Tabelle 4.) Es wird erwartet, dass dieser zusätzliche Nutzen bei gleichzeitiger Gabe von Ezetimib und Atorvastatin ähnlich hoch ist. Die Gesamtmortalität blieb in dieser Hochrisikogruppe unverändert.
Es gab einen Gesamtnutzen bei allen Schlaganfällen; es gab jedoch einen kleinen, nicht signifikanten Anstieg hämorrhagischer Schlaganfälle in der Ezetimib-Simvastatin-Gruppe im Vergleich zur Simvastatin-Monotherapie. Das Risiko eines hämorrhagischen Schlaganfalls bei gleichzeitiger Gabe von Ezetimib und höher wirksamen Statinen wurde in Langzeitstudien nicht untersucht.
Der Behandlungseffekt von Ezetimib/Simvastatin entsprach im Allgemeinen den Gesamtergebnissen in vielen Untergruppen, darunter Geschlecht, Alter, ethnische Zugehörigkeit, Diabetes mellitus in der Anamnese, Ausgangslipidwerte, vorherige Statintherapie, vorheriger Schlaganfall und Hypertonie. Abbildung 1: Wirkung von Ezetimib/Simvastatin auf den primären kombinierten Endpunkt kardiovaskulärer Tod, schweres Koronarereignis oder nicht tödlicher Schlaganfall.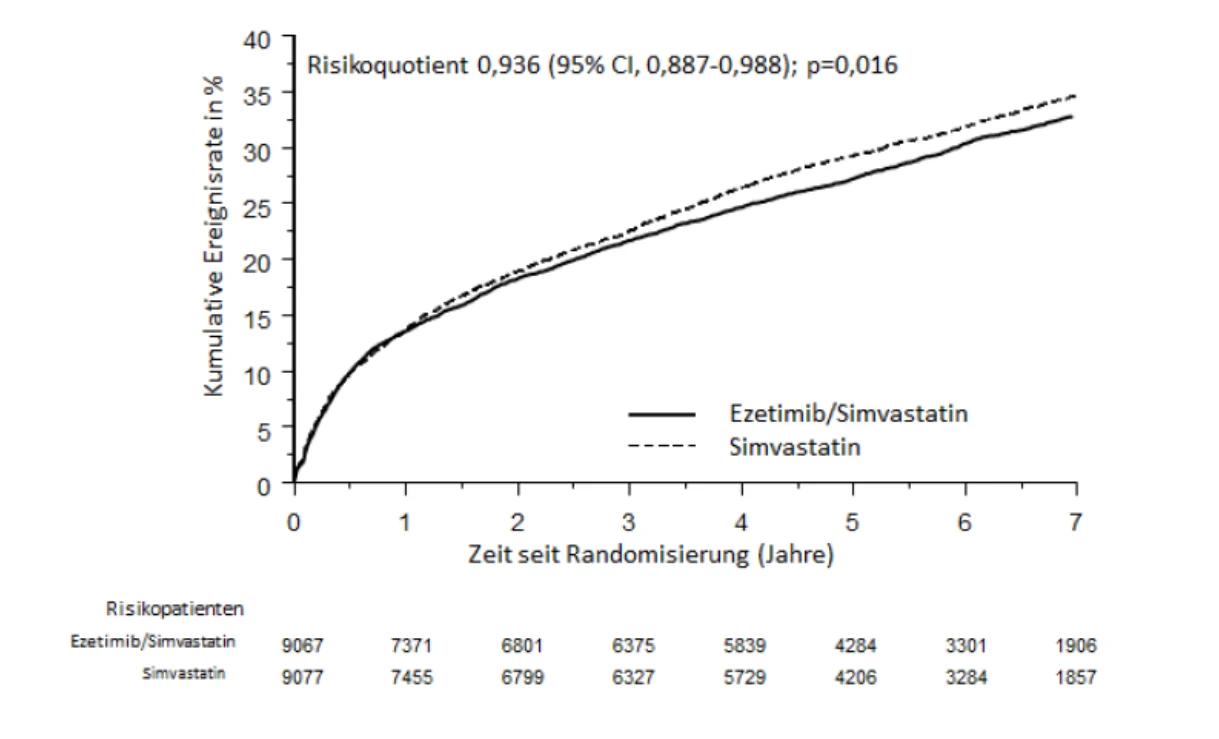 Tabelle 3: Schwere kardiovaskuläre Ereignisse nach Behandlungsgruppe bei allen randomisierten Patienten in IMPROVE-IT
| Ergebnis | Ezetimib/Simvastatin 10/40 mg* (N=9,067) | Simvastatin 40 mg† (N=9,077) | Gefährdungs-verhältnis (95% CI) | p-Wert | ||
| n | K-M %‡ | n | K-M %‡ | |||
| Primärer kombinierter Wirksamkeitsendpunkt | ||||||
(Tod durch kardiovaskuläre Erkrankung, schwere koronare Ereignisse und nicht tödlicher Schlaganfall) | 2,572 | 32,72% | 2,742 | 34,67% | 0,936 (0,887; 0,988) | 0,016 |
| Komponenten des primären zusammengesetzten Endpunkts und ausgewählter Wirksamkeitsendpunkte (erstes Auftreten eines bestimmten Ereignisses zu einem beliebigen Zeitpunkt) | ||||||
| Kardiovaskulärer Tod | 537 | 6,89% | 538 | 6,84% | 1,000 (0,887; 1,127) | 0,997 |
| Schwerwiegendes kardiales Ereignis | ||||||
| nicht tödlicher Herzinfarkt | 945 | 12,77% | 1,083 | 14,41% | 0,871 (0,798; 0,950) | 0,002 |
Instabile Angina pectoris, die einen Krankenhausaufenthalt erfordert | 156 | 2,06% | 148 | 1,92% | 1,059 (0,846; 1,326) | 0,618 |
Koronar- revaskularisierung nach 30 Tagen | 1,690 | 21,84% | 1,793 | 23,36% | 0,947 (0,886; 1,012) | 0,107 |
| nicht tödlicher Schlaganfall | 245 | 3,49% | 305 | 4,24% | 0,802 (0,678; 0,949) | 0,010 |
* 6% wurden auf Ezetimib/Simvastatin 10/80 mg hochtitriert
† 27% wurden auf Simvastatin 80 mg hochtitriert
‡ Kaplan-Meier Schätzung bei 7 Jahren
Homozygote familiäre Hypercholesterinämie (HoFH)
Eine doppelblinde, randomisierte, 12-wöchige Studie wurde an Patienten mit klinischer und/oder genotypischer Diagnose von HoFH durchgeführt. Die Daten einer Patientenuntergruppe (n = 36), die zu Studienbeginn 40 mg Atorvastatin erhielten, wurden analysiert. Eine Erhöhung der Atorvastatin-Dosis von 40 auf 80 mg (n = 12) führte zu einer Senkung des LDL-Cholesterins um 2 % gegenüber dem Ausgangswert unter 40 mg Atorvastatin. Die gleichzeitige Gabe von Ezetimib und Atorvastatin (gepoolt 10/40 und 10/80, n = 24) führte zu einer Senkung des LDL-Cholesterins um 19 % gegenüber dem Ausgangswert unter 40 mg Atorvastatin. Bei den Patienten, die gleichzeitig Ezetimib und Atorvastatin (10/80, n = 12) erhielten, wurde eine LDL-C-Senkung von 25 % gegenüber dem Ausgangswert unter 40 mg Atorvastatin erzielt.
Nach Abschluss der 12-wöchigen Studie wurden geeignete Patienten (n = 35), die zu Studienbeginn 40 mg Atorvastatin erhielten, für bis zu weitere 24 Monate einer Behandlung mit Ezetimib und Atorvastatin (10/40) zugewiesen. Nach mindestens 4-wöchiger Behandlung konnte die Atorvastatin-Dosis auf eine Maximaldosis von 80 mg verdoppelt werden. Nach Ablauf der 24 Monate führte die Kombination von Ezetimib mit Atorvastatin (gepoolt 10/40 und 10/80) zu einer LDL-C-Senkung, die mit der in der 12-wöchigen Studie beobachteten Senkung übereinstimmte.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat auf die Verpflichtung verzichtet, die Ergebnisse von Studien mit Ezetimib/Atorvastatin in allen Untergruppen der pädiatrischen Bevölkerung zur Behandlung der Hypercholesterinämie vorzulegen (siehe Abschnitt 4.2 für Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Es konnte gezeigt werden, dass Ezetimib/Atorvastatin Gebro bioäquivalent zu der gemeinsamen Anwendung von vergleichbaren Dosen von Ezetimib- und Atorvastatin-Tabletten ist.
Resorption
Ezetimib
Nach oraler Gabe wird Ezetimib rasch resorbiert und weitgehend zu einem pharmakologisch aktiven Phenol-Glukuronid (Ezetimib-Glukuronid) konjugiert. Die mittlere maximale Plasmakonzentration (Cmax) wird nach 1 bis 2 Stunden für Ezetimib-Glukuronid und nach 4 bis 12 Stunden für Ezetimib erreicht. Die absolute Bioverfügbarkeit von Ezetimib kann nicht bestimmt werden, da die Substanz in wässrigen Lösungen, welche zur Injektion geeignet sind, praktisch unlöslich ist.
Eine gemeinsame Nahrungsaufnahme (Mahlzeiten mit hohem Fettgehalt oder fettfreie Mahlzeiten) hatte keinen Einfluss auf die orale Bioverfügbarkeit von Ezetimib, wenn es in Form von 10 mg-Tabletten eingenommen wurde.
Atorvastatin
Nach oraler Gabe wird Atorvastatin rasch resorbiert. Die maximale Plasmakonzentration (Cmax) wird nach 1 bis 2 Stunden erreicht. Das Ausmaß der Resorption steigt proportional zur Atorvastatin-Dosis an. Nach oraler Gabe beträgt die relative Bioverfügbarkeit von Atorvastatin- Filmtabletten 95 bis 99% im Vergleich zu einer Lösung zum Einnehmen. Die absolute Bioverfügbarkeit von Atorvastatin beträgt ca. 12% und die systemisch verfügbare hemmende Wirkung auf die HMG-CoA-Reduktase liegt bei ca. 30%. Die niedrige systemische Verfügbarkeit wird der präsystemischen Elimination in der gastrointestinalen Mucosa und/oder dem hepatischen First-Pass-Effekt zugeschrieben.
Verteilung
Ezetimib
Ezetimib und Ezetimib-Glukuronid werden zu 99,7% bzw. zu 88 bis 92% an humane Plasmaproteine gebunden.
Atorvastatin
Das mittlere Verteilungsvolumen von Atorvastatin beträgt ca. 381 l. Atorvastatin wird zu ≥ 98% an Plasmaproteine gebunden.
Biotransformation
Ezetimib
Ezetimib wird vor allem im Dünndarm und in der Leber über Glukuronidkonjugation (eine Phase-II-Reaktion) metabolisiert und anschließend über die Galle ausgeschieden. In allen untersuchten Spezies wurde ein minimaler oxidativer Metabolismus (eine Phase-I-Reaktion) beobachtet. Ezetimib und Ezetimib-Glukuronid sind die hauptsächlich im Plasma nachgewiesenen Substanzen, wobei Ezetimib ca. 10 bis 20% und Ezetimib-Glukuronid ca. 80 bis 90% der Gesamtkonzentration im Plasma ausmachen. Ezetimib und Ezetimib-Glukuronid werden langsam aus dem Plasma eliminiert mit Hinweis auf einen signifikanten enterohepatischen Kreislauf. Die Halbwertszeit von Ezetimib und Ezetimib-Glukuronid beträgt ca. 22 Stunden.
Atorvastatin
Atorvastatin wird mittels Cytochrom P450 3A4 zu ortho- und para-hydroxylierten Derivaten und verschiedenen Beta-Oxidationsprodukten metabolisiert. Neben anderen Stoffwechselwegen werden diese Stoffwechselprodukte durch Glukuronidierung weiter metabolisiert. Die Hemmung der HMG-CoA-Reduktase durch die ortho- und para-hydroxylierten Metaboliten in vitro ist äquivalent zur Hemmung durch Atorvastatin. Annähernd 70% der systemisch verfügbaren hemmenden Wirkung auf die HMG-CoA-Reduktase wird den aktiven Metaboliten zugeschrieben.
Elimination
Ezetimib
Nach oraler Gabe einer radioaktiv markierten Dosis von 20 mg [14C]-Ezetimib an Probanden finden sich ca. 93% der gesamten Radioaktivität im Plasma als Gesamt-Ezetimib. Über einen Beobachtungszeitraum von 10 Tagen wurden ca. 78% der verabreichten radioaktiven Dosis in den Fäzes und 11% im Urin wiedergefunden. Nach 48 Stunden war keine Radioaktivität mehr im Plasma nachweisbar.
Atorvastatin
Atorvastatin wird nach hepatischer und/oder extrahepatischer Metabolisierung hauptsächlich über die Galle eliminiert. Der Wirkstoff unterliegt scheinbar nicht ausgeprägt einem enterohepatischen Kreislauf. Die mittlere Eliminationshalbwertszeit von Atorvastatin aus dem Plasma beträgt beim Menschen ca. 14 Stunden. Die Halbwertszeit der Hemmaktivität auf die HMG-CoA-Reduktase liegt aufgrund des Beitrags der aktiven Metaboliten bei ca. 20 bis 30 Stunden.
Atorvastatin ist ein Substrat der hepatischen Transporter OATP1B1 (organic aniontransporting polypeptide 1B1) und OATP1B3 (organic anion-transporting polypeptide 1B3). Metaboliten von Atorvastatin sind Substrate von OATP1B1. Atorvastatin wird außerdem als Substrat der Efflux-Transporter P-Glykoprotein (P-gp) und BCRP (breast cancer resistance protein) identifiziert, wodurch die intestinale Resorption und biliäre Ausscheidung von Atorvastatin begrenzt sein könnten.
Kinder und Jugendliche
Ezetimib
Die Pharmakokinetik von Ezetimib ist bei Kindern ≥ 6 Jahre ähnlich wie bei Erwachsenen. Pharmakokinetische Daten für Kinder unter 6 Jahren liegen nicht vor. Klinische Erfahrungen bei Kindern und Jugendlichen beschränken sich auf Patienten mit homozygoter familiärer Hypercholesterinämie, heterozygoter familiärer Hypercholesterinämie oder Sitosterinämie.
Atorvastatin
Im Rahmen einer 8-wöchigen Open-Label Studie wurden Kinder und Jugendliche (Tanner Stadium 1, n = 15; Tanner Stadium 2, n = 24) im Alter von 6 bis 17 Jahren mit heterozygoter familiärer Hypercholesterinämie und Ausgangswerten von LDL-Cholesterin ≥ 4 mmol/l behandelt und erhielten einmal täglich entweder Atorvastatin 5 mg oder 10 mg als Kautablette bzw. 10 mg oder 20 mg als Filmtablette. Das Körpergewicht war die einzige signifikante Kovariable des Population-PK-Modells. Nach allometrischer Skalierung nach dem Körpergewicht schien die orale Clearance von Atorvastatin bei Kindern und Jugendlichen ähnlich zu sein wie die bei Erwachsenen. Über den gesamten Expositionsbereich von Atorvastatin und Ortho-Hydroxyatorvastatin wurde eine konsistente Abnahme von LDL- und Gesamtcholesterin beobachtet.
Ältere Patienten
Ezetimib
Die Plasmakonzentrationen von Gesamt-Ezetimib sind bei älteren Patienten (≥ 65 Jahre) etwa doppelt so hoch wie bei jüngeren Patienten (18 bis 45 Jahre). Die Senkung des LDL-Cholesterinwerts und das Sicherheitsprofil sind jedoch bei älteren und jüngeren mit Ezetimib behandelten Probanden vergleichbar.
Atorvastatin
Die Plasmaspiegel von Atorvastatin und der aktiven Metaboliten sind bei älteren Probanden höher als bei jüngeren erwachsenen Probanden, wobei die Wirkung auf die Lipidspiegel vergleichbar ist mit den Beobachtungen bei jüngeren Patienten.
Eingeschränkte Leberfunktion
Ezetimib
Nach einer Einzeldosis von 10 mg Ezetimib bei Patienten mit leichter Leberinsuffizienz (Child-Pugh-Score 5 oder 6) war die mittlere AUC für Gesamt-Ezetimib ca. 1,7-mal größer als jene bei gesunden Probanden. In einer 14-tägigen Mehrfachdosisstudie (10 mg pro Tag) bei Patienten mit moderater Leberinsuffizienz (Child-Pugh-Score 7 bis 9) war die mittlere AUC für Gesamt-Ezetimib am 1. und am 14. Tag ca. 4-mal größer als die von gesunden Probanden. Für Patienten mit leichter Leberinsuffizienz ist keine Dosisanpassung erforderlich. Da die Folgen einer erhöhten Exposition mit Ezetimib bei Patienten mit moderater oder mit schwerer Leberinsuffizienz (Child-Pugh-Score > 9) nicht bekannt sind, wird Ezetimib für diese Patienten nicht empfohlen (siehe Abschnitte 4.2 und 4.4).
Atorvastatin
Die Plasmaspiegel von Atorvastatin und der aktiven Metaboliten sind bei Patienten mit chronischer, durch Alkohol bedingter Lebererkrankung (Child-Pugh B) deutlich erhöht (Cmax: ca. 16-fach; AUC: ca. 11-fach).
Eingeschränkte Nierenfunktion
Ezetimib
Nach einer Einzeldosis von 10 mg Ezetimib bei Patienten mit schwerer Niereninsuffizienz (n = 8; mittlere Kreatinin-Clearance ≤ 30 ml/min/1,73 m2) war die mittlere AUC für Gesamt-Ezetimib im Vergleich zu der bei gesunden Probanden (n = 9) um das ca. 1,5-Fache vergrößert. Ein Patient in dieser Studie (nach Nierentransplantation, unter multipler Arzneimitteltherapie, u.a. Ciclosporin) hatte eine 12-fach höhere Exposition mit Gesamt-Ezetimib.
Atorvastatin
Nierenerkrankungen haben keinen Einfluss auf die Plasmakonzentrationen oder die Wirkung auf die Lipidspiegel von Atorvastatin und der aktiven Metaboliten.
Geschlecht
Ezetimib
Die Plasmakonzentrationen von Gesamt-Ezetimib sind bei Frauen etwas höher (ca. 20%) als bei Männern. Unter Therapie mit Ezetimib sind sowohl die Senkung von LDL-Cholesterin als auch das Sicherheitsprofil bei Männern und Frauen vergleichbar.
Atorvastatin
Die Plasmakonzentrationen von Atorvastatin und der aktiven Metaboliten sind bei Frauen und Männern unterschiedlich (Frauen: Cmax: ca. 20% höher; AUC: ca. 10% niedriger). Diese Unterschiede sind klinisch nicht relevant und führen zu keinen klinisch signifikanten Unterschieden in Hinblick auf die Wirkung auf die Lipidspiegel zwischen Frauen und Männern.
SLCO1B1-Polymorphismus
Atorvastatin
Der OATP1B1-Transporter ist bei der hepatischen Aufnahme von allen HMG-CoA-Reduktase-Inhibitoren, einschließlich Atorvastatin, beteiligt. Es besteht ein Risiko für eine erhöhte Exposition mit Atorvastatin bei Patienten mit SLCO1B1-Polymorphismus, welche zu einem erhöhten Rhabdomyolyserisiko führen kann (siehe Abschnitt 4.4). Ein Polymorphismus im Gen, welches für den OATP1B1-Transporter kodiert (SLCO1B1 c.521CC), steht im Zusammenhang mit einer 2,4-fach erhöhten Exposition mit Atorvastatin (AUC) im Vergleich zu Personen ohne dieser Genotyp-Variante (c.521TT). Eine genetisch bedingte eingeschränkte hepatische Aufnahme von Atorvastatin ist bei diesen Patienten ebenfalls möglich. Mögliche Auswirkungen auf die Wirksamkeit sind nicht bekannt.
5.3 Präklinische Daten zur Sicherheit
Ezetimib
In Tierstudien zur chronischen Toxizität von Ezetimib wurden keine Zielorgane für toxische Wirkungen identifiziert. Bei Hunden war nach 4-wöchiger Behandlung mit Ezetimib (≥ 0,03 mg/kg/Tag) die Cholesterinkonzentration in der Galle (Gallenblase) um das 2,5- bis 3,5-Fache erhöht. In einer einjährigen Studie an Hunden wurde bei Dosen bis zu 300 mg/kg/Tag jedoch keine erhöhte Inzidenz von Cholelithiasis oder anderen hepatobiliären Effekten beobachtet. Die Bedeutung dieser Daten für den Menschen ist nicht bekannt. Ein lithogenes Risiko bei der therapeutischen Anwendung von Ezetimib kann nicht ausgeschlossen werden.
Langzeitstudien zur Kanzerogenität von Ezetimib verliefen negativ.
Ezetimib hatte weder einen Einfluss auf die Fertilität von männlichen oder weiblichen Ratten, noch erwies es sich bei Ratten und Kaninchen als teratogen, auch beeinflusste es nicht die prä- oder postnatale Entwicklung. Ezetimib war bei trächtigen Ratten und Kaninchen nach Mehrfachgabe von 1.000 mg/kg/Tag plazentagängig.
Atorvastatin
Atorvastatin war in Bezug auf mutagenes und klastogenes Potential in einer Reihe von 4 in vitro-Tests und einem in vivo-Assay negativ. Atorvastatin war in Ratten nicht karzinogen, wohingegen hohe Dosen bei Mäusen (6- bis 11-fache AUC0-24h-Werte im Vergleich zur am höchsten empfohlenen Dosis beim Menschen) zu Leberzelladenomen bei männlichen Tieren und zu Leberzellkarzinomen bei den weiblichen Tieren geführt haben. Es liegen Belege aus tierexperimentellen Studien vor, dass HMG-CoA-Reduktase-Inhibitoren die embryonale oder fötale Entwicklung beeinflussen können. Bei Ratten, Kaninchen und Hunden hatte Atorvastatin keine Auswirkung auf die Fertilität und war nicht teratogen, jedoch wurde bei maternotoxischen Dosen fötale Toxizität bei Ratten und Kaninchen beobachtet. Bei Ratten war die Entwicklung der Jungtiere verzögert und das postnatale Überleben verringert, wenn die Muttertiere hohen Dosen Atorvastatin ausgesetzt wurden. Bei Ratten liegen Belege zur Plazentagängigkeit vor. Bei Ratten wurden im Plasma und in der Milch ähnliche Konzentrationen von Atorvastatin beobachtet. Es ist nicht bekannt, ob Atorvastatin oder die aktiven Metaboliten beim Menschen in die Muttermilch übergehen.
Gemeinsame Anwendung von Ezetimib und Statinen
In Studien zur gleichzeitigen Anwendung von Ezetimib und Statinen (einschließlich Atorvastatin) wurden im Wesentlichen die für Statine typischen toxischen Wirkungen beobachtet. Einige der toxischen Wirkungen waren ausgeprägter als bei der Behandlung mit Statinen allein. Dies wird auf pharmakokinetische und pharmakodynamische Wechselwirkungen bei gleichzeitiger Anwendung zurückgeführt. In den klinischen Studien traten keine derartigen Wechselwirkungen auf. Myopathien traten bei Ratten nur nach Exposition gegenüber Dosen auf, die um ein Vielfaches höher waren als die therapeutische Dosis beim Menschen (ungefähr das 20-fache des AUC-Wertes für Statine und das 500- bis 2.000-fache des AUC-Wertes für die aktiven Metaboliten). In einer Reihe von In-vivo- und In-vitro-Tests zeigte Ezetimib in Kombination mit Statinen kein genotoxisches Potenzial. Die gleichzeitige Anwendung von Ezetimib und Statinen war bei Ratten nicht teratogen. Bei trächtigen Kaninchen wurde eine geringe Anzahl von Skelettdeformationen (verwachsene Brust- und Schwanzwirbel, verringerte Anzahl von Schwanzwirbeln) beobachtet. Die gleichzeitige Gabe von Ezetimib und Lovastatin führte zu embryoletalen Effekten.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Ezetimib-Schicht
Lactose-Monohydrat
Mikrokristalline Cellulose
Croscarmellose-Natrium
Eisenoxid rot (E172)
Natriumlaurylsulfat
Povidon K30
Magnesiumstearat
Atorvastatin-Schicht
Mikrokristalline Cellulose
Croscarmellose-Natrium
Lactose-Monohydrat
Calciumcarbonat
Povidon K30
Polysorbat 80
Magnesiumstearat
Tablettenfilm
Opadry Weiß enthält Hypromellose 2910 (E464), Titandioxid (E171), Talkum (E553b), Propylenglykol (E1520)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
30 Monate
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich. In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
Packungen mit 30 Filmtabletten in kaltgeformten Blisterpackungen (OPA/Alu/PVC-Alu).
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Gebro Pharma GmbH
Bahnhofbichl 13
6391 Fieberbrunn
Österreich
8. ZULASSUNGSNUMMER(N)
Ezetimib/Atorvastatin Gebro 10 mg/10 mg Filmtabletten Z.Nr.:
Ezetimib/Atorvastatin Gebro 10 mg/20 mg Filmtabletten Z.Nr.:
Ezetimib/Atorvastatin Gebro 10 mg/40 mg Filmtabletten Z.Nr.:
Ezetimib/Atorvastatin Gebro 10 mg/80 mg Filmtabletten Z.Nr.:
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung:
10. STAND DER INFORMATION
08.2026
REZEPTPFLICHT/APOTHEKENPFLICHT
Rezept- und apothekenpflichtig, wiederholte Abgabe verboten.