


Fachinformation - Enjaymo
1. BEZEICHNUNG DES ARZNEIMITTELS
Enjaymo 50 mg/ml Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jeder ml Infusionslösung enthält 50 mg Sutimlimab*.
Eine Durchstechflasche enthält 1100 mg Sutimlimab in 22 ml.
*Sutimlimab ist ein monoklonaler Antikörper (mAk) vom Typ Immunglobulin G4 (IgG4), der durch rekombinante DNA-Technologie in Ovarialzellen des chinesischen Hamsters (CHO-Zellen) hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung
Jeder ml der Infusionslösung enthält 3,5 mg Natrium.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Infusionslösung (Infusion)
Opaleszente, farblose bis leicht gelbliche Lösung, die praktisch frei von sichtbaren Partikeln ist, einen pH-Wert von ungefähr 6,1 und eine Osmolalität von 268-312 mOsm/kg aufweist.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Enjaymo ist indiziert zur Behandlung der hämolytischen Anämie bei erwachsenen Patienten mit Kälteagglutinin-Krankheit (Cold Agglutinin Disease, CAD).
4.2 Dosierung und Art der Anwendung
Enjaymo muss von medizinischem Fachpersonal und unter Aufsicht eines Arztes mit Erfahrung bei der Behandlung von Patienten mit hämatologischen Erkrankungen verabreicht werden.
Dosierung
Die Patienten sollten gemäß den aktuellen lokalen Empfehlungen für Patienten mit persistierenden Komplement-Erkrankungen geimpft sein (siehe Abschnitt 4.4).
Die empfohlene Dosis ist abhängig vom Körpergewicht. Für Patienten mit einem Gewicht von 39 kg bis weniger als 75 kg beträgt die empfohlene Dosis 6500 mg und für Patienten mit einem Gewicht von 75 kg oder mehr beträgt die empfohlene Dosis 7500 mg. Enjaymo ist in den ersten zwei Wochen wöchentlich intravenös zu verabreichen; danach erfolgt die Verabreichung alle zwei Wochen. Enjaymo sollte zu den empfohlenen Zeitpunkten des Dosierungsschemas oder innerhalb von zwei Tagen um diese Zeitpunkte herum verabreicht werden (siehe Abschnitt 4.4). Enjaymo ist ausschließlich für die kontinuierliche Anwendung als chronische Therapie vorgesehen, sofern das Absetzen von Enjaymo nicht klinisch indiziert ist.
Versäumte Dosis
Wird eine Dosis ausgelassen, sollte die versäumte Dosis so bald wie möglich verabreicht werden. Wenn seit der letzten Dosisgabe mehr als 17 Tage vergangen sind, sollte die Therapie mit wöchentlicher Verabreichung in den ersten zwei Wochen, gefolgt von zweiwöchentlicher Gabe wieder aufgenommen werden.
Besondere Patientengruppen
Ältere Patienten
Bei Patienten mit CAD, die 65 Jahre und älter sind, ist keine Dosisanpassung erforderlich (siehe Abschnitte 5.1 und 5.2).
Eingeschränkte Leberfunktion
Bei Patienten mit eingeschränkter Leberfunktion ist keine Dosisanpassung erforderlich.
Eingeschränkte Nierenfunktion
Bei Patienten mit eingeschränkter Nierenfunktion ist keine Dosisanpassung erforderlich.
Kinder und Jugendliche
Es gibt bei der Behandlung von CAD keinen relevanten Nutzen von Enjaymo bei Kindern und Jugendlichen unter 18 Jahren.
Art der Anwendung
Enjaymo ist nur zur intravenösen Infusion vorgesehen. Nicht als intravenöse Druckinfusion oder Bolus verabreichen. Hinweise zur Zubereitung und Verabreichung des Arzneimittels, siehe Abschnitt 6.6.
Nach der Zubereitung ist die Enjaymo-Infusionslösung intravenös gemäß der in Tabelle 1 aufgeführten Infusionsgeschwindigkeit zu verabreichen.
Tabelle 1 – Referenztabelle für Infusionen
Körpergewicht (Bereich) | Dosis (mg) | Anzahl an benötigten Durchstechflaschen | Volumen (ml) | Maximale Infusionsgeschwindigkeit |
| 39 kg oder mehr bis weniger als 75 kg | 6500 | 6 | 130 | 130 ml/Stunde |
| 75 kg oder mehr | 7500 | 7 | 150 | 150 ml/Stunde |
Patienten mit kardiopulmonaler Erkrankung können die Infusion über 120 Minuten erhalten.
Bei Auftreten einer Nebenwirkung während der Verabreichung von Enjaymo kann die Infusion nach ärztlichem Ermessen verlangsamt oder abgebrochen werden. Bei Auftreten von Überempfindlichkeitsreaktionen ist Enjaymo abzusetzen und eine geeignete Behandlung einzuleiten. Die Patienten sind nach Abschluss der ersten Infusion mindestens zwei Stunden lang auf Anzeichen oder Symptome einer infusionsbedingten und/oder Überempfindlichkeitsreaktion zu überwachen. Die Patienten sind bei nachfolgenden Infusionen nach Abschluss der Infusion eine Stunde lang auf Anzeichen oder Symptome einer infusionsbedingten Reaktion zu überwachen.
Heiminfusion
Heiminfusionen sind von einer medizinischen Fachkraft durchzuführen.
Die Entscheidung, eine Heiminfusion in Erwägung zu ziehen, sollte sich nach den individuellen klinischen Merkmalen des Patienten richten und die Bedürfnisse des Patienten berücksichtigen. Bei der Umstellung von einer Infusion im klinischen Umfeld auf eine Verabreichung zu Hause ist sicherzustellen, dass eine geeignete Infrastruktur und ausreichende Ressourcen gemäß Anweisung des behandelnden Arztes gegeben sind. Die Infusion von Enjaymo zu Hause kann für Patienten in Betracht gezogen werden, die ihre Infusion im klinischen Umfeld gut vertragen haben und keine infusionsbedingten Reaktionen zeigten. Bei der Beurteilung der Eignung eines Patienten für die Infusion zu Hause sind die zugrunde liegenden Begleiterkrankungen des Patienten und die Fähigkeit, die Anforderungen für die Heiminfusion einzuhalten, zu berücksichtigen. Darüber hinaus sollten die folgenden Kriterien beachtet werden:
- Der Patient darf keine bestehende Begleiterkrankung haben, die nach Einschätzung des Arztes bei der Heiminfusion ein größeres Risiko für den Patienten darstellt als im klinischen Umfeld. Vor Aufnahme der Heiminfusion ist eine umfassende Untersuchung erforderlich, um sicherzustellen, dass der Patient medizinisch stabil ist.
- Der Patient muss zuvor im klinischen Umfeld (stationär oder ambulant) erfolgreich für mindestens drei Monate Infusionen von Enjaymo erhalten haben, die unter Aufsicht eines Arztes oder von medizinischem Fachpersonal mit Erfahrung bei der Behandlung von Patienten mit Kälteagglutinin-Krankheit durchgeführt wurden.
- Der Patient muss bereit und in der Lage sein, die Maßnahmen und Empfehlungen des behandelnden Arztes bzw. der medizinischen Fachkraft hinsichtlich der Heiminfusion zu befolgen.
- Die medizinische Fachkraft, die die Heiminfusion verabreicht, muss während der Heiminfusion und mindestens 1 Stunde nach der Infusion jederzeit verfügbar sein.
Treten bei dem Patienten während der Heiminfusion Nebenwirkungen auf, ist die Infusion unverzüglich abzubrechen, eine geeignete medizinische Behandlung einzuleiten (siehe Abschnitt 4.4) und der behandelnde Arzt zu verständigen. In solchen Fällen muss der behandelnde Arzt entscheiden, ob nachfolgende Infusionen verabreicht und ggf. in einem klinischen Umfeld oder unter Überwachung in einer ambulanten Versorgungseinrichtung gegeben werden sollten.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Infektionen
Enjaymo zielt auf den klassischen Komplementweg ab, indem es spezifisch an die Subkomponente s (C1s) des Komplementfaktors 1 bindet und so die Spaltung des Komplementfaktors C4 verhindert. Obwohl der Lektin- und der alternative Aktivierungsweg unbeeinflusst bleiben, können die Patienten eine erhöhte Anfälligkeit für schwerwiegende Infektionen haben, insbesondere Infektionen, die von bekapselten Bakterien wie z. B. Neisseria meningitidis, Streptococcus pneumoniae und Haemophilus influenzae verursacht werden. Patienten sollten vor Beginn der Behandlung mit Enjaymo gegen bekapselte Bakterien geimpft werden (siehe „Impfungen“ weiter unten).
In klinischen Studien zur Kälteagglutinin-Krankheit wurden schwerwiegende Infektionen einschließlich Sepsis bei Patienten berichtet, die mit Enjaymo behandelt wurden (siehe Abschnitt 4.8). Eine Behandlung mit Enjaymo sollte bei Patienten mit aktiven, schwerwiegenden Infektionen nicht eingeleitet werden. Die Patienten sollten auf frühe Anzeichen und Symptome von Infektionen überwacht und darüber informiert werden, sich beim Auftreten derartiger Symptome unverzüglich in medizinische Behandlung zu begeben.
Patienten mit viraler Hepatitis und HIV waren aus den klinischen Studien ausgeschlossen. Patienten müssen vor und während der Behandlung ihren Arzt informieren, wenn bei ihnen eine Hepatitis-B-, Hepatitis-C- oder HIV-Infektion diagnostiziert wird. Vorsicht ist geboten bei der Behandlung von Patienten mit einer Hepatitis-B-, Hepatitis-C- oder HIV-Infektion in der Krankengeschichte.
Impfungen
Die Patienten sind gemäß den aktuellen lokalen Empfehlungen für Patienten mit persistierenden Komplement-Erkrankungen zu impfen, einschließlich Impfstoffen gegen Meningokokken und Streptokokken. Die Patienten sollten Auffrischungsimpfungen gemäß den lokalen Empfehlungen erhalten.
Patienten ohne vorherige Impfung gegen begekapselte Bakterien sind mindestens zwei Wochen vor der ersten Gabe von Enjaymo zu impfen. Ist bei einem ungeimpften Patienten eine Therapie mit Enjaymo dringend angezeigt, sind die Impfstoffe so bald wie möglich zu geben. Nutzen und Risiken der Antibiotikaprophylaxe zur Vorbeugung von Infektionen bei Patienten unter Enjaymo sind nicht bekannt.
Überempfindlichkeitsreaktionen
Wie bei anderen Proteinarzneimitteln auch kann die Verabreichung von Enjaymo zu Überempfindlichkeitsreaktionen einschließlich Anaphylaxie führen. In klinischen Studien wurden unter Enjaymo keine schwerwiegenden Überempfindlichkeitsreaktionen beobachtet. Bei Auftreten von Überempfindlichkeitsreaktionen ist Enjaymo abzusetzen und eine geeignete Behandlung einzuleiten.
Reaktionen im Zusammenhang mit einer Infusion
Die Verabreichung von Enjaymo kann während oder unmittelbar nach der Infusion zu infusionsbedingten Reaktionen führen (siehe Abschnitt 4.8). Die Patienten sollten auf infusionsbedingte Reaktionen überwacht werden; bei Auftreten einer Reaktion ist die Infusion abzubrechen und eine geeignete Behandlung einzuleiten.
Systemischer Lupus erythematodes (SLE)
Personen mit angeborener Störung des klassischen Komplementwegs haben ein höheres Risiko, an SLE zu erkranken. Patienten mit SLE waren von den klinischen Studien mit Enjaymo ausgeschlossen. Patienten, die Enjaymo erhalten, sollten auf Anzeichen und Symptome von SLE überwacht und entsprechend untersucht werden. Bei der Anwendung von Enjaymo bei Patienten mit SLE oder Patienten, die Anzeichen und Symptome von SLE entwickeln, ist Vorsicht geboten.
Überwachung auf Manifestationen der Kälteagglutinin-Krankheit nach Absetzen von Enjaymo
Nach Beendigung der Behandlung nehmen die Wirkungen auf die Hämolyse ab. Daher sind Patienten im Falle eines Behandlungsabbruchs auf Anzeichen und Symptome von Hämolyse zu überwachen.
Natrium
Dieses Arzneimittel enthält 3,5 mg Natrium pro ml bzw. 77 mg Natrium pro Durchstechflasche, entsprechend 3,85 % der von der WHO für einen Erwachsenen empfohlenen maximalen täglichen Natriumaufnahme mit der Nahrung von 2 g.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt. Enjaymo ist wahrscheinlich nicht an Cytochrom-P450-vermittelten Arzneimittelwechselwirkungen beteiligt, da es ein rekombinantes humanes Protein ist. Die Wechselwirkung von Sutimlimab mit CYP-Substraten wurde nicht untersucht. Sutimlimab verringert jedoch die Spiegel von proinflammatorischen Zytokinen in Patienten, wie z. B. IL-6, das dafür bekannt ist, die Expression bestimmter hepatischer CYP450-Enzyme zu unterdrücken (CYP1A2, CYP2C9, CYP2C19 und CYP3A4). Daher sollte bei Patienten, die mit Substraten von CYP450 3A4, 1A2, 2C9 oder 2C19 behandelt werden, insbesondere solche, die eine enge therapeutische Breite aufweisen (z. B. Warfarin/Phenprocoumon, Carbamazepin, Phenytoin und Theophyllin) mit Vorsicht vorgegangen werden wenn die Behandlung mit Sutimlimab gestartet oder beendet wird und die Dosis der CYP-Substrate, falls erforderlich, angepasst werden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen keine Erfahrungen mit der Anwendung von Sutimlimab bei Schwangeren vor. Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf eine Reproduktionstoxizität (siehe Abschnitt 5.3).
Es ist bekannt, dass humane IgG-Antikörper die Plazentaschranke passieren können; demnach kann Sutimlimab von der Mutter auf den sich entwickelnden Fetus übertragen werden. Aus Vorsichtsgründen soll eine Anwendung von Sutimlimab während der Schwangerschaft vermieden werden. Sutimlimab darf nur bei eindeutiger Indikation während der Schwangerschaft angewendet werden.
Stillzeit
Es ist bekannt, dass IgG-Antikörper beim Menschen in den ersten Tagen nach der Geburt in die Muttermilch übergehen und kurz danach auf geringe Konzentrationen absinken. In dieser kurzen Zeitspanne kann ein Risiko für den Säugling daher nicht ausgeschlossen werden. Es ist nicht bekannt, ob Sutimlimab/Metaboliten in die Muttermilch übergehen. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob die Behandlung mit Sutimlimab zu unterbrechen ist. Dabei soll sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau berücksichtigt werden.
Fertilität
Die Wirkungen von Sutimlimab auf die männliche und weibliche Fertilität wurden nicht in tierexperimentellen Studien untersucht. In Studien zur Toxizität bei wiederholter Gabe von Sutimlimab mit Expositionen bis zum circa 4-Fachen der empfohlenen Dosis beim Menschen wurden keine Auswirkungen auf die Fortpflanzungsorgane von Cynomolgus-Affen beobachtet.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Enjaymo hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen von Enjaymo in den klinischen Studien CADENZA und CARDINAL waren Kopfschmerzen, Hypertonie, Harnwegsinfektion, Infektion der oberen Atemwege, Nasopharyngitis, Übelkeit, Abdominalschmerz, Reaktionen im Zusammenhang mit einer Infusion und Zyanose (berichtet als Akrozyanose).
Tabellarische Auflistung der Nebenwirkungen
Die Bewertung der Sicherheit von Enjaymo bei Patienten mit Kälteagglutinin-Krankheit stützte sich hauptsächlich auf Daten von 66 Patienten, die an der randomisierten, placebokontrollierten Phase III-Studie (CADENZA) und einer unverblindeten, einarmigen Studie (CARDINAL) teilnahmen.
Die in Tabelle 2 aufgeführten Nebenwirkungen, die in den Studien CADENZA bzw. CARDINAL beobachtet wurden, sind nach Systemorganklasse und Häufigkeit aufgeführt, wobei folgende Kategorien verwendet werden: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000). Innerhalb jeder Häufigkeitskategorie sind die Nebenwirkungen nach absteigendem Schweregrad aufgeführt.
Tabelle 2 – Auflistung der Nebenwirkungen in den Studien CADENZA und CARDINAL
| MedDRA Systemorganklasse | Sehr häufig | Häufig |
| Infektionen und parasitäre Erkrankungen | Harnwegsinfektion Zystitis Infektionen der oberen Atemwegea Nasopharyngitisb Gastroenteritis Rhinitis | Infektionen der unteren Atemwegec Urosepsis Harnwegsinfektion durch Escherichia bakterielle Harnwegsinfektion bakterielle Zystitis oraler Herpes Herpes-simplex-Virämie Herpes zoster Herpes simplex |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Fieberf Kältegefühlf Reaktionen im Zusammenhang mit einer Infusionf | |
| Erkrankungen des Nervensystems | Kopfschmerzen | Auraf Schwindelgefühlf* |
| Gefäßerkrankungen | Hypertonied Zyanose (berichtet als Akrozyanose) Raynaud Syndrom | Hypotonief* Stress-Kardiomyopathief |
| Erkrankungen des Gastrointestinaltrakts | Abdominalschmerze Übelkeit | Diarrhöf Dyspepsief Aphthöses Ulkusf |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | Brustkorbbeschwerdenf* | |
| Erkrankungen der Haut und des Unterhautgewebes | Pruritusf* |
a Infektionen der oberen Atemwege: Infektion der oberen Atemwege, Bronchitis, virale Infektion der oberen Atemwege
b Nasopharyngitis: Nasopharyngitis, Pharyngitis
c Infektionen der unteren Atemwege: Pneumonie durch Klebsiella, Pneumonie durch COVID-19, Infektion der unteren Atemwege, Virusinfektion der Atemwege, Atemwegsinfektion, Pneumonie d Hypertonie: Hypertonie, Blutdruck erhöht, essenzielle Hypertonie, hypertensive Krise, Weißkittelhypertonie
e Abdominalschmerz: Abdominalschmerz, Schmerzen Unterbauch, Schmerzen Oberbauch, abdominaler Druckschmerz
f Reaktionen im Zusammenhang mit einer Infusion: Alle Nebenwirkungen traten innerhalb von 24 Stunden nach Beginn der Enjaymo-Infusion auf. *Ereignisse, die auf eine Überempfindlichkeitsreaktion hinweisen sind in der Tabelle enthalten.
Schwerwiegende Infektionen
Bei den 66 Patienten, die an den Studien CADENZA und CARDINAL teilnahmen, traten bei 10 (15,2 %) Patienten schwerwiegende Infektionen auf. In der Nebenwirkungstabelle sind folgende schwerwiegende Infektionen aufgeführt: Atemwegsinfektion [Pneumonie durch Klebsiella (n = 1), Atemwegsinfektion (n = 1), Pneumonie durch COVID-19 (n = 1)], Harnwegsinfektion [Urosepsis (n = 1), Harnwegsinfektion (n = 1), bakterielle Harnwegsinfektion (n = 1)], Herpes zoster (n = 1). Bei einem Patienten wurde Sutimlimab aufgrund einer schwerwiegenden Klebsiella-Pneumonie mit tödlichem Ausgang beendet. Es wurden keine weiteren Infektionsereignisse mit tödlichem Ausgang berichtet. Informationen zu Impfempfehlungen gegen schwerwiegende Infektionen und zur Überwachung auf frühe Anzeichen und Symptome von Infektionen sind in Abschnitt 4.4 zu finden.
Immunogenität
Die Immunogenität von Sutimlimab wurde bei Patienten mit Kälteagglutinin-Krankheit in den Studien CARDINAL und CADENZA zu Studienbeginn, während der Behandlungsphase und am Ende der Behandlung (Woche 26) beurteilt. Zwei (8,3 %) der 24 Patienten, die in die Studie CARDINAL eingeschlossen wurden und mindestens eine Dosis Sutimlimab erhalten hatten, bildeten behandlungsbedingte Antikörper gegen das Arzneimittel (Anti Drug Antibodies, ADA). In der Studie CADENZA bildeten 6 (14,3 %) der 42 mit Sutimlimab behandelten Patienten behandlungsbedingte ADA. Diese ADA traten vorübergehend und mit niedrigem Titer auf und waren nicht mit Veränderungen des pharmakokinetischen Profils, klinischen Ansprechens oder unerwünschten Ereignissen verbunden.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Bei Patienten mit Überdosierung werden ein sofortiges Abbrechen der Infusion und eine engmaschige Überwachung empfohlen.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, Komplementinhibitoren, ATC-Code: L04AJ04.
Wirkmechanismus
Sutimlimab ist ein monoklonaler Antikörper (mAk) der Immunglobulinklasse G (IgG), Unterklasse 4 (IgG4), der den klassischen Komplementweg hemmt und spezifisch an die Subkomponente s (C1s) des Komplementfaktors 1 bindet. C1s ist eine Serinprotease und spaltet C4. Die Aktivitäten des Lektin- und des alternativen Aktivierungswegs werden von Sutimlimab nicht gehemmt. Die Hemmung des klassischen Komplementwegs auf Höhe von C1s verhindert die Ablagerung der Komplementopsonine auf der Erythrozytenoberfläche, was zur Hemmung der Hämolyse bei Patienten mit Kälteagglutinin-Krankheit führt, die Bildung der proinflammatorischen Anaphylatoxine C3a und C5a und des nachgeschalteten Membranangriffskomplexes aus C5b-C9 verhindert.
Klinische Wirksamkeit und Sicherheit
Nach der ersten Infusion von Enjaymo wurde eine Hemmung des klassischen Komplementwegs um mehr als 90 % beobachtet, und die C4-Spiegel bei Patienten mit Kälteagglutinin-Krankheit erreichten innerhalb von einer Woche nach der ersten Gabe von Enjaymo wieder Normalwerte (0,2 g/l).
Die Sicherheit und Wirksamkeit von Enjaymo bei Patienten mit Kälteagglutinin-Krankheit wurden in einer randomisierten, doppelblinden, placebokontrollierten Phase III-Studie (CADENZA) bei 42 Patienten (n = 22 unter Enjaymo und n = 20 unter Placebo) und in einer unverblindeten, einarmigen Phase III-Studie (CARDINAL) bei 24 Patienten für eine Dauer von 26 Wochen beurteilt. Nach Abschluss der sechsmonatigen Behandlungsphasen (Teil A) erhielten Patienten in beiden Studien weiterhin Enjaymo in einer Erweiterungsphase (Teil B) zur Langzeitsicherheit und Ansprechdauer für weitere 12 Monate (CADENZA) bzw. 24 Monate (CARDINAL), nachdem der letzte Patient Teil A beendet hatte. Beide Studien beinhalteten eine 9-wöchige Nachbeobachtungszeit nach der letzten Dosis von Enjaymo. Wichtige Eignungskriterien waren ein Hämoglobin-Ausgangswert ≤ 10 g/dl und eine aktive Hämolyse mit Bilirubinwerten über dem Normwertbereich. Patienten mit Kälteagglutinin-Syndrom (Cold Agglutinin Syndrom, CAS) waren ausgeschlossen. Die Patienten in der CADENZA-Studie hatten keine Vorgeschichte einer Transfusion innerhalb von 6 Monaten oder mehr als einer Bluttransfusion in den letzten 12 Monaten vor Studieneintritt, während die in die CARDINAL-Studie aufgenommenen Patienten eine Vorgeschichte mit mindestens einer dokumentierten Bluttransfusion innerhalb von 6 Monaten vor Studieneintritt aufwiesen. Die Patienten erhielten 6500 mg bei 39 bis < 75 kg oder 7500 mg Enjaymo bei ≥ 75 kg intravenös über circa 60 Minuten an Tag 0, Tag 7 und danach alle 14 Tage. Die wichtigsten Ausgangsmerkmale der Studienpopulation sind in der nachstehenden Tabelle 3 zusammengefasst.
Tabelle 3 – Ausgangsmerkmale der Patienten in den klinischen Studien
| Parameter | Kenngröße | CADENZA | CARDINAL | |
| Placebo N = 20 | Enjaymo N = 22 | Enjaymo N = 24 | ||
| Alter | Mittelwert Min., Max. | 68,2 51, 83 | 65,3 46, 88 | 71,3 55, 85 |
Geschlecht Männlich Weiblich | n (%) | 4 (20,0) 16 (80,0) | 5 (22,7) 17 (77,3) | 9 (37,5) 15 (62,5) |
| Körpergewicht | Mittelwert, kg Min., Max. | 64,9 48, 95 | 66,8 39, 100 | 67,8 40, 112 |
| Hämoglobin | Mittelwert, g/dl | 9,33 | 9,15 | 8,59 |
| Bilirubin (Gesamt)* | µmol/l | 35,77 (1,75 × ULN) | 41,17 (2 × ULN) | 53,26 (2,6 × ULN†) |
Transfusions-Anamnese in den letzten 6 Monaten in den letzten 12 Monaten | Mittlere Anzahl an Transfusionen (Spanne) | 0 0 | 0 0,14 (0; 1) | 3,2 (1; 19) 4,8 (1; 23) |
| FACIT†-Fatigue-Skala | Mittelwert | 32,99 | 31,67 | 32,5 |
* N = 21 in CARDINAL; Placebo N = 18 und Enjaymo N = 20 in CADENZA, für Bilirubin Daten ohne Patienten mit entweder positivem oder nicht verfügbarem Testergebnis auf Gilbert-Syndrom. † ULN: Obere Normgrenze (Upper limit of normal), FACIT: Funktionelle Beurteilung der Therapie einer chronischen Erkrankung (Functional Assessment of Chronic Illness Therapy; FACIT-Fatigue wird auf einer Skala von 0 [schlimmste Fatigue] bis 52 [keine Fatigue] erfasst)
CADENZA-Studie
Zweiundvierzig Patienten wurden randomisiert einer Behandlung mit Enjaymo (n = 22) oder Placebo (n = 20) bis Woche 25 zugewiesen.
Die Wirksamkeit wurde anhand des Anteils an Patienten ausgewertet, die die Kriterien des primären Endpunkts erfüllten: Anstieg des Hämoglobinspiegels gegenüber dem Ausgangswert um ≥ 1,5 g/dl zum Zeitpunkt der Behandlungsbeurteilung (Mittelwert der Wochen 23, 25 und 26), keine Bluttransfusion zwischen Woche 5 und Woche 26 und keine Behandlung der Kälteagglutinin-Krankheit über die gemäß Prüfplan zugelassenen Maßnahmen hinaus zwischen Woche 5 und Woche 26. Patienten erhielten eine Bluttransfusion, wenn die folgenden Hämoglobinschwellenwerte zutrafen: Hämoglobinspiegel < 7 g/dl oder Hämoglobinspiegel < 9 g/dl mit Symptomen. Nicht erlaubte Behandlungen beinhalteten Rituximab allein oder in Kombination mit Zytostatika.
Die Wirksamkeit wurde außerdem anhand der folgenden beiden wichtigen sekundären Endpunkte beurteilt: Wirkung von Enjaymo auf die mittlere Veränderung des Hämoglobinspiegels gegenüber dem Ausgangswert sowie den FACIT-Fatigue-Score zur Beurteilung der Veränderung der Lebensqualität. Weitere sekundäre Endpunkte waren: Laborwerte der Hämolyse einschließlich der mittleren Veränderung des Gesamtbilirubins gegenüber dem Ausgangswert. Unterstützende Daten zur Wirksamkeit umfassten die Anwendung von Transfusionen nach fünfwöchiger Behandlung.
Die Wirksamkeitsergebnisse sind in den nachstehenden Tabellen 4 und 5 beschrieben.
Tabelle 4 – Wirksamkeitsergebnisse bei Patienten mit Kälteagglutinin-Krankheit in der Studie CADENZA Teil A
| Parameter | Kenngröße | Placebo N = 20 | Enjaymo N = 22 | Behandlungs-effekt |
| Responder a | n (%) (95-%-KI) Odds Ratio (95-%-KI) p-Wert | 3 (15,0) (3,2, 37,9) | 16 (72,7) (49,8, 89,3) | 15,94 (2,88; 88,04) < 0,001 |
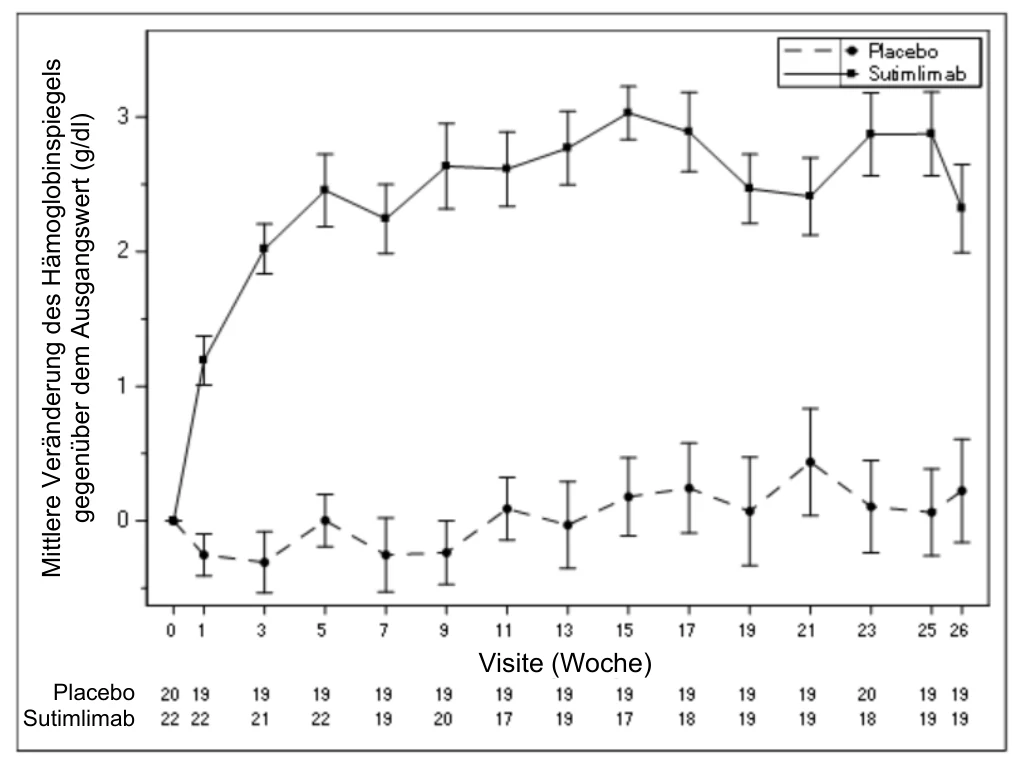
| Hämoglobin | Mittlere Veränderung gegenüber dem Ausgangswert (LS†-Mittelwert), g/dl | 0,09 | 2,66 | 2,56 |
| 95-%-KI des LS-Mittelwerts | (-0,5; 0,68) | (2,09; 3,22) | (1,75; 3,38) | |
| p-Wert | < 0,001 | |||
Mittlere Anzahl an Transfusionen (Woche 5 bis Woche 26) | n (SD) | 0,5 (1,1) | 0,05 (0,2) | n. b. |
| FACIT†-Fatigue-Skala | Mittelwert | 33,66 | 43,15 | |
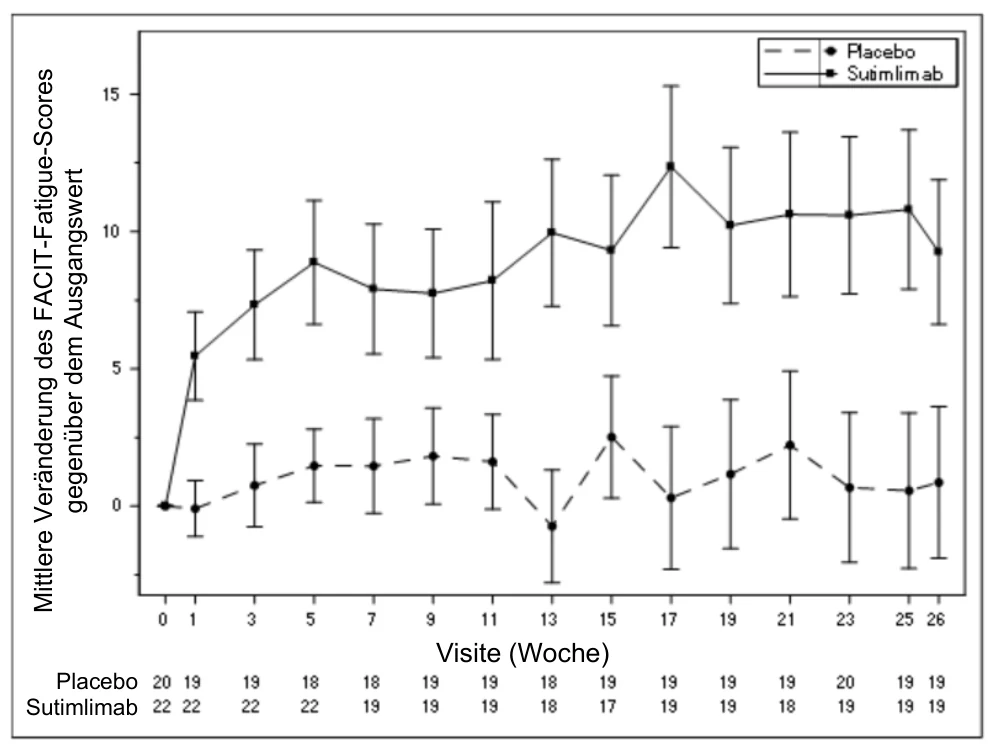
| Mittlere Veränderung gegenüber dem Ausgangswert (LS†-Mittelwert) | 1,91 | 10,83 | 8,93 | |
| 95-%-KI des LS-Mittelwerts | (-1,65; 5,46) | (7,45; 14,22) | (4; 13,85) |
| Parameter | Kenngröße | Placebo N = 20 | Enjaymo N = 22 | Behandlungs-effekt |
| p-Wert | < 0,001 | |||
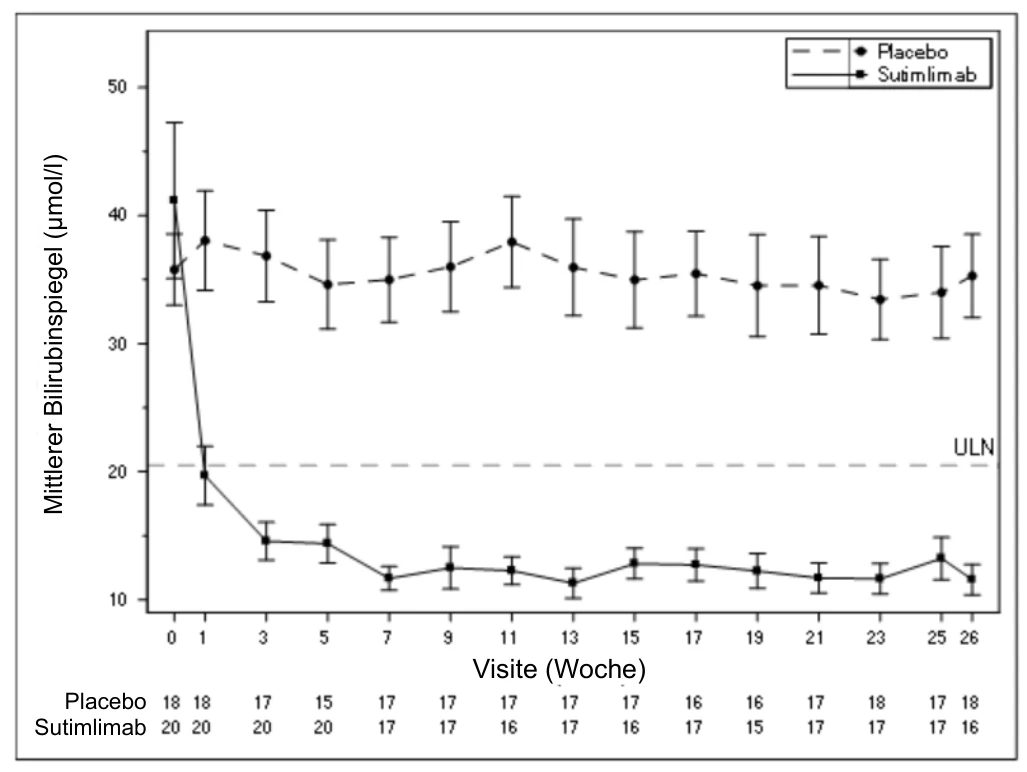
| Gesamtbilirubin* | Mittelwert, µmol/l | 33,95 | 12,12 | |
| Mittlere Veränderung gegenüber dem Ausgangswert | -1,83 | -22,13 | n. b. | |
| Anzahl an normalisierten Patienten (%) | 4 (22,2) | 15 (88,2) |
a Responder war definiert als Patient mit Anstieg des Hämoglobinspiegels gegenüber dem Ausgangswert um ≥ 1,5 g/dl zum Zeitpunkt der Behandlungsbeurteilung (Mittelwert der Wochen 23, 25 und 26), keine Bluttransfusion zwischen Woche 5 und Woche 26 und keine Behandlung der Kälteagglutinin-Krankheit über die gemäß Prüfplan zugelassenen Maßnahmen hinaus zwischen Woche 5 und Woche 26.
* N = 18 für Placebo und N = 17 für Enjaymo, für Bilirubin Daten ohne Patienten mit entweder positivem oder nicht verfügbarem Testergebnis auf Gilbert-Syndrom
† LS: Methode der kleinsten Quadrate (Least Square), FACIT: Funktionelle Beurteilung der Therapie einer chronischen Erkrankung (Functional Assessment of Chronic Illness Therapy), n. b.: nicht berechnet
Die mittlere Veränderung der Hämoglobinspiegel gegenüber dem Ausgangswert wird in der nachfolgenden Abbildung 1 dargestellt.
Abbildung 1 – CADENZA-Studie Teil A: Darstellung der mittleren Veränderung der Hämoglobinspiegel gegenüber dem Ausgangswert (g/dl; ±SE) nach Visite
Die mittleren Bilirubinspiegel nach Visite werden in der nachfolgenden Abbildung 2 dargestellt.
Abbildung 2 – CADENZA-Studie Teil A: Darstellung der mittleren Bilirubinspiegel (µmol/l; ±SE) nach Visite (ohne Patienten mit entweder positivem oder nicht verfügbarem Testergebnis auf Gilbert-Syndrom)
Gesundheitsbezogene Lebensqualität
Anstiege der mittleren FACIT-Fatigue-Scores in der CADENZA-Studie Teil A werden in der nachfolgenden Abbildung 3 dargestellt.
Abbildung 3 – CADENZA-Studie Teil A: Darstellung der mittleren Veränderung der FACIT-Fatigue-Scores (±SE) nach Visite – Beobachtet – Gesamtpopulation (Full Analysis Set)
In Teil B der CADENZA-Studie wurden die mittleren Hämoglobinspiegel bei > 11 g/dl aufrechterhalten und eine anhaltende Normalisierung der mittleren Bilirubinwerte wurde beobachtet, was auf eine anhaltende Verringerung der Hämolyse hinweist. Die Verbesserungen auf der FACIT-Fatigue-Skala, die in Teil A beobachtet wurden, wurden aufrechterhalten.
Nach der letzten Dosis von Enjaymo in der Studie wurden Anzeichen und Symptome einer wiederkehrenden Hämolyse beobachtet. Ausgehend von den letzten verfügbaren Daten während der Behandlung, sank neun Wochen nach der letzten Dosis in Teil B der mittlere Hämoglobinwert um 2,41 g/dl (Standardabweichung (SD): 2,21) und der mittlere Bilirubinwert stieg um 21,80 µmol/l (SD: 18,14). Der mittlere FACIT-Fatigue-Score kehrte mit 31,29 in etwa zum Ausgangswert zurück mit einer mittleren Änderung (SD) von -1,40 (11,48) gegenüber dem Ausgangswert.
CARDINAL-Studie
Vierundzwanzig Patienten erhielten Enjaymo bis Woche 25.
Die Wirksamkeit wurde anhand des Anteils an Patienten ausgewertet, die die Kriterien des primären Endpunkts erfüllten: Anstieg des Hämoglobinspiegels gegenüber dem Ausgangswert um ≥ 2 g/dl oder ein Hämoglobinspiegel von ≥ 12 g/dl zum Zeitpunkt der Behandlungsbeurteilung (Mittelwert der Wochen 23, 25 und 26), keine Bluttransfusion zwischen Woche 5 und Woche 26 und keine Behandlung der Kälteagglutinin-Krankheit über die gemäß Prüfplan zugelassenen Maßnahmen hinaus zwischen Woche 5 und Woche 26. Patienten erhielten eine Bluttransfusion, wenn die folgenden Hämoglobinschwellenwerte zutrafen: Hämoglobinspiegel < 7 g/dl oder Hämoglobinspiegel < 9 g/dl mit Symptomen. Nicht erlaubte Behandlungen beinhalteten Rituximab allein oder in Kombination mit Zytostatika.
Die Wirksamkeit wurde außerdem anhand der folgenden sekundären Endpunkte beurteilt: Wirkung von Enjaymo auf die Hämoglobinspiegel und Laborwerte der Hämolyse einschließlich der mittleren Veränderung des Gesamtbilirubins gegenüber dem Ausgangswert. Eine Veränderung der Lebensqualität wurde als sekundärer Endpunkt anhand der mittleren Veränderung des FACIT-Fatigue-Scores gegenüber dem Ausgangswert beurteilt. Unterstützende Daten zur Wirksamkeit umfassten die Anwendung von Transfusionen nach fünfwöchiger Behandlung.
In Tabelle 5 sind die Wirksamkeitsergebnisse bei Patienten mit Kälteagglutinin-Krankheit in der Studie CARDINAL dargestellt.
Tabelle 5 – Wirksamkeitsergebnisse bei Patienten mit Kälteagglutinin-Krankheit in der CARDINAL-Studie Teil A
| Parameter | Kenngröße | Enjaymo N = 24 |
| Respondera | n (%) | 13 (54) |
| Hämoglobin | Mittlere Veränderung gegenüber dem Ausgangswert (LS†-Mittelwert), g/dl 95-%-KI des LS-Mittelwerts | 2,60 (0,74; 4,46) |
Mittlere Anzahl an Transfusionen (Woche 5 bis Woche 26) | n | 0,9 |
| Gesamtbilirubin* | Mittelwert, µmol/l Mittlere Veränderung gegenüber dem Ausgangswert (LS†-Mittelwert) Anzahl an normalisierten Patienten (%) | 15,48 (0,76 × ULN†) -38,18 13 (54,2) |
| FACIT†-Fatigue-Skala | Mittelwert Mittlere Veränderung gegenüber dem Ausgangswert (LS†-Mittelwert) 95-%-KI des LS-Mittelwerts | 44,26 10,85 (8,0; 13,7) |
a Responder war definiert als Patient mit Anstieg des Hämoglobinspiegels gegenüber dem Ausgangswert um ≥ 2 g/dl oder Hämoglobinspiegel ≥ 12 g/dl zum Zeitpunkt der Behandlungsbeurteilung (Mittelwert der Wochen 23, 25 und 26), keine Bluttransfusion zwischen Woche 5 und Woche 26 und keine Behandlung der Kälteagglutinin-Krankheit über die gemäß Prüfplan zugelassenen Maßnahmen hinaus zwischen Woche 5 und Woche 26. * N = 21, für Bilirubin Daten ohne Patienten mit Gilbert-Syndrom
† LS: Methode der kleinsten Quadrate (Least Square), ULN: Obere Normgrenze (Upper limit of normal), FACIT: Funktionelle Beurteilung der Therapie einer chronischen Erkrankung (Functional Assessment of Chronic Illness Therapy)
In Teil B der CARDINAL-Studie wurden die mittleren Hämoglobinspiegel bei > 11 g/dl aufrechterhalten und eine anhaltende Normalisierung der mittleren Bilirubinwerte wurde beobachtet, was auf eine anhaltende Verringerung der Hämolyse hinweist.
Nach der letzten Dosis von Enjaymo in der Studie wurden Anzeichen und Symptome einer wiederkehrenden Hämolyse beobachtet. Ausgehend von den letzten verfügbaren Daten während der Behandlung, sank der mittlere Hämoglobinwert um 2,28 g/dl (SD: 1,80) und stieg der mittlere Bilirubinwert um 24,27 µmol/l (SD: 13,51) innerhalb von neun Wochen nach der letzten Dosis in Teil B. Der mittlere FACIT-Fatigue-Score kehrte in etwa zum Ausgangswert zurück mit einer mittleren Änderung (SD) von 1,05 (8,15) gegenüber dem Ausgangswert vor Behandlungsbeginn.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Enjaymo eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen zur Behandlung der primären Kälteagglutinin-Krankheit gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Ältere Personen
Die meisten (43/66, 65 %) der in klinischen Studien mit Enjaymo zur Kälteagglutinin-Krankheit eingeschlossenen Patienten waren 65 Jahre alt oder älter. Aus den berichteten klinischen Erfahrungen sind keine Unterschiede in Bezug auf das Ansprechen zwischen Patienten über 65 Jahre und jüngeren Patienten ersichtlich.
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik (PK) von Sutimlimab wurde bei 24 Patienten (CARDINAL) und 42 Patienten (CADENZA) untersucht, darunter 51 Patienten, die 6500 mg, und 15 Patienten, die 7500 mg entsprechend der empfohlenen Dosierung erhielten. Die Gesamtexpositionen im Steady State bei den empfohlenen Dosierungsschemata sind in Tabelle 6 aufgeführt.
Tabelle 6 – Mittlere (SD) Werte der Expositionsparameter im Steady State
CARDINAL und CADENZA | Dosis (mg) | Cmin (µg/ml)* | AUCSS (µg·h/ml)* |
| Mittelwert (SD) | 6500 (n = 51) 7500 (n = 15) | 1397 (721) 1107 (661) | 697 449 (256 234) 576 017 (253 776) |
* Abkürzungen: AUCss = Fläche unter der Kurve zwischen 2 aufeinanderfolgenden Dosen nach Erreichen des Steady States; Cmin = Talkonzentration im Steady State, definiert als 1 Stunde vor der nächsten Dosisgabe
Der Steady State wurde in Woche 7 nach Beginn der Behandlung mit Sutimlimab mit einem Akkumulationsverhältnis von weniger als 2 erreicht.
Verteilung
Das Verteilungsvolumen im Steady State in zentralen und peripheren Kompartimenten betrug bei Patienten mit Kälteagglutinin-Krankheit etwa 5,8 l.
Biotransformation
Sutimlimab ist ein Protein. Es ist allgemein bekannt, dass Antikörper durch Spaltung in kleine Peptide und einzelne Aminosäuren abgebaut werden.
Elimination
Die Halbwertszeit von Sutimlimab ist abhängig von der Plasmakonzentration. Basierend auf der Gesamtclearance (lineare und nichtlineare Clearance) beträgt die terminale Eliminationshalbwertszeit von Sutimlimab 16 Tage.
Linearität/Nichtlinearität
Nach Gabe von Einzeldosen zeigte die Clearance von Sutimlimab bei Dosen von weniger als 30 mg/kg (ca. 2 g) zunächst eine steile Abnahme; die Clearance wird bei 60 bis 100 mg Sutimlimab pro kg dosisunabhängig.
Besondere Patientengruppen
Es wurden keine klinisch bedeutsamen Unterschiede hinsichtlich der Pharmakokinetik von Sutimlimab auf der Basis von Geschlecht, Alter, Leberfunktionsstörung oder Nierenfunktionsstörung beobachtet. Expositionsspiegel (Cmax, Cmin und AUC) im Steady State wurden auf Basis der Gabe von 6500 mg (< 75 kg) und 7500 mg (≥ 75 kg) an den Tagen 0, 7 und danach alle 14 Tage geschätzt. Die populationspharmakokinetische Analyse zeigte bei 101 männlichen und 95 weiblichen Teilnehmern vergleichbare Expositionsparameter zwischen den Geschlechtern.
Die populationspharmakokinetische Analyse zeigte vergleichbare Expositionsparameter bezüglich der ethnischen Herkunft der Teilnehmer (94 Weiße, 10 Schwarze, 42 Asiaten).
Eine populationspharmakokinetische Analyse ergab, dass Körpergewicht und ethnische Herkunft (japanisch und nicht-japanisch) die Pharmakokinetik von Sutimlimab beeinflussten. Bei Teilnehmern mit höherem Körpergewicht wurde eine geringere Exposition beobachtet. Basierend auf dem Vergleich über mehrere Studien hinweg war die AUC0-168 von Sutimlimab nach Gabe von 30 bis 100 mg/kg bei japanischen Teilnehmern um bis zu 38 % höher als bei nicht-japanischen Teilnehmern.
Pharmakokinetische/pharmakodynamische Zusammenhänge
Sutimlimab-Konzentrationen über 100 µg/ml führten zu maximaler Hemmung des klassischen Komplementwegs. Das empfohlene Dosierungsschema führte zu einer ausreichenden Exposition gegenüber Sutimlimab im Steady State, um die klinisch relevanten Wirkungen auf Hämoglobin-, Bilirubin- und Gesamt-C4-Spiegel zu erreichen.
5.3 Präklinische Daten zur Sicherheit
Eine Studie zur erweiterten prä- und postnatalen Entwicklung (ePPND) in Cynomolgus-Affen ergab keine Hinweise auf unerwünschte Wirkungen auf die Entwicklung bei intravenöser Verabreichung von Sutimlimab zwischen Organogenese und Geburt mit Expositionen, die etwa dem 2-3-Fachen der AUC beim Menschen bei der empfohlenen Höchstdosis entsprechen. In Studien zur Toxizität bei wiederholter Gabe von Sutimlimab mit Expositionen bis zum circa 4-Fachen der Exposition bei der empfohlenen Dosis beim Menschen wurden keine Auswirkungen auf die Fortpflanzungsorgane von Cynomolgus-Affen beobachtet.
Es wurden keine tierexperimentellen Studien zur Untersuchung des kanzerogenen Potenzials von Sutimlimab durchgeführt.
Basierend auf präklinischen Studien an Cynomolgus-Affen lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Polysorbat 80 (E 433)
Natriumchlorid
Dinatriumhydrogenphosphat (E 339)
Natriumdihydrogenphosphat (E 339)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflasche:
4 Jahre
Aufbewahrung des Arzneimittels nach Anbruch:
Die chemische und physikalische Anbruchstabilität wurde für 16 Stunden bei 18 °C bis 25 °C oder 72 Stunden bei 2 °C bis 8 °C gezeigt. Aus mikrobiologischer Sicht sollte das Arzneimittel sofort verwendet werden.
Falls das Arzneimittel nicht sofort verwendet wird, liegen Dauer und Bedingungen der Aufbewahrung nach Anbruch und vor der Anwendung in der Verantwortung des Anwenders, die normalerweise 24 Stunden bei 2 °C bis 8 °C oder 8 Stunden bei Raumtemperatur nicht überschreiten sollten, außer das Öffnen der Durchstechflaschen und die Zubereitung im Infusionsbeutel hat unter kontrollierten und validierten aseptischen Bedingungen stattgefunden.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C-8 °C).
Im Originalumkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Nicht einfrieren.
Aufbewahrungsbedingungen nach Anbruch der Arzneimitteldurchstechflasche, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
22 ml Lösung in einer Durchstechflasche (Typ-1-Glas) mit Stopfen (Butylkautschuk), Versiegelung (Aluminium) und Flip-Off-Schnappdeckel.
Jede Packung enthält 1 oder 6 Durchstechflasche(n).
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Enjaymo wird als Lösung in einer Einzeldosis-Durchstechflasche bereitgestellt und ist von medizinischem Fachpersonal aseptisch zuzubereiten.
Zubereitung
- 1. Enjaymo aus dem Kühlschrank entnehmen. Zur Vermeidung von Schaumbildung nicht schütteln.
- 2. Durchstechflaschen vor der Verabreichung einer Sichtprüfung auf Partikel und Verfärbungen unterziehen. Die Lösung ist eine opaleszente, farblose bis leicht gelbliche Flüssigkeit. Nicht verabreichen, wenn die Lösung verfärbt ist oder Fremdstoffe enthält.
- 3. Berechnetes Volumen aus der entsprechenden Anzahl an Durchstechflaschen gemäß der empfohlenen Dosierung entnehmen (siehe Tabelle 1) und in einen leeren Infusionsbeutel geben. In der Durchstechflasche verbleibende Reste verwerfen.
- 4. Die zubereitete Lösung sollte unverzüglich verabreicht werden. Aufbewahrungsbedingungen, siehe Abschnitt 6.3.
Verabreichung
- 1.
Vor der Verabreichung die Infusionslösung Raumtemperatur (18 °C--25 °C) annehmen lassen.
Zur Infusionsgeschwindigkeit siehe Tabelle 1 in Abschnitt 4.2. Die Infusion sollte je nach Körpergewicht des Patienten über einen Zeitraum von 1-2 Stunden verabreicht werden. Die Infusion darf nur durch einen 0,22-µm-Filter mit Membran aus Polyethersulfon (PES) erfolgen. Es können Infusionswärmer verwendet werden, wobei eine Temperatur von 40 °C nicht überschritten werden darf.
- 2. Infusionskatheter und -schlauch sollten unmittelbar vor der Infusion mit der Dosierungslösung vorgefüllt und nach Ende der Infusion sofort mit einer ausreichenden Menge (ca. 20 ml) 9 mg/ml (0,9%iger) Natriumchlorid-Injektionslösung gespült werden.
- 3. Es wurden keine Inkompatibilitäten zwischen Enjaymo Infusionslösung und Infusionsbeuteln aus Polyvinylchlorid (PVC) mit Di(2-ethylhexyl)phthalat (DEHP) als Weichmacher, Ethylvinylacetat (EVA) und Polyolefin (PO); Verabreichungssets aus PVC mit DEHP als Weichmacher, DEHP-freiem Polypropylen (PP) und Polyethylen (PE); sowie Durchstechflaschenadaptern aus Polycarbonat (PC) und Acrylnitril-Butadien-Styrol (ABS) beobachtet.
7. INHABER DER ZULASSUNG
Recordati Rare Diseases
Tour Hekla
52 avenue du Général de Gaulle
92800 Puteaux
Frankreich
8. ZULASSUNGSNUMMER(N)
EU/1/22/1687/001
EU/1/22/1687/002
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 15. November 2022
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur http://www.ema.europa.eu verfügbar.