


Fachinformation - Doptelet
1. BEZEICHNUNG DES ARZNEIMITTELS
Doptelet 20 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Filmtablette enthält Avatrombopagmaleat entsprechend 20 mg Avatrombopag.
Sonstige Bestandteile mit bekannter Wirkung
Jede Filmtablette enthält 120,8 mg Lactose-Monohydrat.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette (Tablette).
Blassgelbe, runde doppelkonvexe Filmtablette mit einer Länge von 7,6 mm und mit der Prägung „AVA“ auf einer Seite und „20“ auf der anderen Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Doptelet wird angewendet zur Behandlung einer schweren Thrombozytopenie bei erwachsenen Patienten mit chronischer Lebererkrankung, bei denen ein invasiver Eingriff geplant ist.
Doptelet wird angewendet zur Behandlung von primärer chronischer Immunthrombozytopenie (ITP) bei erwachsenen Patienten, die auf andere Therapien (z. B. Kortikosteroide, Immunglobuline) nicht ansprechen.
4.2 Dosierung und Art der Anwendung
Dosierung
Die Behandlung sollte von einem Arzt eingeleitet und laufend überwacht werden, der Erfahrungen mit der Therapie hämatologischer Erkrankungen hat. Doptelet sollte zusammen mit Nahrung zur gleichen Tageszeit (z. B. morgens oder abends) eingenommen werden, auch wenn die Einnahme seltener als einmal täglich erfolgt.
Chronische Lebererkrankung
Vor der Einnahme von Doptelet und am Tag eines Eingriffs müssen die Thrombozytenwerte bestimmt werden. Damit wird eine angemessene Erhöhung der Thrombozytenwerte sichergestellt, und dass es bei den in den Abschnitten 4.4 und 4.5 genannten Patientenpopulationen nicht zu einer unerwartet hohen Erhöhung kommt.
Die empfohlene Tagesdosis von Avatrombopag basiert auf den Thrombozytenwerten des Patienten (siehe Tabelle 1). Die Einnahme sollte 10 bis 13 Tage vor dem geplanten Eingriff begonnen werden. Der Patient sollte sich dem Eingriff 5 bis 8 Tage nach der letzten Einnahme von Avatrombopag unterziehen.
Tabelle 1: Empfohlene Tagesdosis bei Avatrombopag
| Thrombozytenwert (× 109/l) | Einmal tägliche Einnahme | Anwendungsdauer |
| < 40 | 60 mg (drei Tabletten mit je 20 mg) | 5 Tage |
| ≥ 40 bis < 50 | 40 mg (zwei Tabletten mit je 20 mg) | 5 Tage |
Dauer der Anwendung
Aufgrund begrenzter Informationen sollte Avatrombopag nicht länger als 5 Tage eingenommen werden.
Verspätete oder vergessene Einnahme
Wenn eine Dosis ausgelassen wird, muss diese eingenommen werden, sobald daran gedacht wird. Es sollten allerdings nicht zwei Dosen gleichzeitig als Ausgleich für eine ausgelassene Dosis eingenommen werden. Die nächste Dosis sollte am nächsten Tag zur üblichen Zeit eingenommen werden.
Chronische Immunthrombozytopenie
Doptelet ist in der niedrigsten notwendigen Dosis zur Erreichung und Aufrechterhaltung von Thrombozytenwerten ≥ 50 × 109/l anzuwenden, mit dem Ziel, das Blutungsrisiko zu verringern. Avatrombopag soll nicht zur Normalisierung der Thrombozytenwerte eingesetzt werden. In klinischen Prüfungen stiegen die Thrombozytenwerte normalerweise innerhalb 1 Woche nach Beginn der Behandlung mit Avatrombopag an und gingen innerhalb von 1 bis 2 Wochen nach dem Absetzen wieder zurück.
Schema für die Anfangsdosis
Die empfohlene Anfangsdosis von Doptelet beträgt 20 mg (1 Tablette) einmal täglich zusammen mit einer Mahlzeit.
Überwachung und Dosisanpassung
Nach Einleitung der Therapie ist der Thrombozytenwert wöchentlich mindestens einmal zu beurteilen, bis ein stabiler Wert zwischen ≥ 50 × 109/l und ≤ 150 × 109/l erreicht wurde. Bei Patienten, die Avatrombopag nur ein- oder zweimal wöchentlich erhalten, sind in den ersten Therapiewochen die Thrombozytenwerte zweimal pro Woche zu überprüfen. Eine zweimal wöchentliche Kontrolle ist auch nach Dosisanpassungen im Verlauf der Therapie erforderlich.
Aufgrund des möglichen Risikos für Thrombozytenwerte über 400 × 109/l in den ersten Therapiewochen sollten die Patienten sorgfältig auf Anzeichen oder Symptome einer Thrombozytose überwacht werden. Nach Erreichen stabiler Thrombozytenwerte sind diese mindestens einmal im Monat zu überprüfen. Nach Absetzen von Avatrombopag sollten die Thrombozytenwerte für mindestens 4 Wochen einmal wöchentlich bestimmt werden.
Die Dosisanpassungen (siehe Tabelle 2 und Tabelle 3) beruhen auf dem Ansprechen des Thrombozytenwerts. Eine Tagesdosis von 40 mg (2 Tabletten) darf nicht überschritten werden.
| Tabelle 2: Dosisanpassungen von Avatrombopag für Patienten mit primärer chronischer | ||||||||
| Immunthrombozytopenie | ||||||||
| Thrombozytenwert (× 109/l) | Dosisanpassung oder Maßnahme | |||||||
| < 50 nach mindestens 2-wöchiger Behandlung mit Avatrombopag |
| |||||||
| ||||||||
| etwaiger anschließender Dosisanpassungen beurteilen zu | ||||||||
| können. | ||||||||
| > 150 und ≤ 250 |
| |||||||
| ||||||||
| etwaiger anschließender Dosisanpassungen beurteilen zu | ||||||||
| können. | ||||||||
| > 250 |
| |||||||
| ||||||||
| wöchentlich erhöhen. | ||||||||
| ||||||||
| Dosisstufe gemäß Tabelle 3 verringern und Therapie neu | ||||||||
| beginnen. | ||||||||
| < 50 nach 4 Wochen |
| |||||||
| Avatrombopag 40 mg einmal | ||||||||
| täglich | ||||||||
| > 250 nach 2 Wochen |
| |||||||
| Avatrombopag 20 mg wöchentlich | ||||||||
| Tabelle 3: Dosisstufen von Avatrombopag für die Titration bei Patienten mit primärer | ||||||||
| chronischer Immunthrombozytopenie | ||||||||
| Dosis≠ | Dosisstufe | |||||||
| 40 mg einmal täglich | 6 | |||||||
| 40 mg dreimal wöchentlich UND 20 mg an den übrigen vier Tagen jeder Woche | 5 | |||||||
| 20 mg einmal täglich* | 4 | |||||||
| 20 mg dreimal wöchentlich | 3 | |||||||
| 20 mg zweimal wöchentlich ODER 40 mg einmal wöchentlich | 2 | |||||||
| 20 mg einmal wöchentlich | 1 | |||||||
| *Schema für die Anfangsdosis bei allen Patienten, außer bei jenen, die moderate oder starke duale | ||||||||
| Induktoren oder moderate oder starke duale Hemmer von CYP2C9 und CYP3A4/5 oder nur von | ||||||||
| CYP2C9 einnehmen. | ||||||||
≠ Patienten, die Avatrombopag seltener als einmal täglich einnehmen, sollten dabei von Woche zu Woche einen einheitlichen Plan einhalten.
Dosisstufe 3: An drei nicht aufeinanderfolgenden Wochentagen, z. B. Montag, Mittwoch und
Freitag Dosisstufe 2: An zwei nicht aufeinanderfolgenden Wochentagen, z. B. Montag und Freitag Dosisstufe 1: Immer am gleichen Wochentag, z. B. Montag
| Wenn eine Dosis ausgelassen wird, sollen die Patienten diese einnehmen, sobald sie daran denken. |
| Die Patienten sollen nicht zwei Dosen gleichzeitig als Ausgleich für eine ausgelassene Dosis |
| einnehmen. Die nächste Dosis sollte gemäß dem aktuellen Schema eingenommen werden. |
Avatrombopag kann zusätzlich zu anderen Arzneimitteln gegen ITP gegeben werden. Bei einer Kombination von Avatrombopag mit anderen Arzneimitteln zur Behandlung von primärer ITP sind die Thrombozytenwerte zu überwachen, um Werte außerhalb des empfohlenen Bereichs zu vermeiden und um zu ermitteln, ob die Dosis eines dieser Arzneimittel verringert werden sollte.
| Absetzen | ||||||
| Avatrombopag ist abzusetzen, wenn sich der Thrombozytenwert nach 4-wöchiger Anwendung der | ||||||
| Höchstdosis von 40 mg einmal täglich nicht auf ≥ 50 × 109/l erhöht. Sollte der Thrombozytenwert | ||||||
| nach 2-wöchiger Gabe von 20 mg einmal wöchentlich über 250 × 109/l liegen, muss Doptelet | ||||||
| abgesetzt werden. | ||||||
| Empfohlene Dosis bei gleichzeitig angewendeten moderaten oder starken dualen Induktoren oder | ||||||
| Hemmern von CYP2C9 und CYP3A4/5 oder nur von CYP2C9 für Patienten mit chronischer | ||||||
| Immunthrombozytopenie | ||||||
| Die empfohlenen Anfangsdosen von Avatrombopag bei Patienten mit chronischer | ||||||
| Immunthrombozytopenie, die Begleitmedikamente erhalten, sind in Tabelle 4 zusammengefasst. | ||||||
| Tabelle 4: Empfohlene Anfangsdosis von Avatrombopag für Patienten mit primärer chronischer | ||||||
| Immunthrombozytopenie basierend auf Begleitmedikamenten | ||||||
| Begleitmedikamente | Empfohlene Anfangsdosis | |||||
| Moderate oder starke duale Hemmer von CYP2C9 und | 20 mg (1 Tablette) dreimal | |||||
| CYP3A4/5 oder nur von CYP2C9 (z. B. Fluconazol) | wöchentlich | |||||
| Moderate oder starke duale Induktoren von CYP2C9 und | 40 mg (2 Tabletten) einmal täglich | |||||
| CYP3A4/5 oder nur von CYP2C9 (z. B. Rifampicin, | ||||||
| Enzalutamid) | ||||||
Besondere Patientengruppen
Ältere Patienten
Es ist keine Dosisanpassung bei Patienten im Alter von 65 Jahren oder darüber erforderlich (siehe Abschnitt 5.2).
Eingeschränkter Nierenfunktion
Avatrombopag wird nicht über die Nieren ausgeschieden, daher ist keine Dosisanpassung bei Patienten mit leicht oder mäßig eingeschränkter Nierenfunktion erforderlich. Avatrombopag wurde nicht an Patienten mit schwerer Nierenfunktionsstörung untersucht (siehe Abschnitt 5.2).
Eingeschränkter Leberfunktion
Bei Patienten mit leichter (Child-Pugh-Stadium A) bis mittelschwerer (Child-Pugh-Stadium B) Leberfunktionsstörung ist keine Dosisanpassung erforderlich.
Aufgrund begrenzter verfügbarer Informationen ist die Sicherheit und Wirksamkeit von Avatrombopag bei Patienten mit schwerer Leberfunktionsstörung (Child-Pugh-Stadium C, MELD-Score > 24) nicht erwiesen (siehe Abschnitt 4.4). Bei diesen Patienten ist nicht zu erwarten, dass eine Dosisanpassung erforderlich ist. Die Behandlung mit Avatrombopag sollte bei Patienten mit schwerer Leberfunktionsstörung nur durchgeführt werden, wenn der erwartete Nutzen die zu erwartenden Risiken überwiegt (siehe Abschnitte 4.4 und 5.2).
Begleiterkrankungen
Da nur begrenzte oder keine Daten vorliegen, ist die Sicherheit und Wirksamkeit von Avatrombopag bei erwachsenen Patienten mit chronischer ITP und dem humanen Immundefizienzvirus (HIV) oder Hepatitis-C-Virus (HCV) oder bei Patienten mit bekanntem systemischen Lupus erythematodes, akuter Hepatitis, aktiver chronischer Hepatitis, Zirrhose, lymphoproliferativer Erkrankung, myeloproliferativen Erkrankungen, Leukämie, myelodysplastischem Syndrom (MDS), maligner Begleiterkrankung und bedeutsamer kardiovaskulärer Erkrankung (z. B. kongestive Herzinsuffizienz Grad III/IV, Vorhofflimmern, Status nach Koronararterien-Bypass oder Stent-Platzierung) nicht erwiesen.
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Avatrombopag bei Kindern unter 1 Jahr ist nicht erwiesen. Es liegen keine Daten vor.
Zurzeit vorliegende Daten für Kinder und Jugendliche ab 1 Jahr bis unter 18 Jahren werden in den Abschnitten 4.8 und 5.1 beschrieben.
Funktionsverlustvarianten von CYP2C9
Bei Patienten mit den Funktionsverlustvarianten CYP2C9*2 und CYP2C9*3 kann sich die Exposition gegenüber Avatrombopag erhöhen. Gesunde Probanden (n = 2), die homozygot für diese Mutationen waren (langsame Metabolisierer), wiesen im Vergleich zu Probanden mit Wild-Typ-CYP2C9 eine etwa 2-fach höhere Exposition auf.
Art der Anwendung
Doptelet ist zum Einnehmen, und die Tabletten sollten zusammen mit Nahrung eingenommen werden (siehe Abschnitt 5.2).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Thrombotische/thromboembolische Ereignisse
Bei Patienten mit chronischer Lebererkrankung besteht ein erhöhtes Risiko für thromboembolische Ereignisse. Bei Patienten mit chronischer Lebererkrankung mit Thrombozytenwerten von > 200 × 109/l, die einen Thrombopoietin-Rezeptor-Agonisten erhielten, wurde eine erhöhte Häufigkeit von Pfortaderthrombosen gemeldet (siehe Abschnitt 4.8). Bei Patienten mit chronischer Immunthrombozytopenie traten bei 7 % (9/128) der Patienten, die Avatrombopag erhielten, thromboembolische Ereignisse (arteriell oder venös) auf (siehe Abschnitt 4.8).
Doptelet wurde nicht an Patienten, bei denen früher thromboembolische Ereignisse aufgetreten waren, untersucht. Das potenziell erhöhte thrombotische Risiko muss bei der Verabreichung von Doptelet an Patienten mit bekannten Risikofaktoren für Thromboembolien, einschließlich, aber nicht beschränkt auf genetisch bedingter prothrombotischer Erkrankungen (z.B. Faktor-V-Leiden, Prothrombin 20210A, Antithrombinmangel oder Protein C- oder S-Mangel), erworbener Risikofaktoren (z. B. Antiphospholipid-Syndrom), fortgeschrittenem Alter, bei Patienten, die über längere Zeit immobilisiert waren, maligne Erkrankungen haben, Kontrazeptiva oder Hormonersatztherapie anwenden, nach Operation/Trauma, adipös sind oder rauchen berücksichtigt werden. Doptelet sollte Patienten mit chronischer Lebererkrankung oder chronischer Immunthrombozytopenie nicht zur Normalisierung der Thrombozytenwerte verabreicht werden.
QTc-Verlängerung unter Begleitmedikamenten
Bei Expositionen ähnlich jener, die mit der 40-mg- und 60-mg-Dosis erreicht werden, führte Doptelet nicht zu einer klinisch relevanten Verlängerung des QT-Intervalls. Ausgehend von der Analyse der gepoolten Daten aus klinischen Prüfungen mit Patienten mit chronischer Lebererkrankung sind unter dem höchsten empfohlenen therapeutischen Dosierungsschema keine QTc-Verlängerungen von mehr als 20 ms (Mittelwert) zu erwarten. Vorsicht ist jedoch geboten, wenn Doptelet gleichzeitig mit moderaten oder starken dualen CYP3A4/5- und CYP2C9-Hemmern oder mit moderaten oder starken CYP2C9-Hemmern verabreicht wird, da diese Arzneimittel die Exposition gegenüber Avatrombopag erhöhen können. Bei Patienten mit Funktionsverlustvarianten von CYP2C9 ist ebenfalls Vorsicht geboten, da diese die Exposition gegenüber Avatrombopag erhöhen können.
Wiederauftreten von Thrombozytopenie und Blutungen nach Beendigung der Behandlung bei Patienten mit chronischer Immunthrombozytopenie
Nach Beendigung der Behandlung mit Avatrombopag wird die Thrombozytopenie bei Patienten mit ITP wahrscheinlich wieder auftreten. Bei der Mehrzahl der Patienten gehen die Thrombozytenwerte innerhalb von 2 Wochen nach dem Absetzen von Avatrombopag wieder auf die Ausgangswerte zurück. Dies kann das Blutungsrisiko erhöhen und in einigen Fällen zu Blutungen führen. Das Blutungsrisiko ist erhöht, wenn Avatrombopag abgesetzt wird bei gleichzeitiger Anwendung von Antikoagulanzien oder Thrombozytenaggregationshemmern. Bei Beendigung der Behandlung mit Avatrombopag sind die Patienten engmaschig auf ein Absinken des Thrombozytenwerts zu überwachen und entsprechend medizinisch zu versorgen, um Blutungen zu vermeiden. Es wird empfohlen, die ITP-Therapie gemäß den aktuellen Behandlungsleitlinien wieder aufzunehmen, wenn Avatrombopag abgesetzt wird. Zusätzliche medizinische Interventionen können ein Absetzen der Behandlung mit Antikoagulantien und/oder Thrombozytenaggregationshemmern, eine Aufhebung der Antikoagulation oder Thrombozyteninfusionen sein.
Zunahme von Retikulin im Knochenmark
Eine Zunahme des Retikulins im Knochenmark ist vermutlich die Folge einer Stimulierung des Thrombopoietin(TPO)-Rezeptors. Dies führt zu einer erhöhten Anzahl von Megakaryozyten im Knochenmark, wodurch wiederum Zytokine freigesetzt werden können. Morphologische Veränderungen in peripheren Blutzellen können auf vermehrtes Retikulin hinweisen; der Nachweis kann mittels Knochenmarkbiopsie erfolgen. Daher empfiehlt es sich, vor und während der Behandlung mit Avatrombopag einen peripheren Blutausstrich und ein großes Blutbild durchzuführen, um die Zellen auf etwaige morphologische Anomalien zu untersuchen.
Wenn ein Wirksamkeitsverlust und ein auffälliger peripherer Blutausstrich beobachtet werden, ist Avatrombopag abzusetzen und beim Patienten eine körperliche Untersuchung durchzuführen. Ferner sollte eine Knochenmarkbiopsie mit entsprechender Retikulinfärbung in Betracht gezogen werden. Falls die Ergebnisse einer früheren Knochenmarkbiopsie vorliegen, sollte ein Vergleich erfolgen. Bei anhaltender Wirksamkeit und auffälligem peripheren Blutausstrich sollte der Arzt den Patienten einer geeigneten klinischen Beurteilung unterziehen, einschließlich einer eventuellen Knochenmarkbiopsie. Das Risiko-Nutzen-Verhältnis von Avatrombopag und anderen Behandlungsmöglichkeiten für ITP sind neu zu bewerten.
Progression eines bestehenden myelodysplastischen Syndroms (MDS)
Die Wirksamkeit und Sicherheit von Doptelet zur Behandlung von Thrombozytopenie aufgrund eines MDS ist nicht erwiesen. Doptelet sollte nicht außerhalb von klinischen Prüfungen bei dieser Art der Thrombozytopenie angewendet werden.
Es bestehen theoretische Bedenken, dass TPO-Rezeptor-Agonisten die Progression bestehender maligner hämatologischer Erkrankungen wie MDS fördern könnten. TPO-Rezeptor-Agonisten sind Wachstumsfaktoren, die zur Expansion und Differenzierung thrombopoietischer Vorläuferzellen sowie zur Thrombozytenbildung führen. Der TPO-Rezeptor wird vorwiegend auf der Oberfläche von Zellen der myeloischen Zelllinie exprimiert.
Bei erwachsenen und älteren Patienten sollte die Diagnose einer ITP durch Ausschluss anderer klinischer Entitäten, bei denen eine Thrombozytopenie vorliegt, bestätigt werden. Das gilt insbesondere für den Ausschluss eines MDS. Es sollte erwogen werden, im Laufe der Erkrankung und Behandlung eine Knochenmarkaspiration und -biopsie vorzunehmen, vor allem bei Patienten über 60 Jahren sowie Patienten mit systemischen Symptomen oder anomalen Anzeichen wie beispielsweise einer erhöhten Anzahl peripherer Blasten.
Schwere Leberfunktionsstörung
Es liegen nur begrenzte Informationen zur Anwendung von Avatrombopag bei Patienten mit schwerer Leberfunktionsstörung (Child-Pugh-Stadium C, MELD-Score > 24) vor. Die Behandlung mit Avatrombopag sollte bei diesen Patienten nur durchgeführt werden, wenn der erwartete Nutzen die zu erwartenden Risiken überwiegt (siehe Abschnitte 4.2 und 5.2).
Patienten mit schweren Leberfunktionsstörungen sollten entsprechend der klinischen Praxis durch engmaschige Überwachung auf frühe Anzeichen einer Verschlechterung oder eines neuen Auftretens von hepatischer Enzephalopathie, Aszites und Neigung zu Thrombose bzw. Blutungen anhand von Leberfunktionsuntersuchungen, Untersuchungen zur Beurteilung des Gerinnungsstatus sowie ggf. durch bildgebende Verfahren des Portalgefäßsystems unterstützt werden.
Patienten mit einer Lebererkrankung im Child-Pugh-Stadium C, die vor einem invasiven Eingriff Avatrombopag einnehmen, sollten am Tag des Eingriffs auf einen unerwartet hohen Anstieg der Thrombozytenwerte untersucht werden.
Anwendung bei Patienten mit chronischer Lebererkrankung, die sich einem invasiven Eingriff unterziehen müssen
Das Ziel der Behandlung mit Doptelet ist die Erhöhung der Thrombozytenwerte. Auch wenn das Nutzen-Risiko-Profil bei anderen Eingriffen, die nicht speziell in den klinischen Prüfungen untersucht wurden, wahrscheinlich ähnlich ist, wurde die Wirksamkeit und Sicherheit von Avatrombopag bei großen operativen Eingriffen, wie Laparotomie, Thorakotomie, Operation am offenen Herzen, Kraniotomie oder Organexzisionen, nicht nachgewiesen.
Wiederbehandlung für Patienten mit chronischer Lebererkrankung, die sich einem invasiven Eingriff unterziehen müssen
Es gibt nur begrenzte Informationen zur Anwendung von Avatrombopag bei Patienten, die zuvor bereits Avatrombopag erhalten hatten.
Gleichzeitige Verabreichung von Interferon-Präparaten
Es ist bekannt, dass Interferon-Präparate die Thrombozytenwerte verringern, dies sollte bei der gleichzeitigen Verabreichung von Avatrombopag mit Interferon-Präparaten berücksichtigt werden.
Lactose
Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactasemangel oder einer Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht anwenden.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
P-gp-Hemmer
Die gleichzeitige Anwendung von Avatrombopag mit P-gp-Hemmern führte zu nicht klinisch signifikanten Veränderungen in der Exposition. Eine Dosisanpassung wird nicht empfohlen (siehe Abschnitt 5.2).
CYP3A4/5- und CYP2C9-Hemmer
Die gleichzeitige Anwendung von Avatrombopag mit moderaten oder starken dualen Hemmern von CYP3A4/5 und CYP2C9 (z. B. Fluconazol) erhöht die Exposition gegenüber Avatrombopag. Durch die gleichzeitige Anwendung von Avatrombopag mit moderaten oder starken CYP2C9-Hemmern erhöht sich voraussichtlich die Exposition gegenüber Avatrombopag.
Chronische Lebererkrankung
Es ist nicht zu erwarten, dass der Anstieg der Exposition gegenüber Avatrombopag aufgrund der 5-tägigen Behandlungsdauer eine klinisch bedeutsame Auswirkung auf die Thrombozytenwerte hat, und es wird keine Dosisanpassung empfohlen. Diese Patienten sollten jedoch am Tag des Eingriffs auf einen unerwartet hohen Anstieg der Thrombozytenwerte untersucht werden (siehe Abschnitte 4.2 und 5.2).
Chronische Immunthrombozytopenie
Bei Anwendung zusammen mit einem moderaten oder starken dualen Hemmer von CYP2C9 und CYP3A4/5 ist die Anfangsdosis von Avatrombopag zu verringern (siehe Tabelle 4 und Abschnitt 4.2). Eine Senkung der Anfangsdosis ist auch bei Patienten zu erwägen, die einen moderaten oder starken CYP2C9-Hemmer erhalten.
Bei Patienten, die während der Therapie mit Avatrombopag eine Behandlung mit moderaten oder starken dualen Hemmern von CYP2C9 und CYP3A4/5 oder moderaten oder starken Hemmern von CYP2C9 neu beginnen, ist der Thrombozytenwert zu überwachen und die Avatrombopag-Dosis gegebenenfalls anzupassen (siehe Tabelle 2, Tabelle 3 und Abschnitt 4.2).
CYP3A4/5- und CYP2C9-Induktoren
Die gleichzeitige Anwendung moderater oder starker dualer Induktoren von CYP3A4/5 und CYP2C9 (z. B. Rifampicin, Enzalutamid) verringert die Exposition gegenüber Avatrombopag und kann zu einer verminderten Wirkung auf die Thrombozytenwerte führen. Durch die gleichzeitige Anwendung von Avatrombopag mit moderaten oder starken CYP2C9-Induktoren verringert sich voraussichtlich die Exposition gegenüber Avatrombopag.
Chronische Lebererkrankung
Aufgrund der 5-tägigen Behandlungsdauer ist nicht zu erwarten, dass der Rückgang der Exposition gegenüber Avatrombopag eine klinisch bedeutsame Auswirkung auf die Thrombozytenwerte hat. Eine Dosisanpassung wird nicht empfohlen (siehe Abschnitt 5.2).
Chronische Immunthrombozytopenie
Bei Anwendung zusammen mit einem moderaten oder starken dualen Induktor von CYP2C9 und CYP3A4/5 wird empfohlen, die Anfangsdosis von Doptelet zu erhöhen (siehe Tabelle 4 und Abschnitt 4.2). Eine Erhöhung der Anfangsdosis ist auch bei Patienten zu erwägen, die einen moderaten oder starken CYP2C9-Induktor erhalten.
Bei Patienten, die während der Therapie mit Avatrombopag eine Behandlung mit moderaten oder starken dualen Induktoren von CYP2C9 und CYP3A4/5 oder moderaten oder starken Induktoren von CYP2C9 neu beginnen, ist der Thrombozytenwert zu überwachen und die Dosis gegebenenfalls anzupassen (siehe Tabelle 2, Tabelle 3 und Abschnitt 4.2).
Arzneimittel zur Behandlung von ITP
Arzneimittel, die im Rahmen von klinischen Prüfungen zur Behandlung von ITP in Kombination mit Avatrombopag angewendet wurden, waren u. a. Kortikosteroide, Danazol, Dapson und intravenöses Immunglobulin (IVIg). Bei einer Kombination von Avatrombopag mit anderen Arzneimitteln zur Behandlung von ITP sind die Thrombozytenwerte zu überwachen, um Werte außerhalb des empfohlenen Bereichs zu vermeiden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen mit der Anwendung von Avatrombopag bei Schwangeren vor. Es liegen keine ausreichenden tierexperimentellen Studien in Bezug auf eine Reproduktionstoxizität vor (siehe Abschnitt 5.3). Die Anwendung von Doptelet während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die nicht verhüten, wird nicht empfohlen.
Stillzeit
Es gibt keine klinischen Daten darüber, ob Avatrombopag in der Muttermilch vorhanden ist, ob Avatrombopag Auswirkungen auf das gestillte Kind hat oder ob und ggf. welche Auswirkungen es auf die Milchproduktion hat. Es ist nicht bekannt ob Avatrombopag bzw. dessen Metabolite in die Muttermilch übergehen. Avatrombopag konnte in der Milch laktierender Ratten nachgewiesen werden, siehe Abschnitt 5.3. Ein Risiko für den gestillten Säugling kann nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob auf die Behandlung mit Doptelet verzichtet werden soll/die Behandlung mit Doptelet zu unterbrechen ist. Dabei ist sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau zu berücksichtigen.
Fertilität
Die Auswirkungen von Avatrombopag auf die menschliche Fruchtbarkeit wurden nicht ermittelt und ein Risiko kann nicht ausgeschlossen werden. In Tierversuchen hatte Avatrombopag keinen Einfluss auf die männliche und weibliche Fertilität oder die frühe Embryogenese bei Ratten (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Doptelet hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Chronische Lebererkrankung
Die Sicherheit von Avatrombopag wurde in zwei randomisierten, doppelblinden, placebokontrollierten Prüfungen, ADAPT-1 und ADAPT-2, in denen 430 Patienten mit chronischer Lebererkrankung und Thrombozytopenie entweder Avatrombopag (n = 274) oder ein Placebo (n = 156) erhielten, bewertet, wobei eine Sicherheitsbewertung nach der Einnahme durchgeführt wurde.
Chronische Immunthrombozytopenie
Die Sicherheit von Avatrombopag bei erwachsenen Patienten wurde in drei kontrollierten Prüfungen und einer unkontrollierten Prüfung bewertet, in die 161 Patienten mit chronischer Immunthrombozytopenie eingeschlossen wurden. Zusammengenommen umfassen die Sicherheitsdaten aus diesen vier Prüfungen 128 Patienten, die Avatrombopag im Median für 29 Wochen erhalten haben.
Die Sicherheit von Avatrombopag bei Kindern und Jugendlichen im Alter von ≥ 1 bis < 18 Jahren mit persistierender oder chronischer Thrombozytopenie wurde in einer randomisierten, placebokontrollierten Prüfung untersucht, in der auf eine 12-wöchige doppelblinde Kernphase eine optionale unverblindete Verlängerungsphase folgte, in der die Patienten Avatrombopag über einen Zeitraum von bis zu 2 Jahren erhalten konnten. Die Sicherheitsdaten aus der Kernphase umfassen 54 Patienten, die Avatrombopag für eine mediane Dauer von 12 Wochen erhielten. Das allgemeine Sicherheitsprofil bei Kindern und Jugendlichen, die mit Avatrombopag behandelt wurden, ist mit dem von erwachsenen Patienten vergleichbar.
Tabellarische Liste der Nebenwirkungen
Die Nebenwirkungen sind nach bevorzugtem Begriff, Systemorganklasse sowie nach Häufigkeit klassifiziert. Die Häufigkeitskategorien sind folgendermaßen definiert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Prüfpopulation mit chronischer Lebererkrankung
Systemorganklasse (MedDRA-Terminologie*) | Häufig | Gelegentlich | Nicht bekannt |
| Erkrankungen des Blutes und des Lymphsystems | Anämie | ||
| Erkrankungen des Immunsystems | Überempfindlichkei t | ||
| Gefäßerkrankungen | Pfortaderthrombose | ||
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Knochenschmerzen Myalgie | ||
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Müdigkeit | Pyrexie |
* Medizinisches Wörterbuch für Aktivitäten im Rahmen der Arzneimittelzulassung (MedDRA)
Version 19.1.
Prüfpopulation mit chronischer primärer Immunthrombozytopenie
| Systemorganklasse | Häufigkeit | Nebenwirkung | ||
| MedDRA-Terminologie* | ||||
| Infektionen und parasitäre Erkrankungen | Gelegentlich | Furunkel, Thrombophlebitis septisch, Infektion der oberen Atemwege | ||
| Gutartige, bösartige und unspezifische Neubildungen (einschl. Zysten und Polypen) | Gelegentlich | Myelofibrose | ||
| Erkrankungen des Blutes und des Lymphsystems | Häufig | Thrombozytopenie, Anämie, Splenomegalie | ||
| Gelegentlich | Leukozytose | |||
| Erkrankungen des Immunsystems | Nicht bekannt | Überempfindlichkeit | ||
| Stoffwechsel- und Ernährungsstörungen | Häufig | Hyperlipidämie, Appetit vermindert | ||
| Gelegentlich | Dehydratation, Hypertriglyzeridämie, Appetitsteigerung, Eisenmangel | |||
| Psychiatrische Erkrankungen | Gelegentlich | Stimmungsschwankungen | ||
| Systemorganklasse | Häufigkeit | Nebenwirkung | ||
| MedDRA-Terminologie* | ||||
| Erkrankungen des Nervensystems | Sehr häufig | Kopfschmerzen | ||
| Häufig | Schwindelgefühl, Kopfbeschwerden, Migräne, Parästhesie | |||
| Gelegentlich | Apoplektischer Insult, kognitive Störung, Dysgeusie, Hypoästhesie, Gefühlsstörung, transiente ischämische Attacke | |||
| Augenerkrankungen | Gelegentlich | Anomale Sinnesempfindung des Auges, Augenreizung, Augenjucken, Schwellung des Auges, Tränensekretion verstärkt, Augenbeschwerden, Photophobie, Verschluss einer Netzhautarterie, verschwommenes Sehen, Sehverschlechterung | ||
| Erkrankungen des Ohrs und des Labyrinths | Gelegentlich | Ohrschmerzen, Hyperakusis | ||
| Herzerkrankungen | Gelegentlich | Myokardinfarkt | ||
| Gefäßerkrankungen | Häufig | Hypertonie | ||
| Gelegentlich | Tiefe Venenthrombose, Jugularvenenthrombose, Vasokonstriktion | |||
Erkrankungen der Atemwege, des Brustraums und Mediastinums | Häufig | Epistaxis, Dyspnoe | ||
| Gelegentlich | Hämoptoe, Nasenverstopfung, Lungenembolie | |||
| Erkrankungen des Gastrointestinaltrakts | Häufig | Übelkeit, Diarrhoe, Erbrechen, Schmerzen im Oberbauch, Flatulenz | ||
| Gelegentlich | Abdominale Beschwerden, Bauch aufgetrieben, Schmerzen Unterbauch, anorektale Varizen, Obstipation, Aufstoßen, gastroösophageale Refluxerkrankung, Glossodynie, Hämorrhoiden, Parästhesie oral, geschwollene Zunge, Erkrankung der Zunge | |||
Leber- und Gallenerkrankungen | Gelegentlich | Pfortaderthrombose | ||
| Erkrankungen der Haut und des Unterhautzellgewebes | Häufig | Ausschlag, Akne, Petechien, Pruritus | ||
| Gelegentlich | Alopezie, trockene Haut, Ekchymose, Hyperhidrosis, Pigmentierungsstörung, Ausschlag mit Juckreiz, Hautblutung, Hautreizung | |||
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Häufig | Arthralgie, Rückenschmerzen, Schmerz in einer Extremität, Myalgie, Schmerzen des Muskel- und Skelettsystems | ||
| Gelegentlich | Arthropathie, Gliederbeschwerden, Muskelspasmen, muskuläre Schwäche, Brustschmerzen die Skelettmuskulatur betreffend | |||
| Erkrankungen der Nieren und Harnwege | Gelegentlich | Hämaturie | ||
Erkrankungen der Geschlechtsorgane und der Brustdrüse | Gelegentlich | Menorrhagie, Brustwarzenschmerz | ||
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr häufig | Ermüdung | ||
| Häufig | Asthenie | |||
| Gelegentlich | Brustkorbbeschwerden, Hunger, Schmerzen, periphere Schwellung | |||
| Systemorganklasse | Häufigkeit | Nebenwirkung | ||
| MedDRA-Terminologie* | ||||
| Untersuchungen | Häufig | Glukose im Blut erhöht, Thrombozytenzahl erhöht**, Glukose im Blut erniedrigt, Triglyzeride im Blut erhöht, Laktatdehydrogenase im Blut erhöht, Thrombozytenzahl vermindert, Alaninaminotransferase erhöht, Gastrin im Blut erhöht | ||
| Gelegentlich | Aspartataminotransferase erhöht, Blutdruck erhöht, Herzfrequenz unregelmäßig, Leberenzym erhöht | |||
* Medizinisches Wörterbuch für Aktivitäten im Rahmen der Arzneimittelzulassung (MedDRA)
Version 19.1.
** In der klinischen Prüfung an Kindern und Jugendlichen wurde in der Kernphase der Studie bei einem Patienten und in der unverblindeten Verlängerungsphase bei einem Patienten eine Thrombozytose festgestellt.
Beschreibung ausgewählter Nebenwirkungen
Thromboembolische Ereignisse
In den klinischen Prüfungen ADAPT-1 und ADAPT-2 mit Patienten mit Thrombozytopenie und chronischer Lebererkrankung trat bei einem Patienten (n = 1/274 der Patienten, die Avatrombopag erhielten) eine Pfortaderthrombose als behandlungsbedingtes Ereignis auf, das 14 Tage nach der Beendigung der Behandlung mit Doptelet gemeldet wurde. Diese Nebenwirkung wurde als nicht schwerwiegend eingestuft.
In den vier gepoolten klinischen Prüfungen mit erwachsenen Patienten mit chronischer Immunthrombozytopenie wurden bei 7 % (9/128) der Patienten thromboembolische Ereignisse festgestellt. Das einzige thromboembolische Ereignis, das bei mehr als einem einzelnen Patienten auftrat, war apoplektischer Insult bei 1,6 % (2/128) der Patienten. Bei Kindern und Jugendlichen mit persistierender oder chronischer Immunthrombozytopenie traten bei 1,4 % (1/73) der Patienten, die Avatrombopag erhielten, thromboembolische Ereignisse auf.
Thrombozytopenie nach Absetzen der Behandlung bei Patienten mit chronischer Immunthrombozytopenie
In den vier gepoolten klinischen Prüfungen mit Patienten mit chronischer Immunthrombozytopenie wurde bei 8,6 % (11/128) der mit Avatrombopag behandelten Patienten nach Absetzen der Behandlung ein vorübergehendes Absinken des Thrombozytenwerts auf ein Niveau unterhalb des Ausgangswerts beobachtet.
Überempfindlichkeitsreaktionen
Überempfindlichkeitsreaktionen einschließlich Pruritus, Ausschlag, Gesichtsschwellung und geschwollene Zunge.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es gibt kein spezifisches Antidot für eine Überdosierung mit Avatrombopag. Im Falle einer Überdosierung oder bei Verdacht auf eine Überdosierung sollte die Verabreichung von Doptelet abgebrochen und die Thrombozytenwerte sollten sorgfältig überwacht werden, da Avatrombopag die Thrombozytenwerte dosisabhängig erhöht.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antihämorrhagika, andere systemische Hämostatika, ATC-Code: B02BX08
Wirkmechanismus
Avatrombopag ist ein oral wirksamer, kleinmolekularer Thrombopoietin (TPO)-Rezeptor-Agonist, der die Proliferation und Differenzierung von Megakaryozyten aus Knochenmarkvorläuferzellen stimuliert, was die Thrombozytenbildung erhöht. Avatrombopag konkurriert nicht mit TPO um die Bindung an den TPO-Rezeptor und hat mit TPO einen additiven Effekt auf die Thrombozytenbildung.
Klinische Wirksamkeit und Sicherheit
Studien zu chronischer Lebererkrankung
Die Wirksamkeit und Sicherheit von Avatrombopag zur Behandlung von erwachsenen Patienten mit chronischer Lebererkrankung und Thrombozytenwerten von ˂ 50 × 109/l, die sich einem Eingriff unterziehen müssen, wurde in zwei identisch aufgebauten, multizentrischen, randomisierten, doppelblinden, placebokontrollierten Phase-III-Prüfungen untersucht (ADAPT-1 und ADAPT-2). In jeder Prüfung wurden die Patienten entsprechend ihren Thrombozytenwerten zu Prüfungsbeginn der Kohorte mit den niedrigen Thrombozytenwerten (˂ 40 × 109/l) oder der Kohorte mit den höheren Thrombozytenwerten (≥ 40 bis ˂ 50 × 109/l) zugeordnet. Die Patienten wurden im Verhältnis 2:1 entweder auf Avatrombopag oder Placebo randomisiert.
Die Patienten in der Kohorte mit dem niedrigeren Thrombozytenausgangswert erhielten 5 Tage lang einmal täglich 60 mg Avatrombopag oder ein entsprechendes Placebo, und die Patienten in der Kohorte mit dem höheren Thrombozytenausgangswert erhielten 5 Tage lang einmal täglich 40 mg Avatrombopag oder ein entsprechendes Placebo. Bei den für die Prüfung in Frage kommenden Patienten war 5 bis 8 Tage nach der letzten Einnahme des Arzneimittels ein Eingriff (Eingriffe mit niedrigem Blutungsrisiko, wie Endoskopie und Koloskopie (60,8 %), mit mäßigem Blutungsrisiko, wie Leberbiopsie und Chemoembolisierung bei HCC (17,2 %) oder mit hohem Blutungsrisiko, wie zahnmedizinische Behandlungen und Hochfrequenzablation (22,1 %)) geplant. Die Patientenpopulationen der Kohorten mit dem niedrigerem und dem höherem Thrombozytenausgangswert waren ähnlich und bestanden zu 66 % aus Männern und zu 35 % aus Frauen; Medianwert des Alters 58 Jahre, davon 61 % Weiße, 34 % Asiaten und 3 % Schwarze. Insgesamt waren 24,8 % der Patienten ≥ 65 Jahre, 4,6 % ≥ 75 Jahre und nur 1 (0,2 %) ≥ 85 Jahre alt. Die MELD-Werte der Patienten reichten von < 10 (37,5 %) über 10 bis 14 (46,3 %) und bis zu > 14 bis < 24 (16,2 %), dazu gehörten Patienten mit CTP Stadium A (56,4 %), Stadium B (38,1 %) und Stadium C (5,6 %).
In ADAPT-1 wurden insgesamt 231 Patienten randomisiert; 149 Patienten in die Avatrombopag-Gruppe und 82 Patienten in die Placebo-Gruppe. In der Kohorte mit dem niedrigeren Thrombozytenausgangswert betrug der mittlere Thrombozytenwert zum Ausgangszeitpunkt bei der mit Avatrombopag behandelten Gruppe 31,1 × 10⁹/l und lag bei den mit Placebo behandelten Patienten bei 30,7 × 10⁹/l. In der Kohorte mit dem niedrigeren Thrombozytenausgangswert betrug der mittlere Thrombozytenwert zum Ausgangszeitpunkt bei der mit Avatrombopag behandelten Gruppe 44,3 × 10⁹/l und lag bei den mit Placebo behandelten Patienten bei 44,9 × 10⁹/l.
In ADAPT-2 wurden insgesamt 204 Patienten randomisiert; 128 Patienten in die Avatrombopag-Gruppe und 76 Patienten in die Placebo-Gruppe. In der Kohorte mit dem niedrigeren Thrombozytenausgangswert betrug der mittlere Thrombozytenwert zum Ausgangszeitpunkt bei der mit Avatrombopag behandelten Gruppe 32,7 × 10⁹/l und lag bei den mit Placebo behandelten Patienten bei 32,5 × 10⁹/l. In der Kohorte mit dem höheren Thrombozytenausgangswert betrug der mittlere Thrombozytenwert im Ausgangszustand bei der mit Avatrombopag behandelten Gruppe 44,3 × 10⁹/l und lag bei den mit Placebo behandelten Patienten bei 44,5 × 10⁹/l.
Responder wurden als diejenigen Patienten, die nach der Randomisierung und bis zu 7 Tage nach einem geplanten Eingriff weder eine Thrombozytentransfusion noch Rettungsmaßnahmen aufgrund von Blutungen benötigten, definiert. Die Ergebnisse sind in Tabelle 5 dargestellt.
Tabelle 5: Wirksamkeitsergebnisse nach Thrombozytenausgangswert der Kohorte zum
Ausgangszeitpunkt und Behandlungsgruppe - ADAPT-1 und ADAPT-2
| Kohorte mit dem niedrigeren Thrombozytenausgangswert (< 40 × 109/l) | ||||||||
| Kategorie | ADAPT-1 | ADAPT-2 | ||||||
Placebo (n = 48) | Avatrombopag 60 mg (n = 90) | Placebo (n = 43) | Avatrombopag 60 mg (n = 70) | |||||
| Anteil der Prüfungsteilnehmer, die weder eine Thrombozytentransfusion noch | ||||||||
| Rettungsmaßnahmen aufgrund von Blutungen benötigten | ||||||||
Responder 95 % KIa | 23 % (11, 35) | 66 % (56, 75) | 35 % (21, 49) | 69 % (58, 79) | ||||
| p-Wertb | < 0,0001 | 0,0006 | ||||||
| Anteil der Prüfungsteilnehmer, die am Tag des Eingriffs Thrombozytenwerte ≥ 50 × 109/l | ||||||||
| erreicht hatten | ||||||||
Responder 95 % KIa | 4 % (0, 10) | 69 % (59, 79) | 7 % (0, 15) | 67 % (56, 78) | ||||
| p-Wertb | < 0,0001 | < 0,0001 | ||||||
| Änderung der Thrombozytenwerte vom Ausgangswert zum Tag des Eingriffs | ||||||||
| Mittelwert (SA) × 109/l | 0.8 (6.4) | 32,0 (25.5) | 3.0 (10.0) | 31,3 (24.1) | ||||
| Medianwert × 109/l | 0,5 | 28,3 | 0,5 | 28,0 | ||||
| p-Wertc | < 0,0001 | < 0,0001 | ||||||
| Kohorte mit dem höheren Thrombozytenausgangswert (≥ 40 bis < 50 × 109/l) | ||||||||
| Kategorie | ADAPT-1 | ADAPT-2 | ||||||
Placebo (n = 34) | Avatrombopag 40 mg (n = 59) | Placebo (n = 33) | Avatrombopag 40 mg (n = 58) | |||||
| Anteil der Prüfungsteilnehmer, die weder eine Thrombozytentransfusion noch | ||||||||
| Rettungsmaßnahmen aufgrund von Blutungen benötigten | ||||||||
Responder 95 % KIa | 38 % (22, 55) | 88 % (80, 96) | 33 % (17, 49) | 88 % (80, 96) | ||||
| p-Wertb | < 0,0001 | < 0,0001 | ||||||
| Anteil der Prüfungsteilnehmer, die am Tag des Eingriffs Thrombozytenwerte ≥ 50 × 109/l | ||||||||
| erreicht hatten | ||||||||
Responder 95 % KIa | 21 % (7, 34) | 88 % (80, 96) | 39 % (23, 56) | 93 % (87, 100) | ||||
| p-Wertb | < 0,0001 | < 0,0001 | ||||||
| Änderung der Thrombozytenwerte vom Ausgangswert zum Tag des Eingriffs | ||||||||
| Mittelwert (SA) × 109/l | 1,0 (9.3) | 37,1 (27.4) | 5,9 (14.9) | 44,9 (33.0) | ||||
| Medianwert × 109/l | 0,0 | 33,0 | 3,3 | 41,3 | ||||
| p-Wertc | < 0,0001 | < 0,0001 | ||||||
a Beidseitig begrenztes 95-%-Konfidenzintervall auf der Basis der Normal-Approximation. b Cochran-Mantel-Haenszel-Statistik. c Wilcoxon-Rangsummen-Test. | ||||||||
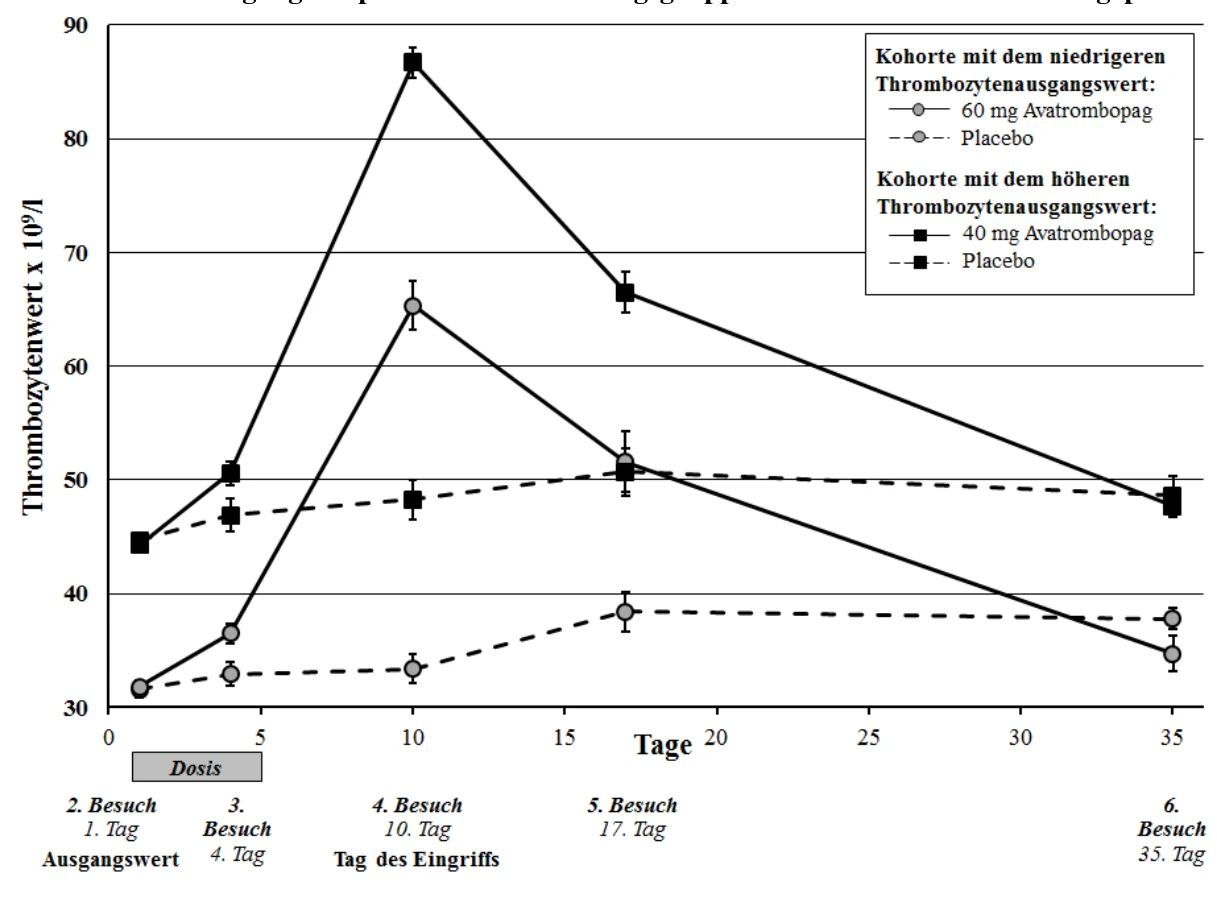
Ein gemessener Anstieg der Thrombozytenwerte als Funktion der Zeit wurde in beiden Avatrombopag-Behandlungsgruppen beobachtet, beginnend am 4. Tag nach der Einnahme, der am 10.-13. Tag seinen Höhepunkt erreichte und dann bis zum 35. Tag auf Werte in der Nähe der Ausgangswerte zurückkehrte (Abbildung 1); der mittlere Thrombozytenwert am 17. Tag (5. Besuch) war größer oder gleich 50 × 109/l.
Abbildung 1: Mittlerer Thrombozytenwert (+/- Standardfehler) in Tagen ab Einnahmebeginn entsprechend dem Thrombozytenausgangswert der Kohorte zum Ausgangszeitpunkt und Behandlungsgruppe - ADAPT-1 und ADAPT-2 gepoolt
Die Wirksamkeit von Avatrombopag war in verschiedenen Untergruppen für die gepoolte Phase-III-Prüfpopulation (ADAPT-1 und ADAPT-2) ähnlich. Der Anteil der Prüfungsteilnehmer, die weder eine Thrombozytentransfusion noch Rettungsmaßnahmen aufgrund von Blutungen benötigten, war in den jeweiligen Untergruppen im Allgemeinen ähnlich.
Studien zu chronischer Immunthrombozytopenie
Die Wirksamkeit von Doptelet bei erwachsenen Patienten mit chronischer Immunthrombozytopenie wurde im Rahmen einer multizentrischen, randomisierten, doppelblinden, placebokontrollierten Phase-III-Prüfung (Studie 302) beurteilt. Die Patienten hatten zuvor mindestens eine Therapie gegen die chronische Immunthrombozytopenie erhalten und ihr durchschnittlicher Thrombozytenwert vom Screening und zur Baseline betrug weniger als 30 × 109/l. Es erfolgte eine zentrale Stratifizierung nach Splenektomie-Status, Thrombozytenausgangswert (≤ 15 oder > 15 × 109/l) und Anwendung von Begleitmedikamenten gegen chronische Immunthrombozytopenie. Die Patienten wurden anschließend randomisiert (2:1) und erhielten 6 Monate lang entweder Avatrombopag oder Placebo. Die Anfangsdosis betrug 20 mg einmal täglich und die Dosis wurde dann anhand des Thrombozytenansprechens titriert.
Außerdem konnten die Patienten etwaige gleichzeitig angewendete ITP-Medikamente ausschleichen und gemäß der örtlichen Standardversorgung Notfall-Therapien erhalten. Über die Hälfte aller Patienten in jeder Behandlungsgruppe hatten zuvor mindestens 3 Therapien gegen ITP erhalten. Eine Splenektomie wurde bei 29 % der Patienten in der Placebogruppe und 34 % der Patienten, die Avatrombopag erhielten, durchgeführt.
Es wurden 49 Patienten randomisiert, 32 auf Avatrombopag und 17 auf Placebo. Die Mittelwerte [SD] der Thrombozytenausgangswerte waren in beiden Behandlungsgruppen ähnlich (14,1 [8,6] × 109/l bzw. 12,7 [7,8] × 109/l). Das mediane Alter betrug 44 Jahre und 63 % waren weiblich. Bei 94 % handelte es sich um Kaukasier, 4 % waren asiatischer Herkunft und 2 % Menschen mit schwarzer Hautfarbe. Insgesamt 8,2 % der Patienten waren ≥ 65 Jahre alt, kein Patient war 75 Jahre alt oder älter. Die mediane Expositionsdauer betrug 26 Wochen für Patienten, die mit Avatrombopag behandelt wurden, und 6 Wochen für Patienten unter Placebo. Der primäre Wirksamkeitsendpunkt in dieser Prüfung war die kumulative Anzahl der Wochen, in denen der Thrombozytenwert während der 6-monatigen Behandlungsphase ≥ 50 × 109/l lag, ohne dass eine Notfall-Therapie angewendet wurde. Unter Avatrombopag betrugen die Thrombozytenwerte der Patienten über einen längeren Zeitraum ≥ 50 × 109/l, ohne das eine Notfall-Therapie angewendet wurde, als unter Placebo (Median 12,4 [0; 25] gegenüber 0 [0; 2] Wochen, p < 0,0001) (siehe Tabelle 6).
Tabelle 6: Kumulative Anzahl der Wochen mit Thrombozytenansprechen – Studie 302
| Primärer Wirksamkeitsendpunkt | Avatrombopag | Placebo | ||||
| (n = 32) | (n = 17) | |||||
| Kumulative Anzahl der Wochen mit Thrombozytenansprechen* | ||||||
| Mittelwert (SD) | 12,0 (8,75) | 0,1 (0,49) | ||||
| Median | 12,4 | 0,0 | ||||
| Min, Max | 0; 25 | 0; 2 | ||||
| p-Wert (Wilcoxon-Rangsummen-Test) | < 0,0001 | |||||
| * Die kumulative Anzahl der Wochen mit Thrombozytenansprechen ist definiert als die Gesamtzahl | ||||||
| der Wochen, in denen der Thrombozytenwert während der 6-monatigen Behandlung bei ≥ 50 × 109/l | ||||||
| lag, ohne dass eine Notfall-Therapie angewendet wurde. | ||||||
Darüber hinaus wies an Tag 8 ein größerer Anteil der Patienten in der Behandlungsgruppe mit Avatrombopag Thrombozytenwerte von ≥ 50 × 109/l auf als in der Placebogruppe (21/32 bzw. 66 % gegenüber 0/17 bzw. 0,0 %; 95%-KI [47; 86]; p < 0,0001). Zwar erhielten nur wenige Prüfungsteilnehmer zu Prüfungsbeginn Begleitmedikamente gegen ITP, in der Avatrombopag-Behandlungsgruppe konnten jedoch mehr Patienten die Anwendung der ITP-Begleitmedikamente im Vergleich zur Baseline reduzieren, als dies unter Placebo der Fall war (5/15 bzw. 33 % gegenüber 0/7 bzw. 0,0 %; 95%-KI [12; 62]; p = 0,1348).
Studie zu persistierender oder chronischer Immunthrombozytopenie bei Kindern und Jugendlichen
Die Wirksamkeit von Doptelet wurde bei Kindern und Jugendlichen im Alter von ≥ 1 bis < 18 Jahren mit persistierender oder chronischer Immunthrombozytopenie in einer randomisierten, doppelblinden, placebokontrollierten Prüfung untersucht. Auf eine 12-wöchige randomisierte Behandlungsphase (Kernphase) folgte eine optionale Verlängerungsphase, in der alle Patienten Avatrombopag erhielten.
Die Patienten mussten seit ≥ 6 Monaten an einer primären ITP erkrankt sein und auf mindestens eine vorherige Behandlung unzureichend angesprochen haben. An der Studie nahmen 75 Patienten teil, die randomisiert im Verhältnis 3:1 Avatrombopag oder Placebo zugewiesen wurden, und zwar in drei Alterskohorten: ≥ 12 bis < 18 Jahre (n = 29); ≥ 6 bis < 12 Jahre (n = 28); und ≥ 1 bis < 6 Jahre (n = 18).
Der primäre Endpunkt war das dauerhafte Thrombozytenansprechen, definiert als der Anteil der Patienten, die in den letzten 8 Wochen des 12-wöchigen Behandlungszeitraums in der Kernphase bei mindestens 6 von 8 wöchentlichen Thrombozytenmessungen ein Ergebnis von ≥ 50 × 109/l erreichen, ohne Einsatz einer Notfall-Therapie.
Der alternative primäre Endpunkt (der als sekundärer Endpunkt analysiert wurde) war das Thrombozytenansprechen, definiert als der Anteil der Prüfungsteilnehmer, die in der Kernphase mindestens 2 aufeinanderfolgende Thrombozytenwerte ≥ 50 × 109/l erreichten, ohne Einsatz einer Notfall-Therapie.
Tabelle 7: Dauerhaftes Thrombozytenansprechen und Thrombozytenansprechen –
Phase-III-Prüfung an Kindern und Jugendlichen mit persistierender oder chronischer ITP
| Endpunkt | Avatrombopag (n = 54) | Placebo (n = 21) | ||||||
| Dauerhaftes Thrombozytenansprechen, n % (primär) | ||||||||
| Ja | 15 (27,8) | 0 | ||||||
| Nein | 39 (72,2) | 21 (100,0) | ||||||
| Differenz der Anteile (Avatrombopag – Placebo) (95%-KI) | 27,8 (15,8; 39,7) | |||||||
| Cochran-Mantel-Haenszel (Avatrombopag vs. Placebo) p-Wert | p = 0,0077a | |||||||
| Thrombozytenansprechen, n % (alternativ primär) | ||||||||
| Ja | 44 (81,5) | 0 | ||||||
| Nein | 10 (18,5) | 21 (100,0) | ||||||
| Differenz der Anteile (Avatrombopag – Placebo) (95%-KI) | 81,5 (71,1; 91,8) | |||||||
| Cochran-Mantel-Haenszel (Avatrombopag vs. Placebo) p-Wert | p < 0,0001a | |||||||
a Entspricht dem p-Wert aus dem exakten Test nach Fisher, der aufgrund der geringen Anzahl von Respondern in den Gruppen anstelle des Cochran-Mantel-Haenszel-Tests verwendet wurde.
Anmerkung: Der Cochran-Mantel-Haenszel-Test wurde für die Alterskohorte und die Thrombozytenausgangswerte adjustiert.
Der Anteil der Prüfungsteilnehmer, die eine Notfall-Therapie benötigten, war in der Avatrombopag-Gruppe (7,4 %) signifikant niedriger (p = 0,0008) als in der Placebo-Gruppe (42,9 %).
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Doptelet eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen mit Thrombozytopenie aufgrund von Lebererkrankungen gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Resorption
Die Plasmakonzentrationszeitprofile nach der Einnahme von Avatrombopag waren durch eine kurze Verzögerungszeit (0,5 bis 0,75 Stunden) gekennzeichnet, wobei die maximale Exposition 6 bis 8 Stunden nach der Einnahme auftrat. In einer pharmakokinetischen Studie mit wiederholter Verabreichung an gesunde Freiwillige wurde der stationäre Zustand am 5. Tag der Einnahme erreicht. Offene, randomisierte klinische Prüfungen mit Crossover-Design und Wiederholung wurden an gesunden Prüfungsteilnehmern zur Bewertung der Auswirkungen von Nahrung mit hohem und niedrigem Fettgehalt auf die Bioverfügbarkeit und die pharmakokinetische Variabilität von Avatrombopag durchgeführt. Die Einnahme der jeweiligen Lebensmittel hatte keine klinisch relevanten Auswirkungen auf die Höhe (Cmax) oder das Ausmaß (AUC) der Exposition gegenüber Avatrombopag. Bei gleichzeitiger Verabreichung von Avatrombopag mit Nahrung gab es jedoch eine signifikante Verringerung (um etwa 50 %) der interindividuellen und intraindividuellen Variabilität von AUC und Cmax (siehe Abschnitte 4.2 und 4.5).
Arzneimittel-Nahrungs-Wechselwirkung
Die gleichzeitige Verabreichung von Avatrombopag mit einer fettreichen oder fettarmen Mahlzeit führte zu keinen klinisch maßgeblichen Änderungen der Geschwindigkeit oder des Ausmaßes der Resorption von Avatrombopag. Die Verabreichung von Avatrombopag mit einer fettreichen oder fettarmen Mahlzeit verringerte jedoch sowohl die interindividuelle als auch die intraindividuelle pharmakokinetische Variabilität von Avatrombopag um etwa 50 %. Daher wird empfohlen, Avatrombopag zusammen mit Nahrung einzunehmen (siehe Abschnitt 4.2).
Verteilung
In-vitro-Studien legen nahe, dass Avatrombopag stark an humane Plasmaproteine gebunden ist ( > 96 %). Das scheinbare Verteilungsvolumen von Avatrombopag bei Patienten mit Thrombozytopenie und chronischer Lebererkrankung, basierend auf einer
populationspharmakokinetischen Analyse, liegt bei etwa 180 l, und bei Patienten mit chronischer Immunthrombozytopenie beträgt das scheinbare Verteilungsvolumen ca. 235 l, was darauf hindeutet, dass Avatrombopag weiträumig verteilt wird.
Biotransformation
Die oxidative Verstoffwechselung von Avatrombopag wird hauptsächlich von CYP2C9 und CYP3A4 vermittelt. Avatrombopag ist ein Substrat für den P-Glycoprotein (P-gp)-vermittelten Transport, wobei bei gleichzeitiger Verabreichung von Avatrombopag und einem starken P-gp-Hemmer keine klinisch bedeutsamen Unterschiede in der Erhöhung der Thrombozytenwerte zu erwarten sind. Basierend auf in-vitro-Studien ist davon auszugehen, dass keine anderen Transportproteine (OATP1B1, OATP1B3, OCT2, OAT1 und OAT3) eine maßgebliche Rolle bei der Disposition von Avatrombopag spielen.
Tabelle 8: Arzneimittelwechselwirkungen: Änderungen der Pharmakokinetik von
Avatrombopag in Gegenwart eines gleichzeitig verabreichten Arzneimittels
Gleichzeitig verabreichtes Arzneimittel* | Geometrischer mittlerer Anteil [90 % KI] von Avatrombopag PK mit/ohne gleichzeitig verabreichtem Arzneimittel (kein Einfluss = 1,00) | |
| AUC0-inf | Cmax | |
| Starker CYP3A-Hemmer | ||
| Itraconazol | 1,37 (1,10; 1,72) | 1,07 (0,86; 1,35) |
| Mittelstarker CYP3A- oder CYP2C9-Hemmer | ||
| Fluconazol | 2,16 (1,71; 2,72) | 1,17 (0,96; 1,42) |
| Mittelstarker CYP2C9- und starker CYP3A-Induktor | ||
| Rifampin | 0,57 (0,47; 0,62) | 1,04 (0,88; 1,23) |
| P-gp-Hemmer | ||
| Cyclosporin | 0,83 (0,65; 1,04) | 0,66 (0,54; 0,82) |
| P-gp- und mittelstarker CYP3A-Hemmer | ||
| Verapamil | 1,61 (1,21; 2,15) | 1,26 (0,96; 1,66) |
* im stationären Zustand, ausgenommen Cyclosporin, das als Einzeldosis verabreicht wurde
Wirkung von Avatrombopag
Avatrombopag hemmt CYP1A, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 und CYP3A in vitro nicht, induziert CYP1A, CYP2B6, CYP2C und CYP3A in vitro nicht, und induziert CYP2C8 und CYP2A in vitro schwach.
Avatrombopag hemmt den organischen Anionen-Transporter (OAT) 1 und 3 und das Brustkrebsresistenzprotein (BCRP), nicht jedoch das organische Anionen-Transporter-Polypeptid (OATP) 1B1 und 1B3 und den organischen Kationentransporter (OCT) 2 in vitro.
Wirkung auf Transportproteine
Avatrombopag ist ein Substrat für den P-Glycoprotein (P-gp)-vermittelten Transport (siehe Tabelle 8). Avatrombopag ist kein Substrat für OATP1B1, OATP1B3, OCT2, OAT1 und OAT3.
Elimination
Avatrombopag wird vorwiegend im Stuhl ausgeschieden. Nach der Verabreichung einer 20 mg-Einzeldosis von 14C-Avatrombopag an gesunde männliche Prüfungsteilnehmer wurden 88 % der Dosis im Stuhl und 6 % im Urin festgestellt. Von den 88 % des wirkstoffbezogenen Materials im Stuhl wurden 77 % als Ausgangswirkstoff (34 %) und als 4-Hydroxymetabolit (44 %) identifiziert. Im Plasma konnten keine Metabolite von Avatrombopag nachgewiesen werden.
Die mittlere Plasma-Eliminationshalbwertszeit (% CV) von Avatrombopag beträgt ungefähr 19 Stunden (19 %). Der Mittelwert (% CV) der Clearance von Avatrombopag wird auf 6,9 l/h (29 %) geschätzt.
Linearität
Avatrombopag zeigte eine dosisproportionale Pharmakokinetik nach Einzeldosen von 10 mg (dem 0,5-Fachen der niedrigsten zugelassenen Dosis) bis 80 mg (dem 1,3-Fachen der höchsten empfohlenen Dosis).
Besondere Patientengruppen
Ältere Patienten
Eine populationspharmakokinetische Analyse der Avatrombopag-Plasmakonzentrationen aus klinischen Prüfungen an gesunden Prüfungsteilnehmern und Patienten mit Thrombozytopenie aufgrund einer chronischen Lebererkrankung oder gesunden Prüfungsteilnehmern und Patienten mit ITP, die 11 % (84/787) bzw. 4 % (24/577) der Prüfpopulation ≥ 65 Jahre umfasste, zeigte, dass das Alter keinen Einfluss auf die Exposition gegenüber Avatrombopag hat (siehe Abschnitt 4.2).
Rassen- oder ethnische Gruppen
Eine populationspharmakokinetische Analyse der Avatrombopag-Plasmakonzentrationen aus den klinischen Prüfungen an gesunden Prüfungsteilnehmern, Patienten mit Thrombozytopenie aufgrund einer chronischen Lebererkrankung und Patienten mit ITP zeigte, dass die Exposition gegenüber Avatrombopag in den verschiedenen untersuchten Rassen ähnlich waren.
Eingeschränkter Nierenfunktion
Studien am Menschen haben gezeigt, dass die Ausscheidung über die Nieren weder für den Ausgangsstoff Avatrombopag noch für die Ausscheidung seines Metaboliten von Bedeutung ist. Aufgrund des bekannten Stoffwechselprofils von Avatrombopag und der Tatsache, dass nur 6 % der Dosis im Urin ausgeschieden werden, wird die Wahrscheinlichkeit von Auswirkungen einer Nierenfunktionsstörung auf die Pharmakokinetik von Avatrombopag als sehr gering angesehen (siehe Abschnitte 4.2 und 4.8).
Die populationspharmakokinetische Analyse von Avatrombopag bei gesunden Prüfungsteilnehmern und Prüfungsteilnehmern mit Thrombozytopenie aufgrund einer chronischen Lebererkrankung zeigte ähnliche Expositionen bei gesunden Prüfungsteilnehmern und Prüfungsteilnehmern mit leichter und mittelschwerer Nierenfunktionsstörung (CrCL ≥ 30 ml/min, Cockcroft-Gault).
Die Pharmakokinetik und Pharmakodynamik von Avatrombopag wurde bei Patienten mit schwerer Nierenfunktionsstörung (CrCL < 30 ml/min, Cockcroft-Gault) einschließlich Patienten, die eine Hämodialyse benötigen, nicht untersucht.
Eingeschränkter Leberfunktion
In einer populationspharmakokinetischen Analyse wurden Avatrombopag-Plasmaexpositionen bei Patienten mit leichter bis mittelschwerer Leberfunktionsstörung anhand der MELD-Scores (Model for End Stage Liver Disease) und der Child-Turcotte-Pugh-Scores bewertet. Zwischen Patienten mit Child-Turcotte-Pugh-Scores (Bereich = 5 bis 12) oder MELD-Scores (Bereich = 4 bis 23) und gesunden Prüfungsteilnehmern wurde kein klinisch bedeutsamer Unterschied in der Exposition gegenüber Avatrombopag beobachtet. Die Avatrombopag-Plasmaexposition war bei Patienten mit chronischer Lebererkrankung infolge einer Virushepatitis (n = 242), einer nichtalkoholbedingten Steatohepatitis (n = 45) und einer alkoholbedingten Lebererkrankung (n = 49) in den zulassungsrelevanten Phase-III-Prüfungen vergleichbar mit jener gesunder Prüfungsteilnehmer (n = 391). Aufgrund der begrenzten verfügbaren Informationen sollte Avatrombopag bei Patienten mit Child-Pugh-Stadium C nur angewendet werden, wenn der erwartete Nutzen die zu erwartenden Risiken überwiegt.
5.3 Präklinische Daten zur Sicherheit
Avatrombopag stimuliert die Thrombozytenbildung bei Mäusen, Ratten, Affen oder Hunden aufgrund der einzigartigen Spezifizität für den TPO-Rezeptor nicht. Deshalb lassen sich Daten aus diesen Tierstudien zu möglichen Nebenwirkungen im Zusammenhang mit dem Anstieg der Thrombozytenwerte aufgrund von Avatrombopag nicht vollständig auf den Menschen übertragen.
Präklinische Effekte wurden nur nach Expositionen beobachtet, die ausreichend über der maximalen humantherapeutischen Exposition lagen. Die Relevanz für den Menschen wird als gering bewertet. Die primäre Toxizität von Avatrombopag in Zulassungsstudien mit wiederholter Verabreichung lag bei hohen Dosen im Magen mit ausreichenden Sicherheitsmargen im Vergleich zur Exposition bei der maximalen empfohlenen Dosierung beim Menschen; diese Effekte waren selbst bei den Studien zur chronischen Toxizität reversibel.
Karzinogenese
In zweijährigen Kanzerogenitätsstudien an Mäusen und Ratten traten bei hohen Dosen im Magen Tumore (Karzinoide) des neuroendokrinen Zellsystems (enterochromaffine Zellen, ECL-Zellen) auf. Eine verlängerte Hypergastrinämie, die in Toxizitätsstudien beobachtet wurde, wurde als wahrscheinliche Ursache der Karzinoide im Magen angesehen. Hypergastrinämie-bezogene Magenkarzinoide bei Nagetieren gelten im Allgemeinen als geringes Risiko bzw. wenig relevant für den Menschen.
Avatrombopag erwies sich in einer in-vitro-Revertantenuntersuchung an Bakterien (AMES-Test) als nicht mutagen, in einem in-vitro-Chromosomenaberrationsassay an menschlichen Lymphozyten bzw. in einem in vivo-Mikrokerntest an Knochenmark von Ratten als nicht klastogen.
Tiertoxikologie und/oder -pharmakologie
In 4-wöchigen oder längeren Toxizitätsstudien mit wiederholter Verabreichung wurden behandlungsbedingte Magenläsionen bei Mäusen, Ratten und Javaneraffen beobachtet. Bei diesen Arten ging Avatrombopag mit histopathologischen Veränderungen in der Fundusschleimhaut des Drüsenmagens einher, die durch eine Degeneration des Drüsenepithels mit einer Abnahme ausgereifter Parietalzellen gekennzeichnet waren. Dieser Effekt war nicht mit einer Entzündungsreaktion oder Anzeichen von Erosion oder Geschwürbildung verbunden. Der Schweregrad der Magenläsionen war von der Dosis und der Dauer der Avatrombopag-Verabreichung abhängig und zeigte während der Erholungsphase einen deutlichen Trend zur Reversibilität. Die Expositionen (AUC) bei Dosen, bei denen keine gastrischen Läsionen auftraten, lagen 3- bis 33-mal so hoch wie die Expositionen beim Menschen bei der empfohlenen Höchstdosis (MRHD).
Reproduktions- und Entwicklungstoxizität
Avatrombopag hatte bei der 22-fachen Exposition gegenüber der AUC bei Patienten, die mit der empfohlenen Dosis von 60 mg einmal täglich behandelt wurden, keinen Einfluss auf die Fertilität oder die frühe embryonale Entwicklung bei männlichen Ratten, ebensowenig wie bei weiblichen Ratten bei 114-facher Exposition.
Ausscheidung in die Milch
Avatrombopag war in der Milch laktierender Ratten nach oraler Verabreichung von radioaktiv markiertem Avatrombopag vorhanden. Die pharmakokinetischen Parameter von Avatrombopag in der Milch waren denen im Plasma mit einem Expositionsverhältnis von Avatrombopag-bezogener Radioaktivität (Milch zu Plasma) von 0,94 ähnlich.
Studien an juvenilen Tieren
In einer 10-wöchigen Toxikologiestudie an juvenilen Ratten wurde Avatrombopag in Dosen zwischen 20 und 300 mg/kg/Tag verabreicht. Bei Dosen von bis zu 300 mg/kg/Tag waren keine durch das Prüfpräparat bedingten Todesfälle oder klinischen Anzeichen festzustellen. Im Magen traten bei Gabe von 100 und 300 mg/kg/Tag eine dosisabhängige Degeneration, regenerative Hyperplasie und Atrophie des Drüsenepithels auf. Die Expositionen von männlichen Ratten bei 100 mg/kg/Tag entsprachen dem 14-Fachen der AUC bei Patienten mit der maximal empfohlenen Dosis von 60 mg einmal täglich. Bei Expositionen, die dem 7-Fachen der AUC von Patienten unter der maximal empfohlenen Dosis von 60 mg einmal täglich entsprachen, rief Avatrombopag bei männlichen juvenilen Ratten keine Veränderungen am Magen hervor. Bei weiblichen Tieren wurde bei einer Dosis von 300 mg/kg/Tag als Nebenbefund auch eine erhöhte Inzidenz von fokalen Mineralisierungen in den Nieren festgestellt (die Exposition der weiblichen Ratten entsprach dem 50-Fachen der Exposition beim Menschen, basierend auf der AUC bei einer täglichen Dosis von 60 mg).
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Lactose-Monohydrat
Mikrokristalline Cellulose (E460 (i))
Crospovidon Typ B (E1202)
Hochdisperses Siliciumdioxid (E551)
Magnesiumstearat (E470b)
Filmüberzug
Poly(vinylalkohol) (E1203)
Talkum (E553b)
Macrogol 3350 (E1521)
Titandioxid (E171)
Eisen(II,III)-hydroxid-oxid × H2O (E172)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
5 Jahre.
6.4. Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Blisterpackung (mit Polyamid und Polyvinylchlorid laminierte Aluminiumfolie mit Durchdrückfolie aus Aluminium- und Polyethylenterephthalatfolie) mit entweder 10 oder 15 Filmtabletten. Jeder Umkarton enthält eine Blisterpackung mit 10 oder 15 Filmtabletten oder zwei Blisterpackungen mit 15 Filmtabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6. Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Schweden
8. ZULASSUNGSNUMMER(N)
EU/1/19/1373/001
EU/1/19/1373/002
EU/1/19/1373/003
9. DATUM DER ERTEILUNG DER ZULASSUNG/ VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 20. Juni 2019
Datum der letzten Verlängerung der Zulassung: 09. Februar 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur verfügbar http://www.ema.europa.eu.