


Fachinformation - Crysvita
1. BEZEICHNUNG DES ARZNEIMITTELS
CRYSVITA 10 mg Injektionslösung
CRYSVITA 20 mg Injektionslösung
CRYSVITA 30 mg Injektionslösung
CRYSVITA 10 mg Injektionslösung in einer Fertigspritze
CRYSVITA 20 mg Injektionslösung in einer Fertigspritze
CRYSVITA 30 mg Injektionslösung in einer Fertigspritze
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
CRYSVITA 10 mg Injektionslösung
Eine Durchstechflasche enthält 10 mg Burosumab in 1 ml Lösung.
CRYSVITA 20 mg Injektionslösung
Eine Durchstechflasche enthält 20 mg Burosumab in 1 ml Lösung.
CRYSVITA 30 mg Injektionslösung
Eine Durchstechflasche enthält 30 mg Burosumab in 1 ml Lösung.
CRYSVITA 10 mg Injektionslösung in einer Fertigspritze
Eine Fertigspritze enthält 10 mg Burosumab in 0,33 ml Lösung.
CRYSVITA 20 mg Injektionslösung in einer Fertigspritze
Eine Fertigspritze enthält 20 mg Burosumab in 0,67 ml Lösung.
CRYSVITA 30 mg Injektionslösung in einer Fertigspritze
Eine Fertigspritze enthält 30 mg Burosumab in 1 ml Lösung.
Burosumab ist ein rekombinanter humaner monoklonaler IgG1-Antikörper gegen FGF23 und wird mittels rekombinanter DNA-Technologie aus Säugetierzellkulturen unter Verwendung von Ovarialzellen des chinesischen Hamsters (CHO-Zellen) hergestellt.
Sonstiger Bestandteil mit bekannter Wirkung
Eine Durchstechflasche enthält 45,91 mg Sorbitol.
Eine 10 mg Fertigspritze enthält 15,30 mg Sorbitol. Eine 20 mg Fertigspritze enthält 30,61 mg Sorbitol. Eine 30 mg Fertigspritze enthält 45,91 mg Sorbitol.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung (Injektion).
Klare bis leicht opaleszierende, farblose bis schwach bräunlich-gelbe Lösung.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
CRYSVITA wird angewendet zur Behandlung der X-chromosomalen Hypophosphatämie bei Säuglingen im Alter von 1 Monat bis 1 Jahr mit Hypophosphatämie (siehe Abschnitt 5.1), bei Kindern und Jugendlichen im Alter von 1 bis 17 Jahren mit röntgenologischem Nachweis einer Knochenerkrankung, und bei Erwachsenen.
CRYSVITA wird angewendet zur Behandlung der FGF23-bedingten Hypophosphatämie bei tumorinduzierter Osteomalazie in Verbindung mit phosphaturischen mesenchymalen Tumoren, die nicht durch eine Operation kurativ behandelt oder nicht lokalisiert werden können, bei Kindern und Jugendlichen im Alter von 1 bis 17 Jahren, und bei Erwachsenen.
4.2 Dosierung und Art der Anwendung
Die Behandlung muss von einem Arzt eingeleitet werden, der Erfahrung in der Therapie von Patienten mit Knochenstoffwechselerkrankungen hat.
Dosierung
Alle Altersgruppen und Anwendungsgebiete
Orale Phosphatpräparate und aktive Vitamin-D-Derivate (z. B. Calcitriol) müssen 1 Woche vor Behandlungsbeginn abgesetzt werden. Da Burosumab jedoch die Synthese von aktivem Vitamin D erhöht (siehe Abschnitt 5.1), sollte der Bedarf der Patienten für einen Ersatz oder eine Ergänzung mit inaktivem Vitamin D abgeklärt werden. Ein Vitamin-D-Ersatz oder eine Supplementierung mit inaktiven Formen kann entsprechend den lokal geltenden Leitlinien unter Überwachung der Serumkalzium- und Serumphosphatwerte begonnen oder fortgesetzt werden. Zu Behandlungsbeginn muss der Nüchtern-Serumphosphatspiegel unterhalb des altersbezogenen Referenzbereichs liegen (siehe Abschnitt 4.3).
Zusätzlich zur regelmäßigen Überwachung während der Behandlung sollte die Kalziumkonzentration im Serum vor Einleitung der Behandlung und 1–2 Wochen nach Einleitung und Dosisanpassungen überwacht werden (siehe Abschnitt 4.4).
X-chromosomale Hypophosphatämie (X-linked hypophosphataemia, XLH)
Dosierung bei Säuglingen mit XLH im Alter von 1 Monat bis unter 6 Monaten
Vor Beginn der Behandlung sollte eine Hypophosphatämie durch Nüchtern-Serumphosphatwerte unterhalb der altersadjustierten unteren Normgrenze (LLN) bestätigt werden.
Die empfohlene Anfangsdosis bei Säuglingen im Alter von 1 Monat bis unter 6 Monaten beträgt 0,4 mg/kg Körpergewicht alle 2 Wochen. Die Dosierung soll auf die nächste erreichbare 1-mg-Dosis auf- bzw. abgerundet werden.
Der Nüchtern-Serumphosphatspiegel sollte nach Beginn der Behandlung sowie nach jeder Dosisanpassung über einen Zeitraum von 6 Wochen alle 2 Wochen und in den folgenden 2 Monaten alle 4 Wochen bestimmt werden, danach entsprechend klinischer Notwendigkeit (siehe auch Abschnitt 4.2, Alle Altersgruppen und Anwendungsgebiete). Blutproben zur Bestimmung des Nüchtern-Serumphosphatspiegels sind immer etwa 2 Wochen nach der Dosisgabe zu entnehmen. Wenn der Nüchtern-Serumphosphatwert innerhalb des altersbezogenen Referenzbereichs liegt, soll die gleiche Dosis beibehalten werden.
Dosiserhöhung
Liegt der Nüchtern-Serumphosphatwert unterhalb des altersbezogenen Referenzbereichs, kann die Dosis in Schritten von 0,2-0,4 mg/kg allmählich bis zu einer Höchstdosis von 0,8 mg/kg Körpergewicht erhöht werden. Burosumab soll nicht häufiger als einmal alle 4 Wochen angepasst werden.
Dosissenkung
Liegt der Nüchtern-Serumphosphatwert oberhalb des altersbezogenen Referenzbereichs, soll die nächste Dosis zurückbehalten und der Nüchtern-Serumphosphatwert innerhalb von 2 Wochen erneut gemessen werden. Der Nüchtern-Serumphosphatwert muss unterhalb des altersbezogenen Referenzbereichs liegen, damit die Burosumab-Behandlung mit der Hälfte der vorherigen Dosis wiederaufgenommen werden kann, wobei die Dosis wie oben beschrieben zu runden ist. Wenn der Wert nach der ersten Wiederaufnahmedosis unterhalb des Referenzbereichs bleibt, kann die Dosis wie unter „Dosiserhöhung“ (vorstehend) beschrieben erhöht werden.
Dosisumstellung im Alter von 6 Monaten
Ab einem Alter von 6 Monaten ist, falls beim Patienten eine Dosiserhöhung erforderlich ist, das nachstehend beschriebene Dosierungsschema anzuwenden.
Dosierung bei Säuglingen mit XLH im Alter von 6 Monaten bis unter 1 Jahr
Vor Beginn der Behandlung sollte eine Hypophosphatämie durch Nüchtern-Serumphosphatwerte unterhalb der altersadjustierten LLN bestätigt werden.
Die empfohlene Anfangsdosis bei Säuglingen im Alter von 6 Monaten bis unter 1 Jahr beträgt 0,8 mg/kg Körpergewicht alle 2 Wochen. Die Dosierung soll auf die nächste erreichbare 1-mg-Dosis auf- bzw. abgerundet werden.
Der Nüchtern-Serumphosphatspiegel sollte nach Beginn der Behandlung sowie nach jeder Dosisanpassung über einen Zeitraum von 6 Wochen alle 2 Wochen und in den folgenden 2 Monaten alle 4 Wochen bestimmt werden, danach entsprechend klinischer Notwendigkeit (siehe auch Abschnitt 4.2, Alle Altersgruppen und Anwendungsgebiete). Blutproben zur Bestimmung des Nüchtern-Serumphosphatspiegels sind immer etwa 2 Wochen nach der Dosisgabe zu entnehmen. Wenn der Nüchtern-Serumphosphatwert innerhalb des altersbezogenen Referenzbereichs liegt, soll die gleiche Dosis beibehalten werden.
Dosiserhöhung
Liegt der Nüchtern-Serumphosphatwert unterhalb des altersbezogenen Referenzbereichs, kann die Dosis in Schritten von 0,4 mg/kg allmählich bis zu einer Höchstdosis von 2,0 mg/kg Körpergewicht erhöht werden. Burosumab soll nicht häufiger als einmal alle 4 Wochen angepasst werden.
Dosissenkung
Liegt der Nüchtern-Serumphosphatwert oberhalb des altersbezogenen Referenzbereichs, soll die nächste Dosis zurückbehalten und der Nüchtern-Serumphosphatwert innerhalb von 2 Wochen erneut gemessen werden. Der Nüchtern-Serumphosphatwert muss unterhalb des altersbezogenen Referenzbereichs liegen, damit die Burosumab-Behandlung mit der Hälfte der vorherigen Dosis wiederaufgenommen werden kann, wobei die Dosis wie oben beschrieben zu runden ist. Wenn der Wert nach der ersten Wiederaufnahmedosis unterhalb des Referenzbereichs bleibt, kann die Dosis wie unter „Dosiserhöhung“ (vorstehend) beschrieben erhöht werden.
Dosisumstellung im Alter von 1 Jahr
Ab einem Alter von 1 Jahr ist, falls beim Patienten eine Dosiserhöhung erforderlich ist, das nachstehend beschriebene Dosierungsschema anzuwenden.
Dosierung bei Kindern und Jugendlichen mit XLH im Alter von 1 bis 17 Jahren
Die empfohlene Anfangsdosis bei Kindern und Jugendlichen im Alter von 1 bis 17 Jahren beträgt 0,8 mg/kg Körpergewicht alle 2 Wochen. Die Dosierung soll auf die nächste erreichbare 10-mg-Dosis auf- bzw. abgerundet werden. Die Höchstdosis beträgt 90 mg.
Nach Einleitung der Burosumab-Behandlung soll der Nüchtern-Serumphosphatwert im ersten Behandlungsmonat alle 2 Wochen gemessen werden, in den darauffolgenden 2 Monaten alle 4 Wochen und anschließend nach Bedarf. Blutproben zur Bestimmung des Serumphosphatspiegels sind immer etwa 2 Wochen nach der Dosisgabe zu entnehmen. Wenn der Nüchtern-Serumphosphatwert innerhalb des altersbezogenen Referenzbereichs liegt, soll die gleiche Dosis beibehalten werden.
Dosiserhöhung
Liegt der Nüchtern-Serumphosphatwert unterhalb des altersbezogenen Referenzbereichs, kann die Dosis in Schritten von 0,4 mg/kg allmählich bis zu einer Höchstdosis von 2,0 mg/kg Körpergewicht (maximal 90 mg) erhöht werden. Der Nüchtern-Serumphosphatwert soll 4 Wochen nach jeder Dosisanpassung kontrolliert werden (siehe auch Abschnitt 4.2, Alle Altersgruppen und Anwendungsgebiete). Burosumab soll nicht häufiger als einmal alle 4 Wochen angepasst werden.
Dosissenkung
Liegt der Nüchtern-Serumphosphatwert oberhalb des altersbezogenen Referenzbereichs, soll die nächste Dosis zurückbehalten und der Nüchtern-Serumphosphatwert innerhalb von 2 Wochen erneut gemessen werden. Der Nüchtern-Serumphosphatwert muss unterhalb des altersbezogenen Referenzbereichs liegen, damit die Burosumab-Behandlung mit der Hälfte der vorherigen Dosis wiederaufgenommen werden kann, wobei die Dosis wie oben beschrieben zu runden ist. Wenn der Wert nach der ersten Wiederaufnahmedosis unterhalb des Referenzbereichs bleibt, kann die Dosis wie unter „Dosiserhöhung“ (vorstehend) beschrieben erhöht werden.
Dosisumstellung im Alter von 18 Jahren
Kinder und Jugendliche im Alter von 1 Monat bis 17 Jahren sollen entsprechend den oben genannten Dosierungsempfehlungen behandelt werden. Im Alter von 18 Jahren sollte der Patient auf die Dosis für Erwachsene umgestellt und das nachfolgend beschriebene Dosierungsschema angewendet werden.
Dosierung bei Erwachsenen mit XLH
Die empfohlene Anfangsdosis bei Erwachsenen beträgt 1,0 mg/kg Körpergewicht, auf die nächste erreichbare 10-mg-Dosis auf- bzw. abgerundet, bis zu einer Höchstdosis von 90 mg alle 4 Wochen.
Nach Beginn der Burosumab-Behandlung sind die Nüchtern-Serumphosphatwerte im ersten Monat der Behandlung alle 2 Wochen zu messen, in den anschließenden 2 Monaten alle 4 Wochen und danach je nach Bedarf. Die Nüchtern-Serumphosphatwerte sind 2 Wochen nach der vorausgegangenen Dosis Burosumab zu messen. Bewegt sich der Serumphosphatwert im Normalbereich, soll die Behandlung mit der gleichen Dosis fortgesetzt werden.
Dosissenkung
Wenn der Serumphosphatwert oberhalb der Obergrenze des Normalbereichs liegt, sollte die nächste Dosis zurückbehalten und der Serumphosphatwert innerhalb von 2 Wochen erneut bestimmt werden. Der Patient muss Serumphosphatwerte unterhalb des Normalbereichs aufweisen, bevor die Burosumab-Behandlung wiederaufgenommen wird. Sobald der Serumphosphatwert unterhalb des Normalbereichs liegt, kann die Behandlung mit der Hälfte der initialen Anfangsdosis bis zu einer Höchstdosis von 40 mg alle 4 Wochen wiederaufgenommen werden. Der Serumphosphatwert sollte 2 Wochen nach jeder Dosisänderung erneut bestimmt werden.
Wenn der Wert nach der ersten Wiederaufnahmedosis unterhalb des Referenzbereichs bleibt, kann die Dosis nach ärztlichem Ermessen alle 4 Wochen schrittweise um bis zu 1,0 mg/kg auf die nächste erreichbare 10-mg-Dosis auf- bzw. abgerundet (bis zu einer maximalen (Gesamt-)Verabreichungsdosis von 90 mg), erhöht werden. Der Serumphosphatspiegel sollte 2 Wochen nach jeder Dosisanpassung erneut kontrolliert werden.
Tumorinduzierte Osteomalazie (TIO)
Die Dosierung bei Kindern und Jugendlichen mit TIO im Alter von 1 bis 17 Jahren wurde anhand pharmakokinetischer Modelle und Simulationen ermittelt (siehe Abschnitt 5.2).
Dosierung bei Kindern mit TIO im Alter von 1 bis 12 Jahren
Die empfohlene Anfangsdosis bei Kindern im Alter von 1 bis 12 Jahren beträgt 0,4 mg/kg Körpergewicht alle zwei Wochen. Die Dosierung soll auf die nächste erreichbare 10-mg-Dosis auf- bzw. abgerundet werden. Die Höchstdosis beträgt 90 mg.
Dosiserhöhung
Liegt der Serumphosphatwert unterhalb des altersbezogenen Referenzbereichs, kann die Dosis schrittweise erhöht werden. Die Dosis soll zunächst um 0,6 mg/kg und danach, je nach dem Ansprechen des Patienten auf die Behandlung, in weiteren Schritten von 0,5 mg/kg (bis zu einer Höchstdosis von 2,0 mg/kg) erhöht werden, wobei die Dosis in der oben beschriebenen Weise zu runden ist, bis zu einer Höchstdosis von 90 mg alle zwei Wochen. Der Nüchtern-Serumphosphatwert soll 4 Wochen nach jeder Dosisanpassung kontrolliert werden. Burosumab soll nicht häufiger als einmal alle 4 Wochen angepasst werden.
Dosierung bei Jugendlichen mit TIO im Alter von 13 bis 17 Jahren
Die empfohlene Anfangsdosis bei Jugendlichen im Alter von 13 bis 17 Jahren beträgt 0,3 mg/kg Körpergewicht alle zwei Wochen. Die Dosierung soll auf die nächste erreichbare 10-mg-Dosis auf- bzw. abgerundet werden. Die Höchstdosis beträgt 180 mg.
Dosiserhöhung
Liegt der Serumphosphatwert unterhalb des altersbezogenen Referenzbereichs, kann die Dosis schrittweise erhöht werden. Die Dosis soll zunächst um 0,3 mg/kg und danach in weiteren Schritten von 0,2 mg/kg – 0,5 mg/kg erhöht werden (Dosiserhöhung in Abhängigkeit vom Ansprechen des Serumphosphatwerts des Patienten auf die Behandlung), wobei die Dosis in der oben beschriebenen Weise zu runden ist, bis zu einer Höchstdosis von 2,0 mg/kg (maximal 180 mg) alle 2 Wochen. Der Nüchtern-Serumphosphatwert soll 4 Wochen nach jeder Dosisanpassung kontrolliert werden. Burosumab soll nicht häufiger als einmal alle 4 Wochen angepasst werden.
Dosierung bei Kindern und Jugendlichen mit TIO im Alter von 1 bis 17 Jahren
Der Nüchtern-Serumphosphatspiegel sollte während der Behandlung mit Burosumab sowie nach jeder Dosisanpassung entsprechend überwacht werden, um sicherzustellen, dass er innerhalb des altersbezogenen Referenzbereichs bleibt. Blutproben zur Bestimmung des Serumphosphatspiegels sind immer etwa 2 Wochen nach der Dosisgabe zu entnehmen.
Nach Einleitung der Burosumab-Behandlung sind die Nüchtern-Serumphosphatwerte im ersten Monat der Behandlung alle 2 Wochen zu messen, in den anschließenden 2 Monaten alle 4 Wochen und danach je nach Bedarf. Bewegt sich der Nüchtern-Serumphosphatwert innerhalb des altersbezogenen Referenzbereichs, soll die gleiche Dosis beibehalten werden. Wenn der Nüchtern-Serumphosphatspiegel außerhalb des Referenzbereichs liegt, kann eine Dosisanpassung (Dosiserhöhung/Dosisreduktion) erforderlich sein (siehe nachstehend). Der Nüchtern-Serumphosphatspiegel sollte 4 Wochen nach jeder Dosisanpassung erneut gemessen werden. Wenn der Nüchtern-Serumphosphatspiegel bei der erneuten Messung im Referenzbereich liegt, sollte die neue Dosis beibehalten werden, andernfalls sollte eine weitere Dosisanpassung in Betracht gezogen werden.
Dosissenkung
Liegt der Serumphosphatwert oberhalb des altersbezogenen Referenzbereichs, soll die nächste Dosis zurückbehalten und der Nüchtern-Serumphosphatwert in 2 Wochen erneut gemessen werden. Sobald der Serumphosphatwert unterhalb des altersbezogenen Referenzbereichs liegt, kann die Behandlung mit der Hälfte der vorherigen Dosis wiederaufgenommen werden, wobei die Dosis wie oben beschrieben zu runden ist. Der Nüchtern-Serumphosphatwert soll 4 Wochen nach jeder Dosisanpassung kontrolliert werden. Bleibt der Phosphatwert nach Wiederaufnahme der Behandlung mit der gewählten Dosis unterhalb des altersbezogenen Referenzbereichs, kann die Dosis weiter angepasst werden.
Dosisumstellung im Alter von 18 Jahren
Ab 18 Jahren soll der Patient auf die Dosis für Erwachsene umgestellt und das unten beschriebene Dosierungsschema angewendet werden.
Dosierung bei Erwachsenen mit TIO
Die empfohlene Anfangsdosis bei Erwachsenen beträgt 0,3 mg/kg Körpergewicht, auf die nächste erreichbare 10-mg-Dosis auf- bzw. abgerundet, alle 4 Wochen.
Nach Einleitung der Burosumab-Behandlung sind die Nüchtern-Serumphosphatwerte alle 4 Wochen, in den ersten 3 Monaten der Behandlung 2 Wochen nach jeder Dosis, zu messen und danach je nach Bedarf. Bewegt sich der Serumphosphatwert innerhalb des Referenzbereichs, soll die gleiche Dosis beibehalten werden.
Dosiserhöhung
Liegt der Serumphosphatwert unterhalb des Referenzbereichs, kann die Dosis schrittweise erhöht werden. Die Dosis soll zunächst um 0,3 mg/kg und danach in weiteren Schritten von 0,2 mg/kg – 0,5 mg/kg erhöht werden (Dosis in Abhängigkeit vom Ansprechen des Patienten auf die Behandlung), bis zu einer Höchstdosis von 2,0 mg/kg (maximal 180 mg) alle 4 Wochen. Der Nüchtern-Serumphosphatwert soll 2 Wochen nach jeder Dosisanpassung kontrolliert werden.
Bei Patienten, deren Serumphosphatwert trotz Anwendung der Höchstdosis alle 4 Wochen weiterhin unterhalb des Referenzbereichs liegt, kann die vorherige Dosis aufgeteilt und alle 2 Wochen gegeben werden, mit schrittweisen Dosissteigerungen je nach Bedarf, wie oben beschrieben. Die Höchstdosis beträgt 2,0 mg/kg (maximal 180 mg) alle 2 Wochen.
Dosissenkung
Liegt der Serumphosphatwert oberhalb des Referenzbereichs, sollte die nächste Dosis zurückbehalten und der Nüchtern-Serumphosphatwert in 2 Wochen erneut bestimmt werden. Der Patient muss Serumphosphatwerte unterhalb des Referenzbereichs aufweisen, bevor die Burosumab-Behandlung wiederaufgenommen wird. Sobald der Serumphosphatwert unterhalb des Referenzbereichs liegt, kann die Behandlung mit ungefähr der Hälfte der vorherigen Dosis wiederaufgenommen werden:
- alle 4 Wochen (bei Patienten, die vor der Dosisunterbrechung alle 4 Wochen eine Dosis erhielten)
- alle 2 Wochen (bei Patienten, die vor der Dosisunterbrechung alle 2 Wochen eine Dosis erhielten).
Der Serumphosphatwert sollte 2 Wochen nach jeder Dosisänderung erneut bestimmt werden.
Bleibt der Phosphatwert nach Wiederaufnahme der Behandlung mit der gewählten Dosis unterhalb des Referenzbereichs, kann die Dosis weiter angepasst werden.
Dosisunterbrechung bei pädiatrischen und erwachsenen Patienten mit TIO
Wenn sich ein Patient einer Behandlung des zugrundeliegenden Tumors (d. h. einem chirurgischen Eingriff oder einer Radiotherapie) unterzieht, soll die Burosumab-Behandlung unterbrochen werden.
Nach Abschluss der Behandlung des zugrundeliegenden Tumors sollen die Serumphosphatwerte nochmals kontrolliert werden, bevor die Behandlung mit Burosumab wiederaufgenommen wird. Die Wiederaufnahme der Burosumab-Behandlung soll mit der ursprünglichen Anfangsdosis des Patienten geschehen, wenn der Serumphosphatwert unterhalb der Untergrenze des Normalbereichs bleibt. Zur Aufrechterhaltung des Serumphosphatwerts im Normalbereich sind die oben beschriebenen empfohlenen Dosisanpassungen zu befolgen.
Die Behandlung soll bei allen Patienten mit TIO abgesetzt werden, wenn der behandelnde Arzt den Eindruck hat, dass trotz Anwendung der Höchstdosis keine bedeutsame Besserung der biochemischen oder klinischen Marker für das Ansprechen zu beobachten ist.
Alle Patienten
Zur Senkung des Risikos für eine ektopische Mineralisierung wird empfohlen, Nüchtern-Serumphosphatwerte im unteren Bereich des normalen Referenzbereichs anzustreben (siehe Abschnitt 4.4).
Versäumte Dosis
Die Behandlungen können 3 Tage vor oder nach dem geplanten Behandlungstermin durchgeführt werden, wenn dies aus praktischen Gründen erforderlich ist. Wenn ein Patient eine Dosis verpasst, sollte die Behandlung mit Burosumab so bald wie möglich mit der verschriebenen Dosis wiederaufgenommen werden.
Besondere Patientengruppen
Eingeschränkte Nierenfunktion
Bei Patienten mit eingeschränkter Nierenfunktion liegen keine oder nur begrenzte Daten vor. Burosumab darf bei Patienten mit schwer eingeschränkter Nierenfunktion oder terminaler Niereninsuffizienz nicht angewendet werden (siehe Abschnitt 4.3).
Kinder und Jugendliche
X-chromosomale Hypophosphatämie (XLH)
Die Sicherheit und Wirksamkeit von Burosumab bei pädiatrischen Patienten mit XLH unter einem Alter von 4 Monaten wurde in klinischen Studien nicht belegt.
Basierend auf den verfügbaren Daten aus klinischen Studien bei Studienteilnehmern im Alter von < 12 Monaten (siehe Abschnitt 5.1) scheint die Elimination bei pädiatrischen Patienten im Alter von < 12 Monaten im Vergleich zu pädiatrischen Patienten im Alter von ≥ 12 Monaten relativ langsamer zu sein (siehe Abschnitt 5.2). Einzelheiten zur Anfangsdosis und zu Dosisanpassungen in dieser Population sind oben beschrieben.
Tumorinduzierte Osteomalazie (TIO)
Die Sicherheit und Wirksamkeit von Burosumab bei pädiatrischen Patienten mit TIO wurde in klinischen Studien nicht belegt.
Ältere Patienten
Zu Patienten über 65 Jahren liegen nur begrenzte Daten vor.
Art der Anwendung
Zur subkutanen Anwendung.
Burosumab soll in Oberarm, Bauch, Gesäß oder Oberschenkel injiziert werden.
Die Höchstmenge des Arzneimittels pro Injektionsstelle beträgt 1,5 ml. Wenn an einem Behandlungstag eine größere Menge als 1,5 ml gegeben werden muss, ist die Gesamtmenge des Arzneimittels auf zwei Dosen aufzuteilen und an zwei oder mehr verschiedenen Injektionsstellen zu injizieren. Die Injektionsstellen sollen immer wieder gewechselt und sorgfältig auf Anzeichen für mögliche Reaktionen überwacht werden (siehe Abschnitt 4.4).
Für Dosen unter 10 mg sollte die Durchstechflasche mit einer Konzentration von 10 mg/ml verwendet werden, um eine genaue Dosierung sicherzustellen.
Zur Handhabung von Burosumab vor der Anwendung, siehe Abschnitt 6.6.
Bei manchen Patienten kann eine Selbstanwendung/Anwendung durch eine Betreuungsperson mit der Durchstechflasche und/oder der Fertigspritze in Frage kommen. Sobald keine unmittelbaren Dosisanpassungen mehr zu erwarten sind, kann die Anwendung von einer Person vorgenommen werden, die sachgerecht in die Injektionstechniken eingewiesen worden ist. Nach der Einleitung der Behandlung oder nach einer Dosisänderung sollte die erste Selbstanwendung einer Dosis unter der Aufsicht von medizinischem Fachpersonal erfolgen. Die klinische Überwachung des Patienten, einschließlich der Überwachung der Phosphatspiegel, muss je nach Bedarf und entsprechend den Anweisungen weiter unten fortgesetzt werden. Der für Patienten bestimmte Abschnitt „Hinweise zur Anwendung“ am Ende der Packungsbeilage enthält eine ausführliche Anleitung.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Gleichzeitige Anwendung mit oralen Phosphatpräparaten, aktiven Vitamin-D-Derivaten (siehe Abschnitt 4.5).
Nüchtern-Serumphosphatwert oberhalb des altersbezogenen Normalbereichs aufgrund des Risikos für eine Hyperphosphatämie (siehe Abschnitt 4.4).
Patienten mit schwer eingeschränkter Nierenfunktion oder terminaler Niereninsuffizienz.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig in der Patientenakte dokumentiert werden.
Ektopische Mineralisierung
Eine ektopische Mineralisierung, die sich in Form einer Nephrokalzinose manifestiert, wurde bei Patienten mit X-chromosomaler Hypophosphatämie (XLH) beobachtet, die mit oralen Phosphatpräparaten und aktiven Vitamin-D-Derivaten behandelt wurden. Diese Arzneimittel müssen mindestens 1 Woche vor Einleitung der Burosumab-Behandlung abgesetzt werden (siehe Abschnitt 4.2).
Eine Überwachung des Patienten auf Anzeichen und Symptome von Nephrokalzinose, z. B. mittels Nieren-Ultrasonographie, wird zu Behandlungsbeginn sowie während der ersten 12 Behandlungsmonate alle 6 Monate empfohlen. Danach sollen jährliche Kontrollen stattfinden. Es wird eine Überwachung der alkalischen Phosphatase-, Kalzium-, Parathormon (PTH)- und Kreatinin-Werte im Plasma alle 6 Monate (bei Kindern von 1 Monat -2 Jahren alle 3 Monate) oder je nach Bedarf empfohlen.
Zu einer Kontrolle des Kalzium- und Phosphat-Wertes im Urin alle 3 Monate wird geraten.
Hyperphosphatämie
Der Nüchtern-Serumphosphatwert muss wegen des Risikos einer Hyperphosphatämie überwacht werden. Zur Senkung des Risikos einer ektopischen Mineralisierung wird empfohlen, einen Nüchtern-Serumphosphatwert im unteren Bereich des altersbezogenen Normalbereichs anzustreben. Es kann eine Dosisunterbrechung und/oder -senkung erforderlich sein (siehe Abschnitt 4.2). Eine regelmäßige Messung des postprandialen Serumphosphats ist ratsam.
Zur Vermeidung einer Hyperphosphatämie muss die Behandlung mit Burosumab bei Patienten mit tumorinduzierter Osteomalazie unterbrochen werden, wenn sie sich einer Behandlung des zugrunde liegenden Tumors unterziehen. Die Burosomab-Behandlung soll nur dann wiederaufgenommen werden, wenn der Serumphosphatwert des Patienten unterhalb der Untergrenze des Normalbereichs bleibt (siehe Abschnitt 4.2).
Hyperkalzämie und Hyperparathyreoidismus
Bei Patienten, die mit Burosumab behandelt wurden, wurden erhöhte Kalzium- oder Parathormonwerte im Serum gemeldet. Faktoren wie Hyperparathyreoidismus, längere Immobilisierung, Dehydratation, Hypervitaminose D oder Nierenfunktionsstörungen können das Risiko einer Hyperkalzämie erhöhen. Insbesondere bei Patienten mit tertiärem Hyperparathyreoidismus wurde über schwere Hyperkalzämie berichtet. Die Kalzium- und Parathormonwerte im Serum sollten vor und während der Behandlung mit Burosumab kontrolliert werden (siehe Abschnitt 4.2). Bei Patienten mit mittelschwerer bis schwerer Hyperkalzämie (> 3 mmol/l) sollte Burosumab erst dann gegeben werden, wenn die Hyperkalzämie ausreichend behandelt ist.
Reaktionen an der Injektionsstelle
Die Anwendung von Burosumab kann zu lokalen Reaktionen an der Injektionsstelle führen. Bei jedem Patienten, der schwere Reaktionen an der Injektionsstelle zeigt, sollte die Behandlung unterbrochen (siehe Abschnitt 4.8) und eine entsprechende medikamentöse Therapie gegeben werden.
Überempfindlichkeit
Therapeutische Proteine wie Burosumab können Überempfindlichkeitsreaktionen hervorrufen. In klinischen Studien wurden leichte oder mittelschwere Überempfindlichkeitsreaktionen (z. B. Ausschlag, Ausschlag an der Injektionsstelle) beobachtet (siehe Abschnitt 4.8). Bei Auftreten schwerwiegender Überempfindlichkeitsreaktionen muss Burosumab abgesetzt und eine entsprechende medikamentöse Therapie eingeleitet werden.
Sonstiger Bestandteil mit bekannter Wirkung
CRYSVITA Injektionslösung in Durchstechflaschen
Dieses Arzneimittel enthält 45,91 mg Sorbitol pro Durchstechflasche; dies entspricht 45,91 mg/ml. Patienten mit hereditärer Fruktoseintoleranz (HFI) sollten dieses Arzneimittel nicht anwenden.
Dieses Arzneimittel enthält 0,5 mg Polysorbat 80 je Durchstechflasche; dies entspricht 0,5 mg/ml. Polysorbate können allergische Reaktionen hervorrufen.
CRYSVITA 10 mg Injektionslösung in einer Fertigspritze
Dieses Arzneimittel enthält 15,30 mg Sorbitol pro Fertigspritze; dies entspricht 45,91 mg/ml. Patienten mit hereditärer Fruktoseintoleranz (HFI) sollten dieses Arzneimittel nicht anwenden.
Dieses Arzneimittel enthält 0,165 mg Polysorbat 80 je Fertigspritze; dies entspricht 0,5 mg/ml. Polysorbate können allergische Reaktionen hervorrufen.
CRYSVITA 20 mg Injektionslösung in einer Fertigspritze
Dieses Arzneimittel enthält 30,61 mg Sorbitol pro Fertigspritze; dies entspricht 45,91 mg/ml. Patienten mit hereditärer Fruktoseintoleranz (HFI) sollten dieses Arzneimittel nicht anwenden.
Dieses Arzneimittel enthält 0,335 mg Polysorbat 80 je Fertigspritze; dies entspricht 0,5 mg/ml. Polysorbate können allergische Reaktionen hervorrufen.
CRYSVITA 30 mg Injektionslösung in einer Fertigspritze
Dieses Arzneimittel enthält 45,91 mg Sorbitol pro Fertigspritze; dies entspricht 45,91 mg/ml. Patienten mit hereditärer Fruktoseintoleranz (HFI) sollten dieses Arzneimittel nicht anwenden.
Dieses Arzneimittel enthält 0,5 mg Polysorbat 80 je Fertigspritze; dies entspricht 0,5 mg/ml. Polysorbate können allergische Reaktionen hervorrufen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Die gleichzeitige Anwendung von Burosumab mit oralen Phosphatpräparaten und aktiven Vitamin-D-Derivaten ist kontraindiziert, da dies das Risiko von Hyperphosphatämie und Hyperkalzämie erhöhen kann (siehe Abschnitt 4.3).
Bei der Kombination von Burosumab mit kalzimimetischen Arzneimitteln (d. h. Wirkstoffe, welche durch Aktivierung der Kalziumrezeptoren die Wirkung von Kalzium auf Gewebe imitieren) ist Vorsicht geboten. Die gleichzeitige Anwendung dieser Arzneimittel wurde nicht in klinischen Studien untersucht, daher wird eine engmaschige Kontrolle des Serumkalziumspiegels empfohlen (siehe Abschnitt 4.4).
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter sollten während der Behandlung mit Burosumab und für mindestens 14 Wochen nach Behandlungsende eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen keine oder nur sehr begrenzte Erfahrungen mit der Anwendung von Burosumab bei Schwangeren vor.
Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Die Anwendung von Burosumab während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die nicht verhüten, wird nicht empfohlen.
Stillzeit
Es ist nicht bekannt ob Burosumab in die Muttermilch übergeht. Es ist bekannt, dass humane IgG in den ersten Tagen nach der Geburt in die Muttermilch übergehen und kurz darauf bis auf niedrige Konzentrationen zurückgehen. Daher kann ein Risiko kurzzeitig für das gestillte Neugeborene nicht ausgeschlossen werden. Danach kann die Anwendung von Burosumab während der Stillzeit nur bei klinischer Notwendigkeit in Betracht gezogen werden.
Fertilität
Tierexperimentelle Studien haben Wirkungen auf die männlichen Fortpflanzungsorgane gezeigt (siehe Abschnitt 5.3). Es liegen keine klinischen Daten über die Auswirkungen von Burosumab auf die Fertilität des Menschen vor. Es wurden keine spezifischen Fertilitätsstudien mit Burosumab an Tieren durchgeführt.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Burosumab hat einen geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Nach der Anwendung von Burosumab kann ein Schwindelgefühl auftreten.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die häufigsten (> 10 %) unerwünschten Arzneimittelwirkungen, die bei pädiatrischen Patienten mit XLH in klinischen Prüfungen gemeldet wurden und die sich auf abgeschlossene Langzeitstudien mit einer maximalen Burosumab-Exposition von 214 Wochen beziehen (mit einem variablen Expositionszeitraum im Sicherheitskollektiv), waren: Fieber (53 %), Husten (52 %), Reaktionen an der Injektionsstelle (48 %), Kopfschmerz (43 %), Erbrechen (43 %), Schmerz in einer Extremität (38 %), Zahnabszess (36 %), erniedrigtes Vitamin D (28 %), Diarrhoe (25 %), Ausschlag (19 %), Übelkeit (18 %), Obstipation (14 %) und Zahnkaries (10 %).
Die häufigsten (> 10 %) unerwünschten Arzneimittelwirkungen, die bei erwachsenen Patienten mit XLH oder erwachsenen Patienten mit TIO in klinischen Prüfungen gemeldet wurden und die sich auf abgeschlossene Langzeitstudien mit einer maximalen Burosumab-Exposition von 300 Wochen beziehen (mit einem variablen Expositionszeitraum im Sicherheitskollektiv), waren: Rückenschmerzen (30 %), Reaktion an der Injektionsstelle (29 %), Kopfschmerz (28 %), Zahninfektion (28 %), erniedrigtes Vitamin D (28 %), Muskelkrämpfe (18 %), Restless-Legs-Syndrom (16 %), Schwindelgefühl (16 %) und Obstipation (13 %) (siehe Abschnitt 4.4 und „Beschreibung ausgewählter Nebenwirkungen“ weiter unten).
Tabellarische Liste der Nebenwirkungen
Die Häufigkeiten der Nebenwirkungen sind in Tabelle 1 (XLH, pädiatrische Patienten) und in Tabelle 2 (XLH und TIO, erwachsene Patienten) aufgeführt.
Die Nebenwirkungen sind nach Systemorganklasse und Häufigkeitskategorien aufgeführt, die nach folgender Konvention definiert sind: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb der einzelnen Häufigkeitsgruppen sind die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 1: Gemeldete Nebenwirkungen bei pädiatrischen Patienten mit XLH im Alter von
4 Monaten bis 17 Jahren, die in klinischen Studien (N=136) und nach der Markteinführung beobachtet wurden
| Systemorganklasse gemäß MedDRA-Datenbank | Häufigkeitskategorie | Nebenwirkung |
| Infektionen und parasitäre Erkrankungen | Sehr häufig | Zahnabszess1 |
| Endokrine Erkrankungen | Nicht bekannt | Hyperparathyreoidismus2 (siehe Abschnitt 4.4) |
| Stoffwechsel- und Ernährungsstörungen | Gelegentlich | Hyperkalzämie3,4 (siehe Abschnitt 4.4) |
| Nicht bekannt | Hyperkalziurie5 | |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | Sehr häufig | Husten6 |
| Erkrankungen des Nervensystems | Sehr häufig | Kopfschmerz |
| Häufig | Schwindelgefühl7 | |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig | Erbrechen Übelkeit Diarrhoe Obstipation Zahnkaries |
| Erkrankungen der Haut und des Unterhautgewebes | Sehr häufig | Ausschlag8 |
| Häufig | Urtikaria4 | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Sehr häufig | Schmerz in einer Extremität |
| Häufig | Myalgie | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr häufig | Reaktion an der Injektionsstelle9 Fieber |
| Systemorganklasse gemäß MedDRA-Datenbank | Häufigkeitskategorie | Nebenwirkung |
| Untersuchungen | Sehr häufig | Erniedrigtes Vitamin D10 |
| Häufig | Erhöhte Parathormonwerte im Blut (siehe Abschnitt 4.4)4 | |
| Nicht bekannt | Erhöhte Phosphorwerte im Blut11 |
1 Zahnabszess beinhaltet: Zahnabszess, Zahninfektion und Zahnschmerzen
2 Hyperparathyreoidismus beinhaltet: Hyperparathyreoidismus, sekundärer Hyperparathyreoidismus und tertiärer Hyperparathyreoidismus
3 Hyperkalzämie beinhaltet: Hyperkalzämie und erhöhte Kalziumwerte im Blut
4 In klinischen Studien beobachtet, durch Erfahrungen nach der Markteinführung bestätigt
5 Hyperkalziurie beinhaltet: Hyperkalziurie und erhöhte Kalziumwerte im Urin
6 Husten beinhaltet: Husten und Husten mit Auswurf
7 Schwindelgefühl beinhaltet: Schwindel und Belastungsschwindel
8 Ausschlag beinhaltet: Ausschlag, erythematöser Ausschlag, generalisierter Ausschlag, juckender Ausschlag, makulopapulöser Ausschlag und pustulöser Ausschlag
9 Reaktion an der Injektionsstelle beinhaltet: Reaktion an der Injektionsstelle, Erythem an der Injektionsstelle, Pruritus an der Injektionsstelle, Schwellung an der Injektionsstelle, Schmerzen an der Injektionsstelle, Ausschlag an der Injektionsstelle, Bluterguss an der Injektionsstelle, Verfärbung der Injektionsstelle, Beschwerden an der Injektionsstelle, Hämatom an der Injektionsstelle, Blutung an der Injektionsstelle, Verhärtung an der Injektionsstelle, Hautfleck an der Injektionsstelle und Urtikaria an der Injektionsstelle.
10Erniedrigtes Vitamin D beinhaltet: Vitamin-D-Mangel, 25-Hydroxycholecalciferol im Blut erniedrigt und Vitamin D erniedrigt. 11Erhöhte Phosphorwerte im Blut beinhaltet: Phosphorwerte im Blut erhöht und Hyperphosphatämie
Tabelle 2: Beobachtete Nebenwirkungen bei Erwachsenen (N=203) mit XLH (N=176) und TIO
(N=27) in klinischen Studien und nach der Markteinführung
| Systemorganklasse gemäß MedDRA-Datenbank | Häufigkeitskategorie | Nebenwirkung |
| Infektionen und parasitäre Erkrankungen | Sehr häufig | Zahninfektion1 |
| Endokrine Erkrankungen | Häufig | Hyperparathyreoidismus2,4 (siehe Abschnitt 4.4) |
| Stoffwechsel- und Ernährungsstörungen | Häufig | Hyperkalzämie3,4 (siehe Abschnitt 4.4) Hyperkalziurie5,6 |
| Erkrankungen des Nervensystems | Sehr häufig | Kopfschmerz7 |
| Sehr häufig | Schwindelgefühl | |
| Sehr häufig | Restless-Legs-Syndrom | |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig | Obstipation |
| Erkrankungen der Haut und des Unterhautgewebes | Häufig | Ausschlag8 Urtikaria5 |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Sehr häufig | Rückenschmerzen |
| Sehr häufig | Muskelkrämpfe | |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr häufig | Reaktion an der Injektionsstelle9 |
| Untersuchungen | Sehr häufig | Erniedrigtes Vitamin D10 |
| Häufig | Erhöhte Phosphorwerte im Blut11 Erhöhte Parathormonwerte im Blut (siehe Abschnitt 4.4)12 |
1 Zahninfektion beinhaltet: Zahnabszess, Zahninfektion und Zahnschmerzen
2 Hyperparathyreoidismus beinhaltet: Hyperparathyreoidismus, sekundärer Hyperparathyreoidismus und tertiärer Hyperparathyreoidismus
3 Hyperkalzämie beinhaltet: Hyperkalzämie und erhöhte Kalziumwerte im Blut
4 In klinischen Studien bei TLO beobachtet, durch Erfahrungen nach der Markteinführung bestätigt 5 In klinischen Studien bei XLH beobachtet, durch Erfahrungen nach der Markteinführung bestätigt 6 Hyperkalziurie beinhaltet: Hyperkalziurie und erhöhte Kalziumwerte im Urin
7 Kopfschmerz beinhaltet: Kopfschmerz und Missempfindungen im Kopf
8 Ausschlag beinhaltet: Ausschlag, papulöser Ausschlag und erythematöser Ausschlag
9 Reaktion an der Injektionsstelle beinhaltet: Reaktion an der Injektionsstelle, Erythem an der Injektionsstelle, Pruritus an der Injektionsstelle, Schwellung an der Injektionsstelle, Schmerzen an der Injektionsstelle, Ausschlag an der Injektionsstelle, Bluterguss an der Injektionsstelle, Verfärbung an der Injektionsstelle, Beschwerden an der Injektionsstelle, Hämatom an der Injektionsstelle, Blutung an der Injektionsstelle, Verhärtung an der Injektionsstelle, Hautfleck an der Injektionsstelle, Urtikaria an der Injektionsstelle, Überempfindlichkeit an der Injektionsstelle und Entzündung an der Injektionsstelle 10Erniedrigtes Vitamin D beinhaltet: Vitamin-D-Mangel, 25-Hydroxycholecalciferol im Blut erniedrigt und Vitamin D erniedrigt 11Erhöhte Phosphorwerte im Blut beinhaltet: Phosphorwerte im Blut erhöht und Hyperphosphatämie 12In klinischen Studien bei XLH und TIO beobachtet, durch Erfahrungen nach der Markteinführung bestätigt
Beschreibung ausgewählter Nebenwirkungen
Reaktionen an der Injektionsstelle
Kinder und Jugendliche mit XLH:
An der Injektionsstelle sind lokale Reaktionen (z. B. Urtikaria, Erythem, Ausschlag, Schwellung, Bluterguss, Schmerz, Pruritus und Hämatom im Bereich der Injektionsstelle) aufgetreten. In den pädiatrischen Studien zeigten etwa 48 % der Patienten eine Reaktion an der Injektionsstelle, wie aus Daten klinischer Studien hervorgeht. Die Reaktionen an der Injektionsstelle wurden im Allgemeinen im Schweregrad als leicht eingestuft, traten innerhalb von 1 Tag nach der Injektion des Arzneimittels auf, hielten meist 1 bis 3 Tage an, erforderten keine Behandlung und klangen in fast allen Fällen wieder ab.
Erwachsene mit XLH oder TIO:
Die Reaktionen an der Injektionsstelle wurden im Allgemeinen im Schweregrad als leicht eingestuft, erforderten keine Behandlung und klangen in fast allen Fällen wieder ab.
Bei Patienten mit XLH betrug im placebokontrollierten Behandlungszeitraum von Studie UX023-CL303 die Häufigkeit von Reaktionen an der Injektionsstelle 12 %, sowohl in der Burosumab- als auch in der Placebo-Behandlungsgruppe (Reaktion an der Injektionsstelle, Erythem, Ausschlag, Bluterguss, Schmerzen, Pruritus und Hämatom).
Bei Patienten mit TIO betrug die Häufigkeit von Reaktionen an der Injektionsstelle 22 % (Reaktion an der Injektionsstelle, Schmerzen an der Injektionsstelle und Schwellung an der Injektionsstelle), wie aus Daten von abgeschlossenen klinischen Langzeitstudien hervorging.
Überempfindlichkeit
Kinder und Jugendliche mit XLH:
Überempfindlichkeitsreaktionen (z. B. Reaktionen an der Injektionsstelle, Ausschlag, Urtikaria, Anschwellen des Gesichts, Dermatitis usw.) wurden bei 39 % der Kinder und Jugendlichen gemeldet, wie aus Daten klinischer Studien hervorgeht. Alle gemeldeten Reaktionen waren leicht bis mittelschwer.
Erwachsene mit XLH oder TIO:
Die Überempfindlichkeitsreaktionen waren leicht oder mittelschwer.
Bei den Patienten mit XLH war die Inzidenz potenzieller Überempfindlichkeitsreaktionen im placebokontrollierten Behandlungszeitraum von Studie UX023-CL303 bei den mit Burosumab und Placebo behandelten Erwachsenen vergleichbar (6 %).
Bei den Patienten mit TIO lag die Häufigkeit von Überempfindlichkeitsreaktionen (Ausschlag, arzneimittelbedingter Ausschlag und Überempfindlichkeit) bei 30 %, wie aus Daten von abgeschlossenen klinischen Langzeitstudien hervorging.
Erniedrigtes Vitamin D
Kinder und Jugendliche mit XLH:
Nach Beginn der Burosumab-Behandlung wurde bei etwa 8 % der Kinder und Jugendlichen ein erniedrigter 25-Hydroxy-Vitamin-D-Serumspiegel festgestellt, der möglicherweise auf eine verstärkte Umwandlung in aktiviertes 1,25-Dihydroxy-Vitamin D zurückzuführen ist. Eine Supplementierung mit inaktivem Vitamin D konnte die Plasmaspiegel erfolgreich normalisieren.
Hyperphosphatämie
Erwachsene mit XLH oder TIO:
Von den Patienten mit XLH zeigten im placebokontrollierten Behandlungszeitraum von Studie UX023-CL303 9 Patienten (13,2 %) in der Burosumab-Gruppe mindestens einmal hohe Serumphosphatwerte; bei 5 dieser 9 Patienten waren Dosisreduktionen gemäß den Vorgaben im Prüfplan erforderlich. Nach Beginn der Burosumab-Behandlung in der unverblindeten Fortsetzungsphase der Behandlung zeigten 8 Patienten (12,1 %) in der Placebo→Burosumab-Gruppe hohe Serumphosphatspiegel. Vier dieser 8 Patienten benötigten Dosisreduktionen gemäß den Vorgaben im Prüfplan. Bei allen Patienten, die die im Prüfplan festgelegten Kriterien erfüllten, wurde die Dosis um 50 % reduziert. Ein einziger Patient (1 %) benötigte eine zweite Dosisreduktion wegen anhaltender Hyperphosphatämie.
Von den Patienten mit TIO zeigten 11 % der Patienten Hyperphosphatämien, die mittels Dosisreduktion kontrolliert werden konnten, wie aus Daten von abgeschlossenen klinischen Langzeitstudien hervorgeht.
Restless-Legs-Syndrom
Erwachsene mit XLH oder TIO:
Von den Patienten mit XLH zeigten im placebokontrollierten Behandlungszeitraum von Studie UX023-CL303 etwa 12 % der Patienten in der Behandlungsgruppe mit Burosumab und 8 % der Patienten in der Placebogruppe eine Verschlechterung des Restless-Legs-Syndroms gegenüber der Ausgangssituation oder ein neu auftretendes Restless-Legs-Syndrom von leichtem bis mittlerem Schweregrad. Von den Patienten mit TIO zeigten 11 % der Patienten ein Restless-Legs-Syndrom von leichtem bis mittlerem Schweregrad, wie aus Daten von abgeschlossenen klinischen Langzeitstudien hervorgeht.
Immunogenität
Kinder und Jugendliche mit XLH:
Insgesamt lag die Inzidenz von Anti-Drug-Antikörpern (ADA) gegen Burosumab bei pädiatrischen Patienten, bei denen Burosumab angewendet wurde, bei 11 %, wie aus Daten klinischer Studien hervorgeht. Die Inzidenz von neutralisierenden ADA bei pädiatrischen Patienten betrug 3 %. Mit diesen Befunden waren keine unerwünschten Ereignisse, kein Wirksamkeitsverlust und keine Veränderungen des pharmakokinetischen Profils von Burosumab verbunden.
Erwachsene mit XLH oder TIO:
Die Inzidenz von Patienten mit positiven Testergebnissen auf ADA gegen Burosumab in klinischen Studien an Erwachsenen mit XLH oder TIO lag bei 15 %, wie aus Daten von abgeschlossenen klinischen Langzeitstudien hervorgeht. Keiner dieser Patienten entwickelte neutralisierende ADA. Mit diesen Befunden waren keine unerwünschten Ereignisse, kein Wirksamkeitsverlust und keine Veränderungen des pharmakokinetischen Profils von Burosumab verbunden.
Nebenwirkungen bei pädiatrischen Patienten mit TIO
Für pädiatrische Patienten mit TIO liegen keine Daten vor (siehe Abschnitt 5.1).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen keine Erfahrungen mit einer Überdosierung von Burosumab vor. In pädiatrischen klinischen Studien an Patienten mit XLH wurde Burosumab in Dosen von bis zu 2,0 mg/kg Körpergewicht bzw.
| eine |
r
| Höchstdosis von 90 mg alle zwei Wochen angewendet, ohne dass dosislimitierende Toxizitäten auftraten. |
In klinischen Studien an Erwachsenen mit XLH wurde Burosumab in Dosen von bis zu 1,0 mg/kg Körpergewicht oder einer maximalen Gesamtdosis von 128 mg alle 4 Wochen angewendet, ohne dass
| dosislimitierende Toxizitäten auftraten. In klinischen Studien an Erwachsenen mit TIO wurden Dosen von | ||
| bis zu 2,0 mg/kg oder einer maximalen Gesamtdosis von 184 mg alle 4 Wochen angewendet, ohne dass | ||
| dosislimitierende Toxizitäten auftraten. | ||
Behandlung
Im Fall einer Überdosierung wird empfohlen, Burosumab abzusetzen und die biochemische Reaktion zu beobachten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Mittel zur Behandlung von Knochenerkrankungen, andere Mittel mit Einfluss auf die Knochenstruktur und die Mineralisierung, ATC-Code: M05BX05.
Wirkmechanismus
Burosumab ist ein rekombinanter humaner monoklonaler Antikörper (IgG1), der an den Fibroblasten-Wachstumsfaktor 23 (FGF23) bindet und dessen Aktivität hemmt. Durch die Hemmung von FGF23 steigert Burosumab die tubuläre Rückresorption von Phosphat aus der Niere und erhöht die Serumkonzentration von 1,25-Dihydroxy-Vitamin D.
Klinische Wirksamkeit bei Kindern und Jugendlichen mit XLH
Studie BUR-CL207
Die pädiatrische Studie BUR-CL207 ist eine 48-wöchige, offene, unkontrollierte Studie zur Beurteilung der Sicherheit und Verträglichkeit von Burosumab bei 16 pädiatrischen XLH-Patienten im Alter von < 1 Jahr mit Serum-Phosphatspiegeln unterhalb der altersadjustierten LLN.
Die Patienten wurden in drei Kohorten eingeschlossen:
Kohorte 1: Alter ≥ 6 Monate bis < 12 Monate zu Behandlungsbeginn mit Burosumab,
Anfangsdosis 0,4 mg/kg (n=3)
Kohorte 2: Alter ≥ 6 Monate bis < 12 Monate zu Behandlungsbeginn mit Burosumab,
Anfangsdosis 0,8 mg/kg (n=9)
Kohorte 3: Alter < 6 Monate zu Behandlungsbeginn mit Burosumab, Anfangsdosis 0,4 mg/kg
(n=4). Es wurden keine Patienten im Alter von < 4 Monaten zu Behandlungsbeginn in die Studie aufgenommen.
Die Patienten erhielten Burosumab alle 2 Wochen subkutan. Blieb das Nüchtern-Serumphosphat unterhalb der altersadjustierten LLN, konnte die Burosumab-Dosis schrittweise in Schritten von 0,4 mg/kg bis zu einer maximalen Dosis von 2,0 mg/kg alle 2 Wochen erhöht werden. Die Studie umfasste einen Behandlungszeitraum von bis zu 48 Wochen.
Alle 16 Patienten erhielten mindestens eine Dosis Burosumab und 15 (93,8 %) Patienten beendeten die Studie. Das mittlere (SD) Alter zu Studienbeginn betrug in Kohorte 1, 2 und 3 jeweils 36,9 (6,30), 39,7 (6,74) bzw. 21,3 (2,63) Wochen. Es wurden 9 männliche Patienten (56,3 %) und 7 weibliche Patienten (43,8 %) eingeschlossen. Sechs Patienten (37,5 %) hatten vor Studienteilnahme Symptome im Zusammenhang mit XLH gezeigt. Bei nahezu allen Patienten (15 [93,8 %]) wurde die Diagnose XLH durch genetische PHEX-Testung bestätigt; ein Patient (6,3 %) wurde pränatal diagnostiziert. Es wurden keine pädiatrischen XLH-Patienten im Alter von unter 4 Monaten in die Studie eingeschlossen und mit Burosumab behandelt.
Serumphosphat
Burosumab erhöhte die Nüchtern-Serumphosphatspiegel von Werten unterhalb des altersadjustierten Referenzbereichs (gemäß den Einschlusskriterien der Studie) auf Werte innerhalb des altersadjustierten Referenzbereichs am Ende der Behandlung bzw. bei vorzeitigem Studienabbruch (EOT/ET). Der mittlere Serumphosphatspiegel in jeder Kohorte stieg an und blieb unter der Behandlung mit Burosumab im Zeitverlauf stabil.
Tabelle 3: Serumphosphat zu Studienbeginn, nach Studienbeginn und bei EOT/ET nach Kohorte
| Einheit | Geplanter Besuch | Statistik (beobachtet) | Kohorte 1 Alter ≥ 6 bis < 12 Monate, Anfangsdosis 0,4 mg/kg (n=3) | Kohorte 2 Alter ≥ 6 bis < 12 Monate, Anfangsdosis 0,8 mg/kg (n=9) | Kohorte 3 Alter < 6 Monate, Anfangsdosis 0,4 mg/kg (n=4) |
| Serum phosphat (mg/dl) | Baseline | Mittelwert (SD) | 3,0 (0,4) | 3,0 (0,4) | 3,4 (0,3) |
| Nach Studien-beginn | Mittelwertbe-reich | 3,3 bis 3,6 | 3,6 bis 3,8 | 3,6 bis 3,8 | |
| EOT/ET | Mittelwert (SD) | 3,5 (1,0) | 3,7 (0,4)ᵃ | 3,8 (0,2) | |
| Mittlere (SD) Veränderung gegenüber Baseline | 0,5 (0,6) | 0,6 (0,4)ᵃ | 0,4 (0,3) | ||
| Mittlere (SD) prozentuale Veränderung gegenüber Baseline, | 16,9 (16,1) | 21,9 (14,1)ᵃ | 13,7 (9,5) | ||
Serumphosphat (mmol/l) | Baseline | Mittelwert (SD) | 1,0 (0,1) | 1,0 (0,1) | 1,0 (0,1) |
| Nach Studien-beginn | Mittelwertbe-reich | 1,1 bis 1,2 | 1,2 bis 1,2 | 1,2 bis 1,2 | |
| EOT/ET | Mittelwert (SD) | 1,1 (0,3) | 1,2 (0,1)ᵃ | 1,2 (0,1) | |
| Mittlere (SD) Veränderung gegenüber Baseline | 0,2 (0,2) | 0,2 (0,1)ᵃ | 0,1 (0,1) | ||
| Mittlere (SD) prozentuale Veränderung gegenüber Baseline, | 16,9 (16,1) | 21,9 (14,1)ᵃ | 13,7 (9,5) |
ᵃ n=8
Nach Studienbeginn = Studientermine zwischen Woche 20 und Woche 40
EOT/ET = Ende der Behandlung/vorzeitiger Abbruch, PD = pharmakodynamisch, SD = Standardabweichung
Studie UX023-CL301
In der pädiatrischen Studie UX023-CL301 wurden 61 Kinder im Alter von 1 bis 12 Jahren (56 % weiblich; 44 % männlich, Alter bei der ersten Dosis: mittleres Alter, Standardabweichung (SD, standard deviation): 6,3 (3,31) Jahre) randomisiert einer Behandlung mit Burosumab (n=29) oder der Verumkontrolle (n=32; orales Phosphat und aktives Vitamin D) zugeteilt. Bei Eintritt in die Studie mussten alle Patienten über eine Zeitdauer von mindestens 6 Monaten mit oralem Phosphat und aktivem Vitamin D vorbehandelt worden sein. Alle Patienten hatten röntgenologische Nachweise einer Knochenerkrankung aufgrund von XLH (Score für den Schweregrad der Rachitis ≥ 2). Burosumab wurde mit einer Dosis von 0,8 mg/kg alle 2 Wochen begonnen und auf 1,2 mg/kg erhöht, wenn Messungen der Nüchtern-Serumphosphatspiegel zeigten, dass kein ausreichendes Ansprechen erzielt wurde. Die Patienten, die randomisiert der Verumkontrollgruppe zugewiesen wurden, erhielten mehrere tägliche Dosen von oralem Phosphat und aktivem Vitamin D.
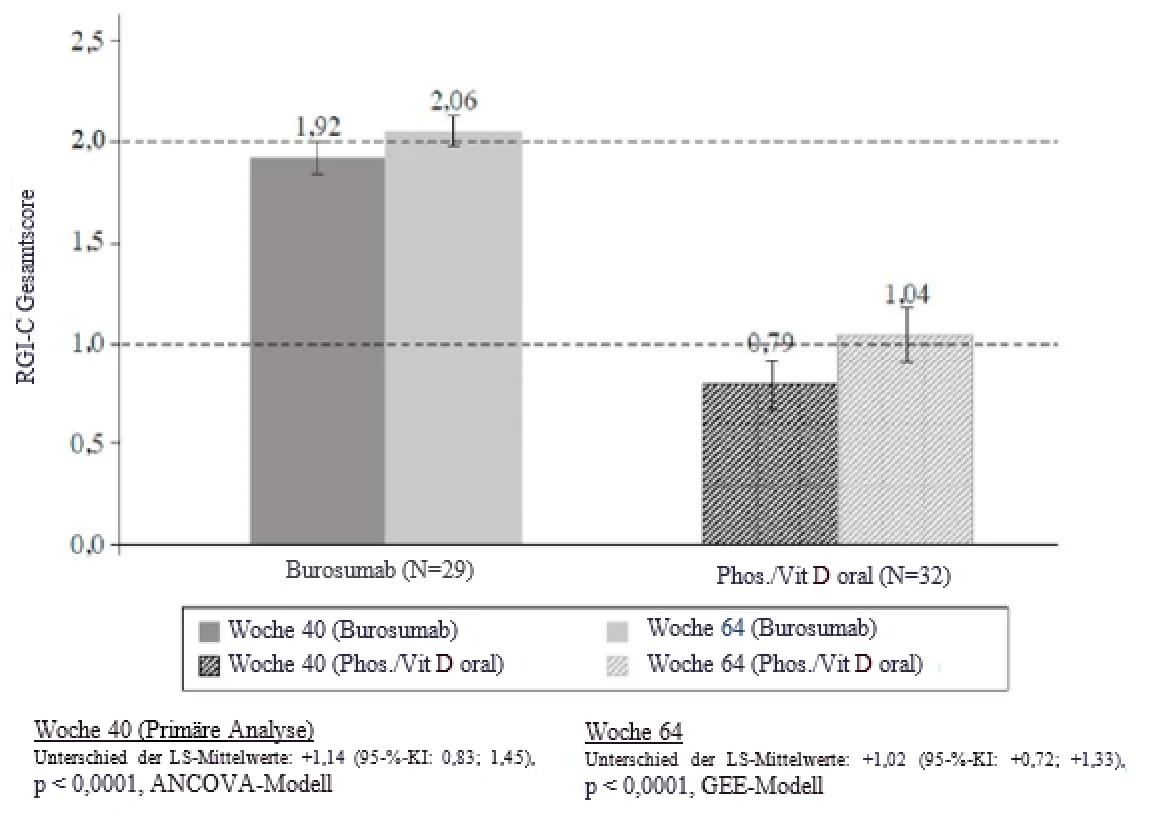
Der primäre Wirksamkeitsendpunkt war die Veränderung des Schweregrades der Rachitis in Woche 40, bewertet anhand des RGI-C (Radiographic Global Impression of Change)-Scores im Vergleich zwischen der Burosumab-Gruppe und der Gruppe mit Verumkontrolle.
Die RGI-C ist eine relative Bewertungsskala zum Vergleich der Rachitis eines Patienten vor und nach der Behandlung. Dazu wird eine 7 Punkte umfassende Ordinalskala herangezogen, mit der die Veränderungen bei den gleichen Anomalien bewertet werden, die mit dem RSS beurteilt wurden (wie weiter unten beschrieben). Die Scores reichen von -3 (starke Verschlechterung der Rachitis) bis +3 (vollständige Ausheilung der Rachitis).
Der Schweregrad der pädiatrischen Rachitis wurde mithilfe des RSS gemessen. Diese Bewertungsmethode für Röntgenaufnahmen misst den Schweregrad der Ausfransung oder Becherung der Metaphyse und die Beteiligung der Wachstumsfuge. In Studie UX023-CL301 wurde der RSS mithilfe einer vorab festgelegten Skala zugewiesen, welche die spezifischen Anomalien der Handgelenke und Knie erfasste.
Alle Patienten (n=61) beendeten den 64-wöchigen randomisierten Behandlungszeitraum. Bei keinem Patienten wurde eine Dosisreduktion vorgenommen und bei 8 (28 %) der mit Burosumab behandelten Patienten erfolgte eine Dosissteigerung auf 1,2 mg/kg. Es wurden insgesamt 51 Patienten in den Behandlungsverlängerungszeitraum aufgenommen, 26 Patienten in die aktive Kontrolle→Burosumab-Gruppe und 25 Patienten in die Burosumab→Burosumab-Gruppe, und bis zu 124 Wochen mit Burosumab behandelt.
Primäre Wirksamkeitsergebnisse
Unter der Behandlung mit Burosumab wurde in Woche 40 eine umfangreichere Heilung der Rachitis im Vergleich zur Verumkontrolle festgestellt, und diese Wirkung blieb auch in Woche 64 erhalten, wie in Abbildung 1 dargestellt. Diese Ergebnisse blieben bis Woche 88 erhalten (n=21).
Abbildung 1: RGI-C-Gesamtscore (Mittelwert ± SE) – Primärer Wirksamkeitsendpunkt in
Woche 40 und 64 (vollständiges Analyseset)
Sekundäre Wirksamkeitsergebnisse
Die wichtigsten Ergebnisse für den sekundären Wirksamkeitsendpunkt für die Wochen 40 und 64 sind in Tabelle 4 zusammengestellt. Diese Ergebnisse blieben bis Woche 88 erhalten (n=21).
Tabelle 4: Ergebnisse für den sekundären Wirksamkeitsendpunkt
| Endpunkt | Woche | Verumkontrolle LS-Mittelwert (SE) | Burosumab LS-Mittelwert (SE) | Unterschied (Burosumab – Verumkontrolle) |
Deformität der unteren Gliedmaßen; bewertet anhand der RGI-C (GEE-Modell) | 40 | +0,22 (0,080) | +0,62 (0,153) | +0,40 [95-%-KI: 0,07; 0,72] p = 0,0162 |
| 64 | +0,29 (0,119) | +1,25 (0,170) | +0,97 [95-%-KI: +0,57; +1,37] p < 0,0001 | |
| Körpergröße; Z-Score | Ausgangswert | -2,05 (0,87) | -2,32 (1,17) | |
| 40 a | +0,03 (0,031) | +0,16 (0,052) | +0,12 [95-%-KI: 0,01; 0,24] p = 0,0408 | |
| 64 b | +0,02 (0,035) | +0,17 (0,066) | +0,14 [95-%-KI: 0,00; 0,29] p = 0,0490 | |
Rachitis- Schweregrad, RSS-Gesamtscore | Ausgangswert | 3,19 (1,141) | 3,17 (0,975) | |
| 40 a | -0,72 (0,162) | -2,08 (0,104) | -1,34 [95-%-KI: 1,74; -0,94] p < 0,0001 | |
| 64 b | -1,01 (0,151) | -2,23 (0,117) | -1,21 [95-%-KI: -1,59; -0,83] p < 0,0001 | |
| Serum-ALP (E/l) | Ausgangswert | 523 (154) | 511 (125) | |
| 40 a | 489 (189) | 381 (99) | -97 [95-%-KI: -138; -56] p < 0,0001 | |
| 64 b | 495 (182) | 337 (86) | -147 [95-%-KI: -192; -102] p < 0,0001 |
| Endpunkt | Woche | Verumkontrolle LS-Mittelwert (SE) | Burosumab LS-Mittelwert (SE) | Unterschied (Burosumab – Verumkontrolle) |
| Sechs-Minuten-Gehtest (m) | Ausgangswert | 450 (106) | 385 (86) | |
| 40 a | +4 (14) | +47 (16) | +43 [95-%-KI: -0,3; 87] p = 0,0514 | |
| 64 b | +29 (17) | +75 (13) | +46 [95-%-KI: 2; 89] p = 0,0399 |
a: Veränderung vom Ausgangswert bis Woche 40 im ANCOVA-Modell.
b: Veränderung vom Ausgangswert bis Woche 64 im GEE-Modell.
Serumphosphat
Bei jedem Besuchstermin der Studie, bei dem die Serumphosphatwerte in beiden Gruppen gemessen wurden, waren die Veränderungen der Serumphosphatwerte gegenüber dem Ausgangswert (Baseline) in der Burosumab-Gruppe größer als in der Verumkontrollgruppe (p < 0,0001; GEE-Modell) (Abbildung 2).
Abbildung 2: Serumphosphatkonzentration und Veränderung gegenüber dem Ausgangswert (mg/dl)
(Mittelwert ± SE) nach Behandlungsgruppe (PD-Analyseset)
Hinweis: Die gestrichelte Linie in der Abbildung zeigt die Untergrenze des normalen Serumphosphat-Referenzbereichs, 3,2 mg/dl
(1,03 mmol/l)
Während des Behandlungsverlängerungszeitraums (Woche 66 bis Woche 140) blieben die Ergebnisse der verlängerten Behandlung mit Burosumab in beiden Gruppen (Burosumab→Burosumab (n=25) und aktive Kontrolle→Burosumab (n=26)) erhalten.
Studie UX023-CL201
In der pädiatrischen Studie UX023-CL201 wurden 52 Kinder im Alter von 5 bis 12 Jahren (mittleres Alter 8,5 Jahre; Standardabweichung (SD) 1,87) mit XLH anfangs über einen Zeitraum von 64 Wochen behandelt und erhielten alle zwei Wochen (Q2W) oder alle vier Wochen (Q4W) eine Dosis. Daran schlossen sich zwei Verlängerungszeiträume mit Behandlung Q2W bei allen Patienten an. Der erste Zeitraum dauerte bis zu 96 Wochen (insgesamt 160 Wochen) und der zweite Zeitraum für die Sicherheitsanalyse bis zu 56 Wochen.
Bei fast allen Patienten lagen zu Studienbeginn röntgenologische Nachweise einer Rachitis vor und sie waren zuvor über eine mittlere (SD) Zeitdauer von 7 (2,4) Jahren mit oralen Phosphatpräparaten und Vitamin-D-Derivaten behandelt worden. Diese konventionelle Therapie wurde 2-4 Wochen vor Einleitung der 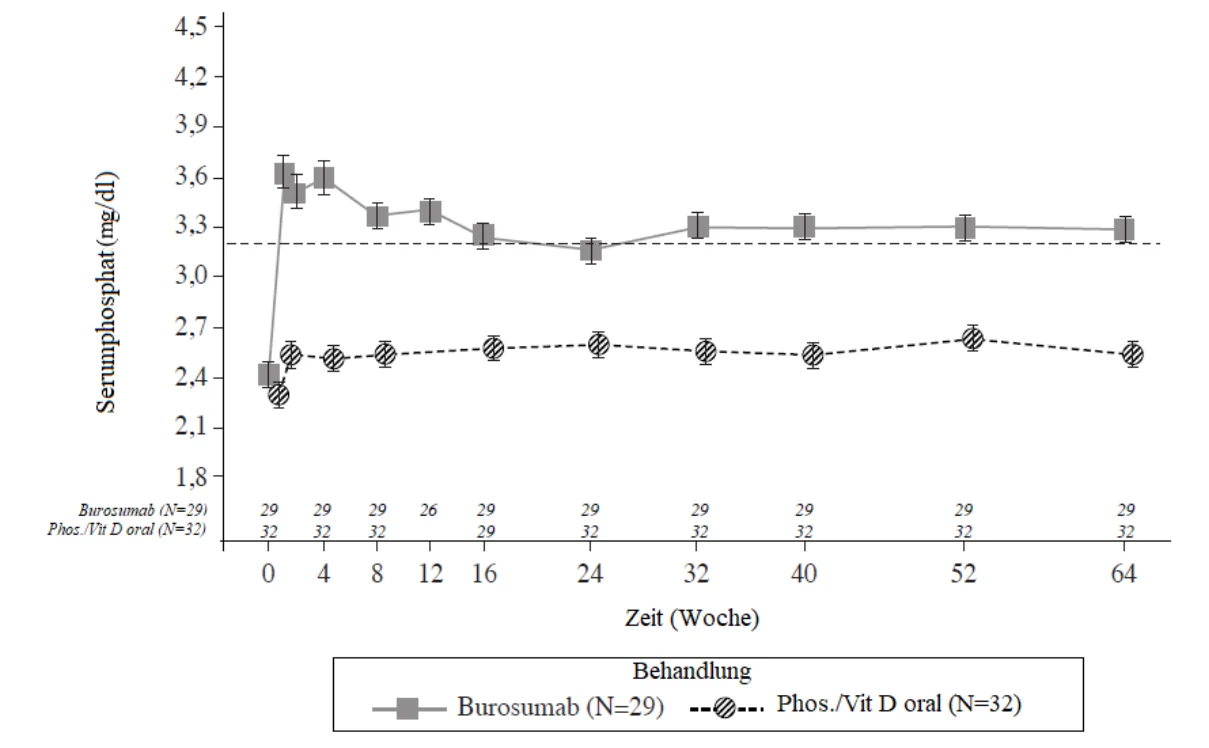 Burosumab-Behandlung abgesetzt. Die Burosumab-Dosis wurde an einen Zielwert für den Nüchtern-Serumphosphatwert von 3,50 bis 5,02 mg/dl (1,13 bis 1,62 mmol/l) angepasst. In den ersten 64 Wochen erhielten 26 der 52 Patienten Burosumab Q4W. Ebenfalls 26 der 52 Patienten erhielten Burosumab Q2W in einer Durchschnittsdosis (Min., Max.) von 0,73 (0,3; 1,5), 0,98 (0,4; 2,0) und 1,04 (0,4; 2,0) mg/kg in Woche 16, 40 bzw. 64 und bis zu einer Höchstdosis von 2,0 mg/kg.
Burosumab erhöhte die Serumphosphat-Konzentration und den TmP/GFR-Quotienten (Quotient aus maximaler tubulärer Rückresorption von Phosphat und glomerulärer Filtrationsrate). In der Patientengruppe mit Burosumab Q2W erhöhte sich die mittlere (SD) Serumphosphat-Konzentration von 2,38 (0,405) mg/dl (0,77 (0,131) mmol/l) zu Studienbeginn auf 3,3 (0,396) mg/dl (1,07 (0,128) mmol/l) in Woche 40 und blieb bis Woche 64 auf einem Wert von 3,35 (0,445) mg/dl (1,08 (0,144) mmol/l). Die erhöhten Serumphosphatspiegel blieben bis Woche 160 erhalten (n=52).
Aktivität der alkalischen Phosphatase
Die mittlere (SD) Gesamtaktivität der alkalischen Phosphatase (ALP) im Serum betrug bei Ausgangswerterhebung 459 (105) E/l und sank auf 369 (76) E/l in Woche 64 (-19,6 %; p < 0,0001); die Abnahmen waren in den beiden Dosisgruppen vergleichbar. Insgesamt blieben die erniedrigten ALP-Spiegel bis Woche 160 erhalten.
Der Gehalt an knochenspezifischer alkalischer Phosphatase (BALP) im Serum betrug 165 (52) µg/l [Mittelwert (SD)] bei Ausgangswerterhebung und 115 (31) µg/l in Woche 64 (mittlere Veränderung: -28,5 %); die Abnahmen waren in den beiden Dosisgruppen vergleichbar. Insgesamt blieben die erniedrigten Serum-BALP-Spiegel bis Woche 160 erhalten.
In Studie UX023-CL201 wurde der Schweregrad der pädiatrischen Rachitis mithilfe des RSS bestimmt, wie weiter oben beschrieben. Dieser wurde anhand einer vorgegebenen Skala bewertet, die spezifische Anomalien der Handgelenke und Knie berücksichtigte. Als Ergänzung zur RSS-Bewertung wurde die RGI-C-Bewertungsskala verwendet. Die Ergebnisse sind in Tabelle 5 zusammengefasst.
Tabelle 5: Ansprechen der Rachitis bei Kindern von 5-12 Jahren, die in Studie UX023-CL201 mit
Burosumab behandelt wurden
| Endpunkt | Dauer der Burosumab-Behandlung (Woche) | Effektgröße | |
| Q2W (N=26) | Q4W (N=26) | ||
RSS-Gesamtscore Mittelwert (SD) zu Studienbeginn Veränderung des LS Mittelwertes (SE) des Gesamtscoresa gegenüber dem Ausgangswert (ein reduzierter RSS-Score zeigt eine Besserung des Schweregrades der Rachitis) | 40 | 1,92 (1,2) -1,06 (0,100) (p < 0,0001) | 1,67 (1,0) -0,73 (0,100) (p < 0,0001) |
| 64 | -1,00 (0,1) (p < 0,0001) | -0,84 (0,1) (p < 0,0001) | |
RGI-C-Gesamtscore LS Mittelwert (SE)a (positiv weist auf Heilung hin) | 40 | +1,66 (0,1) (p < 0,0001) | +1,47 (0,1) (p < 0,0001) |
| 64 | +1,56 (0,1) (p < 0,0001) | +1,58 (0,1) (p < 0,0001) | |
a: Schätzungen der LS Mittelwerte und der p-Werte stammen von dem Gleichungsmodell für generalisierte Schätzungen, das den Ausgangs-RSS, Besuchstermine und Behandlungsregime sowie deren Interaktionen berücksichtigt.
Studie UX023-CL205
In der pädiatrischen Studie UX023-CL205 wurde Burosumab an 13 Kindern mit XLH im Alter von 1 bis 4 Jahren (mittleres Alter 2,9 Jahre; SD 1,1) über einen Behandlungszeitraum von 64 Wochen untersucht. Zwölf Patienten wurden während des Verlängerungszeitraums für weitere 96 Wochen mit Burosumab weiterbehandelt, wobei die maximale Behandlungsdauer 160 Wochen betrug. Bei allen Patienten lagen zu Studienbeginn röntgenologische Nachweise einer Rachitis vor und 12 Patienten waren für eine mittlere (SD) Zeitdauer von 16,7 (14,4) Monaten mit oralen Phosphatpräparaten und Vitamin-D-Derivaten vorbehandelt worden. Diese konventionelle Therapie wurde 2-6 Wochen vor Einleitung der Burosumab-Behandlung abgesetzt. Die Patienten erhielten Burosumab in einer Dosis von 0,8 mg/kg alle zwei Wochen.
Die mittlere (SD) Nüchtern-Serumphosphat-Konzentration stieg von 2,51 (0,284) mg/dl (0,81 (0,092) mmol/l) zu Studienbeginn auf 3,47 (0,485) mg/dl (1,12 (0,158) mmol/l) in Woche 40 an und die erhöhten Spiegel blieben bis Woche 160 erhalten.
Aktivität der alkalischen Phosphatase im Serum
Die mittlere (SD) Gesamtaktivität der alkalischen Phosphatase im Serum betrug 549 (193,8) E/l zu Studienbeginn und sank auf 335 (87,6) E/l in Woche 40 (mittlere Veränderung: -36,3 %). Die Abnahme der Gesamtaktivität der alkalischen Phosphatase im Serum blieb während der Langzeitbehandlung bis Woche 160 erhalten.
Rachitis-Severity-Score (RSS; Score zur Erfassung des Schweregrads der Rachitis) Der mittlere Gesamt-RSS besserte sich von 2,92 (1,367) zu Studienbeginn auf 1,19 (0,522) in Woche 40; dies entsprach einer Veränderung des angepassten Mittelwerts (SE) gegenüber dem Ausgangswert von -1,73 (0,132) (p < 0,0001). Der RSS blieb bis Woche 64, 112 und 160 erhalten.
Radiographic Global Impression of Change (RGI-C; Radiographischer Gesamteindruck der Veränderung) Nach 40 Behandlungswochen mit Burosumab betrug der angepasste Mittelwert (SE) des RGI-C-Gesamtscores +2,21 (0,071) bei allen 13 Patienten (p < 0,0001), was eine Heilung der Rachitis belegte. Alle 13 Patienten wurden als RGI-C-Responder gemäß der Definition durch einen RGI-C-Gesamtscore ≥ + 2,0 eingestuft. Der RGI-C-Gesamtscore blieb bis Woche 64, 112 und 160 erhalten.
Die Europäische Arzneimittel-Agentur hat für Burosumab eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen in der Behandlung von X-chromosomaler Hypophosphatämie gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Klinische Wirksamkeit bei Erwachsenen mit XLH
Studie UX023-CL303
Studie UX023-CL303 ist eine randomisierte, doppelblinde, placebokontrollierte Studie an 134 erwachsenen Patienten mit XLH. Die Studie umfasste eine 24-wöchige placebokontrollierte Behandlungsphase mit einem anschließenden 24-wöchigen unverblindeten Zeitraum, in dem alle Patienten Burosumab erhielten. Orales Phosphat und aktive Vitamin-D-Derivate waren während der Studie nicht erlaubt. Burosumab wurde in einer Dosis von 1 mg/kg alle 4 Wochen verabreicht. Der primäre Endpunkt dieser Studie war die Normalisierung des Serumphosphats über die 24-wöchige Doppelblindphase. Zu den wichtigsten sekundären Endpunkten gehörten die schlimmsten Schmerzen, gemessen anhand der BPI-Skala (Brief Pain Inventory) sowie Steifheit und physische Funktion, gemessen anhand des WOMAC-Index (Western Ontario and McMaster Universities Osteoarthritis). Zu den explorativen Endpunkten gehörten Fraktur- und Pseudofrakturheilung, Enthesopathie, 6-Minuten-Gehtest, BPI-Schmerzinterferenz, schlimmste Ermüdung gemäß BFI (Brief Fatigue Inventory) und der BFI Global Fatigue Score.
Bei Studieneintritt betrug das Durchschnittsalter der Patienten 40 Jahre (Bereich: 19 bis 66 Jahre) und 35 % waren männlich. 66 Patienten wurden randomisiert der Placebo-Behandlung und 68 der Burosumab-Behandlung zugewiesen. Zu Studienbeginn betrug der mittlere (SD) Serumphosphatwert 0,62 (0,10) mmol/l [1,92 (0,32) mg/dl] in der Placebo-Gruppe und 0,66 (0,1 mmol/l) [2,03 (0,30) mg/dl] in der Burosumab-Gruppe.
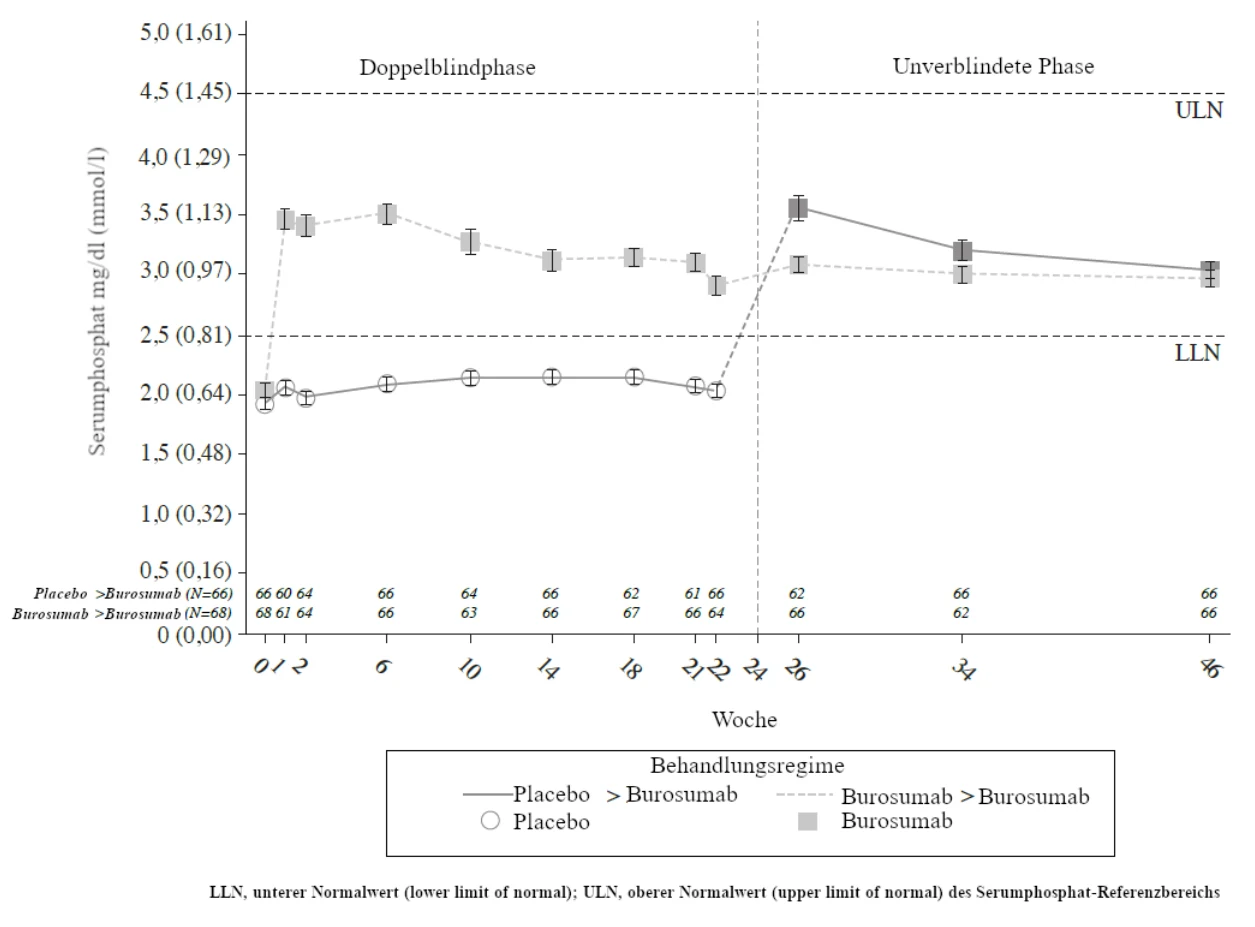
Beim primären Wirksamkeitsendpunkt erreichte ein größerer Anteil der mit Burosumab behandelten Patienten bis einschließlich Woche 24 einen mittleren Serumphosphatwert über dem LLN im Vergleich zur Placebo-Gruppe (Tabelle 6 und Abbildung 3).
Tabelle 6: Anteil von erwachsenen Patienten, die in der Mitte des Dosisintervalls in Studie UX023-
CL303 (Doppelblindphase) durchschnittliche Serumphosphatwerte über dem unteren Normalwert erreichten
Placebo
(N = 66)
Burosumab (N = 68)
Erreichter durchschnittlicher Serumphosphatwert > LLN
in der Mitte der Dosisintervalle bis einschließlich
Woche 24 - n (%)
7,6 % (5/66) 94,1 % (64/68)
95-%-KI (3,3; 16,5) (85,8; 97,7) p-Werta < 0,0001 Die 95-%-KI wurden nach der Wilson-Score-Methode berechnet.
a Der p-Wert stammt aus dem Cochran-Mantel-Haenszel (CMH)-Test für den Zusammenhang zwischen dem Erreichen des primären Endpunkts und der Behandlungsgruppe, adjustiert um Randomisierungsstratifikationen.
Abbildung 3: Mittlere (± SE) Serumphosphat-Spitzenkonzentrationen (mg/dl [mmol/l])
Patientenberichte bezüglich Schmerzen, physischer Funktion und Steifigkeit
Die Veränderung gegenüber dem Ausgangswert in Woche 24 zeigte einen größeren Unterschied für Burosumab als für Placebo bei den von den Patienten berichteten Schmerzen (BPI), der physischen Funktion (WOMAC-Index) und der Steifigkeit (WOMAC-Index). Der mittlere (SE) Unterschied zwischen den Behandlungsgruppen (Burosumab-Placebo) erreichte in Woche 24 statistische Signifikanz für die Steifigkeit gemäß WOMAC. Die Einzelheiten sind in Tabelle 7 zusammengestellt.
Tabelle 7: Veränderung der Scores für die von den Patienten berichteten Schmerzen, physische
Funktion und Steifigkeit vom Ausgangswert bis Woche 24 und Analyse des Unterschieds in Woche 24
| Placebo | Burosumab | |
| N=66 | N=68 | |
| Schlimmste Schmerzen gemäß BPIa | ||
| LS-Mittelwert (SE) für die Veränderung gegenüber dem Ausgangswert | -0,32 (0,2) | -0,79 (0,2) |
| [95-%-KI] | [-0,76; 0,11] | [-1,20; -0,37] |
| LS-Mittelwert (SE) für den Unterschied (Burosumab-Placebo) | -0,5 (0,28) | |
| p-Wert | 0,0919c | |
| Physische Funktion gemäß WOMAC Indexb | ||
LS-Mittelwert (SE) für die Veränderung gegenüber dem Ausgangswert [95-%-KI] | +1,79 (2,7) [-3,54; 7,13] | -3,11 (2,6) [-8,12; 1,89] |
| LS-Mittelwert (SE) für den Unterschied | -4,9 (2,5) | |
| p-Wert | 0,0478c | |
| Steifigkeit gemäß WOMAC Indexb | ||
LS-Mittelwert (SE) für die Veränderung gegenüber dem Ausgangswert [95-%-KI] | +0,25 (3,1) [5,89; 6,39] | -7,87 (3,0) [-13,82; -1,91] |
| LS-Mittelwert (SE) für den Unterschied (Burosumab-Placebo) | -8,12 (3,2) | |
| p-Wert | 0,0122 | |
a Der BPI-Score für die schlimmsten Schmerzen reicht von 0 (keine Schmerzen) bis 10 (die schlimmsten vorstellbaren Schmerzen) b Die WOMAC-Index-Domänen physische Funktion und Steifigkeit reichen von 0 (beste Gesundheit) bis 100 (schlechteste Gesundheit) c Nach Hochberg-Anpassung nicht signifikant | ||
6-Minuten-Gehtest
Dieser Belastungstest wurde bei allen Patienten zu Studienbeginn sowie in Woche 12, 24, 36 und 48 durchgeführt (LS-Mittelwert für den Unterschied in der Veränderung gegenüber dem Ausgangswert, Burosumab→Placebo; Tabelle 8). Die Verbesserungen setzten sich bis einschließlich Woche 48 fort, wobei die Gehstrecke von 357 m zu Studienbeginn auf 393 m in Woche 48 zunahm. Patienten, die von Placebo zu Burosumab wechselten, erzielten nach 24 Wochen Behandlung ähnliche Verbesserungen.
Tabelle 8: 6-Minuten-Gehstrecke (SD) zu Studienbeginn (Ausgangswert) und in Woche 24; Least-
Square-Mittelwert für den Unterschied (SE)
| 6-Minuten-Gehtest, Mittelwert (SD) | Placebo | Burosumab |
| Ausgangswert | 367 (103) | 357 (109) |
| Woche 24 | 369 (103) | 382 (108) |
| LS-Mittelwert für den Unterschied Burosumab-Placebo (SE) | 20 (7,7) | |
Radiographische Auswertung von Frakturen und Pseudofrakturen
In Studie UX023-CL303 wurde zu Studienbeginn eine Skelettuntersuchung durchgeführt, um Osteomalazie-bedingte Frakturen und Pseudofrakturen zu identifizieren. Zu Beginn der Studie hatten 52 % (70/134) der Patienten entweder aktive Frakturen (12 %, 16/134) oder aktive Pseudofrakturen (47 %, 63/134). Nach der Burosumab-Behandlung zeigten mehr Patienten eine Heilung der Frakturen und Pseudofrakturen als in der Placebo-Gruppe (Abbildung 4). Während des placebokontrollierten Behandlungszeitraums bis Woche 24 traten bei 68 Patienten, die Burosumab erhielten, insgesamt 6 neue Frakturen oder Pseudofrakturen auf, verglichen mit 8 neuen Anomalien bei 66 Patienten, die Placebo erhielten. Von den neuen Frakturen, die vor Woche 48 entstanden, waren die meisten (10/18) am Ende der Studie geheilt oder teilweise geheilt.
Abbildung 4: Prozentualer Anteil geheilter aktiver Frakturen und Pseudofrakturen in Studie UX023-
CL303
Zu Studienbeginn betrug die mittlere (SD) Gesamtbelastung durch Fersenenthesopathien (Summe superiorer und inferiorer Fersensporne) 5,64 (3,12) cm in der Burosumab-Gruppe und 5,54 (3,1) cm in der Placebo-Gruppe. In Woche 24 betrug die mittlere (SD) Gesamtbelastung durch Fersenenthesopathien 5,90 (3,56) cm in der Burosumab→Burosumab Gruppe und 4,07 (2,38) cm in der Placebo→Burosumab Gruppe.
Bei den explorativen Endpunkten BPI-Schmerzinterferenz, BFI schlimmste Müdigkeit und BFI Global Fatigue Score wurden keine bedeutsamen Unterschiede zwischen den Behandlungsarmen beobachtet.
Knochenhistomorphometrie bei Erwachsenen
Studie UX023-CL304
Bei Studie UX023-CL304 handelt es sich um eine 48-wöchige, offene, einarmige Studie an erwachsenen XLH-Patienten zur Beurteilung der Wirkungen von Burosumab auf die Besserung der Osteomalazie, die durch histologische und histomorphometrische Auswertungen von Beckenkammknochenbiopsien gemessen wurde. Die Patienten erhielten alle 4 Wochen 1,0 mg/kg Burosumab. Orales Phosphat und aktive Vitamin-D-Derivate waren während der Studie nicht erlaubt.
In die Studie wurden 14 Patienten aufgenommen und bei Studienbeginn betrug das Durchschnittsalter der Patienten 40 Jahre (Bereich 25 bis 52 Jahre), 43 % waren männlich. Nach 48-wöchiger Behandlung im Rahmen von Studie UX023-CL304 standen von 11 Patienten paarige Biopsien zur Verfügung. Eine Heilung 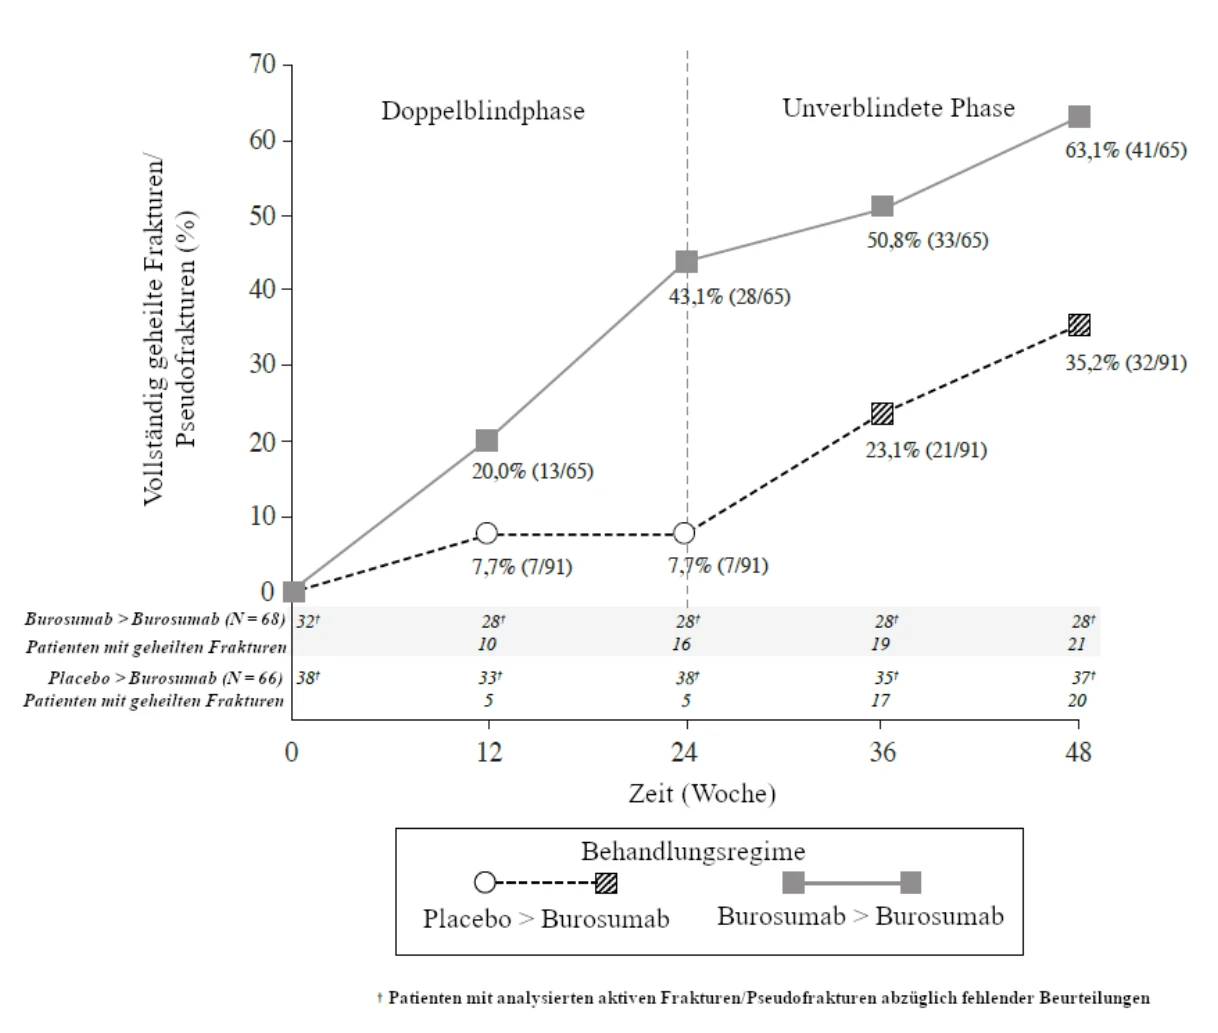 der Osteomalazie wurde bei allen zehn auswertbaren Patienten beobachtet, was durch eine Abnahme des Osteoidvolumens/Knochenvolumens (OV/BV) von einem mittleren (SD) Score von 26,1 % (12,4) zu Studienbeginn auf 11,9 % (6,6) nachgewiesen wurde. Die Osteoiddicke (O.Th) nahm bei 11 auswertbaren Patienten von einem Mittelwert (SD) von 17,2 (4,1) Mikrometern auf 11,6 (3,1) Mikrometer ab.
Klinische Wirksamkeit bei erwachsenen Patienten mit tumorinduzierter Osteomalazie
Burosumab wurde in zwei einarmigen unverblindeten klinischen Studien untersucht, die insgesamt 27 erwachsene Patienten mit TIO einschlossen. Orales Phosphat und aktive Vitamin-D-Derivate wurden zwischen 2 und 10 Wochen vor Beginn der Behandlung mit Burosumab abgesetzt. Die Patienten erhielten Burosumab in einer gewichtsabhängigen Anfangsdosis von 0,3 mg/kg alle 4 Wochen, um einen Nüchtern-Serumphosphatwert von 2,5 bis 4,0 mg/dl [0,81 bis 1,29 mmol/l] zu erreichen.
An der Studie UX023T-CL201 nahmen 14 erwachsene Patienten mit bestätigter Diagnose einer FGF23-bedingten Hypophosphatämie teil, die durch einen zugrunde liegenden Tumor hervorgerufen wurde, welcher sich nicht operativ entfernen ließ oder nicht lokalisiert werden konnte. Acht Patienten waren männlich, und die Altersspanne aller Patienten reichte von 33 bis 68 Jahre (Median 59,5 Jahre). Die mittlere (SD) Dosis von Burosumab betrug 0,83 (0,41) mg/kg in Woche 20, 0,87 (0,49) mg/kg in Woche 48, 0,77 (0,52) mg/kg in Woche 96 und 0,67 (0,54) mg/kg in Woche 144.
In die Studie KRN23-002 wurden 13 erwachsene Patienten aus Japan und Südkorea mit bestätigter TIO-Diagnose aufgenommen. Sechs Patienten waren männlich, und die Altersspanne aller Patienten reichte von 41 bis 73 Jahre (Median 58,0 Jahre). Die mittlere (SD) Dosis von Burosumab betrug 0,91 (0,59) mg/kg in Woche 48 und 0,96 (0,70) mg/kg in Woche 88.
Serumphosphat
In beiden Studien erhöhte Burosumab die mittleren Serumphosphatwerte, die während des gesamten Studienzeitraums stabil blieben, wie es in den Abbildungen 5 und 6 gezeigt ist.
Abbildung 5: Studie UX023T-CL201 Serumphosphat-Konzentration (mg/dl) (Mittelwert ± SD)
Hinweis: Die gestrichelte Linie in der Abbildung zeigt die Untergrenze des Serumphosphat-Referenzbereichs, 2,5 mg/dl
(0,81 mmol/l) 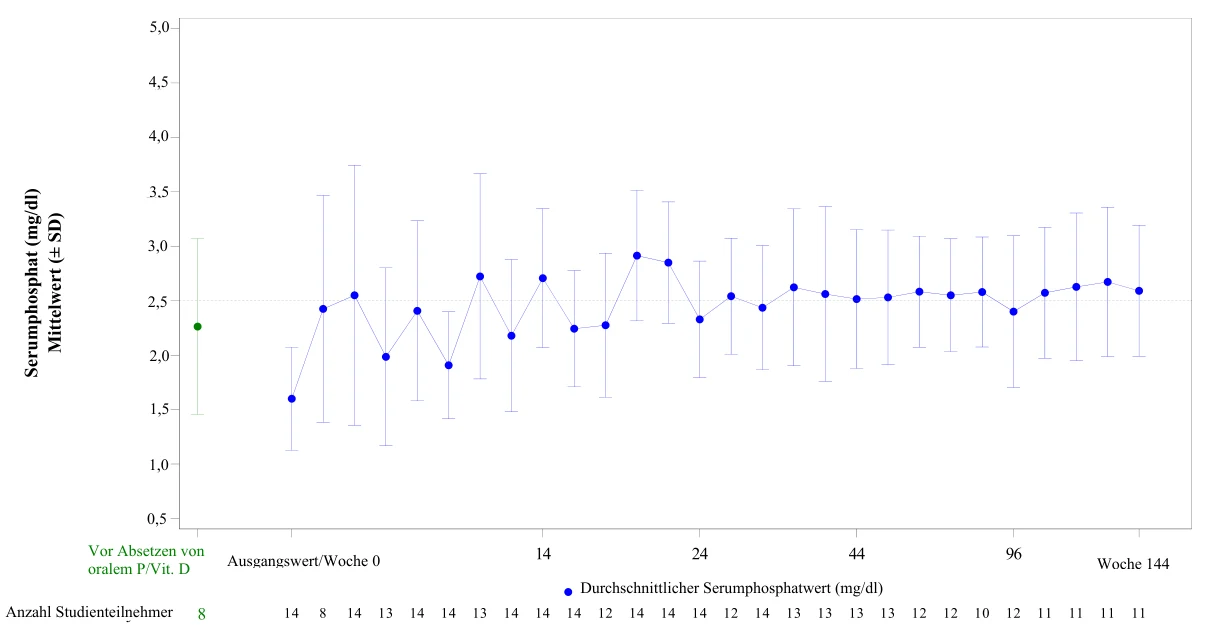
*Vor dem Absetzen von oralem Phosphat/Vitamin D; diese Werte wurden vor Aufnahme in die Studie gemessen. 

Abbildung 6: Studie KRN23-002 Serumphosphat-Konzentration (mg/dl) (Mittelwert ± SD)
Hinweis: Die gestrichelte Linie in der Abbildung zeigt die Untergrenze des Serumphosphat-Referenzbereichs, 2,5 mg/dl
(0,81 mmol/l) 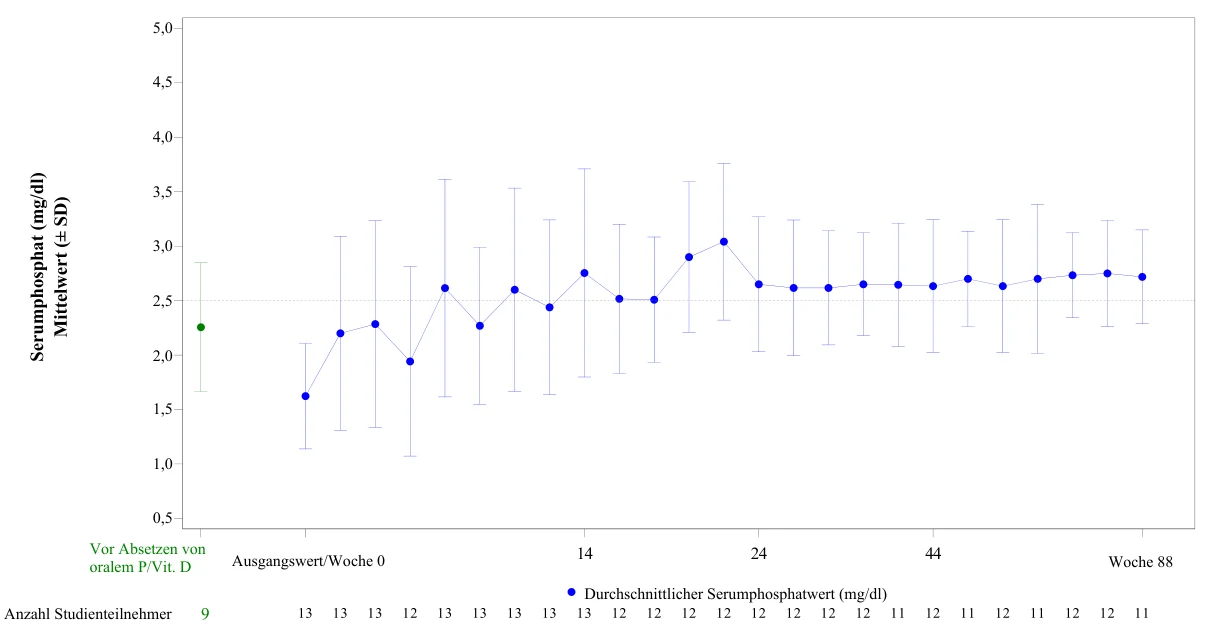

*Vor dem Absetzen von oralem Phosphat/Vitamin D; diese Werte wurden vor Aufnahme in die Studie gemessen.
In der Studie UX023T-CL201 stieg das Verhältnis von TmP/GFR bei diesen Patienten von einem Mittelwert (SD) von 1,12 (0,54) mg/dl [0,36 (0,17) mmol/l] bei Studienbeginn auf 2,12 (0,64) mg/dl [0,68 (0,21) mmol/l] in Woche 48 und blieb bis einschließlich Woche 144 stabil. In der Studie KRN23-002 stieg das Verhältnis von TmP/GFR von einem Mittelwert (SD) von 1,15 (0,43) mg/dl [0,46 (0,17) mmol/l] bei Studienbeginn auf 2,30 (0,48) mg/dl [0,92 (0,19) mmol/l] in Woche 48.
Knochen-Histomorphometrie
In der Studie UX023T-CL201 wurden bei 11 Patienten gepaarte Knochenbiopsien entnommen; die Veränderungen wurden nach 48 Behandlungswochen bewertet. Die histomorphologischen Parameter sind in Tabelle 9 als Gruppenmittelwerte zu Studienbeginn und in Woche 48 dargestellt, gefolgt von den Mittelwerten der relativen Veränderungen der einzelnen Messungen.
| Tabelle 9: Veränderungen der histomorphologischen Parameter in Studie UX023T-CL201 | ||||
| Parameter | Gruppen-Mittelwert (SD) | Prozentuale Veränderung der Gruppen-Mittelwerte | ||
| Ausgangswert | Woche 48 | |||
| OV/BV (%) | 17,6 (19,5) | 12,1 (15,4) | -31,3 | |
| OS/BS (%) | 56,8 (31,0) | 56,6 (26,3) | -0,004 | |
| O.Th (μm) | 16,5 (12,0) | 11,3 (9,2) | -31,5 | |
Röntgenologische Auswertung
Mit 99mTechnetium markierte Ganzkörper-Knochenscans und Röntgenuntersuchungen des Skeletts wurden zu Behandlungsbeginn und nach der Behandlung bis Woche 144 durchgeführt, um die Anzahl der Frakturen und Pseudofrakturen zu ermitteln. Sowohl bei den Knochenscans als auch bei den Röntgenaufnahmen wurde ein Rückgang der Frakturen und Pseudofrakturen beobachtet.
Pädiatrische Patienten mit TIO
Es gibt keine klinischen Studien mit Burosumab bei pädiatrischen TIO-Patienten jedweden Alters. Die Dosierung von Burosumab bei pädiatrischen TIO-Patienten wurde anhand pharmakokinetischer Modelle und Simulationen ermittelt (siehe Abschnitt 5.2).
Die Europäische Arzneimittel-Agentur hat für Burosumab eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen zur Behandlung von tumorinduzierter Osteomalazie gewährt. Siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen.
5.2 Pharmakokinetische Eigenschaften
Resorption
Burosumab wird von subkutanen Injektionsstellen nahezu vollständig in den Blutkreislauf resorbiert. Nach subkutaner Anwendung liegt die mediane Zeitdauer bis zum Erreichen der maximalen Serumkonzentrationen (Tmax) von Burosumab bei ungefähr 7 - 13 Tagen. Die Spitzenserumkonzentration (Cmax) und die Fläche unter der Konzentrations-Zeit-Kurve (AUC) von Burosumab im Serum ist über den Dosisbereich von 0,1-2,0 mg/kg Körpergewicht dosisproportional.
Verteilung
Bei XLH-Patienten entspricht das beobachtete Verteilungsvolumen von Burosumab ungefähr dem Plasmavolumen, was auf eine begrenzte extravaskuläre Verteilung hindeutet.
Biotransformation
Als natives Immunglobulin besteht Burosumab ausschließlich aus Aminosäuren und Kohlenhydraten und wird wahrscheinlich nicht über den Leberstoffwechsel eliminiert. Es ist davon auszugehen, dass Metabolisierung und Ausscheidung auf den Wegen der Immunglobulin-Clearance erfolgen und zum Abbau zu kleinen Peptiden und einzelnen Aminosäuren führen.
Elimination
Aufgrund der Molekülgröße ist nicht zu erwarten, dass Burosumab direkt ausgeschieden wird. Die Clearance von Burosumab ist abhängig vom Körpergewicht und liegt bei schätzungsweise 0,290 l/Tag bei einem typischen Erwachsenen (70 kg) und bei 0,136 l/Tag bei einem pädiatrischen Patienten mit XLH (30 kg), wobei die entsprechende Dispositions-Halbwertszeit (t1/2) im Serum bei etwa 16 bis 19 Tagen liegt. Basierend auf den t1/2-Schätzungen beträgt die geschätzte Zeit bis zum Erreichen des Steady-state-Plateaus der Exposition etwa 67 Tage. Nach Anwendung mehrerer Dosen bei pädiatrischen Patienten erreichen die beobachteten Tiefstkonzentrationen im Serum 8 Wochen nach Behandlungsbeginn ein Plateau.
Linearität/Nicht-Linearität
Burosumab zeigt eine zeitinvariante, dosislineare Pharmakokinetik über den subkutanen Dosisbereich von 0,1 bis 2,0 mg/kg.
Pharmakokinetische/pharmakodynamische Zusammenhänge
Bei subkutaner Anwendung bei Patienten mit XLH und TIO ist ein direkter
pharmakokinetischer/pharmakodynamischer Zusammenhang zwischen den Burosumab-Serumkonzentrationen und den Anstiegen der Serumphosphat-Konzentration zu beobachten, der durch ein Emax/EC50-Modell gut dargestellt wird. Die Burosumab- und Phosphat-Serumkonzentrationen sowie TmP/GFR stiegen und sanken parallel und erreichten Höchstkonzentrationen zu etwa dem gleichen Zeitpunkt nach jeder Dosis, was auf einen direkten pharmakokinetischen/
pharmakodynamischen Zusammenhang hindeutet. Die AUC für die Veränderung von Serumphosphat, TmP/GRF und 1,25(OH)2D gegenüber dem jeweiligen Ausgangswert stiegen mit einer ansteigenden Burosumab-AUC linear an.
Pharmakokinetik/Pharmakodynamik bei Kindern und Jugendlichen
In Bezug auf die Pharmakokinetik oder Pharmakodynamik bei Kindern und Jugendlichen wurde kein signifikanter Unterschied zur Pharmakokinetik/Pharmakodynamik bei Erwachsenen festgestellt. Clearance und Verteilungsvolumen von Burosumab sind vom Körpergewicht abhängig.
Kinder und Jugendliche mit TIO
Die Anfangsdosis von Burosumab für Kinder und Jugendliche mit TIO basiert auf Populations-PK/PD-Modellen und -Simulationen, die darauf hindeuten, dass eine Anfangsdosis von 0,4 mg/kg alle 2 Wochen für Kinder im Alter von 1 - 12 Jahren und von 0,3 mg/kg alle 2 Wochen für Jugendliche im Alter von 13 - 17 Jahren bei einem Teil der pädiatrischen TIO-Patienten zu normalen Serumphosphatwerten führt. Diese können bis zu einem Maximum von 2,0 mg/kg alle 2 Wochen (die höchste simulierte Dosis) titriert werden.
Besondere Patientengruppen
Populationspharmakokinetische Analysen mit Daten von pädiatrischen Patienten (Alter ≥ 1 Jahr) und erwachsenen Patienten mit XLH sowie von erwachsenen Patienten mit TIO zeigten, dass Alter, Geschlecht, Abstammung, ethnische Zugehörigkeit, Ausgangswert des Serumalbuminspiegels, die Ausgangswerte der Serumspiegel von alkalischem Phosphat und Alanin-Aminotransferase sowie die Ausgangswerte für die Kreatinin-Clearance ≥ 49,9 ml/min keine aussagekräftigen Prädiktoren für die Pharmakokinetik von Burosumab waren. Basierend auf der Populations-PK-Analyse waren die PK-Eigenschaften von Burosumab bei XLH- und TIO-Patienten ähnlich.
Pädiatrische XLH-Patienten im Alter von < 1 Jahr scheinen im Vergleich zu älteren XLH-Patienten eine langsamere Elimination mit anfänglich erhöhten Expositionen aufzuweisen. Zur Berücksichtigung dieser Unterschiede ist die empfohlene Anfangsdosis bei pädiatrischen XLH-Patienten im Alter von ≥ 1 bis < 6 Monaten niedriger als bei älteren Patienten. In der Studie BUR-CL207 wurden bei pädiatrischen XLH-Patienten im Alter von < 1 Jahr unter den empfohlenen Dosen keine Fälle von Hyperphosphatämie beobachtet.
Einfluss von Nahrungsaufnahme auf die Serumphosphat- und -kalziumspiegel
Die Wirkung von Burosumab auf den Serumphosphat- und Kalziumspiegel nach Nahrungsaufnahme wurde in zwei Teilstudien (Studie UX023-CL301 und UX023-CL303) an 13 pädiatrischen Patienten (Alter > 3 Jahre) und 26 erwachsenen Patienten (Alter 24 – 65 Jahre) untersucht. Serumphosphat- und -kalziumspiegel wurden am Ende des Behandlungsintervalls bei pädiatrischen Patienten und in der Mitte des Behandlungsintervalls bei Erwachsenen gemessen. Die Blutproben wurden nach einer Nüchternperiode und nochmals 1 – 2 Stunden nach einer standardisierten Mahlzeit entnommen.
Die Behandlung mit Burosumab führte bei keinem der pädiatrischen oder erwachsenen Patienten in den Teilstudien zu postprandialen Abweichungen über die altersangepassten Obergrenzen des Normalwerts für Serumphosphat oder Serumkalzium hinaus.
5.3 Präklinische Daten zur Sicherheit
In präklinischen Studien an gesunden Tieren wurden nach Expositionen, die zu
Serumphosphatkonzentrationen über den Normalwerten führten, unerwünschte Wirkungen beobachtet. Diese Wirkungen stimmten mit einer übersteigerten Reaktion auf die Hemmung normaler FGF23-Spiegel überein, die zu einem supraphysiologischen Anstieg des Serumphosphats über den oberen Normalwert hinaus führten.
Studien an Kaninchen und erwachsenen sowie juvenilen Makakenaffen zeigten dosisabhängige Anstiege von Serumphosphat und 1,25 (OH)2D, welche die pharmakologischen Wirkungen von Burosumab bei diesen Tierspezies bestätigten. Bei gesunden Tieren wurde nach Burosumab-Dosen, die zu Serumphosphatkonzentrationen über ca. 8 mg/dl (2,6 mmol/l) bei den Tieren führten, ektopische Mineralisierungen in verschiedenen Geweben und Organen (z. B. Niere, Herz, Lunge und Aorta) und in manchen Fällen damit assoziierte Sekundärerkrankungen (z. B. Nephrokalzinose) infolge von Hyperphosphatämie beobachtet. In einem murinen XLH-Modell wurde eine signifikante Reduktion der Inzidenz von ektopischen Mineralisierungen bei äquivalenten Serumphosphatspiegeln beobachtet, was darauf schließen lässt, dass das Risiko für Mineralisierungen in Gegenwart einer übermäßig großen Menge an FGF23 geringer ist.
| Die bei erwachsenen und juvenilen Affen beobachteten Knochenveränderungen bestanden in Veränderungen | |||
| von Knochenstoffwechselmarkern, Zunahmen der Kortikalisdicke und -dichte sowie einer Zunahme der | |||
| Gesamtknochendichte und Verdickung der Röhrenknochen. Diese Veränderungen waren eine Folge der über | |||
| den Normalwert hinaus erhöhten Serumphosphatspiegel, die bei den untersuchten Dosen zu einer | |||
| Beschleunigung des Knochenumsatzes und auch zu | |||
periostaler Hyperostose sowie einer Abnahme der Knochenfestigkeit bei erwachsenen Tieren, jedoch nicht bei juvenilen Tieren führten. Burosumab begünstigte keine abnormale Knochenentwicklung, da bei juvenilen Tieren keine Veränderungen der Femurlänge oder Knochenfestigkeit festzustellen waren. Die Knochenveränderungen waren mit der
| Pharmakologie von Burosumab und der Rolle, die Phosphat für die Knochenmineralisierung, den | |
| Knochenstoffwechsel und den Knochenumsatz spielt, vereinbar. | |
In Studien zur Toxikologie nach mehrmaliger Anwendung mit einer Dauer von bis zu 40 Wochen an Makakenaffen wurde bei männlichen Affen eine Mineralisierung des Rete testis/der Samenkanälchen beobachtet. Bei der Analyse der Samenflüssigkeit wurden jedoch keine Veränderungen festgestellt. In diesen Studien wurden keine unerwünschten Wirkungen auf die Fortpflanzungsorgane der weiblichen Tiere beobachtet.
In den an trächtigen Makakenaffen durchgeführten Studien zur Fortpflanzungs- und Entwicklungstoxizität wurde bei trächtigen Weibchen, die mit 30 mg/kg Burosumab behandelt worden waren, eine moderate Mineralisierung der Plazenta beobachtet, die bei Tieren mit Serumphosphat-Höchstkonzentrationen von über ca. 8 mg/dl (2,6 mmol/l) auftraten. Nach Dosen von ≥ 0,3 mg/kg, die einer Burosumab-Exposition vom ≥ 0,875- bis 1,39-Fachen der erwarteten klinischen Exposition entsprachen, wurden eine Verkürzung der Trächtigkeitsdauer und eine damit verbundene erhöhte Inzidenz von vorzeitigen Würfen bei trächtigen Affenweibchen beobachtet. Burosumab wurde im Serum von Feten nachgewiesen, was darauf hindeutet, dass Burosumab die Plazentaschranke passiert und auf den Fetus übergeht. Es gab keine Anzeichen für teratogene Wirkungen. Bei Feten oder bei den Nachkommen wurde keine ektopische Mineralisierung beobachtet und Burosumab hatte keinen Einfluss auf das prä- und postnatale Wachstum oder die Überlebensfähigkeit der Nachkommen.
In präklinischen Studien an gesunden Tieren wurden nach der Anwendung von Burosumab in Dosen, die zu Serumphosphatkonzentrationen über 8 mg/dl (2,6 mmol/l) führten, ektopische Mineralisierungen beobachtet, die am häufigsten die Niere betrafen. In klinischen Studien an XLH-Patienten, die eine Behandlung mit Burosumab zur Normalisierung der Phosphatspiegel erhielten, wurden weder eine neu aufgetretene Nephrokalzinose oder eine klinisch bedeutsame Verschlechterung einer bestehenden Nephrokalzinose noch eine ektopische Mineralisierung beobachtet.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
L-Histidin
D-Sorbitol (E 420)
Polysorbat 80 (E 433)
L-Methionin
Salzsäure, 10 % (zur Einstellung des pH-Werts)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
3 Jahre
CRYSVITA Injektionslösung in einer Fertigspritze
Die chemische und physikalische Gebrauchsstabilität wurde für 48 Stunden bei 25° C nachgewiesen, wenn das Arzneimittel vor Licht geschützt ist.
Aus mikrobiologischer Sicht sollte das Arzneimittel sofort verwendet werden. Wenn es nicht sofort verwendet wird, liegen die Aufbewahrungszeiten und -bedingungen nach Anbruch in der Verantwortung des Anwenders.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C). Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
CRYSVITA Injektionslösung in Durchstechflaschen
Durchstechflasche aus Klarglas mit Butylgummi-Stopfen und Aluminiumversiegelung.
Packungsgröße: eine Durchstechflasche.
CRYSVITA Injektionslösung in einer Fertigspritze
Spritze aus Klarglas Typ I mit integrierter Edelstahlnadel. Die Spritze ist mit einer steifen Polypropylen-Elastomer-Nadelschutzkappe verschlossen und hat einen Kolbenstopper aus Fluorpolymer-beschichtetem Bromobutyl-Gummi.
Die verschiedenen Dosisstärken des Arzneimittels sind an den unterschiedlichen Farben des Kolbenstabes zu erkennen:
10 mg (blau), 20 mg (rot) und 30 mg (grün).
Packungsgrößen: eine Fertigspritze.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
CRYSVITA Injektionslösung in Durchstechflaschen
Jede Durchstechflasche ist nur zum einmaligen Gebrauch bestimmt.
Durchstechflasche vor der Anwendung nicht schütteln.
Vor der Anwendung muss die Lösung einer Sichtprüfung unterzogen werden. Die Flüssigkeit sollte klar bis leicht opaleszierend, farblos bis schwach bräunlich-gelb sein. Ist die Lösung trüb, verfärbt oder enthält sie Partikel, darf sie nicht verwendet werden.
Nach der Entnahme der Durchstechflasche aus dem Kühlschrank muss vor der Injektion von Burosumab 30 Minuten gewartet werden, bis die Durchstechflasche Raumtemperatur erreicht hat.
Burosumab muss unter aseptischer Vorgehensweise und mithilfe steriler Einweg-Spritzen und -Injektionsnadeln angewendet werden.
CRYSVITA Injektionslösung in einer Fertigspritze
Vor der Anwendung muss die Lösung einer Sichtprüfung unterzogen werden. Die Flüssigkeit sollte klar bis leicht opaleszierend, farblos bis schwach bräunlich-gelb sein. Ist die Lösung trüb, verfärbt oder enthält sie Partikel, darf sie nicht verwendet werden.
Nach der Entnahme der Fertigspritze aus dem Kühlschrank muss vor der Injektion von Burosumab 45 Minuten gewartet werden, bis die Fertigspritze Raumtemperatur erreicht hat.
Eine ausführliche Anleitung für die subkutane Anwendung von Burosumab in einer Fertigspritze ist am Ende der Packungsbeilage zu finden.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Kyowa Kirin Holdings B.V.
Bloemlaan 2
2132NP Hoofddorp
Niederlande
+31 (0) 237200822
medinfo@kyowakirin.com
8. ZULASSUNGSNUMMERN
EU/1/17/1262/001
EU/1/17/1262/002
EU/1/17/1262/003
EU/1/17/1262/004
EU/1/17/1262/005
EU/1/17/1262/006
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 19. Februar 2018
Datum der letzten Verlängerung der Zulassung: 21. Februar 2022
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.