


Fachinformation - Boostrix Injektionssuspension in einer Fertigspritze
1. BEZEICHNUNG DES ARZNEIMITTELS
Boostrix Injektionssuspension in einer Fertigspritze
Diphtherie-, Tetanus-, und Pertussis (azellulär, Komponente) - Impfstoff (adsorbiert, verminderter Antigengehalt)
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
1 Dosis (0,5 ml) enthält:
Diphtherietoxoid1 nicht weniger als 2 Internationale Einheiten (I.E.) (2,5 Lf)
Tetanustoxoid 1 nicht weniger als 20 Internationale Einheiten (I.E.) (5 Lf) Bordetella pertussis Antigene:
Pertussistoxoid1 8 Mikrogramm
Filamentöses Hämagglutinin1 8 Mikrogramm
Pertactin1 2,5 Mikrogramm
1Adsorbiert an wasserhaltiges Aluminiumhydroxid (Al(OH)3) 0,3 mg Al3+ und an Aluminiumphosphat (AlPO4) 0,2 mg Al3+
Dieser Impfstoff kann Formaldehyd enthalten, das während der Herstellung verwendet wird (siehe Absatz 4.3).
Vollständige Auflistung der sonstigen Bestandteile siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionssuspension in einer Fertigspritze.
Boostrix ist eine trübe, weiße Suspension.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Boostrix ist zur Auffrischungsimpfung gegen Diphtherie, Tetanus und Pertussis bei Personen ab dem vollendeten 4. Lebensjahr indiziert (siehe Abschnitt 4.2).
Boostrix ist auch für den passiven Schutz gegen Pertussis im frühen Kindesalter nach mütterlicher Immunisierung während der Schwangerschaft indiziert (siehe Abschnitte 4.2, 4.6 und 5.1).
Die Verabreichung von Boostrix soll gemäß den jeweiligen offiziellen Empfehlungen erfolgen.
4.2 Dosierung und Art der Anwendung
Dosierung
Es wird eine Einzeldosis von 0,5 ml des Impfstoffs empfohlen.
Boostrix kann ab dem vollendeten 4. Lebensjahr angewendet werden.
Boostrix soll gemäß den jeweiligen offiziellen Impfempfehlungen und/oder der üblichen lokalen medizinischen Praxis für Impfstoffe, die bereits reduzierte Mengen von Diphtherie-, Tetanus- und Pertussisantigenen enthalten, angewendet werden.
Boostrix kann schwangeren Frauen während dem zweiten oder dem dritten Trimenon gemäß den offiziellen Impfempfehlungen verabreicht werden (siehe Abschnitte 4.1, 4.6 und 5.1).
Boostrix kann auch Jugendlichen und Erwachsenen mit unbekanntem Impfstatus als auch unvollständigem (Impf-)Schutz gegen Diphtherie, Tetanus und Pertussis als Teil einer Immunisierung gegen Diphtherie-, Tetanus- und Pertussis verabreicht werden. Basierend auf Daten bei Erwachsenen werden für die Erreichung des maximalen Schutzes zwei weitere Dosen eines gegen Diphterie und Tetanus wirkenden Impfstoffes 1 und 6 Monate nach der ersten Immunisierung empfohlen (siehe Abschnitt 5.1).
Boostrix eignet sich auch für die Anwendung bei Personen mit Verletzungen und einem damit verbundenen Tetanusrisiko, wenn früher bereits eine primäre Schutzimpfung mit einem Tetanustoxoid-Impfstoff erfolgt ist und wenn eine Auffrischungsimpfung gegen Diphterie und Pertussis angezeigt ist. Eine gleichzeitige Anwendung von Tetanusimmunglobulinen sollte entsprechend den nationalen Impfempfehlungen erfolgen.
Auffrischungsimpfungen gegen Diphtherie, Tetanus und Pertussis sollten gemäß offiziellen Empfehlungen (im Allgemeinen alle 10 Jahre) durchgeführt werden.
Pädiatrische Patienten
Die Sicherheit und Wirksamkeit von Boostrix bei Kindern unter 4 Jahren wurden nicht untersucht.
Art der Anwendung
Boostrix wird tief intramuskulär, vorzugsweise in den Deltoid-Muskel, injiziert (siehe Abschnitt 4.4).
4.3 Gegenanzeigen
Überempfindlichkeit gegen die Wirkstoffe oder einen der im Abschnitt 6.1 angeführten sonstigen Bestandteile oder Formaldehyd.
Überempfindlichkeit, die bei früherer Verabreichung von Diphtherie-, Tetanus- oder Pertussis-Impfstoffen aufgetreten ist.
Boostrix ist kontraindiziert, wenn in der Impfanamnese eine Enzephalopathie unbekannter Genese innerhalb von 7 Tagen nach Impfung mit einem Pertussisimpfstoff aufgetreten ist. In diesen Fällen soll die Pertussis Impfung abgesetzt und der Impfzyklus mit Impfungen gegen Diphtherie- und Tetanus fortgesetzt werden.
Bei Personen mit transienter Thrombozytopenie oder neurologischen Komplikationen (zu Konvulsionen oder hypotonen-hyporesponsiven Episoden siehe Abschnitt 4.4) nach einer früheren Immunisierung gegen Diphtherie und/oder Tetanus sollte von einer Impfung mit Boostrix abgesehen werden.
Wie auch bei anderen Impfstoffen ist die Verabreichung von Boostrix zu verschieben, wenn der Impfling an einer akuten, schweren febrilen Erkrankung leidet. Das Vorliegen einer leichten Infektion stellt keine Kontraindikation dar.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Der Impfung sollte stets eine Anamneseerhebung (unter besonderer Berücksichtigung früherer Impfungen und dem Auftreten eventueller unerwünschter Ereignisse) vorausgehen.
Trat eines der folgenden Ereignisse in zeitlichem Zusammenhang mit der Gabe eines Impfstoffes mit Pertussiskomponenten auf, ist die Entscheidung über die Verabreichung eines Impfstoffes mit Pertussiskomponenten sorgfältig abzuwägen:
- Temperaturerhöhung innerhalb von 48 Stunden nach der Impfung auf > 40,0 °C ohne andere erkennbare Ursachen,
- Kollaps oder schockähnlicher Zustand (hypotone - hyporesponsive Episode) innerhalb von 48 Stunden nach der Impfung,
- anhaltendes, nicht zu beruhigendes Schreien über 3 Stunden oder mehr innerhalb von 48 Stunden nach der Impfung,
- Krampfanfälle mit oder ohne Fieber innerhalb von 3 Tagen nach der Impfung.
Es kann Situationen geben, z. B. eine hohe Pertussisinzidenz, in denen der potentielle Nutzen gegenüber den möglichen Risiken überwiegt.
Bei einem Kind, das an einem neuerlichen Auftreten oder einer Verschlechterung einer schweren neurologischen Erkrankung leidet ist, wie bei jeder Impfung, der Nutzen bzw. das Risiko einer Immunisierung mit Boostrix oder das Verschieben einer solchen auf einen späteren Zeitpunkt sorgfältig abzuwägen.
Wie bei allen injizierbaren Impfstoffen sollten für den seltenen Fall einer anaphylaktischen Reaktion nach Verabreichung des Impfstoffes entsprechende medizinische Behandlungs- und Überwachungsmöglichkeiten verfügbar sein.
Bei Patienten mit Thrombozytopenie (siehe Abschnitt 4.3) oder hämorrhagischer Diathese ist Boostrix mit Vorsicht zu verabreichen, da nach intramuskulärer Anwendung Blutungen auftreten können. Wenn es mit offiziellen Empfehlungen übereinstimmt, kann der Impfstoff diesen Patienten subkutan verabreicht werden. Unabhängig vom Verabreichungsmodus, ist auf die Injektionsstelle mindestens zwei Minuten lang fester Druck (ohne zu reiben) auszuüben.
Boostrix darf unter keinen Umständen intravasal injiziert werden.
Aus der Anamnese bekannte Krampfanfälle stellen, ebenso wie im Rahmen der Familienanamnese bekannt gewordene Krampfanfälle oder unerwünschte Ereignisse nach DTP-Impfung, keine Kontraindikation dar.
Eine HIV (Humane Immundefizienz Virus)-Infektion gilt nicht als Kontraindikation. Bei immunsupprimierten Patienten kann es jedoch zum Ausbleiben der erwarteten Immunreaktion kommen.
Es kann besonders bei Jugendlichen als psychogene Reaktion auf die Nadelinjektion nach oder sogar vor einer Impfung zu einer Synkope (Ohnmacht) kommen. Diese kann während der Erholungsphase von verschiedenen neurologischen Symptomen wie vorübergehende
Sehstörung, Parästhesie und tonisch-klonische Bewegungen der Gliedmaßen begleitet sein. Es ist wichtig, Maßnahmen zu ergreifen, um Verletzungen durch die Ohnmacht zu verhindern.
Wie bei anderen Impfstoffen auch besteht die Möglichkeit, dass nicht bei allen Impflingen eine Immunantwort erzielt wird.
Hilfsstoffe
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Tablette, d.h. es ist nahezu „natriumfrei“.
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des verabreichten Arzneimittels eindeutig dokumentiert werden.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Anwendungen mit anderen Impfungen oder Immunglobulinen
Boostrix kann gleichzeitig mit der Impfung gegen das humane Papillomavirus verabreicht werden, ohne dass es zu einer klinisch relevanten Beeinflussung der Immunantwort auf die Komponenten der beiden Impfstoffe kommt.
Boostrix kann gleichzeitig mit Meningokokken-Konjugatimpfstoffen der Serogruppen A, C, W-135 und Y (MenACWY) verabreicht werden. Klinischen Studien bei Personen zwischen 9 und 25 Jahren haben gezeigt, dass die Immunantwort auf Tetanus-, Diphtherie- und Meningokokken-Antigene unbeeinträchtigt bleibt. Niedrigere geometrische Mittelwerte der Konzentrationen wurden für Pertussis-Antigene beobachtet, wobei diese Daten keine klinische relevante Interferenz nahelegen.
Boostrix kann gleichzeitig mit nicht-adjuvantierten inaktivierten saisonalen Influenza-Impfstoffen verabreicht werden. Wenn Boostrix gleichzeitig mit einem trivalenten inaktivierten Influenza-Impfstoff bei Personen zwischen 19 und 64 Jahren verabreicht wird, haben klinische Daten gezeigt, dass die Immunantwort auf Tetanus-, Diphtherie-, Pertussis Toxoid- (PT) und Influenza-Antigene nicht beeinträchtig ist. Niedrigere geometrische Mittelwertkonzentrationen (GMCs) wurden für die Pertussis-Antigene filamentöses Hämagglutinin (FHA) und Pertactin (PRN) beobachtet;
nichtsdestotrotz lassen sich aus diesen Daten keine klinisch relevanten Interferenzen schließen. Keine Unterschiede wurden bei einer vordefinierten explorativen Kohorte beobachtet, wenn die Impfstoffe gleichzeitig oder getrennt bei Personen von 65 Jahren oder älter verabreicht wurden.
Boostrix kann gleichzeitig mit einem Herpes Zoster Totimpfstoff verabreicht werden. Klinische Daten bei Personen von 50 Jahren oder älter haben gezeigt, dass die Immunantwort auf Tetanus-, Diphtherie, PT, FHA and Herpes Zoster-Antigene nicht beeinträchtigt ist. Niedrigere GMCs wurden mit Pertactin (PRN)-Antigenen beobachtet; nichtsdestotrotz lassen sich aus diesen Daten keine klinisch relevanten Interferenzen schließen.
Die gleichzeitige Gabe von Boostrix mit anderen Impfstoffen oder mit Immunglobulin wurde nicht untersucht.
Es ist aber unwahrscheinlich, dass eine gleichzeitige Anwendung mit anderen inaktivierten Impfstoffen oder Immunglobulinen zu einer klinisch relevanten Interferenz mit der Immunantwort führt.
Entsprechend allgemeiner akzeptierter Impfpraxis und Empfehlungen und wenn es für notwendig erachtet wird, kann eine gleichzeitige Gabe von Boostrix mit anderen Impfstoffen oder Immunglobulin durchgeführt werden. Die Verabreichung sollte an getrennten Injektionsstellen erfolgen.
Anwendung bei immunsuppressiver Therapie
Wie bei anderen Impfstoffen ist es möglich, dass Personen unter immunsuppressiver Therapie keine ausreichende Immunantwort entwickeln.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Boostrix kann entsprechend offiziellen Impfempfehlungen während dem zweiten oder dem dritten Trimenon der Schwangerschaft verabreicht werden.
Daten zur Vorbeugung der Erkrankung in Kindern, deren Mütter während der Schwangerschaft geimpft wurden, sind im Absatz 5.1. angeführt.
Sicherheitsdaten von einer kontrollierten, randomisierten Studie (341 Schwangerschaften) und von prospektive Sicherheitsdaten (793 Schwangerschaften) basierend auf der Verabreichung von Boostrix während dem dritten Schwangerschaftstrimenon zeigten keinen Hinweis auf Impfstoff bezogene Nebenwirkungen hinsichtlich der Schwangerschaft oder der Gesundheit des Fötus/neugeborenen Kindes.
Es sind keine Sicherheitsdaten über die Anwendung von Boostrix oder Boostrix Polio während dem ersten und dem zweiten Trimenon vorhanden.
Daten aus passiver Überwachung nach Verabreichung von Boostrix oder Boostrix Polio (dTpa-IPV-Impfstoff) an schwangere Frauen im 3. oder 2. Trimester zeigten keinen Hinweis auf Impfstoff bezogene Nebenwirkungen hinsichtlich der Schwangerschaft oder der Gesundheit des Fötus/neugeborenen Kindes.
Wie bei anderen inaktivierten Impfstoffen ist eine Schädigung des Fötus durch Boostrix in keinem Trimenon der Schwangerschaft zu erwarten.
Tierstudien zeigten keine direkten oder indirekten schädigenden Wirkungen auf die Schwangerschaft, die embryonale/fötale Entwicklung, die Geburt oder die postnatale Entwicklung (siehe Abschnitt 5.3).
Stillzeit
Zur Anwendung von Boostrix während der Stillzeit liegen keine ausreichenden Daten vor. Da Boostrix Toxoide oder inaktivierte Antigene enthält, ist ein Risiko für den Säugling nicht zu erwarten. Der Nutzen einer Verabreichung von Boostrix an stillende Frauen ist sorgfältig gegen das Risiko abzuwägen.
Fertilität
Es sind von prospektiven klinischen Studien keine humanen Daten verfügbar. Tierstudien zeigten keine direkten oder indirekten schädigenden Wirkungen auf die weibliche Fertilität (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Es ist unwahrscheinlich, dass sich die Impfung auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen auswirkt.
4.8 Nebenwirkungen
- Zusammenfassung des Sicherheitsprofils:
Das unten angeführte Sicherheitsprofil basiert auf Daten aus klinischen Studien in welchen 839 Kinder (von 4 bis 8 Jahren) und 1931 Erwachsene, Jugendliche und Kinder (von 10 bis 76 Jahren) mit Boostrix geimpft wurden (Tabelle 1).
Am häufigsten kam es nach der Anwendung von Boostrix in beiden Gruppen zu lokalen Reaktionen (Schmerzen, Rötung, Schwellung) an der Injektionsstelle (bei 23,7% – 80,6% der Studienteilnehmer). Diese Effekte traten für gewöhnlich innerhalb von 48 Stunden nach der Impfung auf und klangen ausnahmslos ohne Komplikationen wieder ab.
- Tabellarische Liste von Nebenwirkungen
Die Nebenwirkungen sind nach folgenden Häufigkeiten aufgelistet:
Sehr häufig: ≥ 1/10
Häufig: ≥ 1 1/100 bis <1/10
Gelegentlich: ≥ 1/1.000 bis < 1/100
Selten: ≥ 1/10.000 < 1/1.000
Sehr selten: < 1/10.000
Innerhalb jeder Häufigkeitsgruppe werden die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
- Klinische Studien
Tabelle 1: Nebenwirkungen, die in klinischen Studien mit Boostrix berichtet wurden
| Systemorganklasse | Häufigkeit | Nebenwirkungen | |
| Kinder von 4 bis 8 Jahren (N=839) | Personen von 10 bis 76 Jahren (N=1931) | ||
| Infektionen und parasitäre Erkrankungen | Gelegentlich | Infektion des oberen Respirationstrakts | Infektion des oberen Respirationstrakts, Pharyngitis |
Erkrankungen des Blutes und des Lymphsystems : | Gelegentlich | Lymphadenopathie | |
| Stoffwechsel und Ernährungsstörungen | Häufig | Anorexie | |
| Psychiatrische Erkrankungen | Sehr häufig | Reizbarkeit | |
| Erkrankungen des Nervensystems | Sehr häufig: | Schläfrigkeit | Kopfschmerzen |
| Häufig | Kopfschmerzen | Schwindel | |
| Gelegentlich | Aufmerksamkeitsstörungen | Synkope | |
| Augenerkrankungen | Gelegentlich | Konjunktivitis | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Gelegentlich | Husten | |
| Erkrankungen des Gastrointestinaltraktes | Häufig | Diarrhö, Erbrechen, Störungen des Gastrointestinaltraktes | Übelkeit, gastrointestinale Störungen |
| Gelegentlich | Diarrhö, Erbrechen | ||
| Erkrankungen der Haut und des Unterhautzellgewebes | Gelegentlich | Hautausschlag | Hyperhydrose, Pruritus, Hautausschlag |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen: | Gelegentlich | Arthralgie, Myalgie, Gelenksversteifung, Muskelversteifung | |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort: | Sehr häufig | Schmerzen und Reaktionen (etwa Rötung und/oder Schwellung), an der Injektionsstelle, Erschöpfung | Schmerzen und Reaktionen (etwa Rötung und/oder Schwellung) an der Injektionsstelle, Unwohlsein, Erschöpfung. |
| Häufig | Fieber (≥ 37,5°C einschließlich > 39,0°C), extensive Schwellung der Extremität, in die injiziert wurde (manchmal einschließlich des angrenzenden Gelenks). | Fieber (> 37,5°C), Induration oder steriles Abszess am Injektionsort | |
| Gelegentlich | andere Beschwerden am Verabreichungsort (z.B. Verhärtung) | Fieber (> 39,0°C), grippeähnliche Erkrankung, Schmerzen | |
Reaktogenität nach wiederholter Dosis
Daten von 146 Personen deuten darauf hin, dass es bei wiederholter Impfung nach dem 0, 1, 6 Schema bei Erwachsenen (> 40 Jahren) zu einem leichten Anstieg an Lokalreaktionen (Schmerz, Rötung, Schwellen) kommen kann.
Klinische Daten lassen den Schluss zu, dass bei Personen, die in ihrer Kindheit eine DTP-Impfung erhalten haben, eine Wiederholungsimpfung die lokale Reaktogenität erhöht.
- Postmarketing-Überwachung
Da es sich dabei um Spontanmeldungen handelt, kann die Häufigkeit nicht verlässlich bestimmt werden.
Tabelle 2: Nebenwirkungen, die mit Boostrix während der Postmarketing-Überwachungsphase berichtet wurden
| Systemorganklasse | Häufigkeit | Nebenwirkungen |
| Erkrankungen des Immunsystems | unbekannt | Allergische, anaphylaktische und anaphylaktoide Reaktionen |
| Erkrankungen des Nervensystems | unbekannt | Hypotonisch-hyporesponsive Episoden, Krämpfe mit oder ohne Fieber |
| Erkrankungen der Haut und des Unterhautzellgewebes | unbekannt | Urtikaria, Angioödem |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort: | unbekannt | Asthenie |
Nach der Anwendung von Impfstoffen mit Tetanus-Toxoiden wurde sehr selten über unerwünschte Reaktionen des zentralen oder peripheren Nervensystems, einschließlich aufsteigender Paralyse oder sogar respiratorischer Paralyse (z.B. Guillain-Barre - Syndrom) berichtet.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen:
Bundesamt für Sicherheit im Gesundheitswesen
Traisengasse 5
1200 WIEN
ÖSTERREICH
Fax: + 43 (0) 50 555 36207
Website: http://www.basg.gv.at/
4.9 Überdosierung
Im Rahmen der Überwachung nach Markteinführung wurden Fälle von Überdosierung berichtet. Die Symptome waren ähnlich den Nebenwirkungen bei normaler Impfung.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Bakterielle Impfstoffe, Pertussis - Impfstoffe, ATC-Code: J07AJ52.
Immunantwort
Ungefähr einen Monat nach der Auffrischungsimpfung mit Boostrix wurden folgende Seroprotektions- / Seropositivitätsraten festgestellt (Tabelle 3):
Tabelle 3: Immunantwort bei Kindern, Jugendlichen und Erwachsenen
| Antigen | Immunantwort(1) | Erwachsene und Jugendliche ab 10 Jahren NP(2) N=1694 (% Geimpfte) | Kinder ab 4 Jahren NP(2) N=415 (% Geimpfte) |
| Diphtherie | ≥ 0,1 I.E./ml | ≥ 97,2 % | 99,8 |
| Tetanus | ≥ 0,1 I.E./ml | 99,0 % | 100 % |
Pertussis
| ≥5 EL.E/ml | 97,8% 99,9% 99;4% | 99,0% 100,0% 99,8% |
(1) Immunantwort: bei der zu einem bestimmten Zeitpunkt eine Konzentration von Diphterie– und Tetanusantikörpern von ≥ 0,1 I.E./ml als Seroprotektion und eine Konzentration von Pertussisantikörpern von ≥ 5 EL.E/ml als seropositiv angesehen werden
(2) NP: nach Protokoll – beinhaltet alle Personen, die eine einzelne Auffrischungsimpfung erhielten und von denen Immunogenitätsdaten für zumindest ein Antigen zum Untersuchungszeitpunkt verfügbar war
N: Mindestanzahl von Personen mit verfügbaren Daten für jedes Antigen
Vergleichsstudien mit Erwachsenen und Jugendlichen haben gezeigt, dass einen Monat nach der Impfung mit Boostrix die Diphtherie - Antikörpertiter ähnlich sind wie bei Td – Impfstoffen für Erwachsene mit dem gleichen Antigengehalt wie Boostrix, wogegen die Tetanus-Antikörpertiter im Vergleich zu jenen von Td-Impfstoffen für Erwachsene niedriger waren.
Wie bei anderen Td – Impfstoffen für Erwachsene führt Boostrix bei Kindern und Jugendlichen im Vergleich zu Erwachsenen zu höheren Titern von anti-D- und anti-T- Antikörpern.
Persistenz der Immunantwort
3 bis 3,5 Jahre, 5 bis 6 Jahre und 10 Jahre nach der Impfung mit Boostrix wurden bei Personen, die gemäß dem Protokoll (GP1) geimpft wurden, folgende Seroprotektions- / Seropositivitätsraten festgestellt (Tabelle 4):
Tabelle 4: Persistenz der Immunantwort bei Kindern, Jugendlichen und Erwachsenen
| Antigen | Immun-Antwort (2) | Jugendliche und Erwachsene ab 10 Jahren (% Geimpfte) | Kinder ab 4 Jahren (% Geimpfte) | ||||||
| 3-3,5 Jahre Persistenz | 5 Jahre Persistenz | 10 Jahre Persistenz | 3-3,5 Jahre Persistenz | 5-6 Jahre Persistenz | |||||
Erwachs ene(3) (N=309) | Jugendli che(3) (N=261) | Erwachs ene(3) (N=232) | Jugendli che(3) (N=250) | Erwachs ene(3) (N=158) | Jugend liche(3) ) (N=74) | (N=118) | (N=68) | ||
| Diphtherie | ≥ 0,1 I.E./ml | 71,2% | 91,6% | 84,1% | 86,8% | 64,6% | 82,4% | 97,5 % | 94,2 % |
| ≥ 0,016 I.E./ml(4) | 97,4% | 100% | 94,4% | 99,2% | 89,9% | 98,6% | 100 % | Nicht bestimmt | |
| Tetanus | ≥ 0,1 I.E./ml | 94,8% | 100% | 96,2% | 100% | 95,0% | 97,3% | 98,4 % | 98,5 % |
Pertussis
| ≥ 5 EL.E/ml | 90,6% 100% 94,8% | 81,6% 100% 99,2% | 89,5% 100% 95,0% | 76,8% 100% 98,1% | 85,6% 99,4% 95,0% | 61,3% 100% 96,0% | 58,7 % 100 % 99,2 % | 51,5 % 100 % 100 % |
(1)GP: Gemäß Protokoll – schließt alle Personen ein, die eine einzelne Auffrischungsimpfung mit Boostrix erhielten, und von denen Immunogenitäts-Daten für zumindest ein Antigen zu einem spezifischen Zeitpunkt vorlagen.
(2) Immunantwort: Wenn zu einem bestimmten Zeitpunkt die Antikörper-Konzentration gegen Diphtherie und Tetanus ≥0.1 I.E./ml als seroprotektiv beurteilt wurden und die Antikörperkonzentration gegen Pertussis von ≥5 EL.E/ml als seropositiv erachtet wurden.
(3) “Erwachsene” und “Jugendliche” spiegeln das Alter wider, in dem die Personen die erste Impfung mit Boostrix erhalten haben.
(4) Prozentsatz der Personen mit Antikörperkonzentrationen, die mit einem Schutz vor der Erkrankung assoziiert sind (≥ 0,1 IE/ml nach ELISA-Test oder ≥ 0,016 IE/ml nach einem in-vitro Vero-Zell-Neutralisations-Test)
N = Minimale Anzahl der Personen mit vorliegenden Daten für jedes Antigens.
Wirksamkeit gegen Pertussis
Die in Boostrix enthaltenen Pertussis - Antigene sind ein integraler Teil des pädiatrischen azellulären Pertussis-Kombinationsimpfstoffes (Infanrix®), dessen Wirksamkeit nach Grundimmunisierung in einer Haushaltskontakt-Wirksamkeitsstudie nachgewiesen wurde. Die Antikörpertiter für alle drei Pertussis-Komponenten waren nach Impfung mit Boostrix höher als jene, die bei der Haushaltskontakt-Wirksamkeitsstudie festgestellt wurden.
Aufgrund dieser Vergleiche dürfte Boostrix Schutz gegen Pertussis gewähren, das Ausmaß und die Dauer der Schutzwirkung wurden jedoch nicht bestimmt.
Passiver Schutz gegen Pertussis in Säuglingen (unter 3 Monaten), deren Mütter in der Schwangerschaft geimpft wurden
In einer randomisierten, Cross-over-, Plazebo-kontrollierten Studie wurden bei der Geburt höhere Antikörpertiter im Nabelschnurblut von Babys nachgewiesen, deren Mütter mit 27-36 Schwangerschaftswochen mit Boostrix (dTpa Gruppe, n=291) im Vergleich zu Plazebo (control group; n=292) geimpft wurden. Die Antikörpertiter gegen die Pertussis Antigene PT, FHA und
PRN im Nabelschnurblut von Babys geimpfter Mütter waren 46,9; 366,1 und 301,8 I.E./ml in der dTpa-Gruppe und 14.6 I.E./ml in der Kontrollgruppe. Das entspricht einem 8-, 16- bzw. 21-fach höheren Antikörpertiter im Nabenschnurblut von Babys geimpfter Mütter im Vergleich zur Kontrollgruppe. Diese Antikörpertiter dürften passiven Schutz gegen Pertussis bieten, wie in Beobachtungswirksamkeitsstudien gezeigt wurde.
Immunogenität in Säuglingen und Kleinkindern von in der Schwangerschaft geimpften Müttern
Die Immunogenität von Infanrix hexa (Diphtherie (D)-, Tetanus (T), Pertussis (azelluläre Komponenten; Pa), Hepatitis B (rDNA; HBV), inaktiviertes Poliovirus (IPV) und Haemophilus influenzae Typ b (Hib) – Konjugatimpfstoff) bei Babys und Kleinkinder von gesunden Müttern, die mit 27-36 Schwangerschaftswochen geimpft wurden, wurde in zwei klinischen Studien untersucht.
Infanrix hexa wurde zusammen mit einem 13-valenten Pneumokokken-Konjugatimpfstoff als Grundimmunisierung an Säuglinge (n=268) verabreicht; danach als Auffrischungsimpfung an dieselben Babys/Kleinkindern im Alter von 11 und 18 Monaten (n=229).
Die immunologischen Daten der Studien zeigten weder nach der Grundimmunisierung noch nach der Boosterimpfung eine klinisch relevante Interferenz der mütterlichen Boostrix-Impfung mit der kindlichen Immunantwort auf Diphtherie-, Tetanus-, Hepatitis B-, inaktiviertes Poliovirus-, Haemophilus Influenzae Typ b- oder die Pneumokokken-Antigene.
Gegen die Pertussis Antigene wurden in Säuglingen und Kleinkindern, deren Mütter in der Schwangerschaft geimpft wurden, sowohl nach der Erstimpfung (PT, FHA und PRN) als auch nach der Auffrischungsimpfung (PT; FHA) niedrigere Antikörperkonzentrationen nachgewiesen. Der relative Anstieg der Pertussis-Antikörperkonzentrationen vom Zeitpunkt vor dem Booster zu einem Monat nach der Boosterimpfung war für Säuglinge und Kleinkinder von Müttern, die mit Boostrix bzw. mit Placebo geimpft wurden, in derselben Größenordnung, was ein effektives Priming des Immunsystems zeigt. Nachdem für Pertussis kein serologisches Schutzkorrelat existiert, ist die klinische Relevanz dieser Beobachtung unklar. Vorhandene epidemiologische Daten zu Pertussis Erkrankungen nach der Einführung der maternalen dTpa Impfung lassen nicht auf eine klinische relevante immunologische Wechselwirkung schließen.
Wirksamkeit gegen Pertussis bei Kindern von Frauen, die während der Schwangerschaft geimpft wurden.
Die Wirksamkeit von Boostrix und Boostrix Polio gegen Pertussis wurde in drei Beobachtungsstudien in Großbritannien, Spanien und Australien evaluiert. Der Impfstoff wurde als Teil eines maternalen Impfprogramms während dem dritten Trimenon verabreicht, um Kinder unter 3 Monaten vor Pertussis zu schützen.
Details und Ergebnisse dieser Studien sind Tabelle 5 angeführt:
Tabelle 5: Wirksamkeit gegen Pertussis bei Kindern unter 3 Monaten von Frauen, die während der Schwangerschaft mit Boostrix/Boostrix Polio geimpft wurden:
| Land der Studie | Impfstoff | Studiendesign | Wirksamkeit der Impfung |
| Großbritannien | Boostrix Polio | Retrospektiv, screening Methode | 88% (95% CI: 79 - 93) |
| Spanien | Boostrix | Prospektiv, matched case-control | 90,9% (95% CI: 56,6 – 98,1) |
| Australien | Boostrix | Prospektiv, matched case-control | 69% (95% CI: 13 - 89) |
CI: Konfidenzintervall
Wenn die Impfung innerhalb der letzten zwei Wochen vor der Entbindung verabreicht wird, kann die Wirksamkeit des Impfstoffs geringer sein als in der o.g. Tabelle angeführt.
Immunantwort nach wiederholter Verabreichung von Boostrix
Die Immunogenität von Boostrix mit reduziertem Antigen-Inhalt von Diphterie, Tetanus und azellulärer Pertussis, 10 Jahre nach einer Erstimpfung verabreicht, wurde untersucht. Einen Monat nach der Impfung war bei > 99 % der Personen eine Seroprotektion gegen Diphterie und Tetanus sowie eine Seropositivität gegen Pertussis feststellbar.
Immunantwort bei Personen ohne oder mit unbekannter Impfanamnese
Nach Verabreichung einer Boostrix-Dosis an 83 Jugendliche im Alter von 11 bis 18 Jahren ohne bisherige Pertussis-Impfung sowie ohne Impfung gegen Diphterie und Tetanus in den letzten 5 Jahren wiesen alle Personen seroprotektive Titer gegen Diphterie und Tetanus auf. Die Seropositivitätsrate für die verschiedenen Pertussis-Antigene variierte nach einer Dosis zwischen 87% und 100%.
Nach einer Impfung mit einer Dosis Boostrix waren von 139 Erwachsenen ≥ 40 Jahren, die in den letzten 20 Jahren keine Impfung gegen Diphtherie oder Tetanus erhalten hatten, mehr als 98,5% seropositiv in Bezug auf alle drei Pertussis-Antigene und 81,5 bzw. 93,4% wiesen seroprotektive Titer gegen Diphtherie und Tetanus auf. Nach Verabreichung zweier weiterer Dosen einen und sechs Monate nach der ersten Dosis, lag die Seropositivitätsrate bei 100% für alle drei Pertussis-Antigene und die seroprotektiven Titer bei Diphtherie und Tetanus stiegen auf 99,3% bzw. 100%.
Immunantwort und Sicherheitsprofil von Personen, die aufgrund einer obstruktiven Atemwegserkrankung unter laufender Therapie stehen
Die Sicherheit und Immunogenität von Boostrix wurden in einer deskriptiven Meta-Analyse-Studie evaluiert, die Daten von 222 Personen ≥ 18 Jahre kombinierte, die während einer aktiven Therapie aufgrund einer obstruktiven Atemwegserkrankung wie Asthma oder COPD (chronisch obstruktive Lungenerkrankung) mit Boostrix geimpft wurden. Ein Monat nach der Impfung mit Boostrix lagen die Seroprotektionsraten (≥ 0,1 IU/mL) gegen die beiden Antigene Diphtherie und Tetanus bei 89,0% bzw. 97,2%, die Immunantwort gegen Pertussis in Bezug auf eine Booster-Antwort erreichte 78,3 %, 96,1 % und 92,2 % gegen Pertussis Toxoid [PT], filamentöses Hämagglutinin [FHA] bzw. Pertactin [PRN]. Diese Ergebnisse sind konsistent mit den Immunantworten, die in der allgemeinen Erwachsenen-Population erzielt wurden, mit ähnlichem Sicherheitsprofil.
5.2 Pharmakokinetische Eigenschaften
Eine Beurteilung der pharmakokinetischen Eigenschaften ist für Impfstoffe nicht erforderlich.
5.3 Präklinische Daten zur Sicherheit
Reproduktionstoxikologie
Fertilität
Nicht-klinische Daten mit Boostrix ergaben keine besonderen Gefahren für Menschen auf der Grundlage konventioneller Studien an weiblichen Ratten und Kaninchen.
Schwangerschaft
Nicht-klinische Daten mit Boostrix ergaben keine besonderen Gefahren für Menschen auf der Grundlage konventioneller Studien hinsichtlich embryonaler/fötaler Entwicklung bei weiblichen Ratten und Kaninchen, wie auch hinsichtlich Geburt oder postnataler Entwicklung (bis zu Ende der Stillzeit-Periode) bei Ratten.
Tierexperimentelle Toxikologie und/oder Pharmakologie
Basierend auf konventionellen Studien zur Sicherheit und Toxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumchlorid
Wasser für Injektionszwecke.
Für Adjuvantien siehe Abschnitt 2.
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
4 Jahre.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (+2 °C bis +8 °C).
Stabilitätsdaten weisen darauf hin, dass Boostrix bei einer Temperatur von bis zu +37 °C 8 Tage lang stabil ist. Am Ende dieses Zeitraums sollte Boostrix verabreicht oder entsorgt werden.
Diese Daten soll medizinischem Personal ausschließlich im Fall einer temporären Temperatur-Überschreitung als Anleitung dienen.
Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
0,5 ml Suspension in einer Fertigspritze (Typ I Glas) mit einem Butyl-Gummistopfen und Nadelkappe aus Gummi.
Packungsgrößen zu 1 oder 10 Stück, mit oder ohne Nadeln.
Die Verschlusskappe und der Gummi-Kolbenstopfen der Fertigspritze sind aus synthetischem Gummi hergestellt.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Vor Gebrauch ist der Impfstoff bei Raumtemperatur zu lagern und gut zu schütteln, bis eine homogene trüb-weiße Suspension entsteht. Vor Verabreichung soll der Impfstoff visuell auf etwaige Fremdpartikel und/oder Abweichungen im Aussehen untersucht werden. Gegebenenfalls darf der Impfstoff nicht verabreicht werden.
Anleitung für die Fertigspritze:
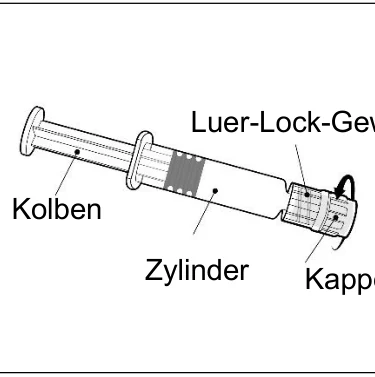 Luer-Lock-Gewindeansatz Kappe Kolben Zylinder | Spritze beim Zylinder halten, nicht beim Kolben. Spritze öffnen, indem die Spritzenkappe gegen den Uhrzeigersinn gedreht wird. |
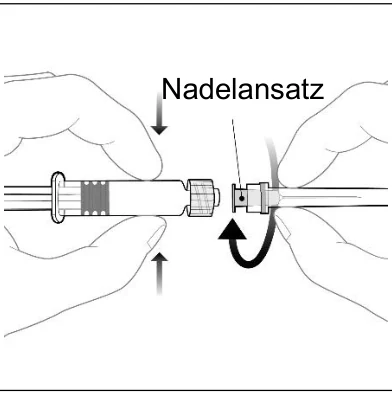
Um die Nadel zu fixieren, Nadelansatz an den Luer-Lock-Gewindeansatz anbringen und um eine Vierteldrehung im Uhrzeigersinn drehen, bis man spürt, dass sie schließt. Spritzenkolben nicht komplett aus dem Spritzenzylinder ziehen. Sollte dies jedoch passieren, Impfstoff nicht verabreichen. |
Entsorgung:
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu entsorgen.
7. INHABER DER ZULASSUNG
GlaxoSmithKline Pharma GmbH, Wien.
8. ZULASSUNGSNUMMER
2-00258
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
16.02.2001/03.08.2009
.
10. STAND DER INFORMATION
April 2023
VERSCHREIBUNGSPFLICHT/APOTHEKENPFLICHT
Rezept- und apothekenpflichtig, wiederholte Abgabe verboten.
Verfügbare Packungsgröße in Österreich: 1 Fertigspritze mit einer Nadel.
 Nadelansatz |